Review

Recent Advances in Electrochemical Dehydrogenative Coupling for Heteroatom-Heteroatom Bond Formation

  • Hong Chang ,
  • Shiyi Zhuang ,
  • Weiwei Jin , *
Expand
  • College of Life Sciences, China Jiliang University, Hangzhou 310018, China

Received date: 2025-12-10

  Online published: 2026-01-26

Supported by

National Natural Science Foundation of China(22161044)

Scientific Research Foundation of China Jiliang University(01101-231067)

Abstract

Compounds containing heteroatom-heteroatom bonds (X—X bonds) hold extensive application value in fields such as natural products, biotechnology, and materials science. Given the unique role of X—X bonds in regulating molecular bioactivity, the development of efficient strategies for constructing X—X bonds has emerged as an active research direction in organic synthesis. Traditional X—X bond formation predominantly relies on enzymes or metal catalysts to drive reactions, which often results in high costs, cumbersome procedures, and environmental and safety concerns. Moreover, the excessive use of certain toxic reagents significantly restricts their development and application. In such cases, organic electrosynthesis has attracted considerable attention. Compared to traditional approaches, the development of electrosynthesis methods has reduced the use of transition-metal catalysts, thereby significantly improving reaction efficiency and environmental sustainability. With increasing attention and research on the construction methods of heteroatom-heteroatom bonds, the reports on the electrosynthesis of various organic compounds featuring different heteroatoms has become increasingly frequent. In recent years, organic electrosynthesis has gained increasing attention as a green synthetic method, owing to its advantages such as environmental friendliness, high atom economy, and alignment with sustainable development concepts. In organic electrosynthesis, "electrons" serve as redox agents, enabling precise reaction control through modulation of current and voltage. This approach avoids excessive use of external oxidants while simplifying operational procedures, representing a green and efficient strategy for constructing heteroatom-heteroatom bonds. This article focuses on the electrochemical cross-dehydrogenative coupling strategy and takes several common heteroatoms as examples to systematically review a series of electrochemical methods for constructing heteroatom-heteroatom bonds. Given that previous reviews have systematically reported electrochemical methods for constructing N—S bonds, this paper primarily reviews electrochemical approaches for constructing other heteroatom-heteroatom bonds and focuses on introducing the research progress of electrochemical dehydrogenation coupling reactions in constructing X—X bonds. In addition to outlining the relevant reaction mechanisms, we further discuss current challenges and future prospects in this field.

Cite this article

Hong Chang , Shiyi Zhuang , Weiwei Jin . Recent Advances in Electrochemical Dehydrogenative Coupling for Heteroatom-Heteroatom Bond Formation[J]. Acta Chimica Sinica, 2026 , 84(4) : 498 -520 . DOI: 10.6023/A25120403

1 引言

杂原子-杂原子键(X—X键)在染料化学、精细化工、天然产物、生物学、材料化学中扮演着十分重要的角 色[1-2]. 其结构多样性与丰富的反应性引起了广泛关注, 许多稀有的杂原子-杂原子键在次级代谢产物中被发现. 由于X—X键(X=B, N, O, P, S, Si等)的结构多样性通常会赋予化合物独特的化学反应性和生物活性, 因此杂原子-杂原子键的构建引起了化学家们广泛的兴趣[3]. 传统合成方法通常采用酶或者过渡金属催化, 往往存在成本高、步骤繁琐、安全性低和环境不友好等问题[4-7]. 这在很大程度上限制了此类化合物在生物医药以及有机合成等领域中的应用, 因此需要探索更加环保、经济的合成方法.
与传统的合成方法相比, 有机电合成具有独特的优势: 使用“无痕”的电子作为氧化还原试剂、反应条件温和、反应可控、操作简单、原子经济性高以及环境友好等[8-10]. 1834年, 法拉第报道了首例有机电化学合成反应, 将电流引入到了有机合成反应中, 实现了乙烷的电化学合成, 这大大减少了化学计量有毒试剂和过渡金属催化剂的使用, 体现了绿色化学的理念[11]. 近年来, 有机电合成作为一种“复兴”的、强大的合成方法, 在杂原子-杂原子键构建方面吸引了越来越多研究人员的关注[12-16]. 通过在电化学条件下实现各种不同X—X键的偶联, 弥补了传统方法在进行此类化学键构建时的不足, 提高了X—X骨架的合成效率以及发展潜力.
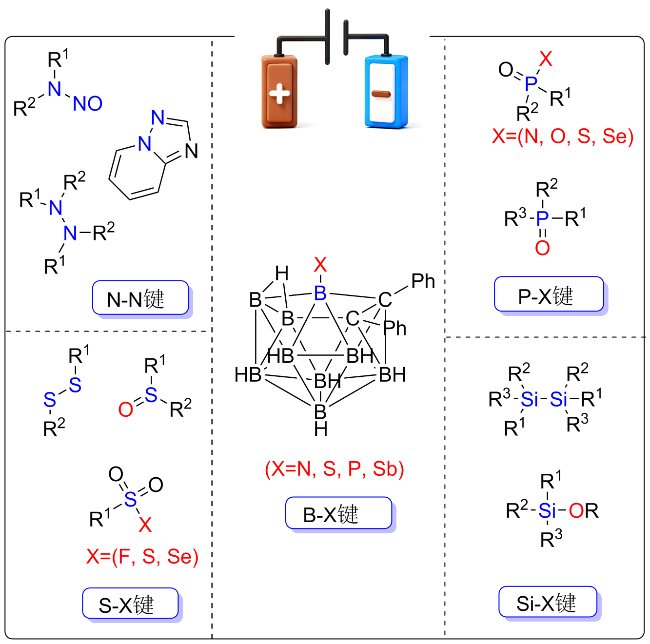
值得注意的是, 除常见的N、O、S、P等杂原子, 含B、Si、Se等杂原子化合物参与的杂原子-杂原子偶联反应也得到了广泛研究. Nicewicz课题组[17]系统测定并总结了含N、O、S的杂环化合物以及酮、酚、胺、肟、腙、羧酸和酯类化合物的氧化还原电位. 考虑到张逢质课题组[18]近期综述了电化学构建N—S键的研究进展. 因此, 本文将以杂原子原子序数为分类依据, 着重介绍电化学条件下以氢气为副产物, N—S键以外的杂原子-杂原子偶联反应的研究进展(图式1).
图式1 电化学促进的杂原子-杂原子偶联

Scheme 1 Electrochemical promoted heteroatom-heteroatom coupling

2 电化学促进的杂原子-杂原子偶联反应

2.1 电化学条件下B—X键的形成

硼类化合物在冶金、材料和合成化学等领域的应用中都有十分巨大的潜力[19-21]. 除此之外, 由于含硼药物的陆续上市, 它在医药领域也发挥着越来越重要的作用, 这引起了合成化学家的极大兴趣. 其中, 碳硼烷是一种独特的含硼化合物, 它是一种多面体硼碳分子簇, 硼含量丰富且亲水性优于其他硼烷, 所以在纳米材料、光电化学、硼中子捕获治疗(BNCT)等医学领域具有更大的潜力[22-28]. 直接B—H官能团化是一种极具吸引力的碳硼烷衍生化方法, 传统的B—H官能团化通常需要使用昂贵的过渡金属催化剂或者强氧化剂, 这在一定程度上导致了成本过高以及安全性等问题[24]. 随着有机电合成的再度兴起, 使得用电子来代替氧化还原试剂, 以可持续和环境友好的方式实现B—H官能团化成为可能.
2021年Ackermann课题组[29]报道了一种电催化氧化B—H氮化反应(图式2). 在电化学条件下, 无需金属或者外部氧化剂就可以得到各种N-取代的巢式碳硼烷, 成功实现了氮杂环24和巢式碳硼烷1的B—N偶联反应. 该策略为便捷获取新型氨基酸与氟硼二吡咯(BODIPY)标记的尼多硼烷杂化物5奠定了基础. 初步的机理研究表明, 反应的关键是通过阳极活化碳硼烷1, 亲核试剂进攻B—H键, 完成亲核加成反应, 并且阴极产生氢气为唯一副产物. 虽然过渡金属催化B—H键活化已经取得显著进展, 但由于巢式碳硼烷负电荷簇的存在导致该类化合物B—H键的亲核取代反应仍然具有很大的挑战性. Ackermann提出的这种方法实现了复杂巢式碳硼烷和氮杂环的电化学脱氢偶联, 为合成N-取代的巢式碳硼烷提供了新的途径.
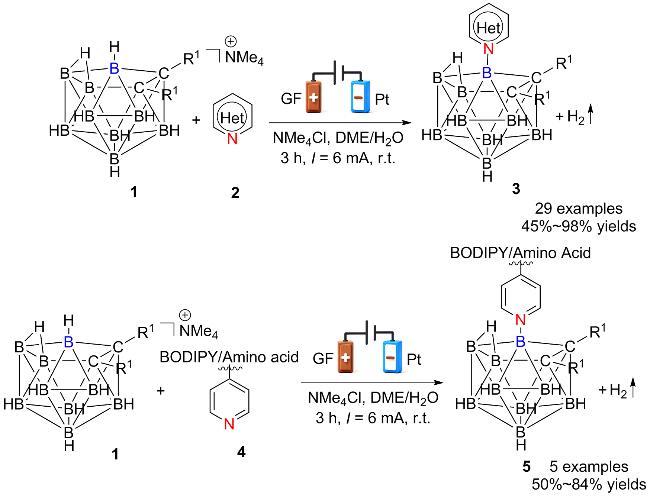
图式2 电化学促进的B—N键偶联反应

Scheme 2 Electrochemical promoted B—N bond coupling reactions

同年, 燕红课题组[30]也报道了有关巢式碳硼烷1的电氧化B—H官能团化(图式3). 与Ackermann课题组不同的是, 燕红团队进一步扩大了偶联的范围, 实现了巢式碳硼烷和硫醚、磷化物、硒化物、锑化物的电氧化偶联反应, 得到了一系列的B—S、B—P、B—As、B—Sb等杂原子-杂原子键, 并且实现了高位点选择性和效率, 证明了它们在药物开发方面的潜力. 在机理方面, 这两个课题组都利用了电化学阳极氧化巢式碳硼烷得到阳离子中间体, 之后含N、S、P的亲核试剂进攻缺电子的B—H位点得到目标化合物9, 同时阴极发生质子还原放出氢气. 燕红课题组提出的方法将文献中很少报道的杂原子和巢式碳硼烷进行偶联, 在Ackermann工作的基础上扩大了偶联底物的范围, 推动了巢式碳硼烷B—H键活化的发展.
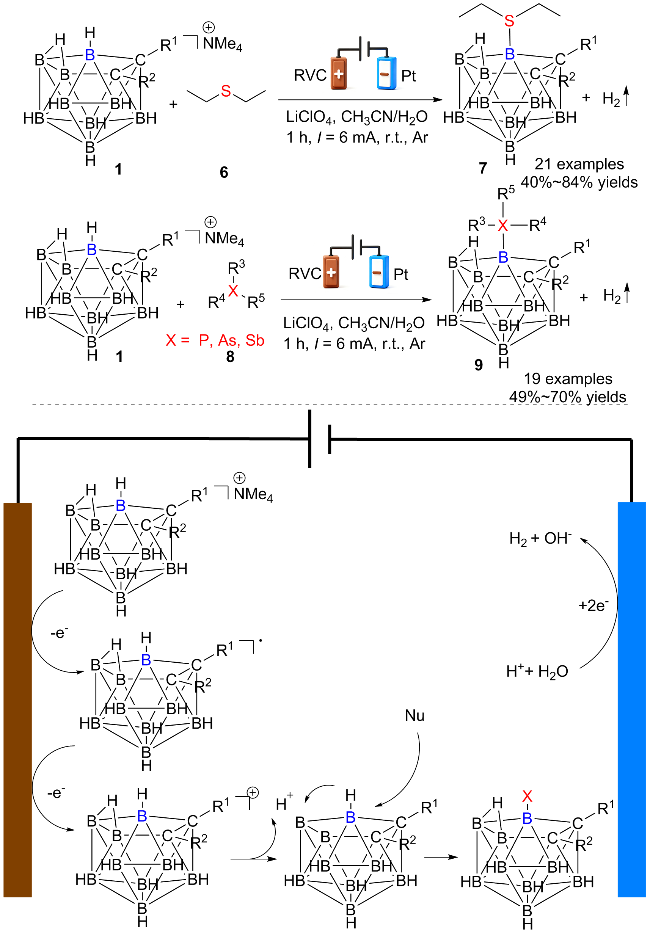
图式3 电化学促进的B—X (X=S, P, As, Sb)键偶联反应

Scheme 3 Electrochemical promoted B—X (X=S, P, As, Sb) bond coupling reactions

巢式碳硼烷的B—H官能化大多使用过渡金属催化, 并且结构中负电荷簇的存在是B—H键活化的主要挑战, 这阻碍了巢式碳硼烷的发展和应用. Ackermann和燕红课题组利用电化学的方法不仅克服了这种挑战, 还避免了过渡金属和氧化剂的使用, 这两种方法为后续官能化巢式碳硼烷的应用奠定了基础.

2.2 电化学条件下N—N键的形成

N—N键广泛存在于多种重要的有机化合物(肼类、唑类、偶氮类)中, 这类化合物在燃料、药物分子以及材料化学中发挥着十分重要的作用[31]. 基于过渡金属催化或者外加氧化剂氧化的N—N偶联构建含氮杂环或者N—H/N—H交叉脱氢偶联反应已被报道, 但往往需要使用化学计量的氧化剂, 并且由于肼及其衍生物已被证实对实验动物具有致癌性, 合成时具有安全问题, 长期以来开发更安全、高效、环境友好的替代合成路线一直是该领域持续追求的核心目标之一. 电化学作为一种绿色友好的合成方法, 成为构建N—N键的理想策略, 并成功应用于多种含有不同结构单元的N—N键化合物的合成.
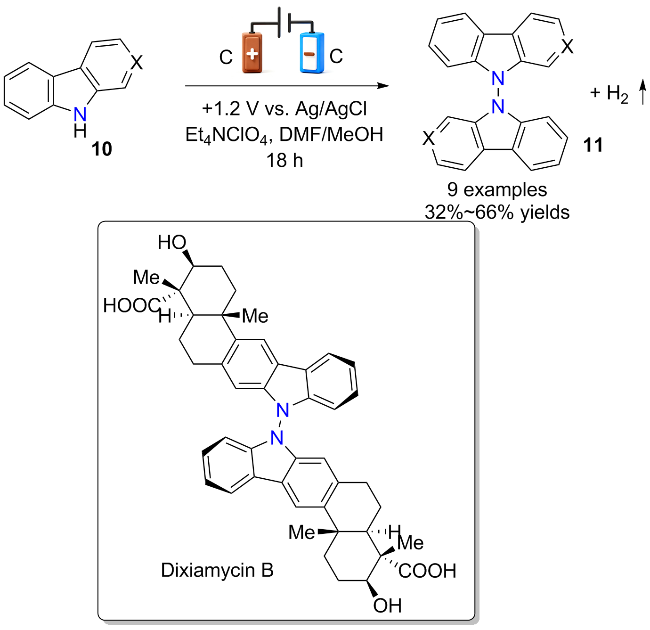
2014年, Baran课题组[31]开发了一种电催化氧化N—N二聚的方法, 成功得到了咔唑和咔啉的N—N二聚体结构11(图式4). 该方法的成功建立使得dixiamycin B的全合成成为可能. 机理研究表明, 反应的关键在于对电压的精准控制, 这是电合成方法的一个独特优势, 电压过高或者过低都会影响反应的效率, 表明了控制电压对化合物的二聚是十分重要的. 该方法成功实现N—N连接的二聚体类天然产物的化学合成, 使第一次全合成dixiamycin B成为可能, 对天然产物的电化学合成发展具有十分重要的参考价值.
图式4 电化学促进咔唑/咔啉的N—N键偶联反应

Scheme 4 Electrochemical promoted N—N bond coupling reactions of carbazoles/carbolines

2016年, Waldvogel课题组[32]研究了一种不需要使用有毒的肼结构单元构建N—N键的方法(图式5a). 该方法基于丙二酰二苯胺衍生物的两个芳基取代的氮原子之间的电氧化环化实现. 通过使用六氟异丙醇(HFIP)做溶剂, 铂做阴极, 能顺利得到1,2-二芳基吡唑烷-3,5-二酮. 吡唑烷-3,5-二酮是杂环化学中的重要结构单元, 发展温和绿色的合成方法是十分必要的. 机理研究表明, 反应主要得益于酰胺基自由基的生成, 随后, 发生自由基偶联得到含N—N键的化合物1315. 吡唑烷-3,5-二酮通过逆合成分析主要是由活化的丙二酸衍生物和二芳基肼合成, 但是大多数肼结构具有致癌性且可购买的肼衍生物比较简单, 导致安全性较低以及底物范围受限, 这就需要发展安全以及适用范围广泛的方法进行吡唑烷-3,5-二酮的合成. Waldvogel组提出的方法避免了致癌物质的使用, 底物范围广泛且安全性和环保性更高.
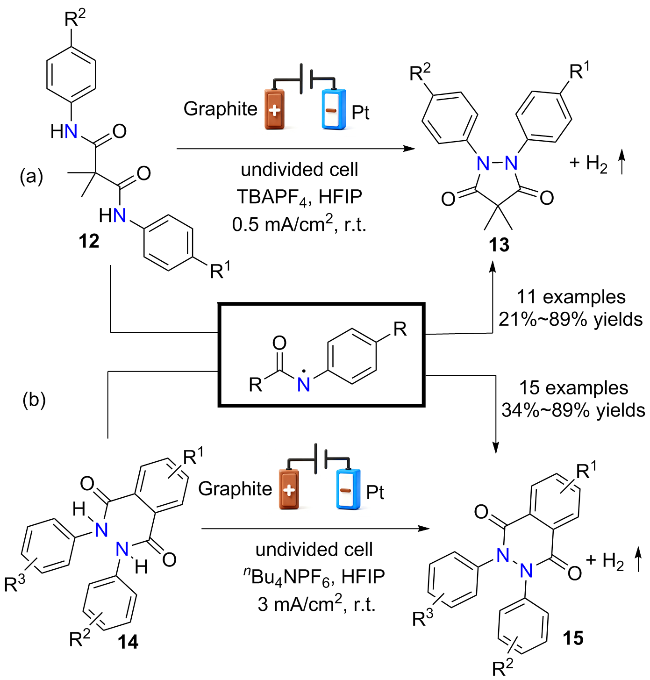
图式5 电化学促进二乙酰二苯胺衍生物的N—N键偶联反应

Scheme 5 Electrochemical promoted N—N bond coupling reactions of diacetylbis (aniline) derivatives

2017年, Waldvogel课题组[33]又报道了电化学条件下邻苯二酰二苯胺自偶联构建N—N键的反应(图式5b). 反应首先是从市售的邻苯二甲酸酐开始, 经历两步开环得到电反应起始底物. 与2016年提出的工作相类似, 都是采用HFIP作为溶剂, 这可能是由于HFIP可以起到稳定自由基的作用. 同时, 反应过程中都产生了酰胺自由基. Waldvogel课题组提出的两种构建N—N键的方法对比一般的合成方法优势主要是避免了具有致癌性肼单元和氧化剂的使用, 以原料易得和绿色环保的特点成功构建了N—N键.
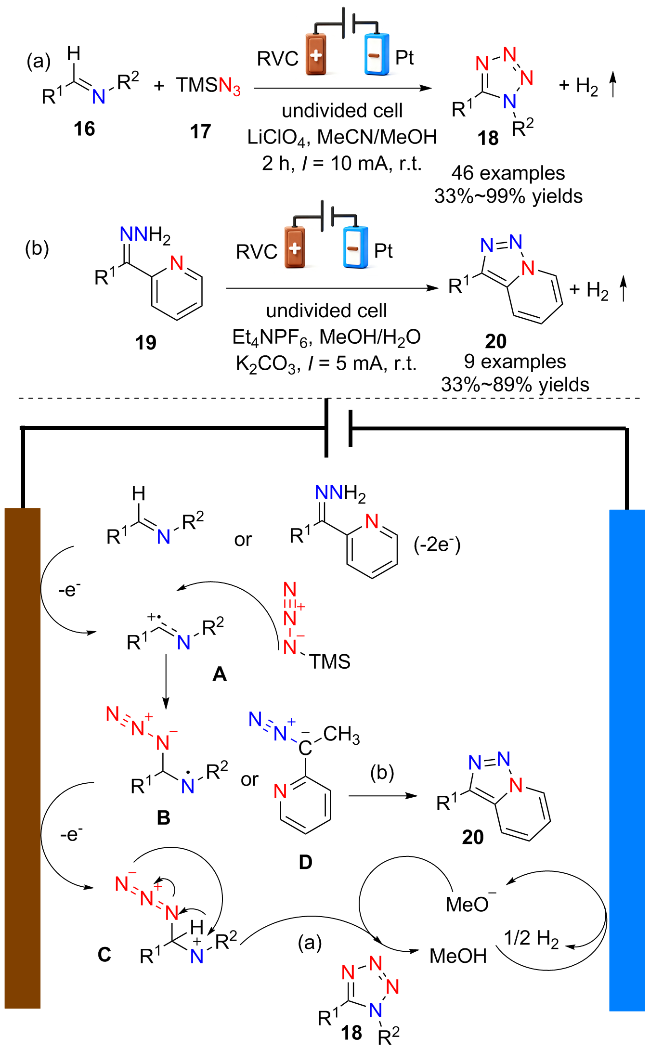
唑类结构由于其独特的结构和生物活性, 在生物医药领域被广泛用作药效核心. 利用电化学构建N—N键合成唑类化合物是一种以电子为氧化剂, 高效、绿色的合成策略. 2018年, 张逢质课题组[34]开发了一种以叠氮化合物和腙作为起始原料, 在无金属催化剂和氧化剂的条件下, 电环化得到含N—N键的四唑化合物的方法(图式6a). 该方法兼容多种官能团并能放大至克级规模和一锅法操作. 初步的机理研究表明, 底物在阳极氧化得到碳正离子中间体A, A随后与TMSN3反应生成C—N键并得到含有重氮结构的氨基自由基中间体B, B进一步氧化得到中间体C, 最后发生分子内环化和去质子化得到四唑类化合物18.
图式6 电化学促进腙衍生物的N—N键偶联反应

Scheme 6 Electrochemical promoted N—N bond coupling reactions of hydrazone derivatives

5-取代四唑经常被用作羧基和顺式酰胺键的电子等排体, 其结构在一些常见药物中普遍存在. 有机电合成避免了使用化学计量的氧化剂(如高价碘试剂)和危险的有毒试剂, 这项工作结合电化学的优势提出了一种独特的[3+2]环加成反应构筑N—N键.
2019年, 徐海超课题组[35]发表了2-酰基吡啶腙电化学环化合成三唑类化合物的方法(图式6b). 同样不需要金属催化剂和外部氧化剂. 初步的机理研究表明, 底物酰基吡啶腙首先也是在阳极进行氧化得到重氮中间体D, 之后重氮中间体D发生分子内环化得到三唑类化合物20. 值得注意的是, 反应的阳极和阴极分别产生等量的酸和碱, 因此在反应中保持了pH的恒定.
这两种研究在机理方面存在一定的相似性, 徐海超课题组是吡啶腙被双电子氧化直接得到重氮中间体D, 之后发生分子内氧化得到三唑化合物20; 而张逢质课题组则是通过引入了TMSN3得到重氮中间体B, 通过在阳极进一步氧化之后发生分子内环化并去质子化得到四唑类化合物18. 阴极都是产生氢气(图式6).
基于对合成杂环化合物的持续兴趣, 2019年, 张逢质课题组[36]又提出了一种在温和条件下, 通过电化学的方法构建分子内N—N键, 实现1,2,4-三唑并[1,5-a]吡啶22的合成(图式7). 这种方法与徐海超课题组的区别是使用了离子液体作为氧化还原介质, 以酰胺衍生物作为底物实现分子内脱氢N—N键形成. 反应可能通过两种途径实现: path A开始于溴离子阳极氧化形成分子溴, 与底物反应后得到中间体A, 均裂后得到具有共振结构的中间体B, 随后氧化环化和去质子化得到产物. path B可能始于酰胺的溴化, 得到中间体D, D直接发生分子内环化产生E, 去质子化后也得到三唑类产物22. 该方法可以实现抗糖尿病化合物关键中间体的高效合成, 为杂环化合物的合成提供了新的平台.
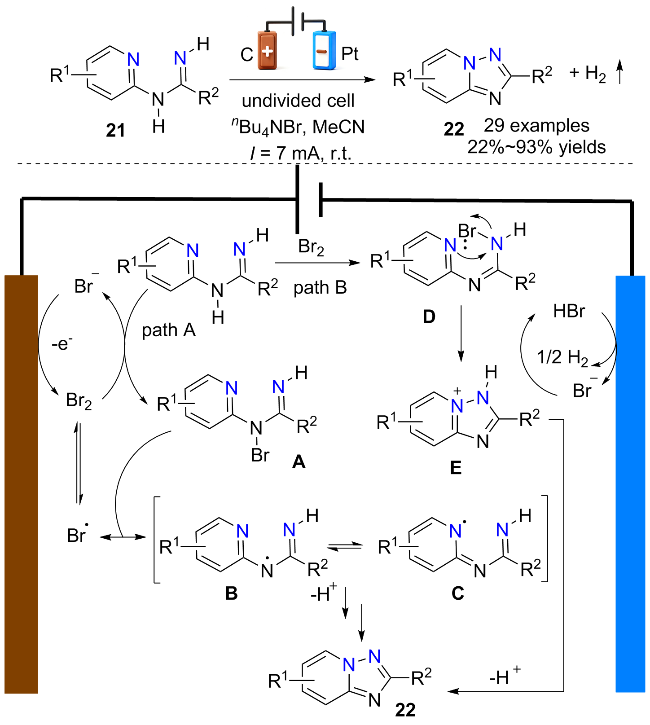
图式7 电化学促进酰胺衍生物的分子内N—N键偶联反应

Scheme 7 Electrochemical promoted intramolecular N—N bond coupling reactions of amide derivatives

此外, 通过电化学产生氮自由基实现芳胺衍生物脱氢N—N偶联得到四芳基肼类化合物的策略已有报道. 2019年, 徐海超课题组[37]研发了一种通过仲胺二聚反应合成含有四芳基肼骨架化合物24的方法(图式8). 反应在无隔膜电解池中进行, 无需额外的氧化还原剂即可高效合成具有不同电子性质的四芳基肼. 反应主要得益于吡啶助力生成的氮自由基发生自偶联. 该方法通过电催化合成了一系列具有不同电子性质的四取代肼类化合物, 可以在克级规模中有效进行. 四取代肼可以通过金属催化仲胺在氧化剂存在下的氧化偶联来合成, 但这会引起金属污染. 徐海超组受到Baran提出的电化学促进咔唑N—N二聚方法的启发, 发展了仲胺的N—N二聚反应合成四芳基肼类化合物的途径, 这是一种环境友好的电化学策略.
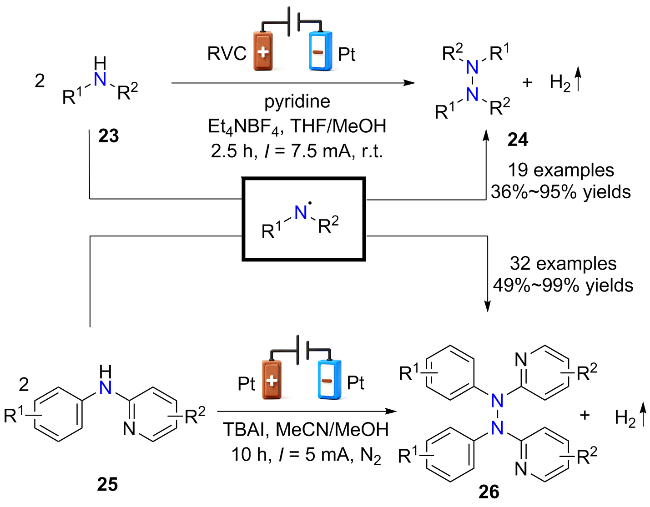
图式8 电化学促进的仲胺N—N键偶联反应

Scheme 8 Electrochemical promoted N—N bond coupling reactions of secondary amines

2020年, 陈建宾课题组[38]通过调节电流密度及电极电位, 使含氮底物在阳极表面发生单电子转移, 从而可控地生成氮中心自由基, 实现了N—N键的构建, 顺利得到了一系列四芳基肼化合物26(图式8). 并且可以在电化学条件下进一步转化为吡啶并苯并咪唑类化合物, 生物活性研究表明: 吡啶并苯并咪唑类化合物对癌细胞具有一定的细胞毒性, 这将促进氮中心自由基在有机电合成和相关生物医学中的发展. 该课题组选择的仲胺化合物含有吡啶结构, 吡啶的独特之处在于, 单一分子中既可以实现诱导效应也可以表现离域效应, 电解条件下可实现吡啶基团的脱芳异构化. 这项工作基于这个重要发现, 通过脱芳异构化策略成功实现化合物25的可调变反应, 克服了传统合成中需要高价碘或金属催化剂的问题.
同年, 陆明课题组[39]报道了一例在九水硝酸铁存在下, 电化学催化仲胺的N-亚硝化和N-硝化策略(图式9). 反应具有较高的位点选择性, 避免了C-亚硝化/C-硝化副产物的生成, 为N—H官能团化提供了一种新的研发思路. 初步的机理研究表明, 吗啉和吡唑都在阳极氧化转化为相应的氮自由基阳离子C和氮自由基A, 同时硝酸铁加热生成亚硝基自由基B和硝基自由基D, 最后, 分别发生偶联得到含有N—N键的偶联产物2728. 氢气在阴极生成. 传统的N-亚硝化和N-硝化需要在强酸条件下进行, 而这种苛刻的反应条件大大限制了它们在有机合成中的应用. 该方法通过电化学催化可以实现在无酸、无氧化剂的温和环境下实现仲胺的直接N-亚硝化和N-硝化, 为N—H官能化提供了新的策略.
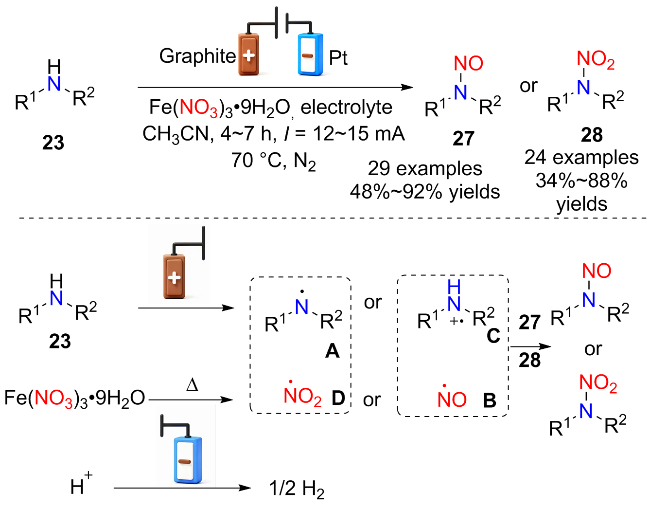
图式9 电化学促进N-亚硝基/硝基化的N—N键偶联反应

Scheme 9 Electrochemical promoted N—N bond coupling reactions of N-nitroso/nitrosation

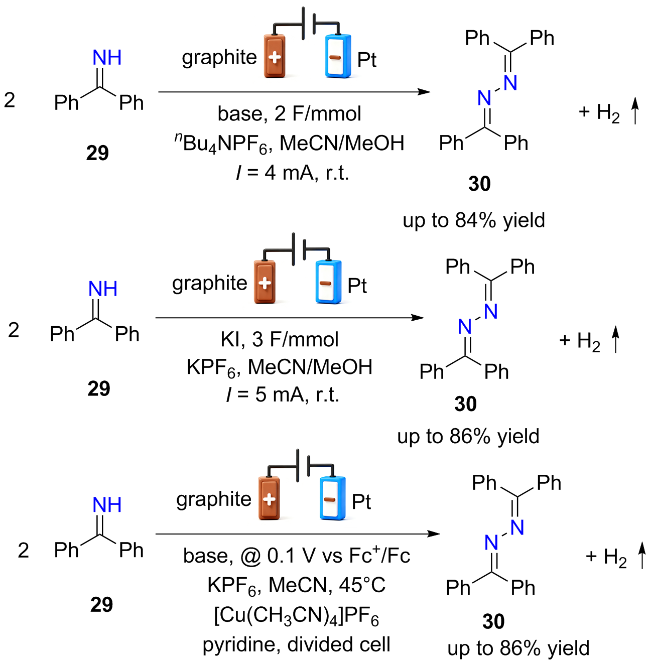
2020年, Stahl课题组[40]报道了三种不同的电化学合成肼类化合物的策略, 成功实现N—N键的构建(图式10). 理想情况下, 肼通过氨的直接氧化偶联制备, 但热力学效应限制该方案的可行性. 该课题组提出的三种方法是用二苯甲酮亚胺代替氨, 可在电化学条件下顺利得到N—N偶联产物. 三种方法分别为: (1)磷酸盐作为碱促进二苯甲酮亚胺的电化学N—N偶联反应; (2)碘化钾作为催化剂促进二苯甲酮亚胺的电化学N—N偶联反应; (3)金属铜络合物作为催化剂促进的二苯甲酮亚胺的电化学偶联反应.
图式10 电化学促进亚胺的N—N键偶联反应

Scheme 10 Electrochemical promoted N—N bond coupling reactions of imines

三种方案的反应机理各有不同(图式11), 第一种方法是在碱的作用下, 通过质子耦合电子转移过程(PCET)实现二苯甲酮亚胺的阳极氧化得到氮自由基, 随后, 氮自由基发生偶联得到N—N偶联产物(path A). 第二种方法和第三种方法主要是在催化剂(碘离子或碘单质以及金属铜络合物)辅助下进行N—N偶联反应(path B).
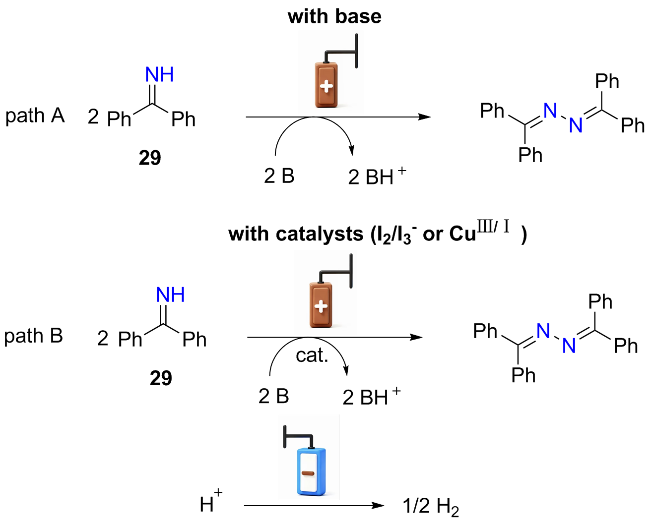
图式11 电化学促进亚胺的N—N键偶联反应机理

Scheme 11 The mechanism of electrochemical promoted N—N bond coupling reactions of imines

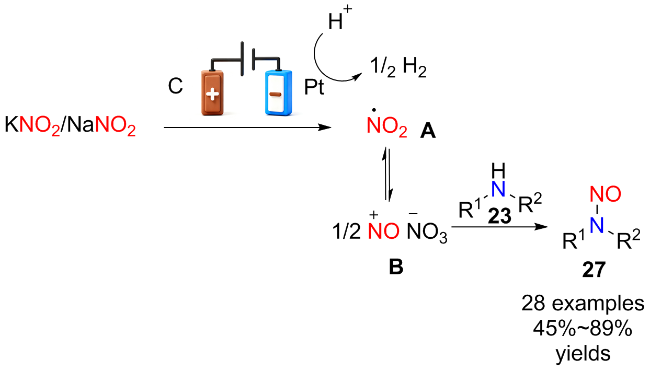
同年, 高梦课题组[41]使用市售的亚硝酸钾或亚硝酸钠作为亚硝基来源, 通过电化学氧化实现了一系列有价值的N-亚硝化产物27的合成(图式12). 该方法的机理不同于陆明课题组的是硝基自由基A是在阳极氧化亚硝酸钾得到的, 之后经历二聚化得到与底物胺发生亲核加成的NO+ B. 这项工作既保持了良好的官能团耐受性, 又合成了N-亚硝化的一系列药物分子(地氯雷他定、曲昔匹特、氟西汀、帕罗西汀等)衍生物, 可为药物研究提供参考价值.
图式12 电化学促进胺与KNO2/NaNO2的N—N键偶联反应

Scheme 12 Electrochemical promoted N—N bond coupling reactions between amines and KNO2/NaNO2

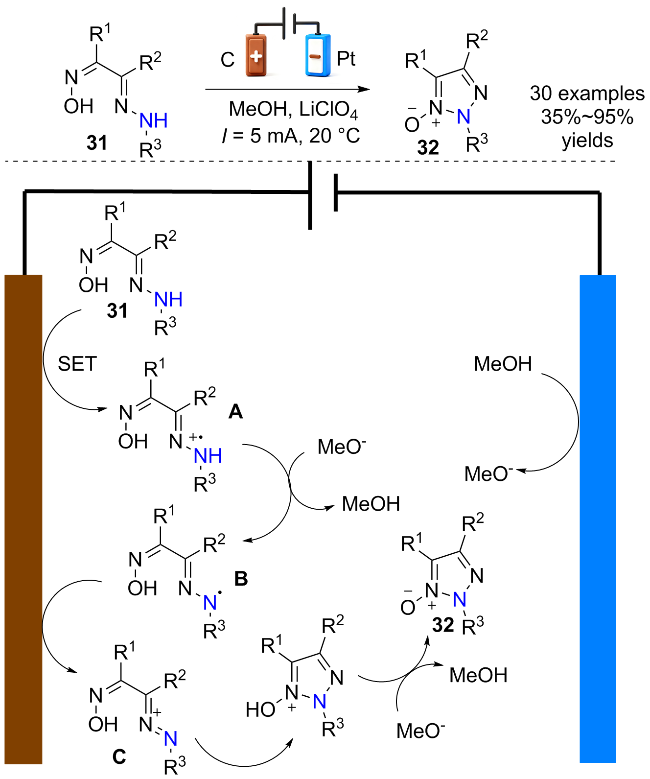
2023年, Fershtat课题组[42]提出了一种电化学条件下促进酮肟形成分子内N—N键的方法, 该方法无需使用过渡金属和外部氧化剂便可成功制备三唑化合物(图式13). 经过差示扫描量热法(DSC)研究显示该类化合物为热稳定物质, 这对于功能材料的进一步开发非常具有参考价值. 此外, 这类化合物在生理条件下具有良好的NO释放特性, 为医药原料的研发提供了一个新途径.
图式13 电化学促进酮肟的分子内N—N键偶联反应

Scheme 13 Electrochemical promoted intramolecular N—N bond coupling reactions of ketoximes

初步的机理研究表明, 酮肟首先在阳极发生单电子氧化得到中间体A, 随后, A和甲氧基负离子发生质子交换得到中间体B, B通过单电子氧化生成阳离子C, C发生分子内环化和去质子化过程得到目标产物(图式13).
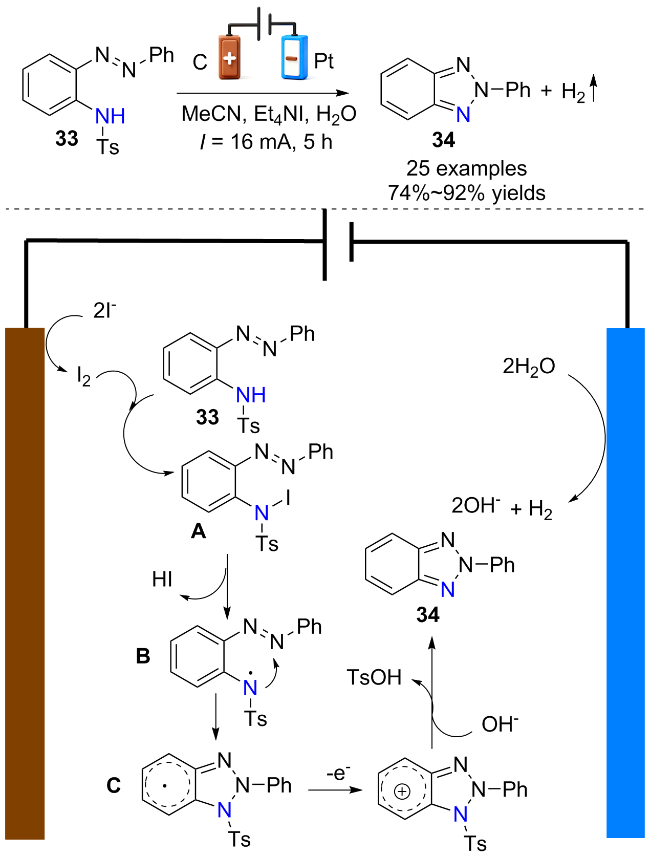
2024年, 李洪基课题组[43]报道了一种邻氨基偶氮苯的电化学分子内N—N偶联反应, 反应主要得益于电催化产生的氮自由基引发(图式14). 虽然电化学可以促进氮自由基的生成, 但这些具有高反应活性的自由基并未攻击具有挑战性的偶氮单元, 这是由于偶氮苯对氧化环境和光十分敏感. 通过电化学的方法可以避免氧化剂的使用, 更有利于反应的进行, 这对偶氮苯的自由基环化反应发展具有重要意义. 初步的机理研究表明, 碘离子在阳极被氧化为碘单质, 并与底物发生反应得到中间体A, A随后脱去HI得到B, B发生分子内环化形成C, C进一步被氧化以及后续发生脱质子化和脱保护得到最终产物.
图式14 电化学促进邻氨基偶氮苯的分子内N—N键偶联反应

Scheme 14 Electrochemical promoted intramolecular N—N bond coupling reactions of o-amino azobenzene

2025年, 陈兴权课题组[44]提出了一种电化学催化芳胺的N—N脱氢偶联反应方法(图式15). 在不同电化学条件下选择性分别生成苯并[c]噌啉和偶氮芳烃, 反应条件温和, 操作简单, 无需金属催化剂. 之前报道的方法大多需要贵金属催化剂以及底物范围较差, 该方法底物范围更广, 降低了实验成本, 是一种更加绿色环保的方法. 初步的机理研究表明, 二胺的一个氨基在阳极氧化形成自由基阳离子A, A与另一个氨基发生自由基偶联得到中间体B, B在阳极进一步氧化形成肼中间体C, C经历氧化和去质子化得到苯并[c]噌啉; 而在无碱条件下, 二胺经历阳极氧化产生中间体D, D经过分子内C—N键偶联生成咔唑自由基中间体E, 随后, E去质子化转化为咔唑衍生物F; 质子在阴极被还原释放H2.
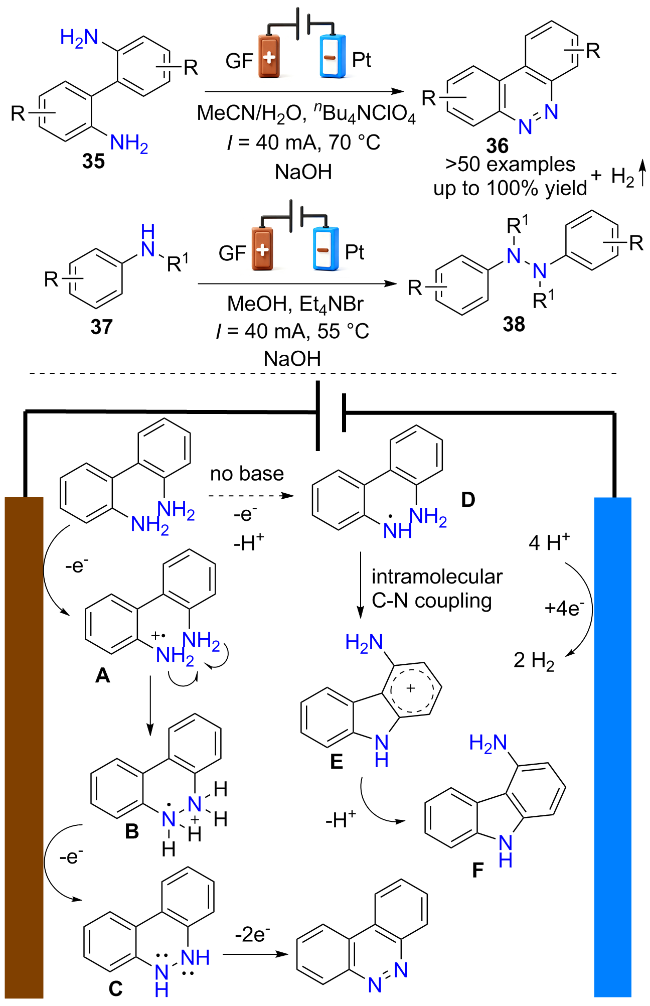
图式15 电化学促进芳胺的N—N键脱氢偶联反应

Scheme 15 Electrochemical promoted dehydrogenative N—N bond coupling reactions of aromatic amines

关于上述构建N—N键的反应机理, 大多是通过阳极氧化偶联机制进行. 含氮原子的化合物在阳极氧化为氮自由基或氮阳离子活性物质, 继而与另一含氮原子组分直接偶联, 或通过介质产生的高活性中间体进行反应; 亦或是两种底物均经氧化生成自由基, 进而发生自由基-自由基交叉偶联, 最终构建N—N键.

2.3 电化学条件下P—X键的形成

有机磷化合物由于其独特的化学结构和生物活性在膦配体、生物化学和材料化学等方面有着十分广泛的应用[45-46]. 近年来, 科学家们利用电化学的方式合成了一系列与磷原子偶联的P—X (X=N, O, S, Se)键, 避免了外加氧化剂的使用和严苛的反应条件.

2.3.1 电化学条件下P—N键的形成

2017年, 汪志勇课题组[47]提出以二芳基磷氧化合物39和胺23作为原料, 通过电合成的方式, 在温和且无金属催化剂的条件下一步合成磷酰胺化合物40, 成功通过P—H/N—H的脱氢交叉偶联实现P—N键的构建(图式16a). 该工作对比之前磷氧化合物参与的杂原子偶联反应条件更加温和, 不需要化学计量的氧化剂和昂贵的金属催化剂, 通过简单的电化学调控便可以顺利构建含P—N键化合物. 初步的机理研究表明, 反应可能涉及两种反应途径: 第一种通过碘介导生成磷自由基A, A与碘自由基结合得到中间体B, B随后与胺23反应得到P—N偶联产物40(图式16a-Ⅰ); 第二种是磷氧化合物39互变异构得到中间体D, D发生后续系列反应得到P—N偶联产物40(图式16a-Ⅱ).
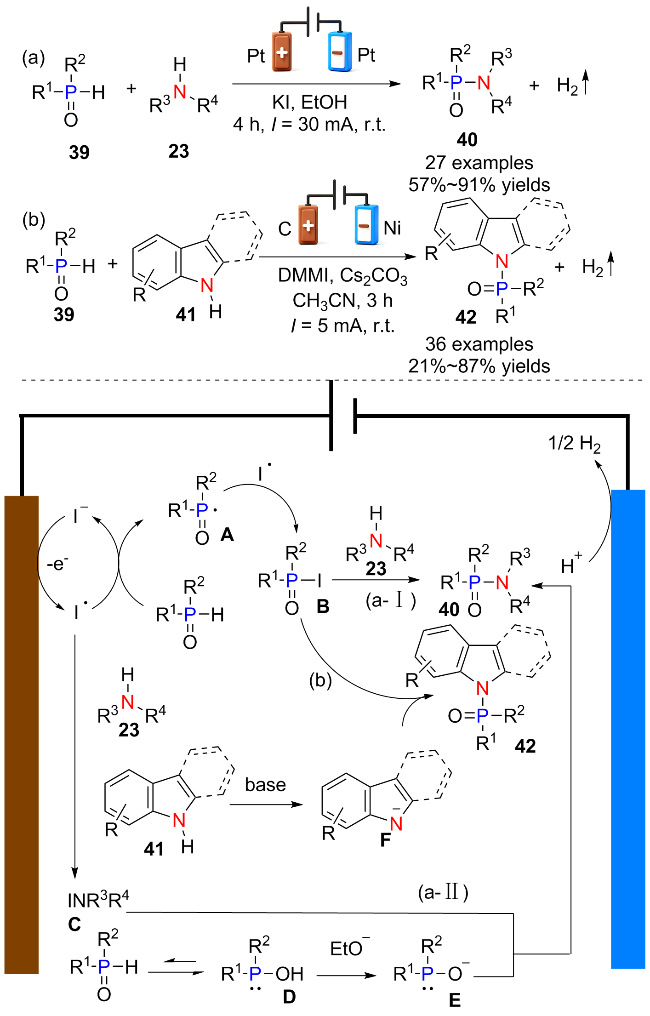
图式16 电化学促进二芳基磷氧与氮杂环化合物的P—N键偶联反应

Scheme 16 Electrochemical promoted P—N bond coupling reactions of diaryl phosphine oxides and N-heterocycles

2020年, 刘晨江、金伟伟课题组[48]报道了一种磷氧化合物39和杂环化合物咔唑/吲哚41在电化学条件下进行P—N键偶联的方法(图式16b). 反应以中等至优异的收率得到了多种咔唑和吲哚衍生物与二芳基氧化磷脱氢交叉偶联的产物42. 反应不需要氧化剂和金属催化剂, 在温和绿色的环境下实现杂环化合物的偶联反应. 该反应机理与汪志勇课题组类似, 都是通过碘介导生成相应的磷自由基A, 这是发生P—N偶联的关键. 不同的是, 该反应中用到了碱作为拔氢试剂, 拔除咔唑/吲哚上的氢得到氮负离子中间体F再与有机磷试剂反应得到目标化合物42.
图式16a的工作主要是磷氧化合物和烷基胺进行脱氢偶联构建P—N键; 而图式16b的工作则是将胺拓展到了杂环化合物, 并且用到了碱进行拔氢. 两者都借助了活性中间体参与P—N键的构建.
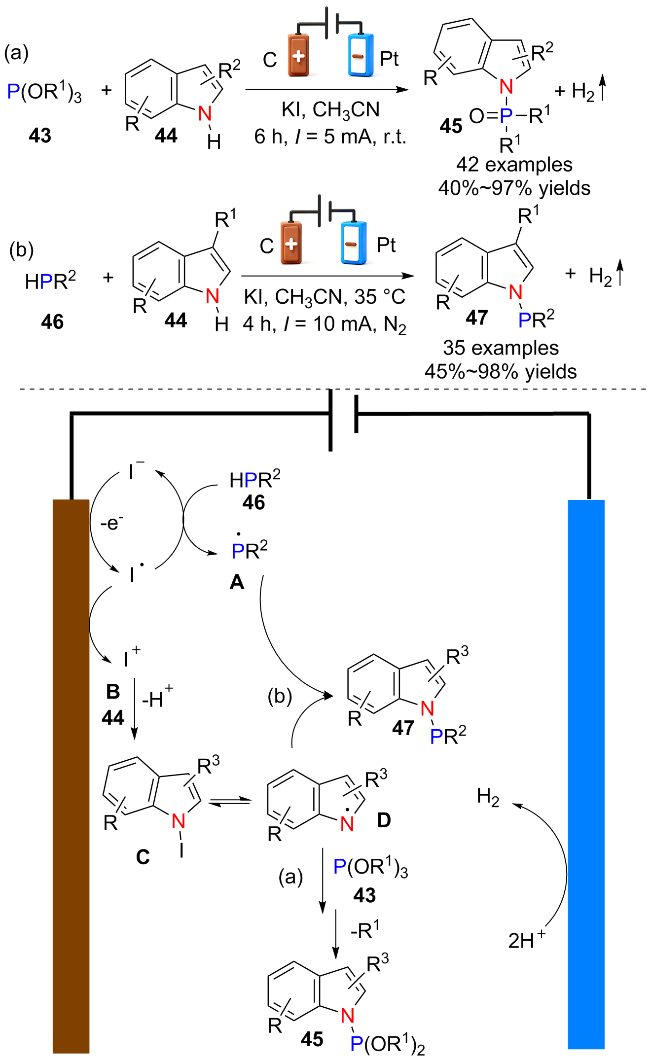
同年, 高梦课题组[49]在电催化条件下以吲哚44和烷基胺为底物, 与亚磷酸三烷基酯43进行P—N键的构建, 成功得到一系列含磷吲哚衍生物45(图式17a). 初步的机理研究表明, 反应中吲哚或胺通过与碘自由基的单电子转移产生氮自由基D, 随后被亚磷酸三烷基酯43捕获, 经历脱烷基化得到含P—N键的吲哚或胺衍生物45.
图式17 电化学促进吲哚和磷试剂的P—N键自由基偶联反应

Scheme 17 Electrochemial promoted P—N bond radical coupling reactions of indoles and phosphorus reagents

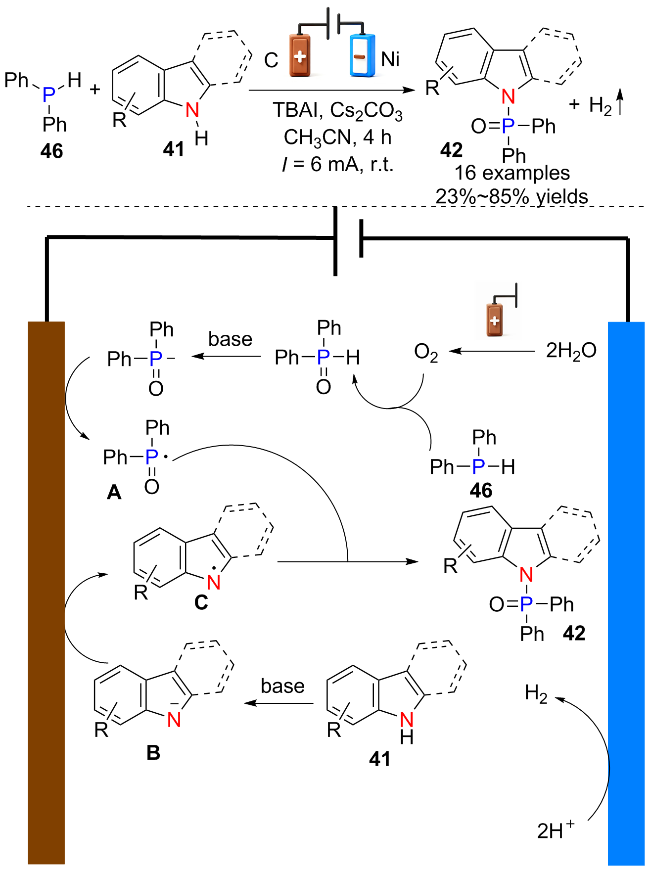
2021年, 刘晨江、金伟伟课题组[50]基于对杂原子-杂原子偶联的兴趣, 又发展了咔唑或吲哚41和二苯基磷化合物46在电催化条件下通过自由基-自由基偶联构建P—N键(图式18). 在该反应体系中碱发挥着拔氢作用, 辅助阳极分别生成氮自由基C和磷自由基A, 随后发生偶联反应得到P—N键. 该方法反应条件温和、原子经济性高, 官能团耐受性良好.
图式18 电化学促进含氮杂环和磷试剂的P—N键自由基偶联反应

Scheme 18 Electrochemical promoted P—N bond radical coupling reactions of N-heterocycles and phosphorus reagents

图式17a和17b的两个工作涉及的反应机理都通过含碘电解质促进磷自由基或氮自由基的生成; 而图式18的机理则是在碱的作用下拔氢生成负离子, 该负离子直接阳极氧化得到相应的磷自由基和氮自由基.
2022年, 雷爱文课题组[51]以二叔丁基磷为磷试剂, 通过电化学氧化P—H/N—H放氢偶联策略得到了一系列含磷吲哚衍生物47 (Scheme 17b). 该反应不需要氧化剂和金属催化剂, 通过简单的电流调控可顺利构建含P—N键的杂环化合物. 机理方面与高梦课题组类似的是通过碘介导氮自由基D生成. 值得注意的是, 该方法还生成了磷自由基A, 通过自由基-自由基偶联构建P—N化合物47.
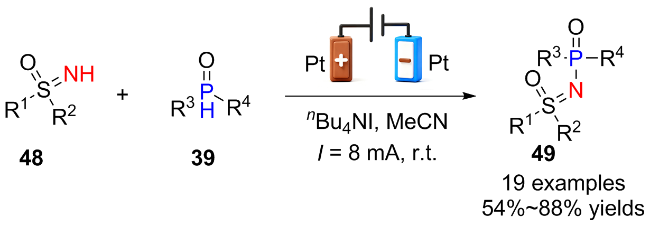
2023年, 韦玉课题组[52]提出了一种电催化亚砜亚胺和二芳基氧化膦的脱氢偶联反应方法(图式19). 该方法不需要金属催化剂和氧化剂以及高温加热的环境, 反应更加温和, 具有较高的原子经济性, 大大丰富了构建P—N键的合成路线.
图式19 电化学促进亚胺和二芳基氧化膦的P—N键偶联反应

Scheme 19 Electrochemical promoted P—N bond coupling reactions of imines and diarylphosphine oxides

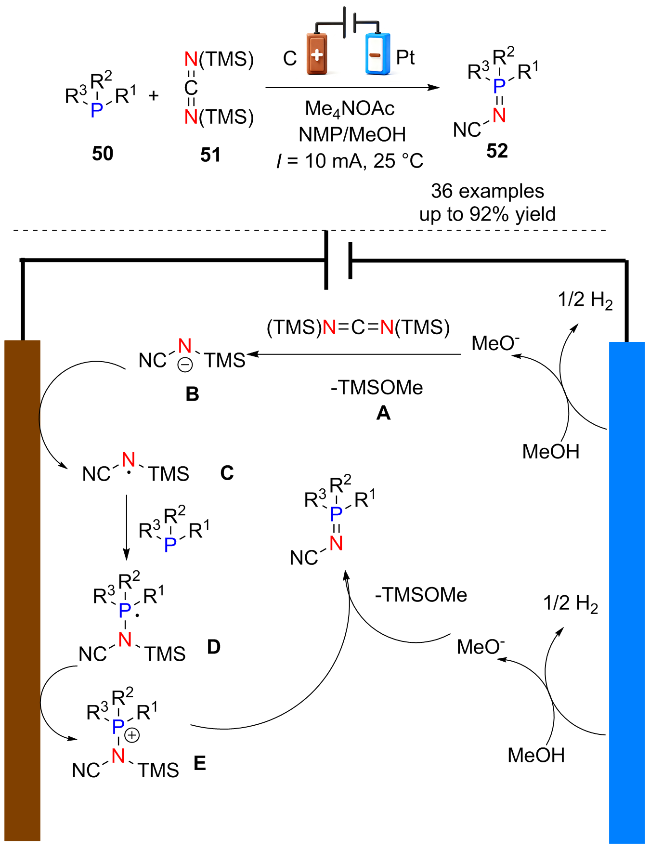
2024年, Regalado课题组[53]开发了一种电化学合成亚氨基膦配体的方法(图式20). 该方法操作简单且安全环保, 比起需要使用氰化亚胺的传统合成路线更加安全. 这项工作的主要特点是电生碱触发关键中间体的形成, 从而实现骨牌式的电解反应. 初步的机理研究表明, 碳二亚胺首先在甲氧负离子的进攻下脱去A生成阴离子B, B阳极氧化为氮中心自由基C, 三取代磷在C进攻下得到自由基中间体D, 随后, D被氧化为阳离子E, E发生裂解生成目标化合物.
图式20 电化学促进碳二亚胺和三苯基膦的P—N键偶联反应

Scheme 20 Electrochemical promoted P—N bond coupling reactions of carbodiimides and triphenylphosphines

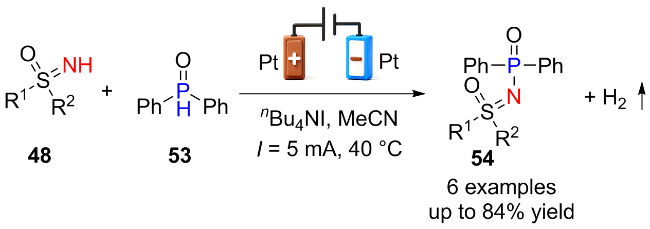
同年, 钱朋课题组[54]在报道N—S键构建时, 还研究了电化学氧化脱氢偶联实现亚砜亚胺的N-膦酰化反应, 成功构建了P—N键化合物(图式21). 该方法不需要金属催化剂和外部氧化剂, 官能团耐受性及可扩展性较好, 是一种操作简便、高原子经济性的策略. 对比图式19的工作, 该工作进一步扩大了二苯基磷氧化合物中苯环上取代基的范围.
图式21 电化学促进亚胺和二苯基膦氧的P—N键偶联反应

Scheme 21 Electrochemical promoted P—N bond coupling reactions of imines and diphenylphosphine oxides

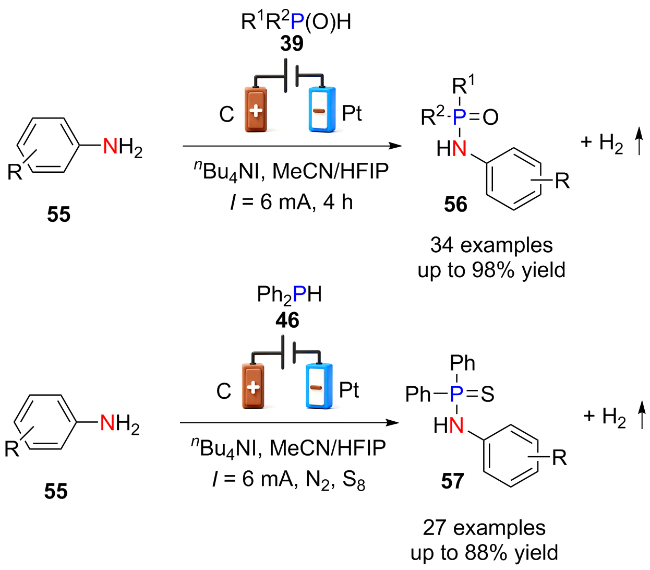
2025年, 程斌课题组[55]报道了一种苯胺和二芳基磷氧或二芳基膦的电化学交叉偶联反应方法. 该反应在无金属、光、碱以及氧化剂的条件下, 释放氢气作为唯一的无毒副产物(图式22). 之前报道过光诱导芳香胺和磷氧化合物的反应, 但是需要过量的碱和过氧化物; 随着研究的进步, 又提出了无碱、无金属的光催化体系, 但是在电化学领域还未有报道苯胺和磷氧化物或二芳基膦的P—N偶联反应, 该课题组提出的方法补充了电合成方向的不足.
图式22 电化学促进苯胺和膦化物的P—N键偶联反应

Scheme 22 Electrochemical promoted P—N bond coupling reactions of anilines and phosphonides

初步的机理研究表明, 六氟异丙醇在阴极去质子化产生阴离子A和氢气, A与HI反应得到碘负离子, 碘负离子经历阳极氧化转化为碘自由基. 之后碘自由基可直接与磷氧化物或磷硫化物反应生成磷自由基B, B与碘自由基偶联得到中间体C, C与苯胺发生亲核取代得到目标产物; 碘自由基还可进一步氧化为碘阳离子, 碘阳离子与苯胺反应生成中间体D, 磷氧化物或磷硫化物发生互变异构产生中间体E, E经历去质子化形成阴离子F, F再与D发生亲核取代得到目标产物(图式23).
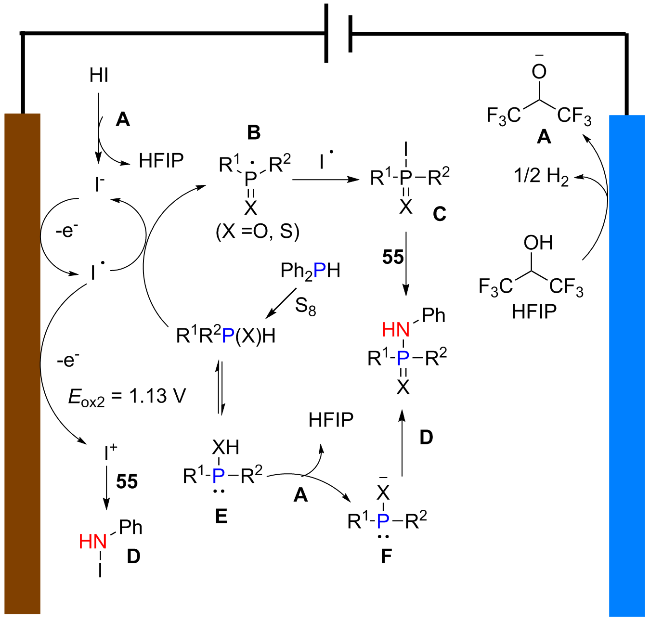
图式23 电化学促进苯胺和膦化物的P—N键偶联反应机理

Scheme 23 The mechanism of electrochemical promoted P—N bond coupling reactions between anilines and phosphonides

2.3.2 电化学条件下P—O键的形成

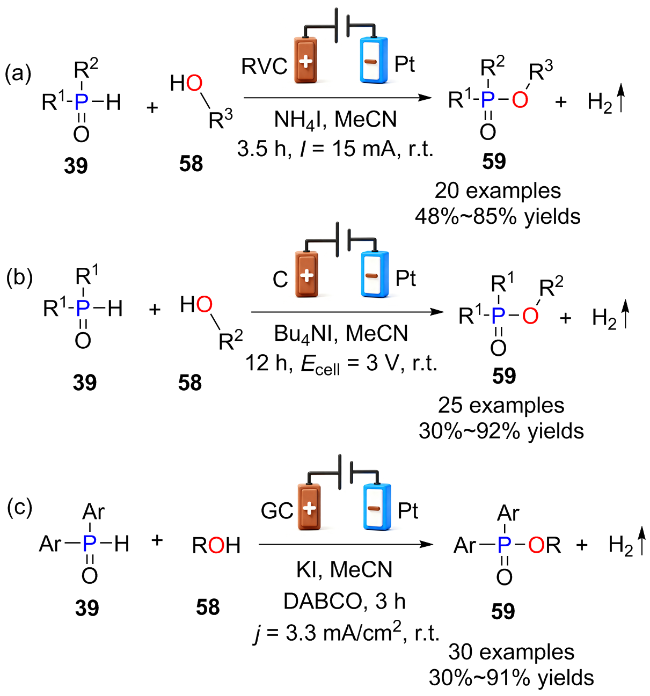
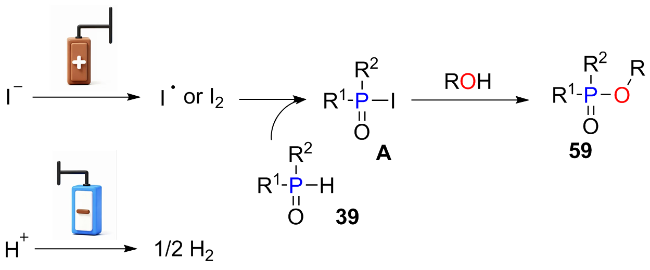
近年来, 有关P—O键的电化学合成方法日渐丰富. 2018年, 唐海涛课题组[56]发展了在室温下无金属和氧化剂的电化学方法, 用于醇58和磷氧化合物39的偶联, 以较高收率得到一系列不同结构的磷酸酯类化合物59(图式24a). 作者提出的反应机理是利用碘自由基与二芳基氧化磷发生单电子转移产生磷自由基, 之后磷自由基与碘自由基结合得到二芳基氧磷基碘, 该中间体与醇发生亲核取代构建P—O键. 其中, 二芳基氧磷基碘还可以通过碘与磷氧底物直接得到. 之前传统方法实现P—O键的偶联多使用化学计量的氧化剂和贵金属, 该方法采用电化学合成降低了成本, 提高了原子经济性.
图式24 电化学促进醇/酚和磷氧化合物的P—O键偶联反应

Scheme 24 Electrochemical promoted P—O bond coupling reactions of alcohols/phenols and phosphorus oxides

2019年, 韩建林课题组[16]在不添加任何氧化剂、金属催化剂和添加剂的条件下, 通过醇58与磷氧化物39的电化学交叉偶联反应, 在室温下恒压合成了一系列有机膦酸酯59, 为有机膦酸酯的合成提供了一种新的途径(图式24b). 这项工作采取恒压反应的模式进行, 无需额外的氧化剂和金属催化剂, 降低了时间成本和催化剂成本, 大大提高了反应效率. 反应机理与唐海涛课题组类似: 通过碘介导得到磷酰碘中间体后与醇发生亲核取代. 与之不同的是该课题组的底物范围更为广泛且是在恒压条件下完成反应.
同样是在2019年, 四川大学郑柯课题组[57]开发了一种构建P—O键的高效电化学方法(图式24c). 廉价易得的酚和醇58都是合适的底物. 并且成功应用于克级试验和流动电化学方法. 机理部分与之前报道的几个工作类似, 将通过统一的机理图进行解释. 电化学方法比起传统化学反应条件更加温和, 不需要过渡金属催化剂参与, 可扩展性好以及操作简便.
图式24的几个研究工作涉及的反应机理相似, 基本都是用含碘试剂作为电解质, 在电催化反应条件下生成二取代的磷氧碘中间体A, 该中间体随后再与醇或酚58进行亲核取代得到相应的化合物59(图式25).
图式25 电化学构建P—O键反应机理

Scheme 25 The reaction mechanism of electrochemical P—O bonds formation

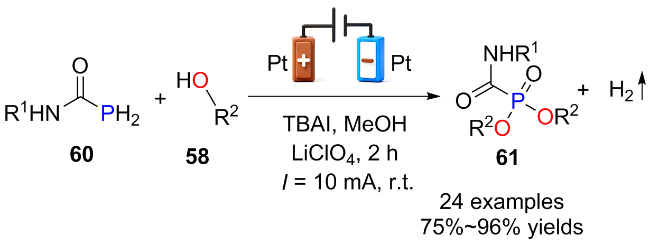
同年, 权正军课题组[58]将磷氧化物更换为磷酰胺60和醇58作为原料, 经过P—H电氧化和功能化合成含P—O键的氨基甲酸磷酰酯类化合物61, 反应条件温和、收率较高(图式26). 一般磷酰酯类化合物的合成步骤繁琐, 过量有毒试剂的使用以及底物范围有限, 这极大限制了它们的合成应用. 而这项工作通过简单的电化学条件一步合成磷酰酯类化合物, 极大提高了反应效率和底物范围. 在机理部分提出的可能途径是磷酰胺通过碘介导产生磷碘酰胺中间体, 该中间体随后可能直接与醇发生亲核取代; 另一种可能是通过O2氧化得到氧磷基碘酰胺, 最后, 发生亲核反应得到目标产物.
图式26 电化学促进醇和磷酰胺的P—O键偶联反应

Scheme 26 Electrochemical promoted P—O bond coupling reactions of alcohols and phosphamides

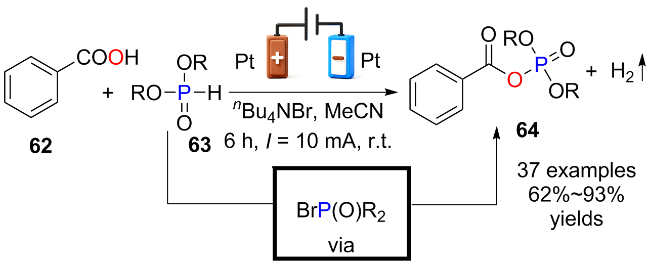
2020年, 蔡琥课题组[59]将该类反应的底物范围拓展到羧酸62和亚磷酸酯63, 通过电化学的方法实现了酰基磷酸酯64的合成(图式27). 反应机理与之前报道过的工作类似, 只是将含碘电解质更换为含溴电解质. 羧酸在阴极被还原为羧酸根阴离子与磷酰溴中间体A反应实现P—O键的构建. 这项工作比之前使用传统方法构建P—O键更加绿色环保, 不需要催化剂的加入, 在室温下就可以顺利发生反应. 2021年, 刘晨江、金伟伟课题组[48]在研究P—X键偶联反应的文章中也报道了关于醇/酚和P—H化合物的电化学P—O键构建.
图式27 电化学促进羧酸和亚磷酸酯的P—O键偶联反应

Scheme 27 Electrochemical promoted P—O bond coupling reactions of carboxylic acids and phosphite esters

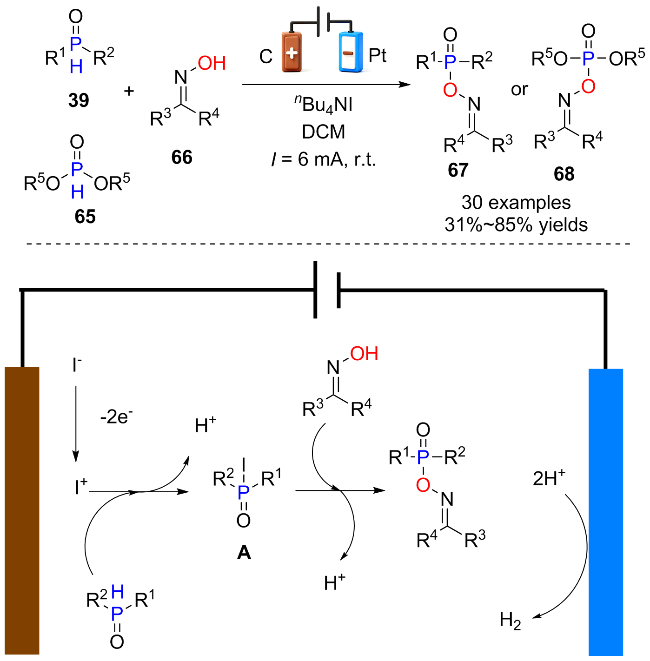
2025年, 高梦课题组[60]提出了一种磷氧化物(3965)和肟类化合物的电化学脱氢偶联反应策略, 成功制备了一系列高收率的磷酸化肟(图式28). 该方法对比之前的工作能同时兼容磷氧化物和亚磷酸酯衍生物, 具有优异的耐受性, 而且避免了强氧化剂和四氯化碳的使用. 初步的机理研究表明, 磷氧化物与原位生成的高价碘反应生成中间体A, A与肟发生亲核取代反应, 并经历脱质子化过程形成目标化合物. 质子在阴极被还原产生氢气.
图式28 电化学促进磷氧化物和肟类化合物的P—O键偶联反应

Scheme 28 Electrochemical promoted P—O bond coupling reactions of phosphorus oxides and oximes compounds

2.3.3 电化学条件下P—S键的形成

除了上述提到的电化学P—O键偶联反应, 通过将醇更换为硫醇、硫氰酸盐等含硫试剂可进行P—S键的电化学合成. 2019年, Lee课题组[61]报道了一种由硫醇69和磷酸酯65通过电化学合成有机硫代磷酸酯70的方法. 该方法反应条件温和, 无需碱、过渡金属和氧化剂的参与.
同年, 郑柯课题组[57]报道了使用硫醇69和二芳基磷氧化物39在无隔膜电解池中进行电化学交叉偶联构建P—S键的策略. 该方案成功实现放大规模反应且收率较好, 显示了合成催化的应用潜力.
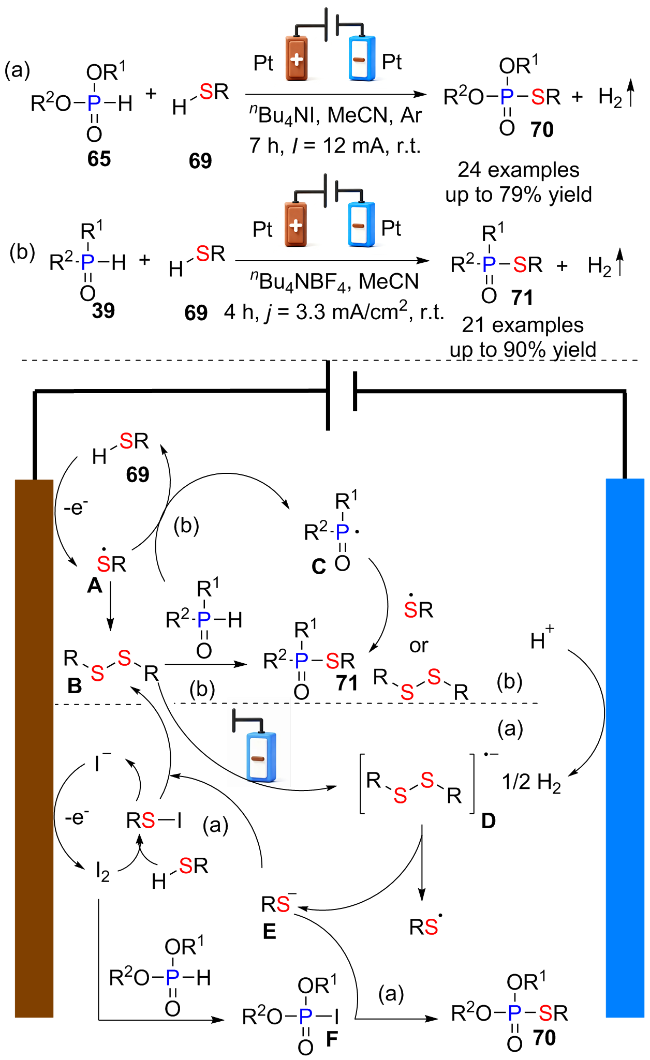
上述两项工作的反应机理类似, Lee课题组在进行转化时用碘自由基作为单电子转移试剂(图式29a), 通过中间体E和中间体F偶联得到目标化合物70. 而郑柯课题组则是直接通过硫醇和磷氧化物之间发生反应(图式29b). 初步的研究机理表明, 磷自由基C和硫自由基A或二硫化物中间体B发生交叉偶联反应构筑P—S键并得到化合物71.
图式29 电化学促进硫醇和含磷化合物的P—S键偶联反应

Scheme 29 Electrochemical promoted P—S bond coupling reactions of mercaptan and phosphorus-containing compounds

2021年, 刘晨江、金伟伟课题组[50]也研究了P—H化合物和硫醇的电化学级联磷酸化, 成功得到了一系列的硫代磷酸化产物, 反应收率良好. 硫醇在碱和阳极作用下得到硫自由基A; 类似的, 磷氧化物也经过碱和阳极作用得到磷自由基C, 磷自由基C和产生的硫自由基A发生自由基偶联反应得到硫代磷酸化产物71.
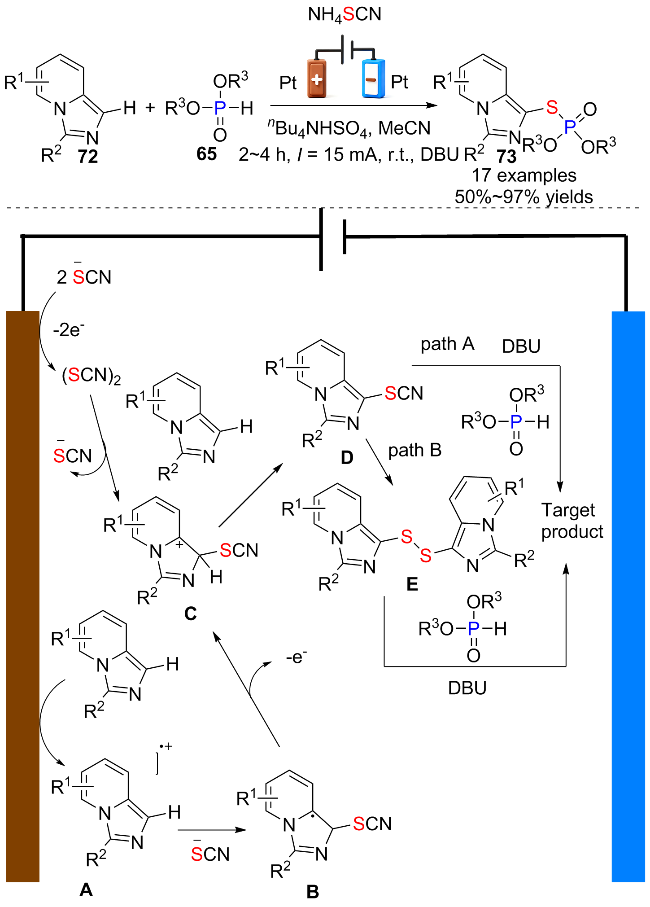
同年, 徐坤课题组[62]研发了在超声波照射下以硫氰酸盐作为硫源的芳烃的硫代磷酸酯化(图式30). 电氧化和超声的协同作用加速了反应进程, 这是一种三组分氧化交叉偶联反应, 不需要过渡金属和外部氧化剂, 补充了S-杂芳基硫代磷酸酯的绿色合成方案.
图式30 电化学超声协同促进的P—S键偶联反应

Scheme 30 Electrochemical and ultrasonic synergetically promoted P—S bond coupling reactions

初步的机理研究表明, 杂芳环底物72进行电氧化得到自由基阳离子中间体A, A被SCN进攻得到B, B进一步氧化产生碳正离子C; 或者SCN先被氧化、二聚再与杂环底物72反应得到C, C随后去质子化产生D, D可能通过两条途径: 一种是path A中D被磷氧化物65进攻产生硫代磷酸酯73; path B则是D转化为二硫化物E, E再与磷氧化物反应得到硫代磷酸酯73(图式30).
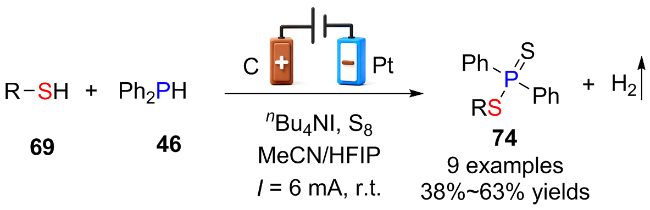
2025年, 程斌课题组[55]在报道了电化学构建P—N键脱氢偶联反应时, 也研究了含硫亲核试剂和含磷化合物的P—S键脱氢偶联反应(图式31). 反应具有广泛的官能团耐受性, 拓展了电化学构建P—X键的新途径.
图式31 电化学促进硫醇和二芳基磷化合物的P—S键偶联反应

Scheme 31 Electrochemical promoted P—S bond coupling reactions of mercaptan and diaryl phosphine compounds

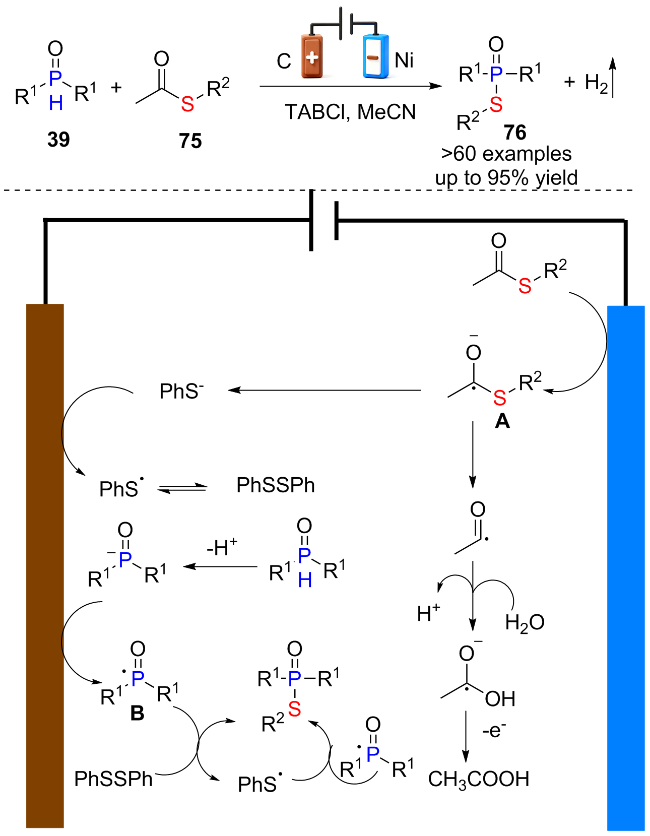
同年, 高振华课题组[63]提出了一种高效温和的电化学方法实现硫酯和P(O)—H的脱氢偶联反应(图式32), 反应无需金属、碱以及氧化剂的参与, 反应条件温和, 底物适用范围广泛. 硫酯的使用避免了传统方法中涉及的气态短链烷基硫醇, 为替换具有难闻气温的硫醇提供了一种可行方案. 初步的机理研究表明, 硫酯被阴极还原得到自由基阴离子A, A裂解为酰基和硫负离子, 酰基与水结合形成羧基衍生物, 硫负离子被氧极氧化为硫自由基, 硫自由基可以与二硫化物互相转化. 二苯基氧化膦去质子化后被阳极氧化为磷自由基B, B与硫自由基或二硫化物反应得到含P—S键的化合物.
图式32 电化学促进硫酯和磷氧化物的P—S键偶联反应

Scheme 32 Electrochemical promoted P—S bond coupling reactions of sulphides and phosphorus oxides

关于上述构建P—X键(X=N, O, S)的反应机理, 大部分反应通过阳极氧化偶联机制进行. 含磷原子的化合物在阳极氧化为磷自由基或磷阳离子活性物质, 随后与另一含杂原子组分直接偶联, 或通过介质产生的高活性中间体进行反应; 亦或是两种底物均经氧化生成自由基, 进而发生自由基-自由基交叉偶联, 最终构建P—X键.

2.4 电化学条件下S—X键的形成

有机硫衍生物广泛分布在蛋白质中, 是人体内不可缺少的元素之一. 硫原子和其他原子进行偶联得到的不同硫-杂原子键在生物化学、材料化学等领域发挥着不同的作用. 例如, 含S—F键的磺酰氟化合物可以作为共价蛋白修饰剂、活性探针和氟化试剂[64]. 含S=O键的砜和亚砜则广泛存在于各种功能性有机分子中, 并被应用于药物和聚合物材料中[65]. 二硫键(S—S)在蛋白酶抑制剂和材料科学中都是十分重要的结构. 因此, 开发高效绿色的方法构建S—X (X=F、O、S、Se)键是非常迫切的. 传统方法通常使用大量的过渡金属催化剂或者过量的外加氧化剂, 而S—H键很容易发生过氧化, 使底物范围受到限制, 而用电氧化代替传统氧化剂则可以避免这个问题, 因此电化学条件下进行S—X键的构建是更加温和高效的策略.

2.4.1 电化学条件下S—F键的形成
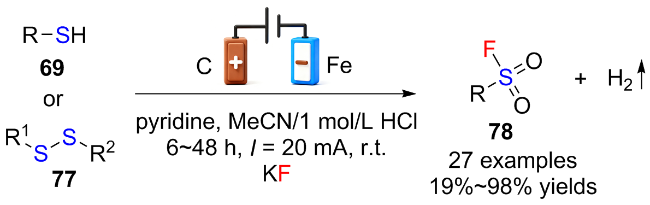
关于电合成S—F键的相关方法是2019年Noël课题组[64]开发的以硫醇69或二硫化物77作为原料, 在温和的电化学条件下制备含S—F键的磺酰氟化合物78(图式33). 反应具有广泛的底物范围, 包括各种烷基、芳基和杂芳基硫醇或二硫化物. 该课题组基于磺酰氟是一类具有广泛应用价值的结构单元, 提出的这项工作反应条件温和且环境友好, 对比传统方法不需要额外的氧化剂和催化剂, 符合绿色发展理念.
图式33 电化学促进硫醇或二硫化物的S—F键偶联反应

Scheme 33 Electrochemical promoted S—F bond coupling reactions of mercaptans or disulfides

2022年, Lee课题组[66]报道了在电化学条件下, 磺酰肼79和Et3N•3HF(三乙胺三氟化氢)反应生成磺酰氟78的方法(图式34). 机理研究表明, 磺酰肼79在碘介导下产生了磺酰肼自由基A (path A), 或者磺酰肼79被阳极直接氧化得到磺酰肼自由基A (path B); 随后, 磺酰肼自由基A消除氮气得到磺酰基自由基B, 然后通过path C或者path D产生磺酰基阳离子C, 该阳离子和氟源结合生成磺酰氟78. 由于磺酰肼容易在反应中提供磺酰基, 所以该课题组选择其作为良好的磺酰基来源. 之前文献报道过的方法大多需要昂贵的氟源和较高的反应温度, 而这项工作则是利用廉价易得的氟源以及在室温环境下便可以实现磺酰氟的制备.
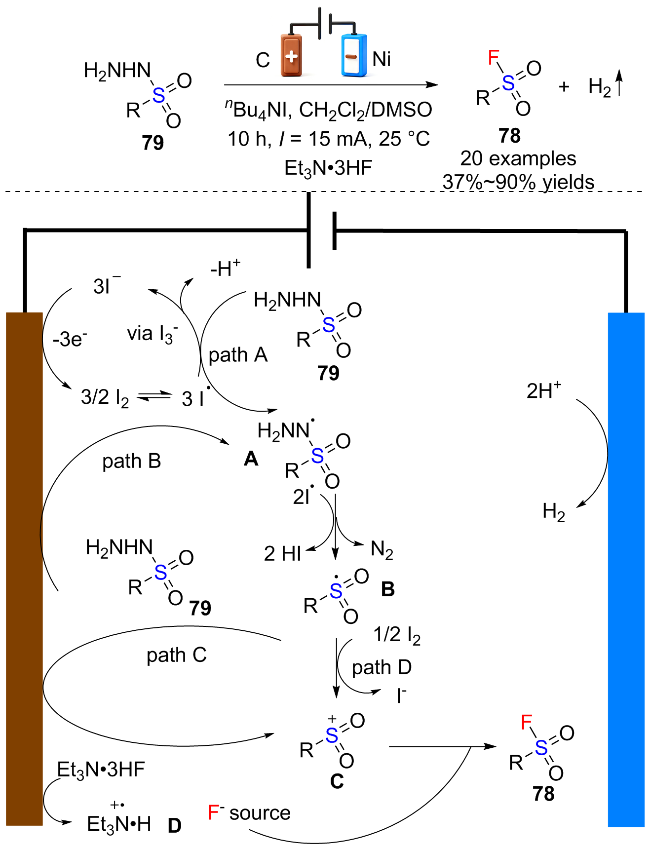
图式34 电化学促进磺酰肼和Et3N•3HF的S—F键偶联反应

Scheme 34 Electrochemical promoted S—F bond coupling reaction of sulfonylhydrazines and Et3N•3HF

同年, 周其林课题组[67]报道了一种亚磺酸盐和Et3N•3HF的电化学合成磺酰氟的方法(图式35). 亚磺酸盐是一种无味且稳定的硫源, 这大大提高了反应的安全性, 而Et3N•3HF作为氟来源具有适宜沸点可在室温下操作、近乎中性的pH值以及易于操作等优点. 初步的机理研究表明, 亚磺酸盐在阳极发生单电子氧化得到磺酰基自由基A, 同时, 溴离子也被阳极氧化为溴自由基, A与溴自由基结合生成中间体B, B与氟离子反应得到目标产物(path A). 亚磺酸盐也可以经历两次电子转移生成磺酰阳离子C, C可以与溴离子反应得到B (path B), 也可以直接与氟离子亲核加成生成目标产物(path C).
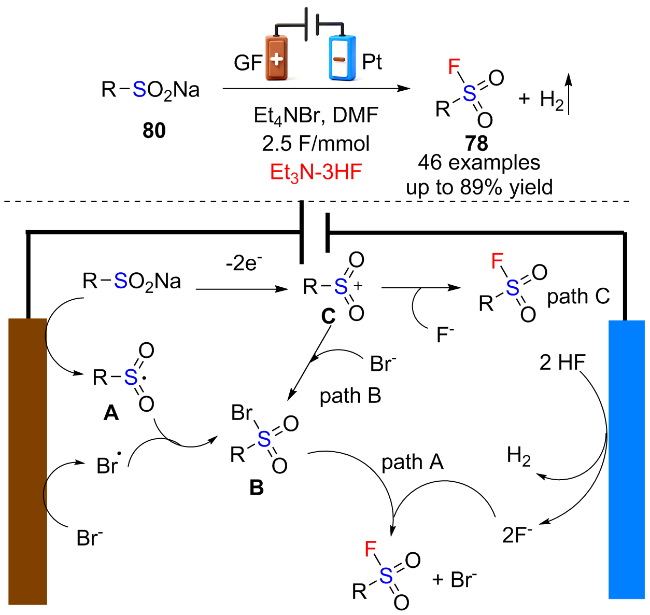
图式35 电化学促进亚磺酸盐和Et3N-3HF的S—F键偶联反应

Scheme 35 Electrochemical promoted S—F bond coupling reactions of sulfites and Et3N-3HF

2.4.2 电化学条件下S—O键的形成

关于电化学条件下S=O/S—O键的生成可以分为两大类: 一种是通过电氧化硫醚或硫醇化合物得到亚砜或者砜, 形成S=O双键[68-71]; 另外一种则是由磺酸类化合物与含氧化合物进行电氧化偶联得到磺酸酯类化合物, 形成S—O单键. 本文主要探讨电化学条件下通过脱氢偶联构建S—O键, 对硫醚或硫醇电氧化生成亚砜或砜不作详细探讨.
2019年, Nikishin课题组[72]报道了由磺酰肼79和N-羟基酰亚胺或N-羟基苯并三唑在电化学条件下合成磺酸类化合物82的方法(图式36a). 反应机理主要涉及磺酰自由基A和氧自由基C的偶联反应或通过氧负离子F和磺酰溴中间体B直接发生亲核反应. 具体过程是溴负离子在阳极氧化得到溴单质, 其可转化为溴正离子和三溴负离子; 同时, 磺酰化合物79在阳极氧化或者在溴离子作用下分别产生磺酰自由基A和磺酰溴中间体B; 羟基化合物在阳极被氧化或与OH反应分别得到氧自由基C和氧负离子F. 最终产物的生成涉及两条途径: 一种是磺酰自由基A和氧自由基C发生自由基偶联合成磺酸化合物; 另一种是磺酰溴中间体B和氧负离子F发生亲核反应得到磺酸化合物. 在以往的S—O偶联中, 大多使用过渡金属催化交叉偶联构建S—O键, 并且, 关于S—O偶联的报道较少. 该方法避免了氧化剂和金属催化剂的使用, 拓展了构建S—O键的新途径.
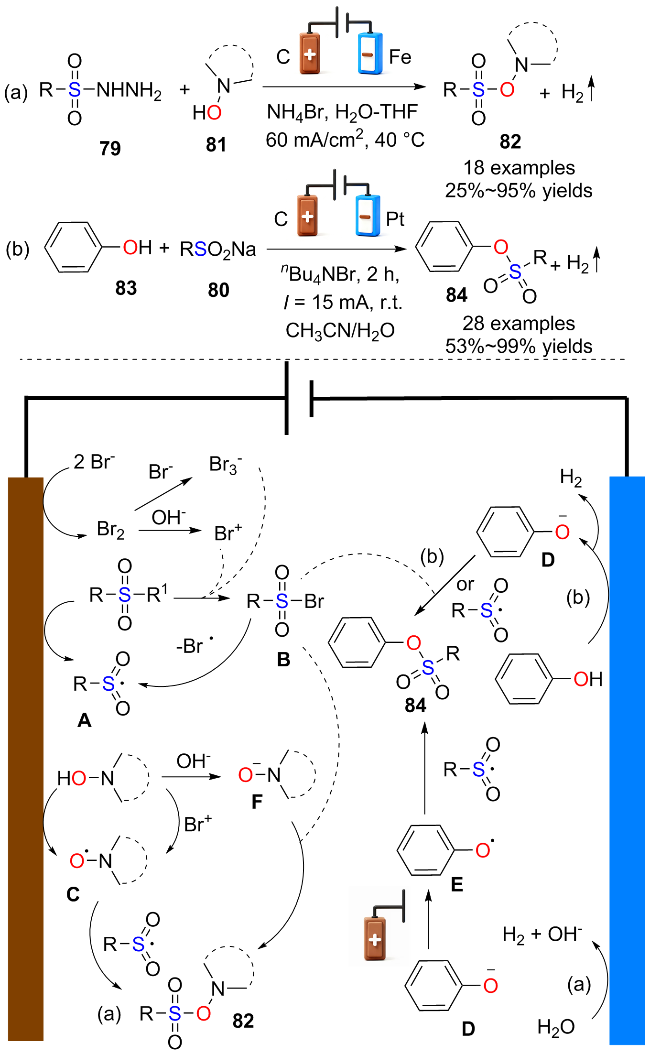
图式36 电化学促进磺酰类化合物与含氧试剂的S—O键偶联反应

Scheme 36 Electrochemical promoted S—O bond coupling reactions of sulfonyl compounds and oxygenated reagents

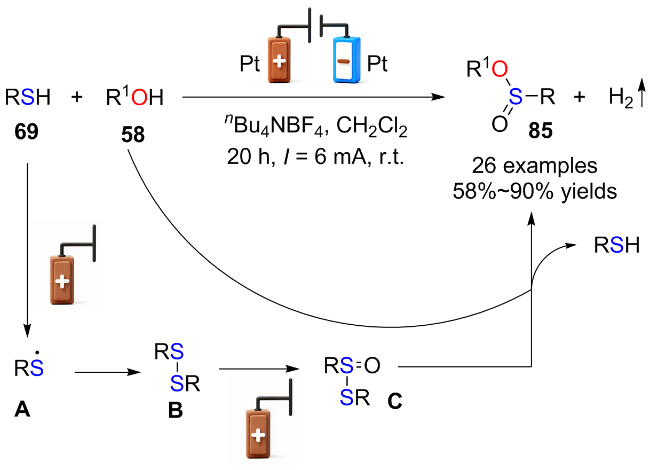
同年, 钟为慧课题组[73]以硫醇69和醇58为原料, 通过S—H键断裂和双S—O键形成的策略, 在温和且不需金属和氧化剂的条件下电合成了多种亚磺酸酯85, 是一种绿色高效的S—O偶联方法(图式37). 该方法比起传统方法不需要金属催化剂和过量氧化剂便可以通过硫醇和交叉偶联获得亚磺酸酯, 开发了合成亚磺酸酯的新途径. 反应机理是阳极直接氧化硫醇生成硫自由基A, 硫自由基均偶联得到二硫化物B, 随后该物质进一步被氧化得到硫代亚磺酸酯C, 中间体C被醇58亲核进攻生成亚磺酸酯85.
图式37 电化学促进硫醇和醇的S—O键偶联反应

Scheme 37 Electrochemical promoted S—O bond coupling reactions of mercaptans and alcohols

2021年, 陈铁桥课题组[74]报道了一种通过苯酚83和芳烃亚磺酸钠80电化学合成芳基磺酸酯84的方法(图式36b). 该方法具有底物范围广、官能团耐受性好、反应条件温和等特点, 克级规模使用12 mmol的苯酚等比例放大和芳烃亚磺酸钠在三颈烧瓶中反应, 以高达94%的收率得到磺酸酯化合物. 此外, 该方法同样适用于生物活性酚化合物(大麦芽碱、树莓酮、丁香酚、水杨醛等)的后修饰, 进一步说明方法的适用性广泛. 机理部分与Nikishin组类似的是也包含了磺酰自由基A和氧自由基E的自由基偶联反应以及氧负离子D和磺酰溴中间体B的亲核反应. 与之不同的是, 磺酰自由基A可能直接与氧负离子D结合生成产物.
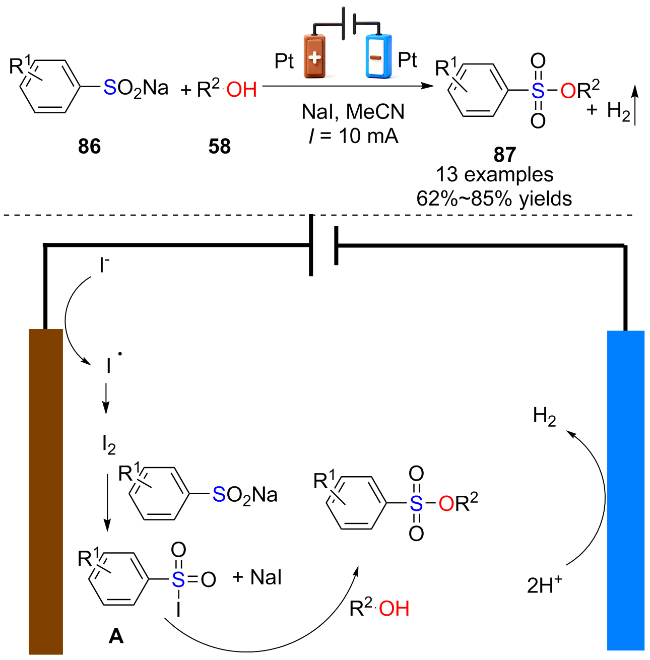
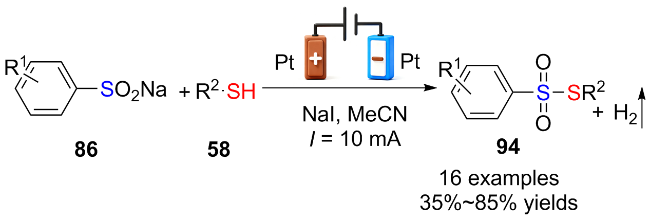
同年, 周爱华课题组[75]以芳烃亚磺酸钠和苯酚作为原料, 通过电化学偶联反应成功构建含S—O键的磺酸酯化合物87(图式38). 之前关于芳烃亚磺酸钠和苯酚反应合成磺酸酯的方法多使用昂贵的过渡金属和过量氧化剂, 成本较高且对环境不友好, 该课题组提出的策略能避免金属和氧化剂的使用, 是一种绿色环保的电合成方法. 初步的机理研究表明, 碘离子在阳极氧化产生碘自由基, 该自由基快速形成碘单质; 随后, 芳烃亚磺酸钠与其反应生成中间体A, A与苯酚发生亲核反应得到最终产物.
图式38 电化学促进芳烃亚磺酸钠和苯酚的S—O键偶联反应

Scheme 38 Electrochemical promoted S—O bond coupling reactions of aromatic sodium sulfinate and phenol

2.4.3 电化学条件下S—S键的形成

2018年, 雷爱文课题组[76]发展了一种无氧化剂和催化剂的电化学S—H/S—H交叉脱氢偶联构建不对称二硫键的方法(图式39). 在无隔膜电解池中, 通过芳基硫醇和烷基硫醇直接偶联得到了一系列不对称二硫醚. 克级规模反应将芳基硫醇放大到6 mmol和9 mmol烷基硫醇在100 mL三口烧瓶中的反应也展现出较好的收率, 证明了该方法的稳定性和可放大性. 初步的机理研究表明, 反应主要是进行自由基-自由基偶联: 芳基硫醇和烷基硫醇分别通过阳极氧化得到相应的自由基, 随后发生偶联得到不对称二硫醚77. 一般实现S—H/S—H的交叉偶联需要大量的金属催化剂, 而无金属的交叉偶联过程则需要过量的氧化剂, 底物范围十分受限, 这项工作缩减了合成步骤, 拓展了底物范围, 反应条件更加温和绿色, 大大降低了实验成本.
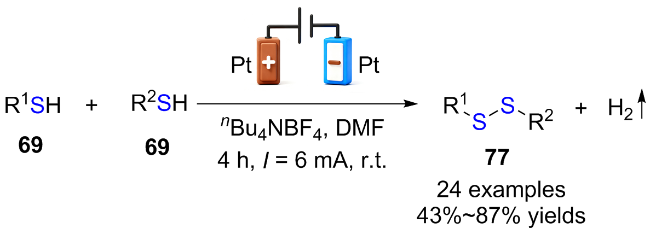
图式39 电化学促进芳基硫醇和烷基硫醇的S—S键偶联反应

Scheme 39 Electrochemical promoted S—S bond coupling reactions of aryl mercaptans and alkyl mercaptans

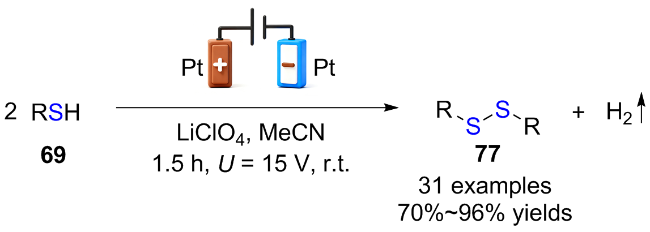
同年, 吴勇课题组[77]提出了硫醇69自偶联得到二硫醚77的电化学策略, 并且得到的二硫醚可以在电化学条件下进一步发生反应得到硫代磺酸盐(图式40). 涉及硫醚生成的反应机理表明硫醇主要在阳极氧化产生硫自由基, 随后二聚得到二硫醚化合物77.
图式40 电化学促进硫醇的S—S键自偶联反应

Scheme 40 Electrochemical promoted S—S bond self-coupling reactions of thiols

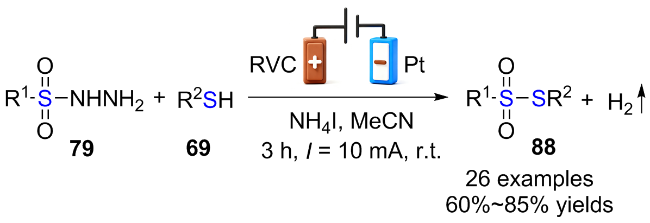
2018年, 陈振锋课题组[78]将硫醇69和磺酰肼79作为原料, 实现了在碘介导下电合成硫代磺酸盐88(图式41). 反应也是通过自由基途径进行, 碘介导生成的磺酰自由基D和硫自由基A发生偶联得到含S—S键的化合物88. 并且该化合物对肿瘤细胞具有潜在的抑制作用.
图式41 电化学促进硫醇和磺酰肼的S—S键偶联反应

Scheme 41 Electrochemical promoted S—S bond coupling reactions of mercaptans and sulphonylhydrazines

2019年, 孙培培课题组[79]报道了芳基亚磺酸89和硫醇69的电化学氧化偶联反应(图式42). 研究表明, 该反应是通过自由基偶联实现的. 芳基亚磺酸和硫醇在电化学条件下可以较高收率得到一系列不同取代的不对称硫代磺酸盐. 反应过程中芳基亚磺酸通过阳极氧化得到磺酰自由基D, 同时, 硫醇也被氧化产生硫自由基A; 而硫代磺酸盐的生成可经过两种可能途径: 一种是磺酰自由基D和硫自由基A二聚的二硫化物B反应得到; 另外一种则是磺酰自由基D直接和硫自由基A偶联得到最终化合物. 之前文献报道合成硫代磺酸盐通常用到化学计量的氧化剂甚至有毒试剂, 该课题组提出的芳基亚磺酸和硫醇或硫醚的电化学反应避免了外部氧化剂和有毒试剂的使用, 反应操作简便.
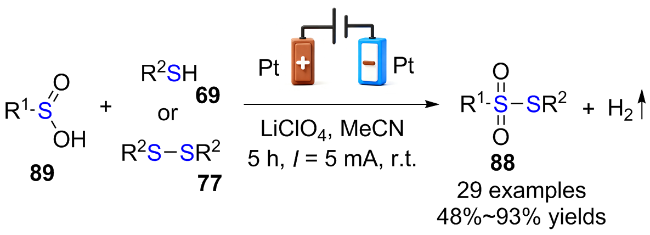
图式42 电化学促进亚磺酸和硫醇的S—S键偶联反应

Scheme 42 Electrochemical promoted S—S bond coupling reactions of sulfinic acids and mercaptans

上述几组实验涉及的反应机理类似, 都是通过自由基偶联进行的(图式43). 可以概括为: 硫醇类或者磺酰类含硫化物在阳极氧化得到硫自由基A或磺酰自由基D, 硫自由基A可通过自身二聚化得到二聚的二硫化物B; 另一分子硫自由基A或磺酰自由基D与生成的二硫化物B反应得到目标产物88, 或者发生自由基与自由基偶联得到目标产物.
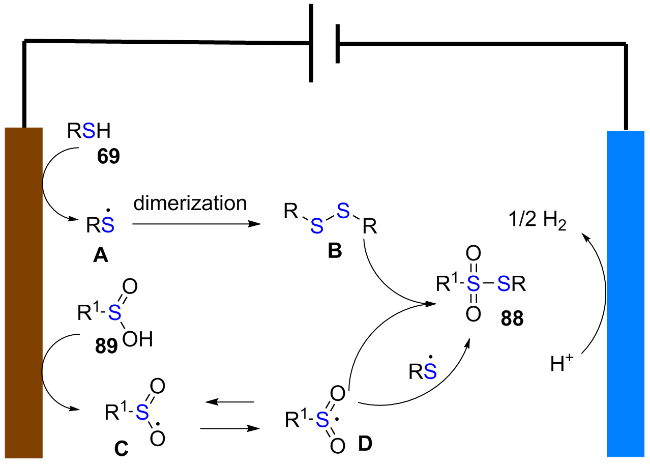
图式43 电化学促进硫醇/磺酰类和硫醇的S—S键偶联反应机理

Scheme 43 The mechanism of electrochemical promoted S—S bond coupling reactions between mercaptan/sulfonyl compounds and mercaptans

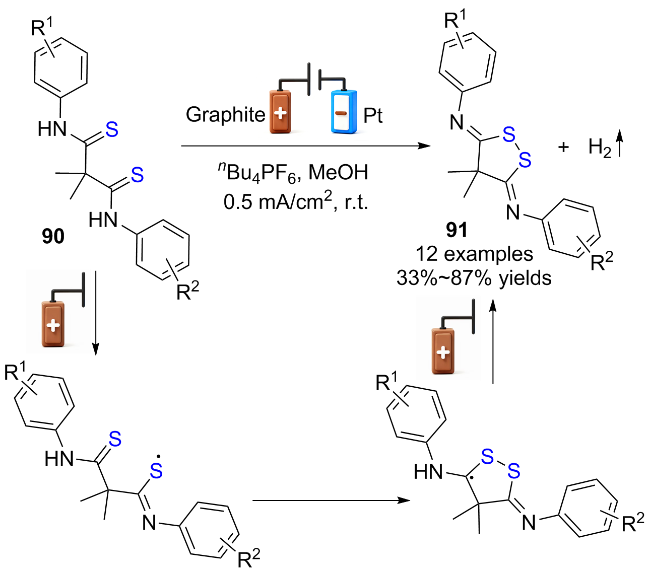
Waldvogel课题组[80]在2018年报道过一种以二硫代苯甲酰胺90为原料, 电催化偶联反应合成环状二硫键的方法(图式44). 初步的机理研究表明, 在阳极通过两次氧化即可得到环状二硫键. 含二硫五元环的常规合成方法通常需要金属、强氧化剂或有毒试剂, 反应条件比较苛刻, 这大大限制了它们的应用. 该方法更加绿色环保, 反应条件温和, 原子经济性高, 极大地降低了成本和减少试剂浪费, 符合绿色发展理念.
图式44 电化学促进二硫代苯甲酰胺的分子内S—S键偶联反应

Scheme 44 Electrochemical promoted intramolecular S—S bond coupling reactions of dithioanilides

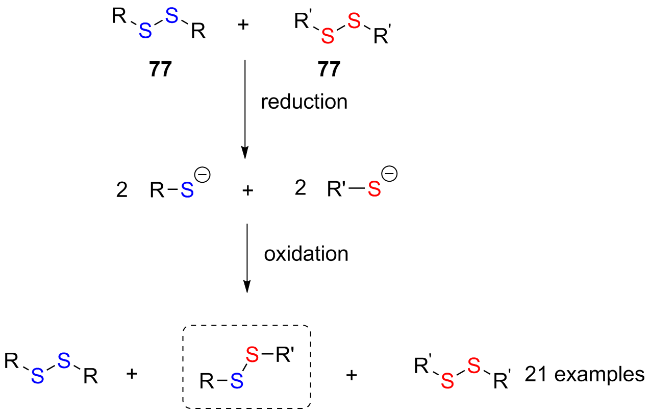
2019年, Hilt课题组[81]采用交流电电解的方法将对称二硫化物的S—S键复分解为不对称的二硫化物(图式45). 该反应不仅可以实现二硫化物的合成, 还扩展到了含六个对称双硫化物混合参与反应生成混合二硫醚.
图式45 交流电促进二硫化合物S—S键移位的偶联反应

Scheme 45 Alternating current promoted S—S bond shift coupling reactions of disulphides

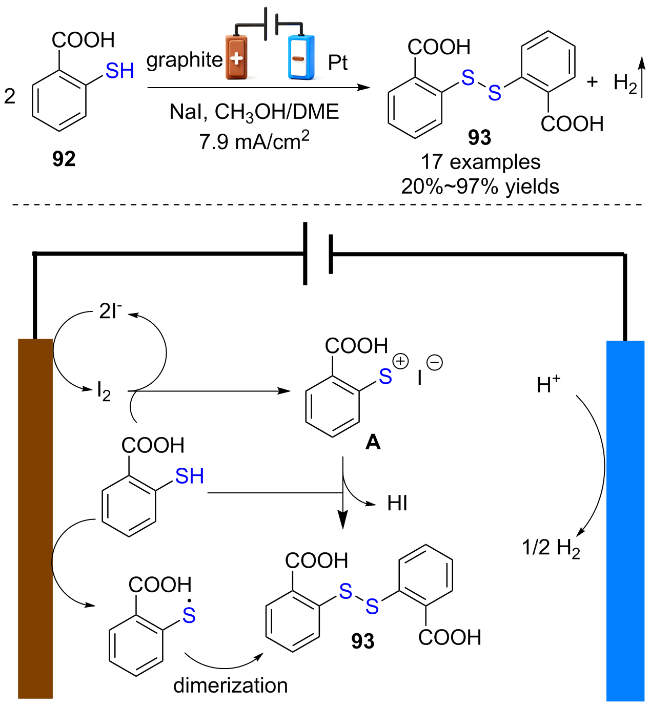
2020年, 曾程初课题组[82]基于二酸-二硫化物的简单高效的硫醇偶联合成方法较少, 提出了一种在电化学条件下碘化钠介导苯甲酸硫醇的S—S键偶联反应(图式46). 反应条件温和且反应速率快, 能以优异的收率得到一系列二酸二硫化物. 初步的机理研究表明, 硫醇可以在阳极直接氧化为硫自由基, 硫自由基二聚得到目标产物; 另一种途径为: 碘离子阳极氧化为分子碘, 分子碘与硫醇反应得到中间体A, A与另一分子硫醇发生亲核取代得到最终产物.
图式46 电化学促进二硫化物的S—S键偶联反应

Scheme 46 Electrochemical promoted S—S bond coupling reactions of disulphides

2021年, 周爱华课题组[75]在研究S—O偶联的同时也探讨了芳烃亚磺酸钠和硫醇的电化学S—S键偶联反应(图式47). 反应具有良好的官能团耐受性和反应收率.
图式47 电化学促进芳烃亚磺酸钠和硫醇的S—S键偶联反应

Scheme 47 Electrochemical promoted S—S bond coupling reactions of aromatic sodium sulfinate and mercaptan

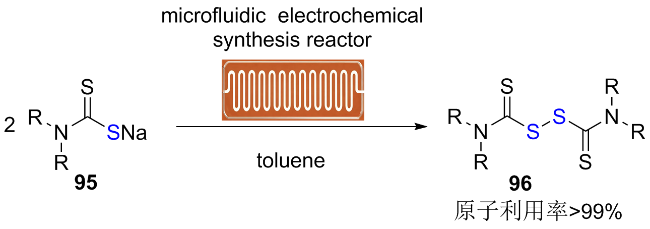
2021年, 骆广生课题组[83]提出了一种基于微流体反应器的电催化二硫代氨基甲酸钠95制备自由基引发剂硫脲二硫化合物96的方法(图式48). 该方法避免了底物的过氧化和废盐生成等问题, 不仅提升了二硫代氨基甲酸钠氧化反应的环保性, 更通过与填充床反应器中二硫代氨基甲酸钠生成工艺的结合, 构建了硫脲二硫化合物合成循环技术平台. 这是一种可循环绿色环保的电合成方法, 具有较高的原子经济性(原子利用率>99%)和新颖性.
图式48 基于微流体反应器的电化学促进S—S键的偶联反应

Scheme 48 Electrochemical promoted S—S bond coupling reactions based on microfluidic reactors

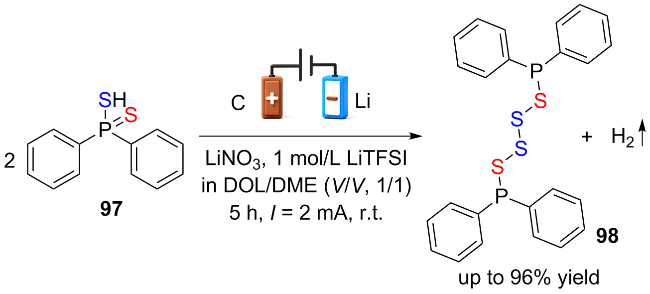
同年, 付永柱课题组[84]开发了一种新颖的有机四硫化物电合成方法(图式49). 它通过电氧化二苯基二硫代磷酸97的P—S单键断裂和硫自由基加成反应实现. 该化合物可作为锂电池材料并且循环性能稳定, 是一种极具潜力的功能材料. 此外, 合成具有高容量和耐高电压的有机电极仍然面临巨大的挑战, 这项工作对比传统有机合成方法具有更高的选择性和收率, 拓展了新型有机硫化物在电化学合成方面的研究新方向.
图式49 电化学促进二苯基二硫代磷酸的S—S键偶联反应

Scheme 49 Electrochemical promoted S—S bond coupling reaction of diphenyl dithiophosphonic acids

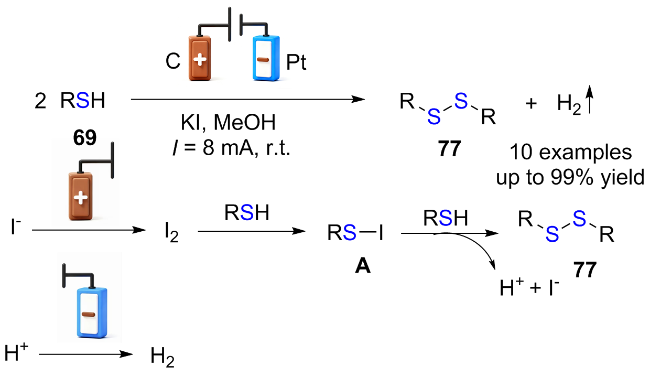
2022年, 王博课题组[85]报道了一种环境友好的硫醇69与硫醇电化学脱氢偶联生成含S—S键化合物的方法(图式50). 反应在室温条件下进行, 无需外加碱和氧化剂, 底物范围广泛, 二硫化物收率最高可达99%. 机理研究显示, 二硫化物的生成主要依靠硫醇69和碘生成的硫碘化物中间体A, 其与硫醇反应脱氢得到二硫化物77.
图式50 电化学促进硫醇的S—S键偶联反应

Scheme 50 Electrochemical-promoted S—S bond coupling reactions of mercaptan compounds

关于上述构建S—X键(X=F, O, S)的反应机理, 反应几乎全部通过阳极氧化偶联机制进行. 含硫原子的化合物在阳极氧化为硫自由基或硫阳离子活性物质, 随后与另一含杂原子组分直接偶联, 或通过介质产生的高活性中间体进行反应; 亦或是两种底物均经氧化生成自由基, 进而发生自由基-自由基交叉偶联, 最终构建S—X键.

2.5 电化学条件下Si—O、Si—Si键的形成

含有Si—O键的硅氧烷和硅醇类化合物在材料、医药以及有机合成等领域有着广泛应用; 此外, Si—Si键骨架分子在材料化学和光化学以及智能材料等领域也具有重要的研究意义[86]. 关于Si—Si键的构建主要探讨了氢硅烷的Si—H/Si—H自偶联反应.
2021年, 张博课题组[87]首次报道了在温和电化学条件下, 由氢硅烷99电化学水解制备硅烷醇的方法(图式51). 该方法利用N-羟基邻苯二甲酰亚胺(NHPI)作为氢原子转移介质, 促进硅自由基A的生成, 硅自由基A在阳极氧化得到硅阳离子B之后与水发生亲核取代反应得到一系列有价值的硅烷醇100. 体系的耐受性和适用性较好, 不仅将硅烷量放大至7.2 mmol可以在无隔膜电解池中实现克级规模的合成, 而且顺利进行了相关药物分子的后期修饰. 之前关于硅烷醇的相关方法大多需要严苛的反应条件或过量的氧化剂, 选择性和官能团兼容性等问题限制了硅烷转化为硅烷醇的广泛应用. 这项工作利用廉价易得的水作为氧源与电合成相结合, 反应条件更加温和, 底物范围广泛, 提高了硅烷醇的合成效率.
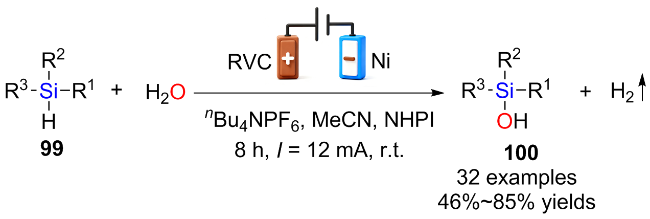
图式51 电化学促进氢硅烷和水的Si—O键偶联反应

Scheme 51 Electrochemical promoted Si—O bond coupling reactions of hydrosilanes and water

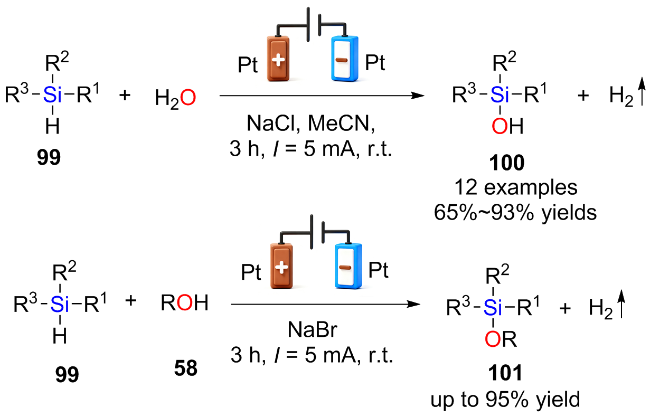
2024年, 蔡琥课题组[88]使用廉价的NaCl作为介质和电解质, 在无过渡金属的条件下, 氢硅烷99在电化学条件下水解以中等至较高的收率得到一系列稳定的硅烷醇100(图式52). 此外, 在NaBr作为电解质的情况下, 氢硅烷99还可以与不同取代的醇发生电化学反应得到硅氧烷101. 初步的机理研究表明, 在NaCl的介导和阳极氧化作用下产生硅自由基阳离子B, 该阳离子和水或者醇发生亲核取代反应得到相应的硅烷醇100和硅氧烷化合物101. 这项工作将氧源从水拓展到了一系列醇, 进一步拓展了硅烷醇的合成方法.
图式52 电化学促进氢硅烷与醇/水的Si—O键偶联反应

Scheme 52 Electrochemical promoted Si—O bond coupling reactions of hydrosilanes and alcohols/water

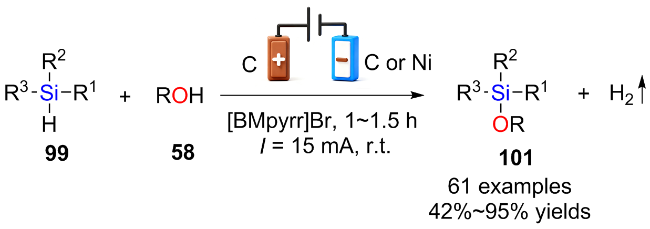
同年, 刘晨江课题组[89]利用可循环的离子液体作为电解质, 通过氢硅烷99和醇、酚58或水发生电化学氧化脱氢偶联构建Si—O键(图式53). 使用的离子液体容易回收, 进行八次重复循环仍保持较好的性能, 同时, 该体系表现出广泛的底物范围和优异的官能团兼容性. 机理与之前课题组类似, 都是通过硅阳离子B和醇或水的亲核取代反应获得硅氧烷101或者硅醇化合物100.
图式53 电化学促进氢硅烷与醇/水在离子液体中的Si—O键偶联反应

Scheme 53 Electrochemical promoted Si—O bond coupling reactions of hydrosilanes and alcohols/water in ionic liquids

关于上述文章Si—O键的合成机理可以概述为在含卤素电解质或者NHPI催化下产生硅自由基A, 随后经过阳极直接氧化生成硅阳离子B, 阳离子B和醇或水进行亲核取代反应分别生成硅氧烷101和硅醇类化合物100, 同时, 阴极产生氢气(图式54).
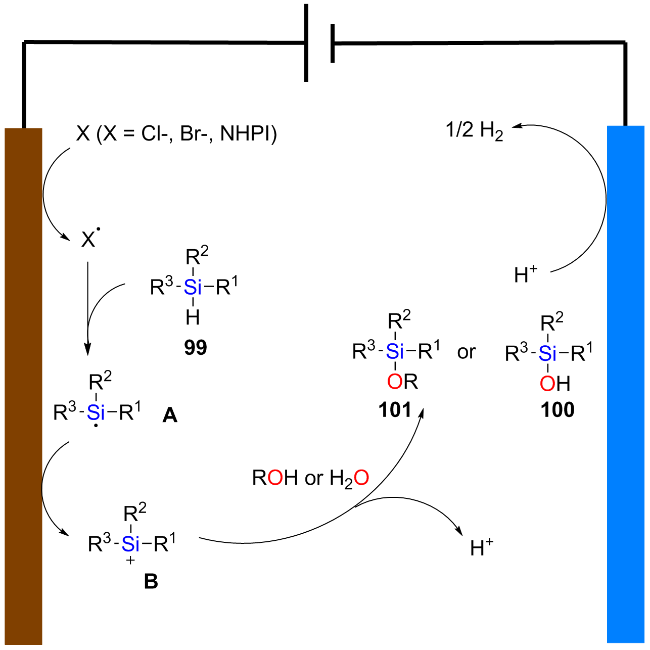
图式54 电化学促进氢硅烷与醇/水的Si—O键偶联反应机理

Scheme 54 The mechanism of electrochemical promoted Si—O bond coupling reactions of hydrosilanes with alcohols/water

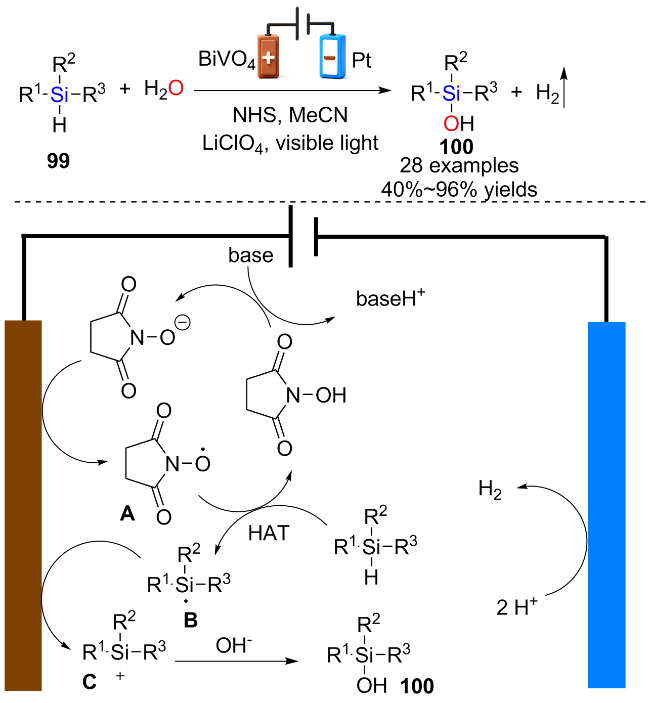
2025年, 石磊课题组[90]提出了一种光电化学协同催化实现以硅烷为原料制备硅烷醇的方法(图式55). 该方法利用了一种新颖的可见光半导体钒酸铋(BiVO4)作为电反应的阳极, 这种材料在反应中表现出优异的稳定性, 经历10次循环后仍然保持活性, 比直接的电反应更加节能. 初步的机理研究表明, 去质子化的NHS (N-羟基琥珀酰亚胺)被光阳极氧化形成自由基中间体A, A与硅烷发生氢原子转移过程得到硅自由基B, B在阳极被进一步氧化为阳离子C, C与水结合生成硅烷醇化合物.
图式55 光电化学促进氢硅烷和水的Si—O键偶联反应

Scheme 55 Photochemical and electrochemical promoted Si—O bond coupling reactions of hydrosilanes and water

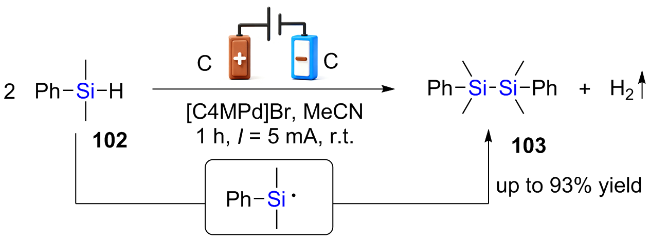
2024年, 刘晨江课题组[89]在研究Si—O键的构建时也报道了构建Si—Si键的偶联反应. 氢硅烷通过电化学脱氢产生硅自由基发生自偶联得到含有Si—Si键的含硅化合物103(图式56).
图式56 电化学促进氢硅烷的Si—Si键偶联反应

Scheme 56 Electrochemical promoted Si—Si bond coupling reactions of hydrosilanes

关于上述构建Si—X键(X=O, Si)的反应机理, 反应全部通过阳极氧化偶联机制进行. 含硅原子的化合物在阳极氧化为硅自由基或硅阳离子活性物质, 随后与另一含杂原子组分直接偶联, 亦或是两种底物均经氧化生成自由基, 进而发生自由基-自由基交叉偶联, 最终构建Si—X键.

2.6 电化学条件下Se—P、Se—S键的形成

硒与硫元素有着相似的物理化学性质, 有机硒化物在改善药物代谢、增加生物利用度以及提升氧化还原性等方面具有独特的优势; 并且, 有机硒磷和硒硫化合物是许多有机分子和天然产物中的重要结构单元[91]. 因此, 在合成化学和农药化学等领域具有巨大的应用潜力.
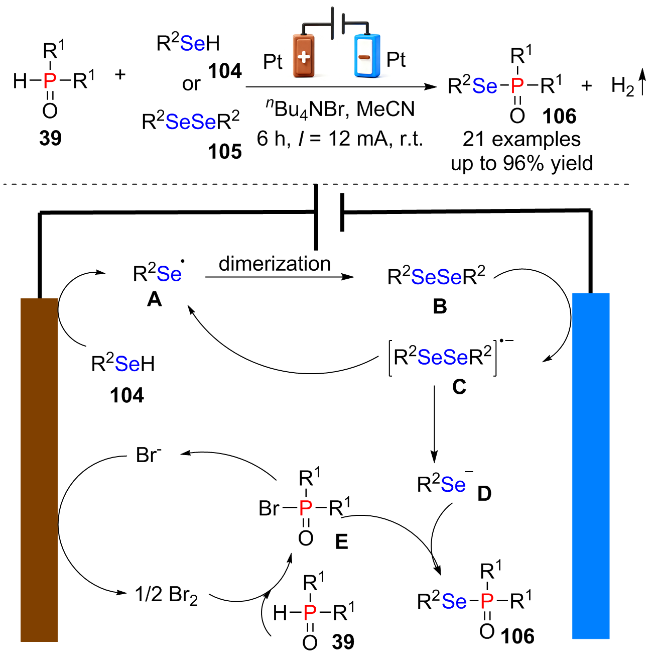
2019年, 蔡琥课题组[92]开发了一种高效绿色的电催化介导磷氧化物的硒化反应(图式57). 电化学方法避免了过渡金属、外部氧化剂和碱的使用, 且具有良好的耐受性, 可以兼容多种官能团. 反应以磷氧化物39和硒醇104或二硒醚105作为起始原料, 这两种原料分别在阳极和阴极反应生成硒自由基A和二硒化物的自由基阴离子C; 同时Br被氧化为Br2, 磷氧化物和Br2结合生成溴代磷酸酯E, 该物质被硒负离子D进攻产生具有Se—P键的硒化产物106.
图式57 电化学促进磷氧化物和硒醇或二硒醚的Se—P键偶联反应

Scheme 57 Electrochemical promoted Se—P bond coupling reactions of phosphorus oxides and selenols or diselenides

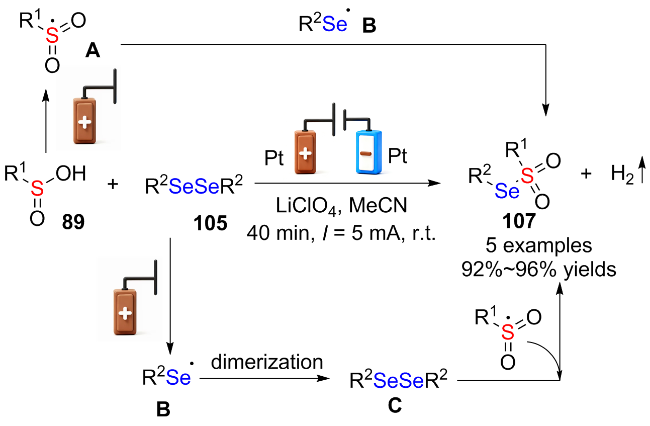
同年, 孙培培课题组[79]报道了一种芳基亚磺酸89和二硒化物105在电化学催化下生成含Se—S键的硒代磺酸盐107的方法(图式58). 机理研究表明, 芳基亚磺酸首先在阳极产生磺酰自由基A, 随后, 磺酰自由基A与二硒化物105或硒自由基B反应得到目标化合物107.
图式58 电化学促进芳基亚磺酸和二硒醚的Se—S键偶联反应

Scheme 58 Electrochemical promoted Se—S bond coupling reactions of arylsulfinic acids and diselenides

2020年, Wirth课题组[93]采用自动化流动电化学反应器成功实现亚磷酸酯和二硒醚的硒化反应. 使用该技术能够简单快速地合成不同硒化物, 成本更低, 效率更高, 是电化学合成有机化合物的新平台.
初步的研究表明, 反应机理是二硒醚105在阴极还原生成自由基阴离子B, 负离子B与亚磷酸酯39结合得到含有Se—P键的有机硒磷化合物108(图式59). 同时, 产生的中间体C在阳极被氧化为硒自由基A, A发生二聚又生成二硒醚, 完成循环.
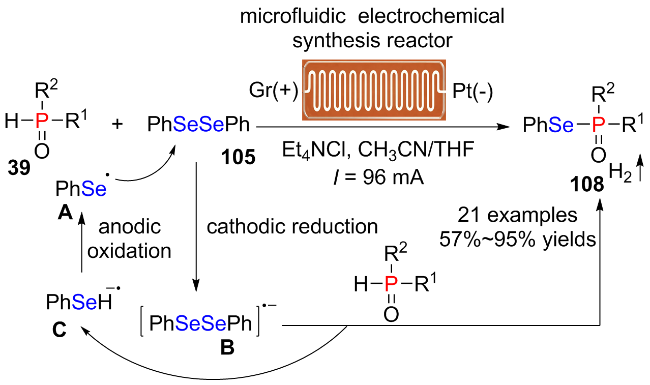
图式59 自动化流体加速电化学促进的Se—P键偶联反应

Scheme 59 Automated fluid-accelerated electrochemical promoted Se—P bond coupling reactions

硒磷或硒硫化合物的合成往往依赖过渡金属、强碱、自由基引发剂以及氧化剂等, 不仅会引起环境问题, 还极大地受到底物范围限制. 上述工作利用电化学方法构建含Se—P/S键的化合物反应条件更加温和, 比传统方法更加实用高效. 关于上述构建Se—X键(X=P, S)的反应机理, 反应全部通过阳极氧化偶联机制进行. 含硒原子的化合物在阳极氧化为硒自由基或硒阳离子活性物质, 随后与通过介质产生的高活性中间体进行反应, 亦或是两种底物均经氧化生成自由基, 进而发生自由基-自由基交叉偶联, 最终构建Se—X键.

3 小结与展望

综上所述, 有机电合成作为一种绿色、可持续的合成方法, 在杂原子-杂原子键(如B—N、N—N、P—O和S—S等)的构建中展现出显著的潜力和独特的优势. 传统合成方法通常需要使用化学计量且有毒的氧化剂或还原剂, 相比之下, 有机电合成可以通过精确调控反应电压或电流等电化学参数, 利用电子充当氧化还原试剂, 实现对反应选择性的精准调控. 电化学诱导的杂原子-杂原子脱氢偶联反应已成功应用于硼烷(B—X)、肼类(N—N)、唑类、二硫化物(S—S)、磺酸酯(S—O)、有机硅(Si—X)以及磷氧类化合物(P—O)等多种结构单元的合成, 为后续更多杂原子-杂原子键的构建奠定了基础. 电化学合成该类键的核心在于通过电流或电压精确调控电子转移过程, 进而经由活性中间体实现化学键的选择性形成. 本文所涵盖的实验大多基于阳极氧化偶联机制: 一种含杂原子底物在阳极失去电子, 生成相应的自由基或阳离子活性物种, 继而与另一杂原子组分直接偶联, 或通过介质产生的高活性中间体进行反应; 亦或是两种底物均经氧化生成自由基, 进而发生自由基-自由基交叉偶联, 最终构建目标杂原子-杂原子键.
尽管利用电化学交叉脱氢偶联策略构建杂原子-杂原子键已经取得了显著进展, 但该领域目前仍处于快速发展阶段, 未来尚面临诸多挑战, 有待更进一步的深入研究. 目前存在的主要问题包括: (1)电化学杂原子-杂原子偶联技术从实验室规模走向工业化生产依旧存在挑战; (2)氧化还原均相电催化剂存在回收困难、难以循环利用等问题; (3)电极、电解质与溶剂对反应结果影响显著, 条件优化较多依赖经验. 针对上述问题, 本文提出以下几方面研究思路和发展方向供参考: (1)发展连续流电化学等新型反应工艺, 推动过程集成与放大; (2)开发可循环、易回收的氧化还原催化剂, 这不仅符合可持续发展理念, 也有助于促进电化学合成的实际应用; (3)加强学科交叉, 例如将电化学与计算科学相结合, 通过数据驱动策略进行条件优化与机理研究; (4)探索手性电合成新策略, 实现不对称杂原子-杂原子键的精准构筑; (5)利用电化学杂原子-杂原子偶联直接对药物活性分子或天然产物进行修饰, 快速构建具有生物活性或特殊功能的分子库等. 总之, 电化学和杂原子-杂原子键构建的结合, 既形成了一种强有力的绿色合成手段, 又为药物研发和材料科学等领域注入了新的发展动力与应用前景.
(Cheng, B.)
[1]
Li, M.; Hong, J.; Xiao, W.; Yang, Y.; Qiu, D.; Mo, F. ChemSusChem 2020, 13, 1661.

DOI

[2]
Duan, C.; Zhang, J.; Xiang, J.; Yang, X.; Gao, X. Acta Chim. Sinica 2022, 80, 29 (in Chinese).

DOI

(段超, 张建伟, 向焌钧, 杨笑迪, 高希珂, 化学学报, 2022, 80, 29.)

DOI

[3]
Varala, R.; Kamsali, M. M. A.; Bollikolla, H. B.; Mahurkar, S. S.; Hussein, M.; Alam, M. M. Chem. Biodivers. 2025, e01527.

[4]
Du, Z.; Qi, Q.; Gao, W.; Ma, L.; Liu, Z.; Wang, R.; Chen, J. Chem. Rec. 2022, 22, e202100178.

DOI

[5]
Dong, K.; Liu, Q.; Wu, L. Z. Acta Chim. Sinica 2020, 78, 299 (in Chinese).

DOI

(董奎, 刘强, 吴骊珠, 化学学报, 2020, 78, 299.)

DOI

[6]
Waldman, A. J.; Ng, T. L.; Wang, P.; Balskus, E. P. Chem. Rev. 2017, 117, 5784.

DOI

[7]
Han, Y.; Cui, X. Chin. J. Org. Chem. 2023, 43, 1201 (in Chinese).

DOI

(韩宇轩, 崔秀灵, 有机化学, 2023, 43, 1201.)

DOI

[8]
Kingston, C.; Palkowitz, M. D.; Takahira, Y.; Vantourout, J. C.; Peters, B. K.; Kawamata, Y.; Baran, P. S. Acc. Chem. Res. 2019, 53, 72.

DOI

[9]
Reziguli, Y.; Kadierya, A.; Luo, S.; Abulikemu, A. R. Acta Chim. Sinica 2024, 82, 843 (in Chinese).

DOI

(热孜古丽•玉努斯, 卡迪尔亚•阿布都外力, 罗时玮, 阿布都热西提•阿布力克木, 化学学报, 2024, 82, 843.)

DOI

[10]
Wang, Z.; Ma, C.; Fang, P.; Xu, H.; Mei, T. Acta Chim. Sinica 2022, 80, 1115 (in Chinese).

DOI

(王振华, 马聪, 方萍, 徐海超, 梅天胜, 化学学报, 2022, 80, 1115.)

DOI

[11]
Faraday, M. Ann. Phys. 1834, 109, 301.

DOI

[12]
Yang, Z.; Zhang, J.; Hu, L.; Li, L.; Liu, K.; Yang, T.; Zhou, C. J. Org. Chem. 2020, 85, 3358.

DOI PMID

[13]
Tang, S.; Liu, Y.; Lei, A. Chem 2018, 4, 27.

DOI

[14]
Robertson, J. C.; Coote, M. L.; Bissember, A. C. Nat. Revs. Chem. 2019, 3, 290.

[15]
Hu, X.; Cao, Z.; Chen, M.; Huang, C.; Ni, S.; Zhang, S.; Ruan, Z. Angew. Chem. Int. Ed. 2025, 64, e202517101.

DOI

[16]
Deng, L.; Wang, Y.; Mei, H.; Pan, Y.; Han, J. J. Org. Chem. 2019, 84, 949.

DOI

[17]
Nicewicz, D.; Roth, H.; Romero, N. Synlett 2015, 27, 714.

DOI

[18]
Ye, Z.; Zhang, X.; Ma, W.; Zhang, F. Green Chem. 2023, 25, 2524.

DOI

[19]
Biremond, T.; Riomet, M.; Jubault, P.; Poisson, T. Chem. Rec. 2023, 23, e202300172.

DOI

[20]
Taniguchi, T. Chem. Soc. Rev. 2021, 50, 8995.

DOI PMID

[21]
Qi, J.; Zhang, F.; Jin, J.; Zhao, Q.; Li, B.; Liu, L.; Wang, Y. Angew. Chem. Int. Ed. 2020, 59, 12876.

DOI

[22]
Poater, J.; Solà, M.; Viñas, C.; Teixidor, F. Angew. Chem. Int. Ed. 2014, 53, 12191.

DOI PMID

[23]
Mukherjee, S.; Thilagar, P. Chem. Commun. 2016, 52, 1070.

DOI

[24]
Núñez, R.; Tarrés, M.; Ferrer-Ugalde, A.; de Biani, F. F.; Teixidor, F. Chem. Rev. 2016, 116, 14307.

DOI

[25]
Li, X.; Yan, H.; Zhao, Q. Chem. Eur. J. 2015, 22, 1888.

DOI

[26]
Fisher, S. P.; Tomich, A. W.; Lovera, S. O.; Kleinsasser, J. F.; Guo, J.; Asay, M. J.; Nelson, H. M.; Lavallo, V. Chem. Rev. 2019, 119, 8262.

DOI PMID

[27]
Armstrong, A. F.; Valliant, J. F. Dalton Trans. 2007, 4240.

[28]
Ge, Y.; Qiu, Z.; Xie, Z. Acta Chim. Sinica 2022, 80, 432 (in Chinese).

DOI

(葛懿修, 邱早早, 谢作伟, 化学学报, 2022, 80, 432.)

DOI

[29]
Yang, L.; Bongsuiru Jei, B.; Scheremetjew, A.; Kuniyil, R.; Ackermann, L. Angew. Chem. Int. Ed. 2021, 60, 1482.

DOI

[30]
Chen, M.; Zhao, D.; Xu, J.; Li, C.; Lu, C.; Yan, H. Angew. Chem. Int. Ed. 2021, 60, 7838.

DOI

[31]
Rosen, B. R.; Werner, E. W.; O’Brien, A. G.; Baran, P. S. J. Am. Chem. Soc. 2014, 136, 5571.

DOI

[32]
Gieshoff, T.; Schollmeyer, D.; Waldvogel, S. R. Angew. Chem. Int. Ed. 2016, 55, 9437.

DOI PMID

[33]
Kehl, A.; Gieshoff, T.; Schollmeyer, D.; Waldvogel, S. R. Chem. Eur. J. 2018, 24, 590.

[34]
Ye, Z.; Wang, F.; Li, Y.; Zhang, F. Green Chem. 2018, 20, 5271.

DOI

[35]
Xu, P.; Xu, H. ChemElectroChem 2019, 6, 4177.

DOI

[36]
Li, Y.; Ye, Z.; Chen, N.; Chen, Z.; Zhang, F. Green Chem. 2019, 21, 4035.

DOI

[37]
Feng, E.; Hou, Z.; Xu, H. Chin. J. Org. Chem. 2019, 39, 1424 (in Chinese).

DOI

(冯恩祺, 侯中伟, 徐海超, 有机化学, 2019, 39, 1424.)

DOI

[38]
Lv, S.; Han, X.; Wang, J.; Zhou, M.; Wu, Y.; Ma, L.; Niu, L.; Gao, W.; Zhou, J.; Hu, W.; Cui, Y.; Chen, J. Angew. Chem. Int. Ed. 2020, 59, 11583.

DOI

[39]
Zhao, J.; Ding, L.; Wang, P.; Liu, Y.; Huang, M.; Zhou, X.; Lu, M. Adv. Synth. Catal. 2020, 362, 5036.

DOI

[40]
Wang, F.; Gerken, J. B.; Bates, D. M.; Kim, Y. J.; Stahl, S. S. J. Am. Chem. Soc. 2020, 142, 12349.

DOI PMID

[41]
Wang, Y.; You, S.; Ruan, M.; Wang, F.; Ma, C.; Lu, C.; Yang, G.; Chen, Z.; Gao, M. Eur. J. Org. Chem. 2021, 2021, 3289.

DOI

[42]
Titenkova, K.; Shuvaev, A. D.; Teslenko, F. E.; Zhilin, E. S.; Fershtat, L. L. Green Chem. 2023, 25, 6686.

DOI

[43]
Gao, A.; Chen, K.; Ma, F.; Li, A.; Li, H. Eur. J. Org. Chem. 2024, 27, e202400854.

DOI

[44]
Li, S. Y.; An, Y.; Wang, L. L.; Li, X.; Tan, Y.; Wen, B.; Li, T. S.; Chen, X. Q. Asian J. Org. Chem. 2026, 15, e70271.

DOI

[45]
Tang, W.; Zhang, X. Chem. Rev. 2003, 103, 3029.

DOI

[46]
Quin, L. D. A Guide to Organophosphorus Chemistry, Wiley Interscience, New York, 2000.

[47]
Wang, Y.; Qian, P.; Su, J. H.; Li, Y.; Bi, M.; Zha, Z.; Wang, Z. Green Chem. 2017, 19, 4769.

DOI

[48]
Dong, X.; Wang, R.; Jin, W.; Liu, C. Org. Lett. 2020, 22, 3062.

DOI

[49]
Deng, Y.; You, S.; Ruan, M.; Wang, Y.; Chen, Z.; Yang, G.; Gao, M. Adv. Synth. Catal. 2021, 363, 464.

DOI

[50]
Wang, R.; Dong, X.; Zhang, Y.; Wang, B.; Xia, Y.; Abdukader, A.; Xue, F.; Jin, W.; Liu, C. Chem. Eur. J. 2021, 27, 14931.

DOI

[51]
Yuan, Y.; Liu, X.; Hu, J.; Wang, P.; Wang, S.; Alhumade, H.; Lei, A. Chem. Sci. 2022, 13, 3002.

DOI

[52]
Li, X.; Huang, J.; Xu, L.; Liu, J.; Wei, Y. Adv. Synth. Catal. 2023, 365, 4647.

[53]
Mdluli, V.; Lehnherr, D.; Lam, Y. H.; Chaudhry, M. T.; Newman, J. A.; DaSilva, J. O.; Regalado, E. L. Chem. Sci. 2024, 15, 5980.

DOI

[54]
Zhang, W.; Jin, D.; Hu, Y.; Yin, K.; Zou, Q.; Tang, L.; Qian, P. J. Org. Chem. 2024, 89, 6106.

DOI

[55]
Li, S.; Li, X.; Askar, D.; Mo, X.; Obolda, A.; Li, X.; Gao, J.; Cheng, B. J. Org. Chem. 2025, 90, 8269.

DOI

[56]
Li, Q.; Swaroop, T. R.; Hou, C.; Wang, Z.; Pan, Y.; Tang, H. Adv. Synth. Catal. 2019, 361, 1761.

DOI

[57]
Li, Y.; Yang, Q.; Yang, L.; Lei, N.; Zheng, K. Chem. Commun. 2019, 55, 4981.

DOI

[58]
Wu, Q. L.; Chen, X. G.; Huo, C. D.; Wang, X. C.; Quan, Z. J. New J. Chem. 2019, 43, 1531.

DOI

[59]
Guo, S.; Li, S.; Yan, W.; Liang, Z.; Fu, Z.; Cai, H. Green Chem. 2020, 22, 7343.

DOI

[60]
Qing, H.; Yu, C.; Liu, S.; Gao, M. Asian J. Org. Chem. 2025, 14, e202500376.

DOI

[61]
Li, C. Y.; Liu, Y. C.; Li, Y. X.; Reddy, D. M.; Lee, C. F. Org. Lett. 2019, 21, 7833.

DOI

[62]
Meng, Z. Y.; Feng, C. T.; Zhang, L.; Yang, Q.; Chen, D. X.; Xu, K. Org. Lett. 2021, 23, 4214.

DOI

[63]
Huang, L.; Meng, F.; Guo, W.; Dai, X.; Lv, Z.; Tang, P.; Guo, Y.; Cheng, C.; Gao, Z. Org. Lett. 2025, 27, 12729.

DOI

[64]
Laudadio, G.; Bartolomeu, A. D. A.; Verwijlen, L. M. H. M.; Cao, Y.; de Oliveira, K. T.; Noël, T. J. Am. Chem. Soc. 2019, 141, 11832.

DOI

[65]
Laudadio, G.; Straathof, N. J. W.; Lanting, M. D.; Knoops, B.; Hessel, V.; Noël, T. Green Chem. 2017, 19, 4061.

DOI

[66]
Park, J. K.; Oh, J.; Lee, S. Org. Chem. Front. 2022, 9, 3407.

DOI

[67]
Zhang, L.; Cheng, X.; Zhou, Q. Chin. J. Chem. 2022, 40, 1687.

DOI

[68]
Ma, L.; Zhou, H.; Xu, M.; Hao, P.; Kong, X.; Duan, H. Chem. Sci. 2021, 12, 938.

DOI

[69]
Amri, N.; Wirth, T. J. Org. Chem. 2021, 86, 15961.

DOI

[70]
Cheng, Z.; Gao, X.; Yao, L.; Wei, Z.; Qin, G.; Zhang, Y.; Wang, B.; Xia, Y.; Abdukader, A.; Xue, F.; Jin, W.; Liu, C. Eur. J. Org. Chem. 2021, 2021, 3743.

DOI

[71]
Liang, Y.; Shi, S. H.; Jin, R.; Qiu, X.; Wei, J.; Tan, H.; Jiang, X.; Shi, X.; Song, S.; Jiao, N. Nat. Catal. 2021, 4, 116.

DOI

[72]
Terent'ev, A. O.; Mulina, O. M.; Parshin, V. D.; Kokorekin, V. A.; Nikishin, G. I. Org. Biomol. Chem. 2019, 17, 3482.

DOI

[73]
Ai, C.; Shen, H.; Song, D.; Li, Y.; Yi, X.; Wang, Z.; Ling, F.; Zhong, W. Green Chem. 2019, 21, 5528.

DOI

[74]
Tian, Z.; Gong, Q.; Huang, T.; Liu, L.; Chen, T. J. Org. Chem. 2021, 86, 15914.

DOI

[75]
Zhong, Z.; Xu, P.; Ma, J.; Zhou, A. Tetrahedron 2021, 99, 132444.

DOI

[76]
Huang, P.; Wang, P.; Tang, S.; Fu, Z.; Lei, A. Angew. Chem. Int. Ed. 2018, 57, 8115.

DOI

[77]
Yang, Z.; Shi, Y.; Zhan, Z.; Zhang, H.; Xing, H.; Lu, R.; Zhang, Y.; Guan, M.; Wu, Y. ChemElectroChem 2018, 5, 3619.

DOI

[78]
Mo, Z. Y.; Swaroop, T. R.; Tong, W.; Zhang, Y. Z.; Tang, H. T.; Pan, Y. M.; Sun, H. B.; Chen, Z. F. Green Chem. 2018, 20, 4428.

DOI

[79]
Zhang, X.; Cui, T.; Zhang, Y.; Gu, W.; Liu, P.; Sun, P. Adv. Synth. Catal. 2019, 361, 2014.

DOI

[80]
Breising, V. M.; Gieshoff, T.; Kehl, A.; Kilian, V.; Schollmeyer, D.; Waldvogel, S. R. Org. Lett. 2018, 20, 6785.

DOI

[81]
Sattler, L. E.; Otten, C. J.; Hilt, G. Chem. Eur. J. 2020, 26, 3129.

[82]
Sun, X.; Yang, S.; Wang, Z.; Liang, S.; Tian, H.; Yang, S.; Liu, Y.; Sun, B.; Zeng, C. ChemistrySelect 2020, 5, 4637.

DOI

[83]
Zheng, S.; Wang, K.; Luo, G. Green Chem. 2021, 23, 582.

DOI

[84]
Wang, D. Y.; Si, Y.; Guo, W.; Fu, Y. Nat. Commun. 2021, 12, 3220.

DOI

[85]
Zhang, T.; Wang, R.; Ma, L.; Liu, J.; Sun, J.; Wang, B. Environ. Chem. Lett. 2022, 20, 2765.

[86]
Zhou, Z.; Gai, L.; Xu, L. W.; Guo, Z.; Lu, H. Chem. Sci. 2023, 14, 10385.

DOI

[87]
Liang, H.; Wang, L.; Ji, Y.; Wang, H.; Zhang, B. Angew. Chem. Int. Ed. 2021, 60, 1839.

DOI PMID

[88]
Fu, Z.; Xiao, F.; Yin, J.; Tong, F.; Guo, S.; Cai, H. Green Chem. 2024, 26, 5838.

DOI

[89]
Wei, Z.; Chen, Z.; Xue, F.; Yue, Y.; Wu, S.; Zhang, Y.; Wang, B.; Xia, Y.; Jin, W.; Liu, C. Green Chem. 2024, 26, 10189.

DOI

[90]
Qiao, K.; Li, H.; Chen, Z.; Zhu, Y.; Jiang, W.; Li, F.; Shi, L. J. Catal. 2025, 447, 116133.

DOI

[91]
Zhang, X.; Cheng, F.; Guo, J.; Zheng, S.; Wang, X.; Li, S. Nat. Synth. 2024, 3, 477.

[92]
Guo, S.; Li, S.; Zhang, Z.; Yan, W.; Cai, H. Tetrahedron Lett. 2020, 61, 151566.

DOI

[93]
Amri, N.; Wirth, T. Synlett 2020, 31, 1894.

DOI

Outlines

/