

Communication

A Staircase-Like Chiral Metal-Organic Framework Constructed from Natural Camphoric Acid for Cooperative Asymmetric Catalysis

  • Zhaoxing Wang a, b ,
  • Xinchao Wang a, b ,
  • Chenyang Zheng a, b ,
  • Shangda Li , a, * ,
  • Jian Zhang , a, *
Expand
  • a Fujian Institute of Research on the Structure of Matter, Chinese Academy of Sciences, Fuzhou 350002, China
  • b College of Fujian, University of Chinese Academy of Sciences, Fuzhou 350025, China
* E-mail: ;

★ For the VSI “Chemistry of Framework Materials”.

Received date: 2026-01-12

  Online published: 2026-02-04

Supported by

National Natural Science Foundation of China(22471273)

Abstract

The development of framework materials chemistry has provided a powerful platform for constructing porous crystalline systems with precisely controllable structures and integrated functions. Chiral metal-organic frameworks (CMOFs) have attracted considerable interest owing to their ability to immobilize and amplify molecular chirality within crystalline frameworks, offering unique opportunities for asymmetric catalysis. However, the rational organization of multiple catalytic sites within rigid chiral frameworks, as well as the direct involvement of framework structures in stabilizing reaction intermediates and regulating selectivity, remains a significant challenge. Herein, using natural D-camphoric acid as a chiral source, a novel bifunctional ligand was rationally designed and synthesized, enabling the construction of a chiral copper-based metal-organic framework (D-Cam-Cu) featuring a staircase-like three-dimensional architecture. Single-crystal X-ray diffraction analysis reveals that the framework is assembled from paddle-wheel-type dinuclear copper units connected in a layer-by-layer manner, with adjacent layers exhibiting an ordered spatial offset, thereby generating a non-uniform chiral microenvironment. On this basis, the CMOF was integrated with a chiral phosphoric acid to establish a heterogeneous cooperative catalytic system, which was successfully applied to the asymmetric N—H insertion reaction between β-naphthylamine and α-diazocarbonyl esters. Compared with single-catalyst systems, the cooperative system exhibits markedly enhanced reaction yields and enantioselectivities. Combined structural analysis and catalytic investigations suggest that the staircase-like chiral framework plays a crucial role in stabilizing key reaction intermediates, promoting cooperation among multiple active sites, and regulating reaction selectivity. This work not only demonstrates the controllable transformation of natural chiral molecules into functional chiral framework materials but also provides new design principles for developing multifunctional cooperative asymmetric catalytic systems based on framework materials.

Cite this article

Zhaoxing Wang , Xinchao Wang , Chenyang Zheng , Shangda Li , Jian Zhang . A Staircase-Like Chiral Metal-Organic Framework Constructed from Natural Camphoric Acid for Cooperative Asymmetric Catalysis[J]. Acta Chimica Sinica, 2026 , 84(5) : 619 -625 . DOI: 10.6023/A26010014

1 引言

框架材料化学的核心目标之一, 是构筑结构高度有序且空间环境可精准调控的多孔晶体体系[1-8]. 在此背景下, 金属-有机框架材料(MOFs)因其由金属节点与有机配体自组装形成, 且具有高度结构可设计性和孔道可调控性, 已被广泛应用于气体吸附与分离、分子识别以及催化等领域, 并逐渐发展成为重要的多相催化平台[9-15]. 在MOFs研究不断深入的基础上, 引入手性元素以实现对反应选择性的精细调控成为该领域的重要发展方向[16-19]. 手性金属-有机框架材料(CMOFs)因能够将分子尺度的手性信息固定并放大于周期性孔道中, 为不对称催化等应用提供了独特的平台[20-23]. 天然手性源(如樟脑酸)兼具结构刚性高、构型明确等优势, 被认为是构筑稳定手性金属-有机框架的理想模块[24-30]. 然而, 现有研究多集中于此类材料在手性识别与分离领域的应用, 其作为反应活性平台参与复杂不对称转化的潜力仍有待系统挖掘[31-35].
从催化角度看, 将CMOFs发展为模拟酶功能的集成化不对称催化体系仍面临显著挑战: 材料不仅需要在孔道内构筑明确且可调控的手性微环境, 还需在同一刚性框架中合理组织并协同不同类型的催化位点, 以实现底物的多步活化与选择性控制[36-43]. 协同催化被认为是提升反应效率与选择性的有效策略, 而CMOFs凭借其可在晶态框架中精准整合金属节点、有机官能团及孔道限域效应, 被视为构建非均相协同催化体系的理想载体[44-47]. 然而, 协同催化位点如何在手性框架中被有效组织, 以及框架结构如何参与反应中间体的稳定与选择性调控, 相关结构-性能关系仍缺乏清晰认知[48].
基于上述背景, 本研究以天然D-樟脑酸为手性源, 理性设计并合成了一种新型双功能配体, 进而构筑了一例具有阶梯状三维骨架特征的手性铜基金属-有机框架(D-Cam-Cu). 在此基础上, 我们将该CMOF与手性磷酸协同引入, 构建了一个高效的非均相协同催化体系, 并成功应用于β-萘胺与α-重氮酯的不对称N—H键插入反应中. 结构解析与催化研究表明, 阶梯状手性框架在稳定关键反应中间体、促进多活性中心协同及调控对映选择性方面发挥了关键作用, 为发展基于框架材料的多功能协同不对称催化体系提供了新的结构设计思路.

2 结果与讨论

2.1 化合物D-Cam-Cu的合成及结构描述
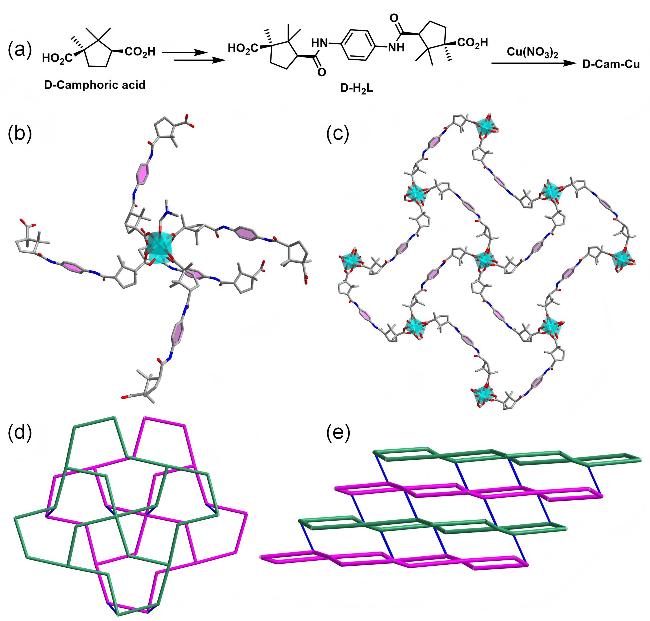
手性配体D-H2L以天然樟脑酸为起始原料, 通过两步简洁的有机合成反应制得[49]. 在此基础上, 采用溶剂热法使D-H2L与硝酸铜发生配位自组装, 成功获得了手性铜基金属-有机框架材料D-Cam-Cu(图1a, 晶体参数见支持信息, 表S1、表S2).
图1 化合物D-Cam-Cu的结构图. (a) D-Cam的合成以及D-Cam-Cu的制备; (b) D-Cam-Cu的配位环境图; (c) D-Cam-Cu的规则延展的paddle-wheel片层结构; (d)相邻片层的拓扑结构; (e)片层呈阶梯状延展的拓扑示意图. 部分氢原子已被删除

Figure 1 Structures of compound D-Cam-Cu. (a) Synthesis of D-Cam and preparation of D-Cam-Cu; (b) coordination environment of D-Cam-Cu; (c) regularly extended paddle-wheel layer structure of D-Cam-Cu; (d) topological representation of adjacent layers; (e) schematic illustrating the stepped extension of the layers. Selected hydrogen atoms are omitted for clarity

单晶X射线衍射分析表明, D-Cam-Cu属于单斜晶系, 结晶于手性C2空间群. 其Flack参数为0.044(5), 趋近于0, 从而可靠地确定了晶体结构的绝对构型, 从晶体学角度证实了材料具有本征手性. 圆二色谱测试显示的相应信号, 进一步佐证了该晶体为单一手性构型(支持信息, 图S2). 结构分析进一步显示, 该框架中天然手性配体构筑的阶梯状三维连接方式在晶体中呈现有序排列特征, 并与整体手性空间群的形成相一致, 从而在结构层面体现出连续传播的手性特征. 其基本结构单元由paddle-wheel型双核Cu(II)节点与去质子化的双功能配体D-L²-共同组成(图1b). 每一双核铜单元由四个羧基氧原子桥联形成, 其中一个Cu(II)离子额外与一分子N,N-二甲基甲酰胺(DMF)配位, 另一个Cu(II)离子则与配体中的酰胺羰基氧原子发生配位, 从而在金属节点周围构建出非等价的配位环境. Cu—O键长分布在 0.192~0.200 nm范围内, 轴向Cu—O (DMF)与Cu—O(酰胺)键长分别为0.225与0.223 nm, 表明该配体不仅作为连接单元参与框架搭建, 同时也直接调控金属中心的局域化学环境. 在二维层面, D-L²-配体通过羧基与双核铜单元桥联, 形成规则延展的paddle-wheel片层结构(图1c). 值得注意的是, 不同于传统以弱相互作用堆积的层状MOFs, 相邻片层之间并非简单的范德华堆积, 而是通过配体中酰胺羰基与Cu(II)的进一步配位实现刚性连接, 片层之间的垂直距离范围为0.23~0.82 nm. 这种层间共价/配位交联使得框架在保持有序层状特征的同时, 具备更高的结构稳定性. 进一步的拓扑分析将双核铜单元与配体分别简化为四连接与双连接节点, 可清晰揭示该框架独特的三维组装方式(图1d). 可以发现, 相邻片层中空间上最邻近的金属中心所对应的螺旋取向相反, 且层与层之间沿配体方向发生有序错位, 其位移尺度接近一个樟脑酸骨架的长度(约0.76 nm). 这一层间错位在框架整体延展过程中被周期性放大, 使得重复结构单元沿特定方向呈现出阶梯状向上延展的三维骨架特征(图1e), 相邻重复单元之间的错位距离约为0.86 nm. 这种结构, 在孔道与金属位点周围构建了非均匀、交错分布的手性微环境. 该特征为后续多活性中心的空间协同提供了潜在结构基础, 也为反应过程中关键中间体的限域稳定与选择性调控创造了有利条件.

2.2 红外(IR)光谱分析

我们对化合物D-Cam-Cu的红外光谱进行了测试, 采用KBr压片法制样, 测试波数范围为4000~400 cm-¹. 如图2所示, 3560 cm-¹处的吸收峰可归属于羟基(O—H)的伸缩振动, 表明晶体中存在氢键作用的羟基或吸附水分子. 位于2950~2850 cm-¹区域的吸收峰对应于配体中脂肪族C—H的伸缩振动. 与游离配体相比, 羧基相关特征峰发生明显变化: 1584和1420~1380 cm-¹处的吸收峰分别可归属于羧酸根的反对称(νas, COO-)和对称(νs, COO-)伸缩振动, 表明羧基以去质子化形式参与了与铜离子的配位. 此外, 1047 cm-¹处的吸收峰可归属于C—O键的伸缩振动. 低波数区域中, 505和430 cm-¹处的吸收峰可分别指认为Cu—O及Cu—O (DMF)配位键的振动, 进一步证实了金属节点与有机配体及溶剂分子的配位作用.
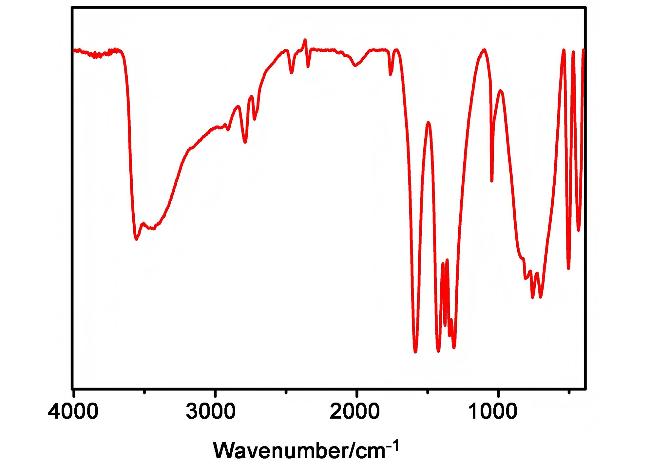
图2 D-Cam-Cu的IR曲线

Figure 2 The IR spectrum of D-Cam-Cu

2.3 热稳定分析

为评估D-Cam-Cu的热稳定性, 对其进行了热重分析(TGA)测试. 测试在氮气氛围下进行, 氮气流速为5 cm³•min-¹, 升温速率为10 ℃•min-¹, 测试温度范围为室温至800 ℃. TGA曲线显示, D-Cam-Cu在升温过程中表现出四个明显的失重阶段(支持信息, 图S1). 室温至180 ℃期间出现约5%的失重, 主要归因于晶体中通过氢键作用结合的水分子的去除; 在180~200 ℃范围内质量基本保持稳定; 当温度升至200~220 ℃时出现约25%的明显失重, 对应于配位DMF分子的脱除. 随后在220~300 ℃区间内发生进一步失重, 伴随有机配体的分解. 温度高于300 ℃后, 材料持续失重, 最终残余质量约为50%, 主要由氧化铜及碳残留物组成.

2.4 不对称协同催化

不对称N—H键插入反应是构建手性胺类化合物的重要途径之一, 其产物在药物分子、功能材料及精细化学品合成中具有广泛应用价值[50]. 然而, 该类反应通常依赖均相金属催化体系, 如何在固态手性环境中实现对反应活性与立体选择性的有效调控, 仍然面临挑战. 鉴于paddle-wheel型双核铜结构在卡宾生成及插入反应中的潜在催化能力, 我们选用β-萘胺与α-重氮-2-苯乙酸酯的不对称N—H键插入反应作为模型反应, 对D-Cam-Cu的催化性能进行了系统考察(图3). 结果表明, 在仅使用D-Cam-Cu作为催化剂的条件下, 反应虽可发生, 但目标产物的收率和对映选择性均较低(图3a, Entry 1, 约2% 收率, 3% ee), 表明单一CMOF体系在该反应中难以实现有效的不对称诱导.
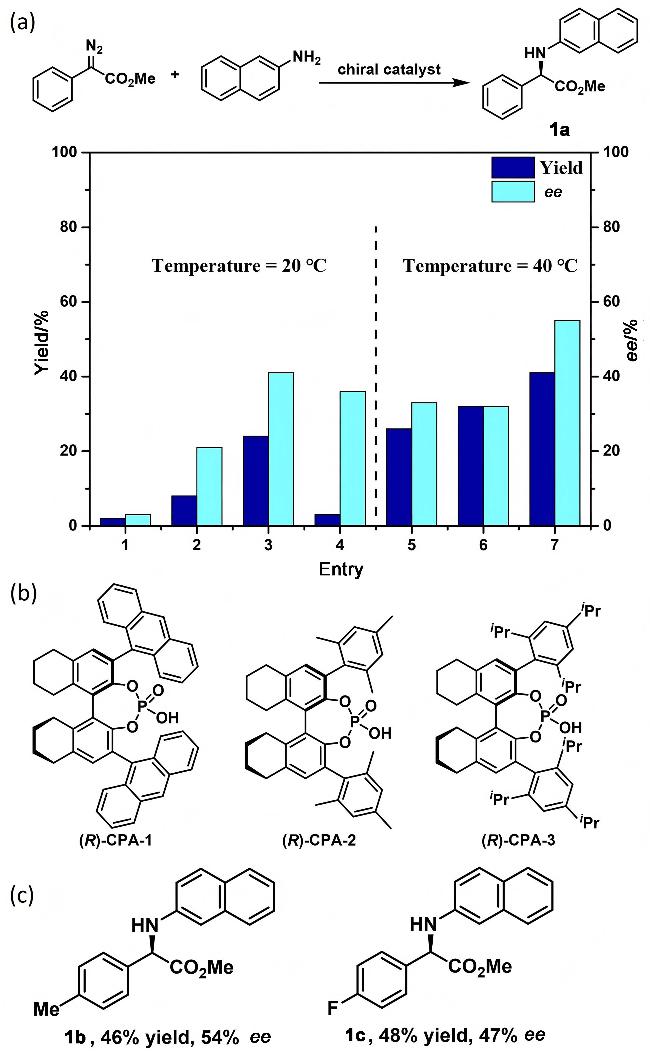
图3 (a)模板反应及在20和40 ℃下协同催化的结果; (b) (R)-CPA催化剂结构式; (c) α-重氮-2-苯乙酸酯衍生物产物结构式

Figure 3 (a) Template reaction and results of cooperative catalysis at 20 and 40 ℃; (b) structural formula of (R)-CPA catalyst; (c) structural formula of the α-diazo-2-phenylacetate derivative product

基于上述结果, 我们从协同催化的角度出发, 引入手性磷酸(CPA)作为第二催化组分, 探索其与D-Cam-Cu在非均相体系中协同催化的可行性. 以相同模板反应为模型, 依次考察了三种结构不同的(R)-手性磷酸, 并分别在20与40 ℃条件下对其催化效果进行了评估(图3a). 在20 ℃条件下, 引入手性CPA后的反应体系均表现出较单一CMOF催化体系明显提升的反应活性, 但不同CPA在反应产率和对映选择性方面呈现出显著差异, 表明手性磷酸的结构特征在协同不对称诱导过程中起着关键作用(Entries 2~4). 需要指出的是, 在相同条件下仅使用手性磷酸作为催化剂时, 反应未能发生, 说明CPA本身并不具备启动该N—H键插入反应的催化活性, 其作用依赖于与CMOF的协同配合.
进一步比较温度对协同催化行为的影响可以发现, 当反应温度由20提升至40 ℃时, 反应产率和对映选择性均得到不同程度的提升(Entries 5~7). 需要指出的是, 这一温度依赖行为不同于多数不对称催化反应中升温通常不利于ee值提高的常见趋势, 提示在该协同体系中, 框架限域效应与多活性中心协同在较高温度下可能更有效地参与不对称诱导过程. 其中, 以(R)-CPA-3作为协同催化剂时, 在40 ℃条件下可获得最佳综合催化性能, 目标产物的产率提升至41%, 对映选择性达到 55% ee (Entry 7). 此外, 为优化协同催化体系, 我们基于最优条件进一步考察了D-Cam-Cu与手性磷酸(CPA)的物质的量比对反应性能的影响(支持信息, 表S3). 结果表明, 在所考察的配比范围内, 反应产率与对映选择性未呈现显著的规律性变化. 这暗示该协同体系存在一个较宽的优化配比窗口, 且其高效性更依赖于二者形成的特定协同催化微环境, 而非严格的计量关系.
为考察D-Cam-Cu在协同不对称催化过程中的稳定性与可重复使用性, 我们对其进行了循环催化实验(支持信息, 表S4). 实验结果表明, 在前两轮反应中, 催化剂仍能保持较好的催化活性与对映选择性, 目标产物的收率与ee值变化不大. 当循环次数增加至第三轮时, 催化性能出现一定程度的下降. 需要指出的是, 在多次反应与后处理过程中, 回收的催化剂出现了不同程度的物理损耗, 如晶体破碎、粉末细化及局部团聚, 导致其难以实现定量回收, 从而限制了进一步循环次数的考察. 上述现象可能与微晶尺度MOF材料在搅拌条件下的机械稳定性以及局部框架结构或活性位点的逐步衰减有关. 尽管如此, 该结果仍表明D-Cam-Cu在有限循环次数内具备一定的催化稳定性, 其长期可重复使用性能有待通过进一步的结构优化加以提升.
在最优条件下, 我们进一步考察了该协同催化体系对不同α-重氮-2-苯乙酸酯衍生物的适用性. 结果表明, 对于芳环对位带有甲基或氟取代基的重氮酯底物, 该催化体系仍能保持较好的反应活性, 并实现中等程度的对映选择性, 显示出一定的底物适用性与结构容忍性. 综上所述, D-Cam-Cu与手性磷酸之间并非简单的“并列催化”, 而是在框架限域环境中通过空间邻近与功能互补实现了真正的协同作用, 从而在非均相体系中显著提升了反应效率与不对称诱导能力.
基于上述实验结果, 并结合D-Cam-Cu的晶体结构特征, 我们提出了一种合理的协同不对称催化机理, 用以解释D-Cam-Cu与手性磷酸在不对称N—H键插入反应中的协同作用模式(图4). 反应首先由D-Cam-Cu中的paddle-wheel型双核 Cu(II)节点与α-重氮酯发生相互作用, 促进重氮化合物的分解并生成铜-卡宾型中间体I. 由于框架中两个Cu(II)中心在配位环境上的非等价性, 该中间体的生成与稳定受到框架局域结构的调控. 随后, 中间体I与β-萘胺发生亲核反应, 形成相应的胺基取代中间体II, 该中间体可与其烯胺/烯醇式形式III处于动态平衡之中. 在此过程中, 引入的手性磷酸并非简单作为独立的均相催化剂存在, 而是在框架限域环境中与上述中间体发生空间邻近的相互作用. 我们推测, 手性磷酸通过与中间体II/III形成氢键或离子对相互作用, 构建出过渡态IV, 并在此过程中主导不对称质子转移步骤, 从而实现对映选择性的诱导. 该步骤被认为是决定产物手性构型的关键阶段. 值得注意的是, D-Cam-Cu所呈现的阶梯状三维骨架特征, 使得金属活性位点与手性磷酸在空间上处于有序错位而非随机分布状态. 这种非均匀、交错的空间排布有利于在局域范围内形成有效的协同催化微环境, 从而稳定关键反应中间体并限制其构象自由度, 最终实现对反应路径和对映选择性的调控. 反应完成后, 产物释放, D-Cam-Cu与手性磷酸均可恢复至初始状态, 进入下一催化循环. 需要指出的是, 上述机理基于当前的实验结果与结构分析提出, 反应过程中部分中间步骤可能具有可逆性, 亦不排除存在其他并行反应路径的可能性. 然而, 该协同机理能够合理解释单一CMOF或单一手性磷酸体系对不对称诱导的效率有限, 但是二者协同时反应的活性与选择性均显著提升的实验现象.
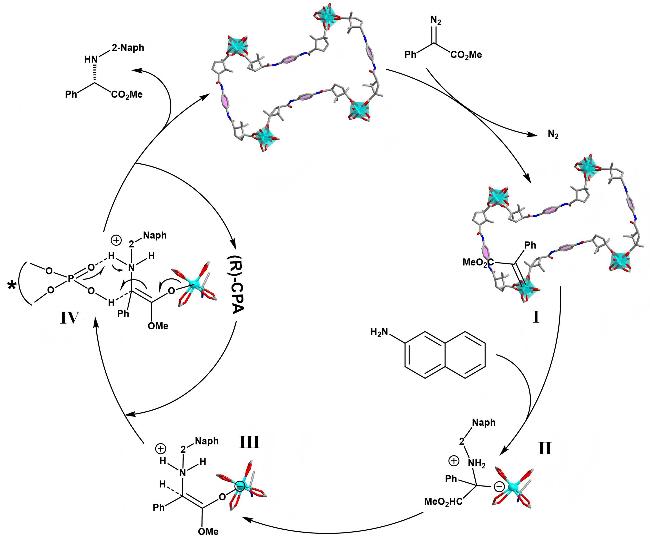
图4 D-Cam-Cu与手性磷酸在N—H键插入反应中的协同催化作用可能路径示意图

Figure 4 Proposed cooperative catalytic pathway of D-Cam-Cu and chiral phosphoric acid in the N—H insertion reaction

3 结论

本文以天然D-樟脑酸为手性源, 理性设计并构筑了一例具有阶梯状三维骨架特征的手性铜基金属-有机框架材料D-Cam-Cu. 单晶结构分析表明, 该框架由paddle-wheel型双核铜节点通过双功能配体有序连接而成, 相邻片层在空间上呈现有序错位, 从而构建出非均匀分布的手性微环境. 在此基础上, D-Cam-Cu与手性磷酸协同组成的非均相催化体系被成功应用于β-萘胺与α-重氮酯的不对称N—H键插入反应, 相较于单一催化剂体系, 在反应活性与对映选择性方面均表现出显著提升. 进一步结合结构特征与催化行为分析, 本研究表明阶梯状手性框架不仅作为金属活性位点的载体, 更通过空间限域与有序错位效应参与了关键反应中间体的稳定与不对称诱导过程, 从而实现多活性中心的有效协同. 该工作展示了天然手性分子向功能性手性框架材料转化的可行路径, 也为发展基于框架材料的多功能协同不对称催化体系提供了新的结构设计思路.

4 实验部分

4.1 仪器与试剂

液态金属靶单晶仪, 型号Metaljet D2+, Ga Kα(λ=0.13405 nm)光源辐射; 综合热分析仪器型号STA449F3, 测试环境为氮气气氛, 升温速率为10 ℃/min; 傅里叶变换红外光谱仪, 型号为Magna750 (500~4000 cm-1), 采用KBr压片测试; 高效液相色谱仪, 型号为Agilent 1260 LC; CHIRALCEL OD-H分析柱(4.6 mm×250 mm)由Daicel公司提供.
对苯二胺(Adamas-beta, 纯度99%); D-樟脑酸(希恩斯, 纯度98%); 硝酸铜(Adamas-beta, 纯度98%); 乙酸酐(沪试, 纯度98.5%); 四氢呋喃(Adamas-beta, 纯度99.8%); N,N-二甲基甲酰胺(Adamas-beta, 纯度99.8%); 水为工业蒸馏水.

4.2 材料的制备

4.2.1 化合物D-H2L的合成

D-樟脑酸(10 g, 50 mmol)溶解在乙酸酐(100 mL)中, 并在140 ℃条件下加热回流3.5 h. 移除溶剂后, 收集D-樟脑酸酐.
将1,4-苯二胺(2.7 g, 25 mmol)与D-樟脑酸酐(50 mmol)的混合物加入到圆底烧瓶中, 并加入四氢呋喃(50 mL), 在80 ℃油浴中加热回流24 h. 反应完成后, 将反应混合物冷却至室温, 用6 mol/L盐酸酸化至pH=2~3, 过滤收集沉淀物, 得到白色固体D-H2L (10.2 g, 21.5 mmol, 产率86%). 1H NMR (400 MHz, DMSO-d6) δ: 9.56 (s, 2H), 7.46 (s, 4H), 2.84 (t, J=9.4 Hz, 2H), 2.44~2.35 (m, 2H), 2.06~1.94 (m, 2H), 1.73~1.63 (m, 2H), 1.42~1.32 (m, 2H), 1.14 (s, 12H), 0.73 (s, 6H); 13C NMR (101 MHz, DMSO-d6) δ: 177.5, 171.4, 135.1, 120.3, 56.1, 53.7, 46.6, 32.8, 23.1, 22.3, 21.8.

4.2.2 D-Cam-Cu的合成

将Cu(NO3)2•5H2O (60 mg, 0.24 mmol)和D-H2L (23 mg, 0.05 mmol)粉末, 溶解在N,N-二甲基甲酰胺中 (DMF, 3 mL), 并加入去离子水(1 mL), 置于23 mL的密封玻璃小瓶中, 在80 ℃烘箱中加热12 h. 取出小瓶, 冷却至室温后, 得到绿色晶体12 mg(基于D-H2L, 产率约42%).

4.3 协同催化条件

β-萘胺(0.4 mmol, 1.0 equiv.)、α-重氮-2-苯乙酸酯(90 μL, 0.6 mmol)、D-Cam-Cu (5 mol%)、(R)-CPA (0.025 mol%)、乙醚(3 mL)、N2气体保护. 反应分20和40 ℃, 反应时长8 h. 通过高效液相色谱法(HPLC)分析测定产物对映体比例.
(Lu, Y.)
[1]
Kitagawa, S.; Kitaura, R.; Noro, S. Angew. Chem. Int. Ed. 2004, 43, 2334.

DOI

[2]
Greed, S.; Yaghi, O. Nat. Rev. Chem. 2025, 9, 135.

DOI

[3]
Chen, J. C.; Zhang, M. X.; Wang, S. Acta Chim. Sinica 2023, 81, 146 (in Chinese).

DOI

(陈俊畅, 张明星, 王殳凹, 化学学报, 2023, 81, 146.)

DOI

[4]
Mushtaq, M. A.; Ahmad, M.; Shaheen, A.; Mehmood, A.; Yasin, G.; Arif, M.; Ali, Z.; Li, P. Y.; Hussain, S. N.; Tabish, M.; Kumar, A.; Ajmal, S.; Raza, W.; Akhtar, M.; Saad, A.; Yan, D. P. ACS Mater. Lett. 2024, 6, 3090.

[5]
Fu, H. R.; Ren, D. D.; Zhang, K.; Chen, H.; Lu, X.; Ding, Q. R.; Ma, L. F. Chin. J. Chem. 2024, 42, 1260.

DOI

[6]
Han, X.; Li, W.; Yang, B.; Jiang, C.; Qu, Z.; Xu, H.; Liu, Y.; Cui, Y. Adv. Mater. 2024, e2415574.

[7]
Yang, J.; Liu, Y.; Chen, Z.; Zhang, L.; Zhao, Y.; Li, D. S.; Chen, F.; Lan, Y. Q.; Zhang, Q. Angew. Chem. Int. Ed. 2026, 65, e22298.

DOI

[8]
Zhang, D.; Zhu, Y.; Lu, Z.; Qiu, Z.; Ruhlmann, L.; Chi, L.; Zhang, J.; Song, Y.; Li, S.; Fang, W. H. Rare Met. 2026, e70132.

[9]
Ji, Y.; Weng, C.; Ma, L.; Liu, J. Micropor. Mesopor. Mat. 2025, 397, 113748.

DOI

[10]
Yan, X.; Lin, W. H. Coord. Chem. Rev. 2025, 545, 217034.

DOI

[11]
Gao, C.; Zhang, S.; Pang, H. Acta Chim. Sinica 2025, 83, 962 (in Chinese).

DOI

(高春, 张松涛, 庞欢, 化学学报, 2025, 83, 962.)

DOI

[12]
Zhu, Y. H.; Shi, S. L.; Bo, Z. T.; Zhang, B. Z.; Xiao, W. M.; Wang, S. H.; Chen, C. Small 2025, 21, e2501812.

[13]
Ji, Y.; Yang, C.; Ye, Y.; Zhang, Y.; Zhao, T.; Kong, S.; Chen, H.; Liu, P.; Zhao, Z.; Li, Y.; Li, J.; Ma, R.; Ban, Z.; Yuan, K.; Tang, Z.; Liu, Y.; Zhao, M.; Guo, J. Nat. Commun. 2025, 16, 8019.

DOI

[14]
Wang, X.; He, L.; Qian, S.; Su, S.; Farha, O. K.; Ma, S. Angew. Chem. Int. Ed. 2026, 65, e22967.

DOI

[15]
Wang, S. C.; Zhang, Q. S.; Zhu, C. Y.; Chen, S. Y.; Pan, M. Chin. J. Chem. 2025, doi: 10.1002/cjoc.70354.

[16]
Ma, M.; Chen, J.; Liu, H.; Huang, Z.; Huang, F.; Li, Q.; Xu, Y. Nanoscale 2022, 14, 13405.

DOI

[17]
Li, T.; Chen, Y. T.; Zhang, X. B.; Du, R. R.; Ma, L. N.; Lan, Y. Q. Chem. Soc. Rev. 2025, 54, 5912.

DOI

[18]
Chauhan, N. P. S.; Perumal, P.; Chundawat, N. S.; Jadoun, S. Coord. Chem. Rev. 2025, 533, 216536.

DOI

[19]
Wang, Z.; Li, S.; Wang, Z.; Chen, S.; Wang, F.; Zhang, J. Sci. Bull. 2025, 70, 1038.

DOI

[20]
Xu, Y.; Xu, S.; Wei, Y.; Yan, Z.; Liu, Z. Acta Chim. Sinica 2025, 83, 1072 (in Chinese).

DOI

(徐亦璞, 徐舒涛, 魏迎旭, 阎子峰, 刘中民, 化学学报, 2025, 83, 1072.)

DOI

[21]
Chu, X.; Li, J.; Wang, D.; Gan, L.; Liu, X.; Feng, Z.; Yang, P.; Zhang, H.; Xie, Y.; Wang, F.; Zou, G. Nat. Commun. 2025, 16, 10347.

DOI

[22]
Bi, X.; Xiong, Y.; Tang, B. Z. Mater. Chem. Front. 2026, doi: 10.1039/d5qm00773a.

[23]
Duhayon, C.; Sutter, J. P.; Delahaye, E. Inorg. Chem. 2026, 65, 1019.

DOI

[24]
Zhang, J.; Yao, Y.-G.; Bu, X. Chem. Mater. 2007, 19, 5083.

DOI

[25]
Zhao, X.; Nguyen, E. T.; Hong, A. N.; Feng, P. Y.; Bu, X. H. Angew. Chem. Int. Ed. 2018, 57, 7101.

DOI

[26]
Hao, T.; Xu, B.; Wang, X.; Zheng, H.; Li, S.; Wang, F.; Zhang, J. Polyoxometalates 2025, 4, 9140095.

DOI

[27]
Wang, M. G.; Wang, X. C.; Han, Y. P.; Li, S. D.; Wang, F.; Zhang, J. Sci. China Chem. 2025, 68, 1828.

DOI

[28]
Wang, Q. Q.; Zheng, H. R.; Wang, X. C.; Wang, F.; Li, S. D.; Zhang, J. Sci. China Chem. 2025, 68, 3492.

DOI

[29]
Zheng, H.; Wang, Q.; Wang, F.; Li, S.; Zhang, J. Chem. Sci. 2025, 16, 10742.

DOI

[30]
Zheng, H. R.; Wang, Q. Q.; Wang, X. C.; Wang, F.; Li, S. D.; Zhang, J. Sci. China Chem. 2025, 68, 3064.

DOI

[31]
Zhao, X.; Wong, M.; Mao, C. Y.; Trieu, T. X.; Zhang, J.; Feng, P. Y.; Bu, X. H. J. Am. Chem. Soc. 2014, 136, 12572.

DOI

[32]
Gu, Z. G.; Zhan, C. H.; Zhang, J.; Bu, X. H. Chem. Soc. Rev. 2016, 45, 3122.

DOI

[33]
Wu, Z.; Zhang, L.; Chen, Y.; Li, J.; Li, L. Acta Chim. Sinica 2025, 83, 917 (in Chinese).

DOI

(吴子林, 张璐, 陈杨, 李晋平, 李立博, 化学学报, 2025, 83, 917.)

DOI

[34]
Peng, Y.; Zhong, D.; Song, Y.; Wang, Q.; Huang, K.; Huo, H.; Wang, C. Angew. Chem. Int. Ed. 2025, 64, e202518424.

DOI

[35]
Zhang, C.; Bu, J.-N.; Ge, P.-P.; Zhao, S.; Wang, X.-Y.; Qin, J.-H.; Dong, X.-Y. Nano Res. 2025, 18, 94907577.

DOI

[36]
Sawano, T.; Thacker, N. C.; Lin, Z.; McIsaac, A. R.; Lin, W. J. Am. Chem. Soc. 2015, 137, 12241.

DOI

[37]
Wang, L.; Peng, H.; Shi, S.-L.; Hu, Z.; Zhang, B.-Z.; Ding, S.-M.; Wang, S.-H.; Chen, C. Appl. Surf. Sci. 2022, 573, 151611.

DOI

[38]
Niu, X.; Wang, Y.; Liu, Y.; Yuan, M.; Zhang, J.; Li, H.; Wang, K. Mikrochim Acta 2024, 191, 458.

DOI

[39]
Zhou, H.; Cui, Q.; Hu, X.; Yang, W.; Tian, X.; Wang, S. Acta Chim. Sinica 2024, 82, 503 (in Chinese).

DOI

(周何鑫, 崔青云, 胡雪敏, 杨文秀, 田肖, 王硕, 化学学报, 2024, 82, 503.)

[40]
Tang, H.; Fan, D.; Chen, Y.; Han, S. Green Chem. 2025, 27, 2605.

DOI

[41]
Richardson-Matthews, R.; Velko, K.; Bhunia, B.; Ghosh, S.; Oktawiec, J.; Brunzelle, J. S.; Dang, V. T.; Nguyen, A. I. J. Am. Chem. Soc. 2025, 147, 17433.

DOI PMID

[42]
Hu, H.; Xie, H.; Liang, S.; Yu, M.; Liu, F.; Deng, S.; Wang, S.; Xiao, W.; Chen, C. Inorg. Chem. 2025, 64, 21674.

DOI

[43]
Song, M.; Wan, Y.; Cheng, C.; Du, J.; Qin, Y.; Li, Z.; Kong, S.; Yao, B.; Li, S.; Guo, J.; Tang, Z.; Zhao, M. CCS Chem. 2025, 7, 1369.

DOI

[44]
Chen, D. F.; Han, Z. Y.; Zhou, X. L.; Gong, L. Z. Acc. Chem. Res. 2014, 47, 2365.

DOI

[45]
Zhu, C.; Xia, Q.; Chen, X.; Liu, Y.; Du, X.; Cui, Y. ACS Catal. 2016, 6, 7590.

DOI

[46]
Li, M. L.; Yu, J. H.; Li, Y. H.; Zhu, S. F.; Zhou, Q. L. Science 2019, 366, 990.

DOI

[47]
Gonzalez-Granda, S.; Escot, L.; Lavandera, I.; Gotor-Fernandez, V. Angew. Chem. Int. Ed. 2023, 62, e202217713.

DOI

[48]
Dilruba, Z.; Yeganeh, A. D.; Kolin, S.; Noor, S.; Shatla, H.; Wieland, C.; Yu, B.-H.; Gugeler, K.; Zens, A.; Kästner, J.; Estes, D. P.; Pluhackova, K.; Krause, S.; Laschat, S. Inorg. Chem. Front. 2025, 12, 5792.

DOI

[49]
Abbas, A.; Zheng, H.; Wang, Z.; Liu, B.; Li, S.; Zhang, J. Inorg. Chem. 2025, 64, 24374.

DOI

[50]
Zhu, S. F.; Zhou, Q. L. Acc. Chem. Res. 2012, 45, 1365.

DOI

Outlines

/