Article

Structure-activity Relationship between the Ligand Backbone of Pd2L4-type Coordination Cages and Their Recognition and Catalytic Properties

  • Lumei Zhang ,
  • Qi Zhang , *
Expand
  • College of Chemistry, Sichuan University, Chengdu 610064, China

Received date: 2026-02-10

  Online published: 2026-04-07

Supported by

National Natural Science Foundation of China(22171192)

Abstract

In the fields of supramolecular chemistry and biomimetic catalysis, metal-organic cages (MOCs) have emerged as an ideal platform for mimicking enzyme active sites and constructing artificial molecular devices, owing to their well-defined three-dimensional cavities and precisely tunable internal microenvironments. Among these, the Pd2L4-type "lantern-shaped" coordination cage serves as a classic model system in this domain and is widely employed in host-guest chemistry research. However, existing studies have predominantly focused on cage structures based on the 1,3-diethynylbenzene linker, while in-depth exploration of other structurally analogous cages remains relatively scarce, limiting a comprehensive understanding of structure-activity relationships and the precise modulation in such systems. In this study, we systematically investigated the recognition capabilities of three Pd2L4 cages featuring 1,3-diethynylbenzene, triphenylamine, and terphenyl as linkers toward three representative anionic guests (TsO-, NO3-, H2PO4-) and two neutral guests (1,4-benzoquinone, methyl acetoacetate) through NMR titration experiments. The catalytic performance of these MOCs was subsequently evaluated by monitoring the in situ NMR yields of Michael addition reactions conducted under identical reaction conditions. Our experimental findings demonstrate that variations in ligand backbone structures substantially alter the steric hindrance at the recognition sites within the cage cavity, thereby exerting profound influence on both guest binding affinity and catalytic activity. These comparative investigations not only furnish mechanistic explanations rooted in steric hindrance regulation for the superior performance observed in 1,3-diethynylbenzene-based Pd2L4 cages, but also unveil the decisive role of spatial microenvironment at recognition sites in governing the catalytic efficiency of MOCs. This fundamental insight establishes critical design principles for future development of high-performance biomimetic catalytic systems: while preserving the cavity confinement effect as an essential structural advantage, the strategic minimization of steric hindrance at recognition sites through rational molecular design represents a pivotal optimization strategy. Such an approach will concurrently enhance catalytic reaction efficiency and expand substrate scope generality, thereby opening new avenues for advancing coordination cage-based catalysis toward practical synthetic applications.

Cite this article

Lumei Zhang , Qi Zhang . Structure-activity Relationship between the Ligand Backbone of Pd2L4-type Coordination Cages and Their Recognition and Catalytic Properties[J]. Acta Chimica Sinica, 2026 , 84(6) : 897 -902 . DOI: 10.6023/A26020055

1 引言

金属有机配合物通过有机配体与金属离子的配位组装, 能够构建出模拟天然金属酶活性中心作用的微环境[1]. 此类人工体系相较于复杂的天然酶结构具有更优异的化学可调性与结构修饰性[2], 为人工模拟生物酶的催化机制提供了更易于研究的理想切入点. 通过金属有机配合物模拟自然界中酶的分子识别[3]及高效催化作 用[4]一直是相关领域研究的热点.
在各类金属有机配合物体系中, 具有离散型结构的金属有机配位笼(Metal-Organic Cages, MOCs)凭借其精确限定的空腔尺寸与可定制的功能化位点, 成为了研究“主客体化学(Host-Guest Chemistry)”的理想平台, 其独特的受限空间内的主客体相互作用是实现特异性识别与仿生催化的基础[5].
在众多笼状拓扑结构中, “灯笼状”的Pd2L4型配位笼作为MnL2n系列中最基础且经典的三维结构, 其由两个Pd离子与四个双吡啶配体自组装而成. 双吡啶配体两侧的吡啶用于与Pd金属离子进行配位组装, 中间则是结构各异的连接片段. 其组装行为的高度可预测性, 使其成为探索各向异性或更复杂笼状结构的基石[6]. 得益于其易于组装、结构明确、空腔可调等优势, Pd2L4型笼已发展成为超分子化学中的模型体系, 被广泛应用于分子识别、药物递送及催化反应等领域[3e,6b,7]. 例如, Yang课题组[8]利用吩嗪类配体实现了对卤素离子的高亲和力识别; Clever课题组[9]通过引入冠醚功能化配体实现了对阴阳离子的协同识别; Crowley课题组[3a,3b]验证了其作为载体在顺铂药物递送中的应用潜力; Yang课题组[10]则进一步利用三苯胺联吡啶配体实现了对氨基酸的刺激响应性键合.
然而, 尽管Pd2L4型配位笼在分子识别领域成果丰硕, 但在基于主客体作用的催化应用方面, 既往研究仅限于以1,3-二乙炔基苯及其衍生物作为连接片段的配体所组装的配位笼, 比如以1,3-二乙炔基苯为连接片段配位笼催化的Michael加成反应, 以及以1,3-二乙炔基吡啶为连接片段配位笼催化的Diels-Alder反应[11]. 令人好奇的是, 除了以上两种配体, 其他结构类似的配位笼并未被运用于催化反应. 例如, 与L1具有相近尺寸的以三苯胺为连接片段的配体L2以及以三联苯作为连接片段的配体L3(图1b). 值得注意的是, Pd2L4配位笼空腔内的吡啶C—H键被认为是识别与催化的关键结构基序. L2, L3配体作为L1配体的结构类似物, 其配位笼内部同样包含该氢键基序, 然而以上两种配体所构建的配位笼在分子识别及催化领域尚无相关报道, 其潜在的构效关系仍有待深入挖掘.
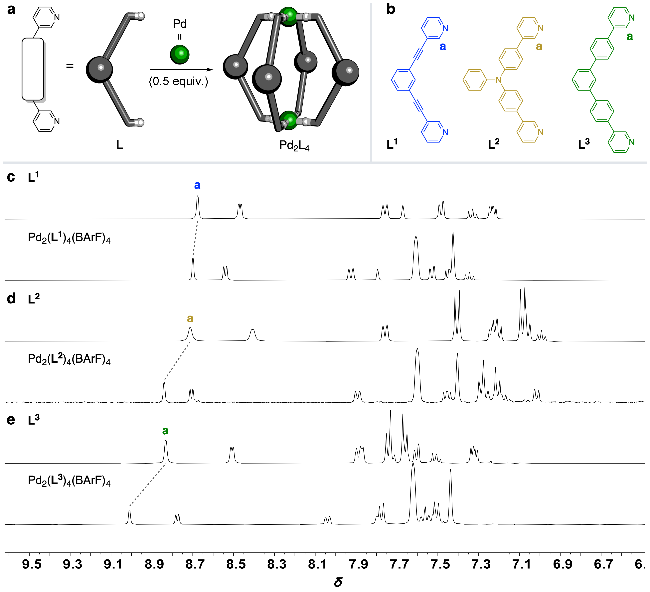
图1 (a) Pd2L4(BF4)4配位笼型组装示意图; (b)配体L1, L2, L3的化学结构; (c~e) LX与配位笼Pd2LX4(BArF)4 (X=1, 2, 3)的核磁氢谱(400 MHz, CD2Cl2)对比

Figure 1 (a) Schematic illustration of the assembly of Pd2L4(BF4)4; (b) Chemical structures of ligands L1, L2, and L3; (c~e) Comparison of ¹H NMR spectra (400 MHz, CD2Cl2) of ligand LX and the corresponding Pd2LX4(BArF)4 (X=1, 2, 3)

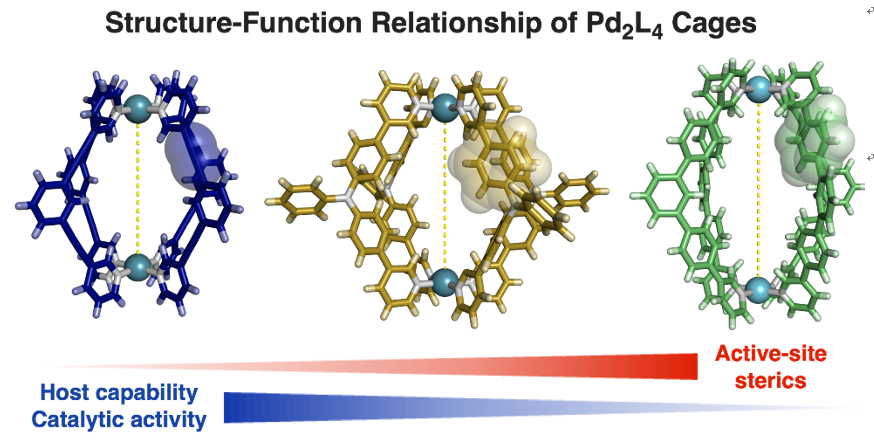
本项工作主要研究了以1,3-二乙炔基苯、三苯胺以及三联苯为连接片段的Pd2L4型配位笼在结构、主客体化学以及催化性能的差异. 研究发现, 不同的配体骨架结构会在配位笼空腔内的识别位点处引入差异化的空间位阻, 进而对配位笼的客体识别能力与催化活性产生显著影响. 本研究为1,3-二乙炔基苯为连接片段的配位笼的高性能提供了基于空间位阻调控的机制性解释, 也揭示了不同骨架结构导致催化活性差异的内在原因.

2 结果与讨论

2.1 配体合成与配位笼的组装

为了深入探究配体骨架结构如何影响Pd2L4笼的识别与催化性能, 本研究选取了三种具有代表性的配体进行系统对比: L1 (1,3-二乙炔基苯骨架)作为该体系中最经典的高性能配体, 是构效关系研究的理想参照基准; L2(三苯胺骨架)在保持与L1相近配体高度的同时, 于配体内部引入了空间位阻更大的苯环间隔; L3(三联苯骨架)则通过将L1中的二乙炔基苯连接单元替换为三联苯, 使得配体的尺寸与空间位阻同时增大(图1b). 这三种配体在结构上呈现出递进的差异, 为系统考察配体骨架的空间位阻效应对配位笼空腔微环境、主客体识别能力及催化性能的调控机制提供了理想的对比模型.
以上三种配体可分别通过相应的二溴化合物与3-乙炔基吡啶的Sonogashira偶联以及与4-(3-吡啶基)苯硼酸频哪醇酯的Suzuki偶联来制备(支持信息图式S1)[12]. 随后以[Pd(CH3CN)4](BF4)2作为金属源, 分别将L1L2L3与[Pd(CH3CN)4](BF4)2以2∶1的物质的量比在乙腈溶液中加热回流自组装生成热力学稳定的Pd2LX4(BF4)4 (X=1, 2, 3)(图1a). 由于Pd2L14(BF4)4, Pd2L34(BF4)4组装体难溶于乙腈溶液, 难以进行后续主客体实验. 为此, 我们将获得的Pd2LX4(BF4)4 (X=1, 2, 3)组装体的反离子四氟化硼(BF4)交换成四(3,5-二(三氟甲基)苯基)硼酸根(BArF), 显著提高了Pd2L4组装体的溶解度. 在CD2Cl2中, 与游离的L1, L2, L3相比, 加入Pd2+离子导致配体信号向低场位移, 表明配体与金属离子的成功配位(图 1c~1e). 同时扩散排序核磁共振氢谱(DOSY)中均只出现一组信号表明生成了单一组装体. 其中, Pd2L14(BArF)4扩散系数为5.9×10⁻⁶ m2•s-1(支持信息图S62), Pd2L24(BArF)4扩散系数为7.9×10⁻⁶ m2•s-1(支持信息图S64), Pd2L34(BArF)4扩散系数为5.5×10⁻⁶ m2•s-1(支持信息图S66).
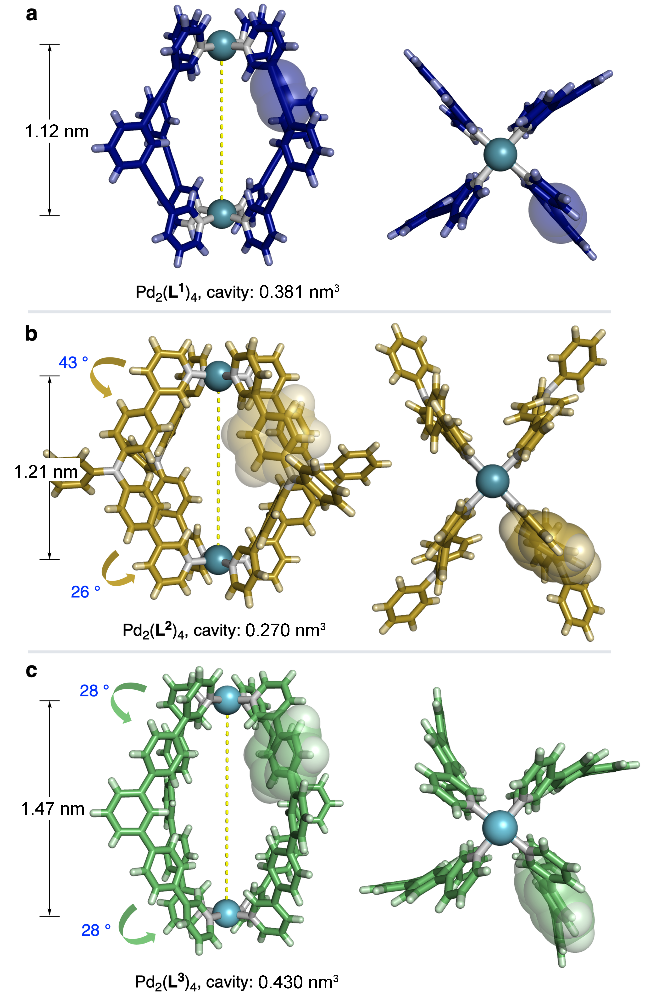
文献报道的单晶结构表明, Pd2L14笼(CCDC号: 768969, 图2a)的Pd—Pd间距为1.12 nm. 虽然L2L1配体尺寸相似, 但由于L2中的三苯胺片段具有结构柔性, 组装时可发生构象调整, 因此Pd2L24配位笼(CCDC号: 2363702, 图2b)中金属间距为1.21 nm, 略大于Pd2L14; 而L3的固有分子长度直接决定了Pd2L34(CCDC号: 2355826, 图2c)最大的金属间距(1.43 nm). 配位笼的空腔体积在忽略反离子的条件下使用MoloVol程序进行计算, Pd2L24 (0.270 nm3)相较于Pd2L14 (0.381 nm3)空腔体积减少了0.111 nm3, 这归因于L2配体中苯环引入的空间位阻使得笼状空腔体积显著减小. L3配体虽同样含有苯环位阻基团, 但其更长的分子尺寸使得Pd2L34的空腔为0.430 nm3, 比Pd2L14增大了0.049 nm3.
图2 Pd2L14 (a)、Pd2L24 (b)和Pd2L34 (c)的单晶结构图

Figure 2 X-ray crystal structure of Pd2L14 (a), Pd2L24 (b) and Pd2L34 (c)

2.2 主客体识别能力比较

既往研究表明[3e,13], 在“灯笼状”Pd2L4笼中, 配位后的钯离子通过吸电子诱导效应显著极化了吡啶环上朝向空腔内侧的C—H键, 使其成为氢键供体. 更重要的是, 这些极化的C—H键在空间上指向空腔内部的同一点, 形成收敛的氢键阵列. 因此, 具有氢键受体性质的客体可通过与这一氢键阵列的相互作用被固定在笼腔中. 对于阴离子客体而言, 除氢键作用外, 其与带正电的钯中心之间的静电吸引进一步增强了主体对客体的结合能力. 单晶结构进一步揭示了上述氢键阵列所处的微环境差异. 与Pd2L14笼中乙炔基连接单元相比, Pd2L24Pd2L34笼中苯环结构的引入显著增大了作为识别基团的氢键阵列周围的空间位阻. 值得注意的是, 这两种配位笼的位阻特征存在明显区别. 在Pd2L34笼中, 苯环间隔与吡啶环的二面角均为28°(图2c), 表现出较为规整的构型; 而在Pd2L24笼中, 上下配体与相邻吡啶环的二面角分别为26°和43°(图2b), 表明其苯环单元具有更大的构象灵活性. 造成这种差异的根本原因在于两种配体骨架中心单元的不同: Pd2L24笼的三苯胺骨架中含有一个氮原子, 赋予其更高的结构柔韧性; 而Pd2L34笼的三联苯骨架则以苯环为中心, 整体刚性更强.
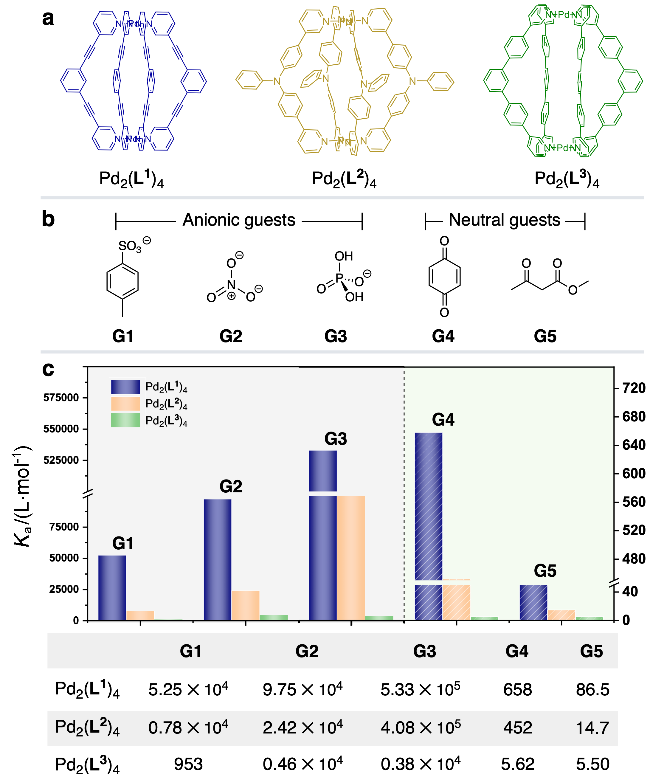
基于上述结构差异, 我们进一步探究配体骨架对超分子笼主客体识别能力的影响. 根据本课题组及文献报道, Pd2L14体系已对一系列阴离子客体(G1: TsO-, G2: NO3-, G3: H2PO4-)[3e,14]以及中性客体(G4: 对苯醌, G5: 乙酰乙酸甲酯)[13]展现出明确的主客体识别行为. 因此, 我们选取上述已知客体作为研究对象, 系统比较三种配位笼在与这些客体相互作用时的结合能力差异(图4a, 4b).
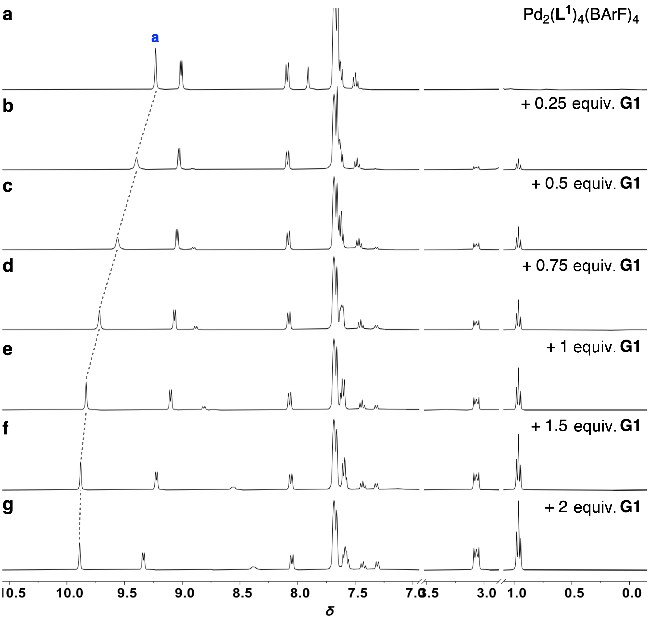
图3 Pd2L14(BArF)4与G1的核磁滴定1H NMR谱图(400 MHz, CD3CN)

Figure 3 1H NMR spectra of the titration experiments of Pd2L14(BArF)4 with G1 (400 MHz, CD3CN)

图4 配位笼Pd2LX4(BArF)4 (X=1, 2, 3) (a)和客体分子(b)的化学结构; (c) Pd2LX4(BArF)4 (X=1, 2, 3)与客体G1~G3 (CD3CN), G4 (CD2Cl2/CD3CN, V/V, 25∶1), G5 (CD2Cl2)的结合常数(Ka: L•mol-1)柱状图与表格

Figure 4 Chemical structures of cages Pd2LX4(BArF)4 (X=1, 2, 3) (a) and guest molecules (b). (c) Binding constants (Ka: L•mol-1) for G1~G3 (in CD3CN). G4 (in CD2Cl2/CD3CN, V/V, 25∶1) and G5 (in CD2Cl2) with Pd2LX4(BArF)4 (X=1, 2, 3) shown as a bar chart and corresponding table

G1, G2逐步滴加到Pd2LX4(BArF)4 (X=1, 2, 3)主体溶液中, 1H NMR中Pd2LX4笼中作为主要结合位点的吡啶内侧Ha质子出现明显的低场位移(图3), 其主客体相互作用在核磁时间尺度上表现为快交换模式, 高分辨质谱(HRMS)分析也观察到1∶1结合的主客体复合物G⊂Pd2LX4 (G=G1, G2; X=1, 2, 3)的信号(支持信息图S1~S6, S9~S14, S17~S22). G3Pd2L14Pd2L24的滴定过程中Pd2L14, Pd2L24信号与G3⊂Pd2L14, G3⊂ Pd2L24信号同时存在. 当加入1 equiv.的G3时, 仍然有部分Pd2L14, Pd2L24未被客体完全占据, 这表明G3Pd2L14, Pd2L24的主客体相互作用在核磁时间尺度上为慢交换模式(支持信息图S7, S15). 与之相比, Pd2L34G3仍然显示出核磁时间尺度上的快交换模式(支持信息图S23). 经过Bindfit拟合获得的表观结合常数可知, Pd2L24G1 (Ka≈7.83×10³ L•mol-1), G2 (Ka≈2.42×10⁴ L•mol-1), G3 (Ka≈4.08×10⁵ L•mol-1)的结合常数均小于Pd2L14G1 (Ka≈5.25×10⁴ L•mol-1), G2 (Ka≈9.75×10⁴ L•mol-1), G3 (Ka≈5.33×10⁵ L•mol-1)的结合常数(图4c). 相比之下, Pd2L34与三种阴离子客体的结合常数显著更低(G1: Kₐ≈954 L•mol-1, G2: Kₐ≈4.64×10³ L•mol-1, G3: Kₐ≈3.77×10³ L•mol-1)(图4c). 上述结果与我们的预期相符, 即Pd2L24Pd2L34中吡啶内侧氢键位阻的存在削弱了主体笼与客体分子的结合; Pd2L24中苯环单元因结构柔性而发生构象调整, 一定程度上缓解了识别位点处的空间拥挤, 因此其对阴离子客体的结合能力优于Pd2L34.
为验证这一构效关系是否适用于中性客体, 我们选取对苯醌(G4)作为模型客体. 文献报道, G4两侧的羰基可同时与Pd2L4笼上下两侧的氢键供体袋结合, 是该类配位笼的典型中性客体. 由于乙腈对客体的竞争结合作用会弱化主客体相互作用, 我们在乙腈中进行的初步滴定实验未能观察到明显差异(支持信息图S25~S28). 为增强主客体相互作用, 我们引入与配位笼无明显结合能力的二氯甲烷(DCM)溶剂, 当DCM/MeCN体积比为25∶1时, 主客体结合信号显著增强(支持信息图S29~S34). 在此条件下, G4Pd2L14的结合常数(Kₐ≈658 L•mol-1)高于Pd2L24 (Kₐ≈452 L•mol-1), 且约为Pd2L34 (Kₐ≈5.62 L•mol-1)的120倍(图4c). 该结果进一步表明, Pd2L24Pd2L34结合位点处的空间位阻削弱了其与G4的相互作用. 值得注意的是, Pd2L34G4的结合常数下降尤为显著, 除了其结合位点处空间位阻最大之外, 还因该配位笼的纵向高度显著增加, 使得G4难以同时与上下两侧的氢键阵列形成有效的协同结合.
我们接下来尝试了同为二羰基类化合物的乙酰乙酸甲酯(G5)作为客体. 核磁滴定结果显示(图S35~S40), G5Pd2L24 (Ka≈14.7 L•mol-1)、Pd2L34 (Ka≈5.5 L•mol-1)的结合常数分别约为Pd2L14 (Ka≈86.5 L•mol-1)的1/6和1/16(图4c). 这一趋势与G4的结果基本一致, 进一步印证了空间位阻对不同骨架配位笼客体结合能力的调控作用.

2.3 催化性能比较

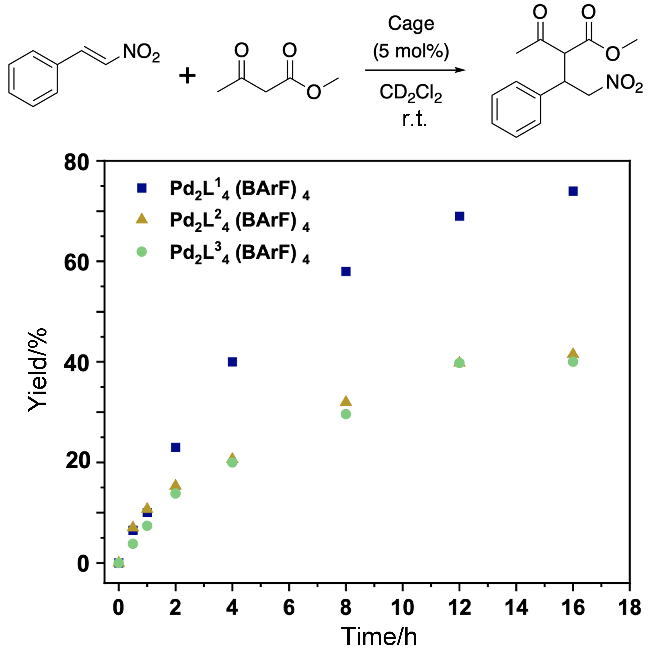
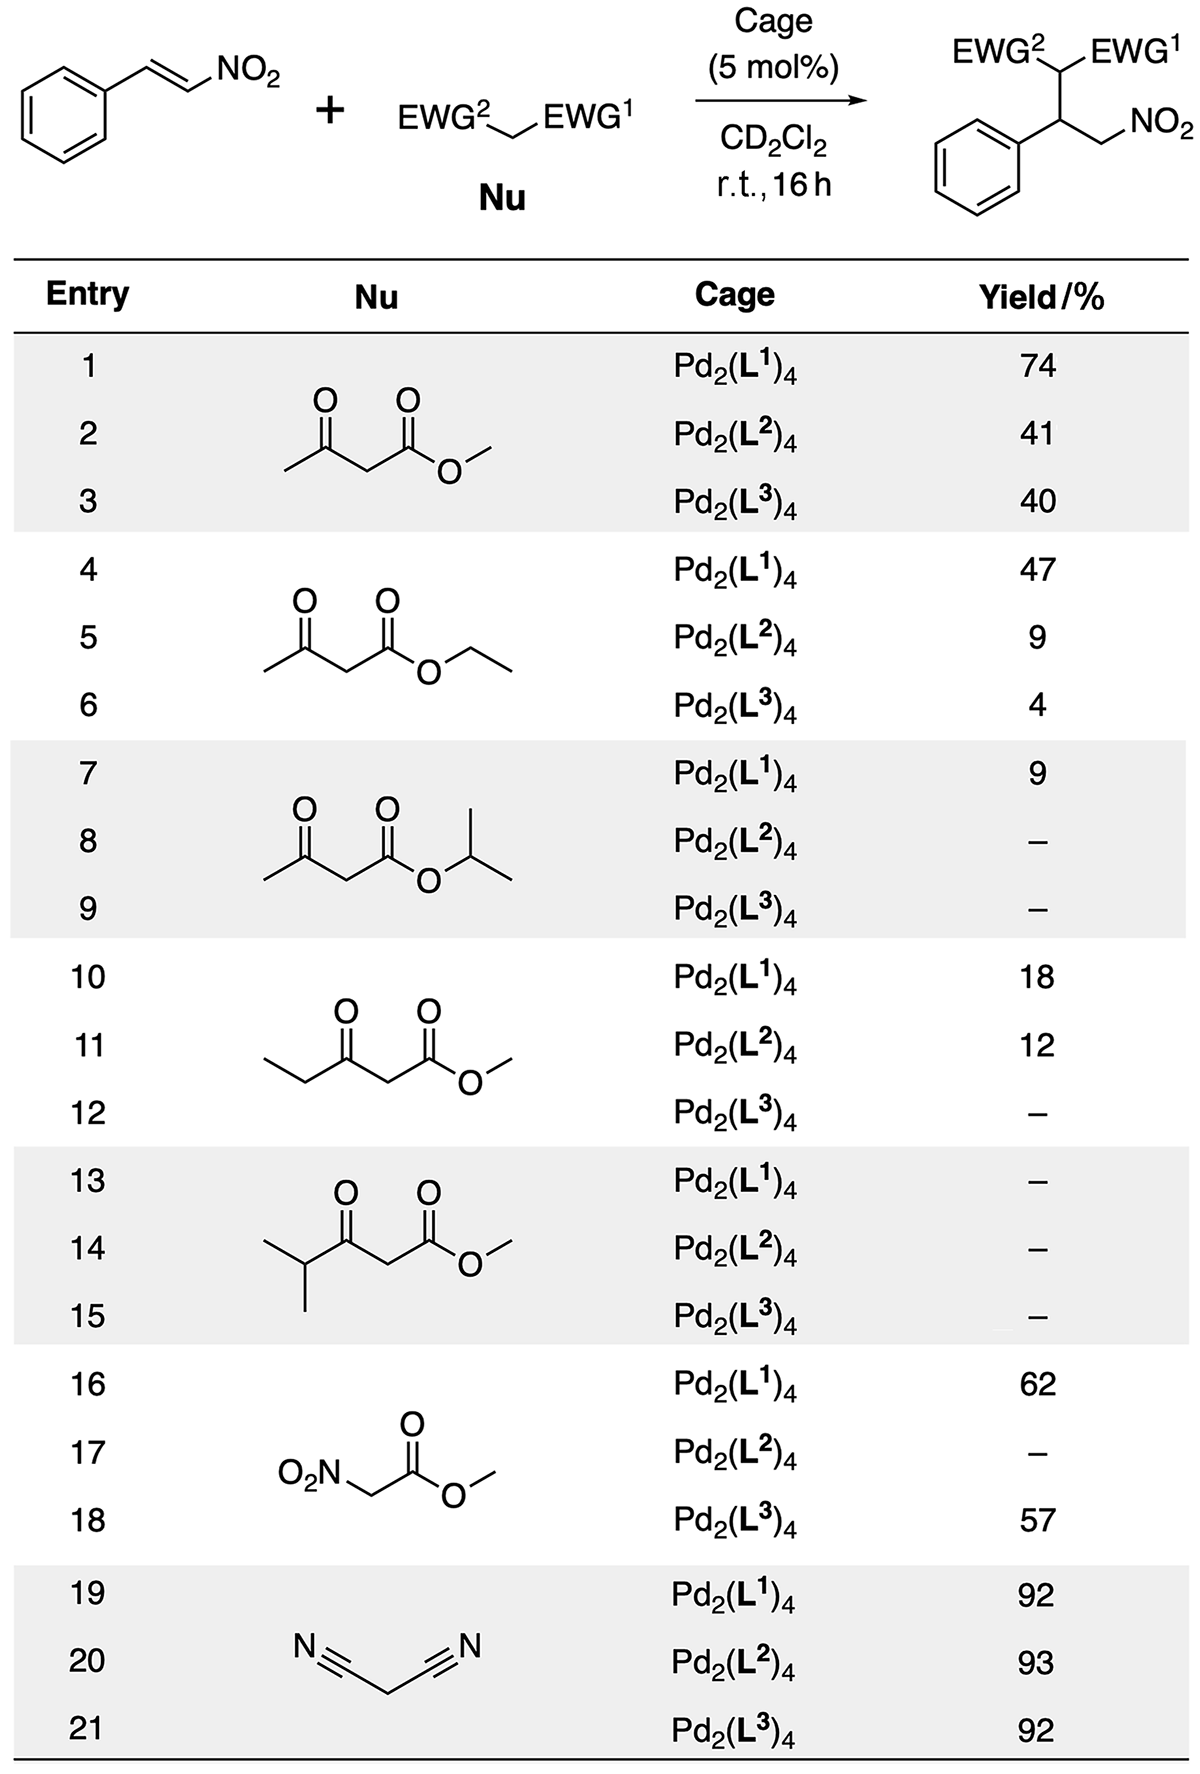
根据文献报道[11b], Pd2L14可以与18-C-6协同催化部分特定底物的Michael加成反应. 在该体系中, 痕量水分首先引起亲核试剂的去质子化, 所产生的高能水合质子物种被18-C-6的大环空腔有效捕获. 由此生成的富电性亲核负离子及反应过程中形成的阴离子过渡态物种则通过氢键作用被配位笼内部的收敛氢键阵列稳定. 这一电荷分离与协同稳定机制使得Michael加成反应能够在无外加碱条件下顺利进行. 为了探索配位笼内空间位阻对其催化性能的影响. 我们选取G5作为Michael加成反应的亲核试剂, 与反式硝基苯乙烯(亲电试剂)反应. 参考Lusby课题组[11b]报道的反应条件, 在室温下向含有等化学计量比的乙酰乙酸甲酯与反式硝基苯乙烯的CD2Cl2溶液中加入Pd2L14 (5 mol%)与18-C-6 (25 mol%), 反应16 h后原位核磁监测显示生成约74%的目标加成产物(图5; 表1, Entry 1). 为验证催化反应是否发生于配位笼内, 我们开展了一系列对照实验(支持信息图S50, S51), 包括仅加入18-C-6, NaBArF, 配体L1, L2, L3以及单核配合物[Pd(pyridine)4](BArF)2等, 在相同条件下均未观察到催化转化. 此外, 在含Pd2L14(BArF)4的催化体系中加入与配位笼有强结合作用的抑制剂6,13-五并苯醌(Ka≈108 L•mol-1)后[11b,13a], 催化转化完全被抑制. 上述结果表明催化反应的确发生在配位笼的限域空腔内. 在相同的反应条件下, Pd2L24Pd2L34相较于Pd2L14催化活性明显降低(图5), 反应16 h后产率分别仅为41%与40%(表1, Entries 2, 3). 上述结果与主客体实验趋势一致, 表明Pd2L24Pd2L34中氢键作用位点处的额外空间位阻是导致其催化活性下降的主要原因.
图5 室温下Pd2LX4(BArF)4 (X=1, 2, 3) (5 mol%, CD2Cl2)催化Michael加成反应的原位核磁产率随时间变化图

Figure 5 Time-dependent in situ 1H NMR yields of Michael addition reactions catalyzed by Pd2LX4(BArF)4 (X=1, 2, 3) (5 mol%, CD2Cl2) at room temperature

表1 室温下, Pd2LX4(BArF)4 (X=1, 2, 3) (5 mol%)催化不同底物Michael加成反应的原位1H NMR产率(16 h, 400 MHz, CD2Cl2)

Table 1 In situ 1H NMR yields for Michael addition reactions of various substrates catalyzed by Pd2LX4(BArF)4 (X=1, 2, 3) (5 mol%) at room temperature (16 h, 400 MHz, CD2Cl2)

我们接下来从底物角度探究空间位阻对配位笼催化效率的影响. 以乙酰乙酸甲酯为起始底物, 我们首先尝试在烷氧基侧增加底物的空间位阻. 当亲核试剂换为乙酰乙酸乙酯或乙酰乙酸异丙酯时, Pd2L24Pd2L34由于主要结合位点处存在额外的空间位阻, 其催化活性随底物位阻增大而显著降低(表1, Entries 5, 6), 直至完全丧失(表1, Entries 8, 9). 在相同反应条件下反应16 h后, Pd2L14催化反应仍分别保有47%和9%的产率(表1, Entries 4, 7). 这些结果表明, Pd2L14由于底物结合位点位阻更小, 对底物空间位阻的耐受能力更强. 我们随后尝试在乙酰乙酸甲酯的烷基侧增加空间位阻. 当底物为3-氧代戊酸甲酯时, Pd2L14Pd2L24催化反应的产率分别降至18%和12%(表1, Entries 10, 11), 而空腔内空间位阻最大的Pd2L34催化反应的产率则降为0(表1, Entry 12). 进一步增大底物位阻至4-甲基-3-氧代戊酸甲酯时, 三种配位笼均无法催化该底物转化(表1, Entries 13~15), 该结果揭示了该体系的空间位阻耐受极限. 当亲核试剂为空间位阻最小的丙二腈时, Pd2L24Pd2L34均表现出与Pd2L14相当的催化活性(表1, Entries 19~21). 而当亲核试剂为硝基乙酸甲酯时, Pd2L34的催化活性与Pd2L14相当(表1, Entries 16, 18), 但Pd2L24在反应过程中发生明显沉淀, 未观察到明显的催化转化(表1, Entry 17).

3 结论

本工作系统比较了三种结构相似的Pd2LX4 (X=1, 2, 3)配位笼在几何构型、客体识别以及催化性能方面的差异. 实验结果表明, L2L3配体由于在连接片段处引入苯环, 增大了配位笼识别位点处的空间位阻, 从而削弱了主体对客体的结合亲和力. 在催化性能方面, 识别位点位阻最小的Pd2L14笼表现出最优的底物位阻兼容性与最强的催化活性; 而Pd2L24Pd2L34笼由于识别基团本身存在位阻, 对底物空间位阻的变化更为敏感, 当底物位阻增大时催化性能出现显著下降. 上述研究不仅为Pd2L14笼的优异性能提供了基于空间位阻调控的机制性解释, 也揭示了识别位点处的空间微环境对配位笼催化效率的决定性影响. 这一认识为未来高性能仿生催化体系的设计提供了重要启示: 在保持空腔限域效应的同时, 最小化识别位点的空间位阻是提升配位笼催化效率与底物普适性的关键优化方向.
(Cheng, B.)
[1]
(a) McMorran, D. A.; Steel, P. J. Angew. Chem. Int. Ed. 1998, 37, 3295.

DOI PMID

(b) Wiester, M. J.; Ulmann, P. A.; Mirkin, C. A. Angew. Chem. Int. Ed. 2010, 50, 114.

DOI

(c) Wang, M.; Chen, B. T.; Chen, Q. L.; Wang, J.; Chen, M. Z.; Jiang, Z. L.; Wang, P. S. Acta Chim. Sinica 2024, 82, 336 (in Chinese).

DOI

(王敏, 陈帮塘, 陈桥林, 王俊, 陈名钊, 蒋志龙, 王平山, 化学学报, 2024, 82, 336.)

DOI

(d) Zhou, W.; Liu, Y. T.; Wang, X. Z.; Hao, D. B.; Pang, J.; Lian, Z. X.; Huang, Y. L.; Wu, Y.; Li, Y. Y.; Li, X.; Zhou, X. P.; Li, D. Chin. J. Chem. 2025, 43, 2525.

DOI

[2]
(a) Lewis, J. E. M. Chem. Commun. 2022, 58, 13873.

DOI

(b) Cox, C. J. T.; Hale, J.; Molinska, P.; Lewis, J. E. M. Chem. Soc. Rev. 2024, 53, 10380.

DOI

(c) Tan, Y. M.; Chen, H. Q.; Zhang, Z.; Wang, P. S.; Zhang, Q. Inorg. Chem. 2025, 64, 24865.

DOI

(d) Liu, Y.; Liao, S. H.; Dai, W. T.; Bai, Q. X.; Lu, S.; Wang, H.; Li, X. P.; Zhang, Z.; Wang, P. S.; Lu, W.; Zhang, Q. Angew. Chem. Int. Ed. 2023, 62, e202217215.

DOI

[3]
(a) Lewis, J. E. M.; Gavey, E. L.; Cameron, S. A.; Crowley, J. D. Chem. Sci. 2012, 3, 778.

DOI

(b) Kim, T. Y.; Lucas, N. T.; Crowley, J. D. Supramol. Chem. 2015, 27, 734.

DOI

(c) Montà, G. G.; Bastante, R. D.; García, F. A.; Lusby, P. J.; Martínez, M. R.; Martí, C. V. Chem. Sci. 2024, 15, 10010.

DOI PMID

(d) Mishra, S. S.; Krishnaswamy, S.; Chand, D. K. J. Am. Chem. Soc. 2024, 146, 4473.

DOI

(e) Tan, Y. M.; Zhang, L. M.; Bai, Q.; Zhang, Z.; Wang, P. S.; Zhang, Q. Chem. Sci. 2025, 16, 4625.

DOI

(f) Chen, Y. Q.; Gao, Y.; Zhu, Y. J.; Yu, Y. Acta Chim. Sinica 2025, 83, 993 (in Chinese).

DOI

(陈永青, 高雅, 朱玉洁, 于洋, 化学学报, 2025, 83, 993.)

DOI

(g) Han, Z. S.; Huang, W. H.; Cheng, P.; Shi, W. Chin. J. Chem. 2025, 43, 956.

DOI

[4]
(a) Yoshizawa, M.; Klosterman, J. K.; Fujita, M. Angew. Chem. Int. Ed. 2009, 48, 3418.

DOI PMID

(b) Salazar, A.; Moreno, S. M.; Kumar, S.; Labella, J.; Torres, T.; de la Torre, G. Angew. Chem. Int. Ed. 2023, 62, e202311255.

DOI

[5]
(a) Xu, Y.; Li, G.; Liang, S.; De Leener, G.; Luhmer, M.; Lavendomme, R.; Gao, E. Q.; Zhang, D. Angew. Chem. Int. Ed. 2025, 64, e202507981.

DOI

(b) Fujita, D.; Suzuki, R.; Fujii, Y.; Yamada, M.; Nakama, T.; Matsugami, A.; Hayashi, F.; Weng, J. K.; Yagi, U. M.; Fujita, M. Chem 2021, 7, 2672.

DOI

(c) Ashbridge, Z.; Reek, J. N. H. Angew. Chem. Int. Ed. 2025, 64, e202500214.

DOI

(d) Yu, S.; Shi, J. Y.; Chen, H. Q.; Cheng, W. B.; Zhang, Z.; Wang, P. S.; Zhang, Q. J. Am. Chem. Soc. 2026, 148, 7300.

DOI

(e) Xie, X. D.; Bai, Q. X.; Zhang, Z.; Wang, P. S.; Zhang, Q. Dalton Trans. 2025, 54, 13783.

DOI

(f) Dai, W. T.; Liu, T. T.; Bai, Q. X.; Zhang, Z.; Wang, P. S.; Lu, W.; Zhang, Q. Sci. China Chem. 2024, 67, 4110.

DOI

[6]
(a) Avery, Z. T.; Algar, J. L.; Preston, D. Trends in Chemistry 2024, 6, 352.

DOI

(b) Sivalingam, V.; Parbin, M.; Krishnaswamy, S.; Chand, D. K. Angew. Chem. Int. Ed. 2024, 63, e202403711.

DOI

[7]
(a) Yamashina, M.; Sei, Y.; Akita, M.; Yoshizawa, M. Nat. Commun. 2014, 5, 4662.

DOI PMID

(b) Ashbridge, Z.; Reek, J. N. H. Nat. Synth. 2024, 3, 1197.

DOI

(c) Harris, K.; Fujita, D.; Fujita, M. Chem. Commun. 2013, 49, 6703.

DOI

(d) Preston, D.; Patil, K. M.; O'Neil, A. T.; Vasdev, R. A. S.; Kitchen, J. A.; Kruger, P. E. Inorg. Chem. 2020, 7, 2990.

(e) Moree, L. K.; Faulkner, L. A. V.; Crowley, J. D. Chem. Soc. Rev. 2024, 53, 25.

DOI PMID

[8]
Jiang, W. L.; Huang, B.; Zhao, X. L.; Shi, X.; Yang, H. B. Chem 2023, 9, 2655.

DOI

[9]
Kwan, C. S.; Walther, A.; Mikherdov, A. S.; Holstein, J. J.; Drechsler, C.; Clever, G. H. J. Am. Chem. Soc. 2026, 148, 3230.

DOI

[10]
Wu, D.; Li, Z.; Wang, X.; Wang, X.; Wang, C.; Ma, L.; Wang, Y.; Yang, Y. W. Aggregate 2025, 6, e70144.

DOI

[11]
(a) Martí, C. V.; Lawrence, A. L.; Lusby, P. J. J. Am. Chem. Soc. 2018, 140, 2862.

DOI PMID

(b) Wang, J.; Young, T. A.; Duarte, F.; Lusby, P. J. J. Am. Chem. Soc. 2020, 142, 17743.

DOI

[12]
(a) Guo, Z. T.; Yu, H.; Shi, J. J.; Han, N. X.; Wu, G. L.; Zhang, H. Y.; Li, B.; Wang, M. Angew. Chem. Int. Ed. 2025, 64, e202425369.

DOI

(b) Liao, P. H.; Langloss, B. W.; Johnson, A. M. Chem. Commun. 2010, 46, 4932.

DOI

[13]
(a) August, D. P.; Nichol, G. S.; Lusby, P. J. Angew. Chem. Int. Ed. 2016, 55, 15022.

DOI PMID

(b) Maheshwari, A.; Piskorz, T. K.; Boaler, P. J.; Duarte, F.; Lusby, P. J. Angew. Chem. Int. Ed. 2026, 65, e24427.

DOI

[14]
(a) Tang, A.; Dai, W. T.; Bai, Q.; Xie, X. D.; Zhang, Z.; Wang, P.; Lu, W.; Zhang, Q. Dalton Trans. 2025, 54, 13759.

DOI PMID

(b) Lewis, J. E. M.; Crowley, J. D. Supramol. Chem. 2013, 26, 173.

DOI

Outlines

/