Article

PtCu/PCN-224 Heterojunction for Photothermal-Driven Selective Oxidation of Benzyl Alcohol

  • Hui Zhang ,
  • Yuzhen Chen , *
Expand
  • College of Chemical Engineering, Qingdao University of Science and Technology, Qingdao, Shandong 266042, China
* E-mail: ; Tel.: 0532-84022927; Fax: 0532-84022927

Received date: 2026-03-09

  Online published: 2026-04-16

Supported by

Shandong Provincial Natural Science Foundation(ZR2024MB002)

National Natural Science Foundation of China(22275108)

Abstract

The selective oxidation of benzyl alcohol to benzaldehyde represents an important transformation within the fine chemical industry. Conventional synthetic routes, however, typically require harsh conditions involving high temperatures/pressures, and stoichiometric strong oxidants, leading to substantial energy consumption, severe environmental concerns, and low aldehyde selectivity. Therefore, the development of green and efficient catalytic systems capable of operating under mild conditions is of considerable significance. Herein, we propose a PtCu/PCN-224 heterojunction constructed by integrating metal nanocrystals with a porphyrinic metal-organic framework (MOF), PCN-224. This hybrid architecture not only inherits the intrinsic advantages of both components but also integrates the host-guest synergy between PtCu nanocrystals (NCs) and PCN-224, guest-guest synergy between Pt and Cu species, and the enhanced photothermal properties of the composite. Consequently, the PtCu/PCN-224 heterojunction achieves complete conversion of benzyl alcohol to benzaldehyde (>99% selectivity) under ambient conditions using visible light irradiation. Furthermore, the composite material exhibits excellent catalytic stability during cycle test. Experimental results demonstrated that the synergistic interaction between nanocrystals and MOF significantly enhances the electron transfer efficiency for the singlet oxygen (1O2) generation. Besides, the high light-to-thermal efficiency benefiting from the strong light harvesting capacity of both PtCu NCs and PCN-224 greatly promotes the aerobic reaction of alcohol oxidation. This performance was substantially superior to that of its monometallic counterparts, PtCu and Pt/PCN-224. More importantly, density functional theory (DFT) calculations were employed to elucidate the alcohol oxidation mechanism of 1O2. We demonstrate the feasibility of 1O2-mediated benzyl alcohol oxidation and identify the PtCu active sites as critical for lowering the reaction energy barrier and facilitating substrate activation. Significantly, 1O2 is confirmed as the predominant reactive oxygen species governing the oxidation process under photoexcitation. This work not only establishes a green and efficient photothermal catalytic platform but also provides a fundamental direction for the controlled generation of 1O2 and its application in selective alcohol oxidation.

Cite this article

Hui Zhang , Yuzhen Chen . PtCu/PCN-224 Heterojunction for Photothermal-Driven Selective Oxidation of Benzyl Alcohol[J]. Acta Chimica Sinica, 2026 , 84(7) : 1096 -1104 . DOI: 10.6023/A26030071

1 引言

苯甲醇选择性氧化作为精细化学品和有机合成的重要反应, 其产物苯甲醛在香精香料、制药和农用化学品领域有着广泛的应用[1-4]. 随着全球工业化与消费需求驱动, 苯甲醛的需求量一直持续增长, 并预计在未来十年保持4%~6%的年均增长率[5]. 此外, 对高纯度、可持续生产的苯甲醛有着强烈的需求. 而目前苯甲醇氧化工艺主要依赖高温、高压, 及强氧化剂如铬盐、高锰酸盐、过氧化物等苛刻的反应条件, 不仅能耗高、环境污染严重, 还易过度氧化产生苯甲酸副产物, 降低苯甲醛产率, 这已成为绿色化学领域亟待解决的关键科学问题[6-7]. 而且, 常用的贵金属催化剂大大增加了生产成本, 限制了其规模化应用[8-10]. 因此, 有必要开发一种绿色、高效和可持续催化苯甲醇氧化到醛的催化体系. 太阳能资源丰富, 取之不尽, 是理想的驱动力. 近年来提出的以氧气分子为氧化剂, 可见光驱动醇选择性氧化具有潜在的应用前景[11-12]. 在光催化氧化体系中, 选择性调控活性氧物种的产生至关重要. 例如, 常见的氧物种主要有羟基自由基、超氧负离子、过氧化氢和单线态氧(1O2)等. 其中, 1O2由光敏剂受光激发, 与氧气分子发生能量转移产生. 1O2有着温和且高选择氧化特性, 又能精准调控氧化路径, 在众多有机氧化反应中展现出优异的氧化性能[13-16]. 因此, 有必要开发廉价、具有强光捕获能力的光敏剂, 不仅调控1O2的有效生成, 同时可在温和条件下高效催化芳香醇向醛的氧化.
金属-有机框架材料(metal-organic framework, MOFs)因其高比表面积、结构可裁剪性及可功能化修饰等特性, 在气体吸附/分离、传感、催化等领域有着潜在的应用[17-25]. 卟啉基MOFs不仅融合了卟啉分子的光敏性质与MOFs的结构优势, 还通过金属节点与配体的协同作用优化了电荷转移路径, 成为光催化领域的热点光敏材料[26-38]. 然而, 单一卟啉基MOFs光生电子-空穴对复合较快, 降低了分子氧的活化能力, 氧化或还原性能也难以满足实际需求. 引入另一种光敏剂到MOF框架形成异质结, 不仅有效抑制MOF中电子-空穴对的复合, 界面处的相互作用大大提高了电荷传输效率, 改变了MOF的带隙, 进而调控氧物种的产生. 例如, 将Pt纳米晶引入到PCN-224, 光生电子转移到Pt金属表面, 成功抑制了卟啉MOF中电子-空穴复合, 促进了单线态氧的产生[15]. 同时, 通过纳米晶表面等离子体共振(Localized surface plasmon resonance, LSPR)效应增强了可见光吸收, 优化了复合材料对醇氧化的反应动力学[39-41]. 虽然, 单线态氧在醇氧化反应方面已取得突破性进展, 但理论层面上关于1O2如何调控醇分子氧化机制尚未曾提出. 而这对催化剂的结构优化和高效催化体系的构建有着重要意义.
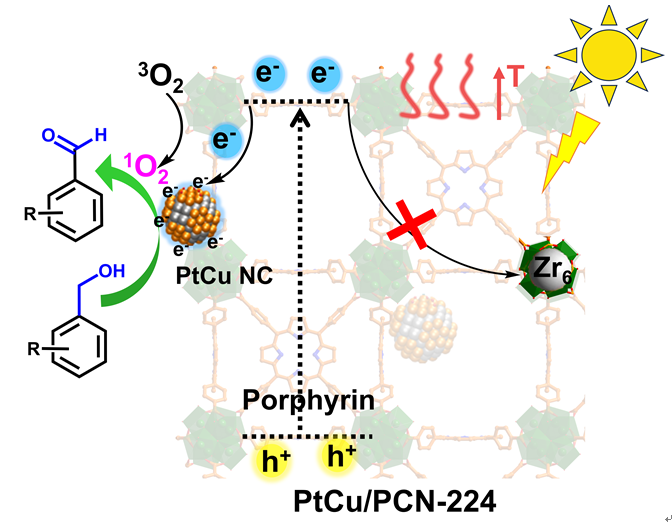
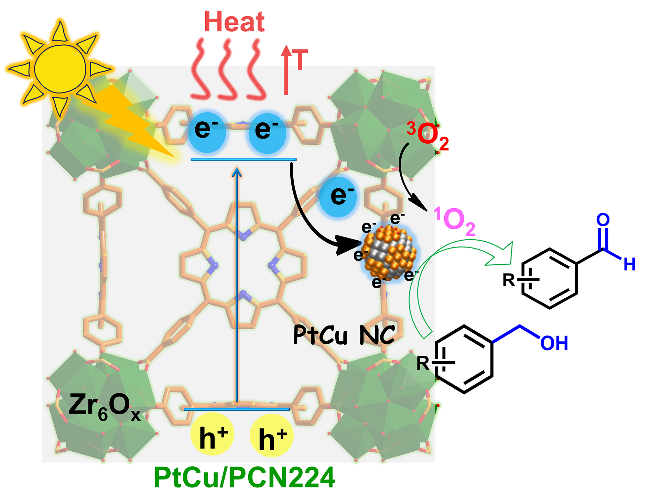
基于此, 本工作采用多元醇还原策略, 成功将PtCu双金属纳米晶负载在PCN-224上, 得到PtCu/PCN-224复合材料. 如图1所示, 此异质结实现了三重协同效应: (1)增强的电荷分离, PtCu纳米晶作为高效的电子受体, 显著抑制了PCN-224光生电子-空穴对的复合; (2)优化的活性氧物种, 通过能量转移高效生成1O2, 实现了对苯甲醇的温和且高选择性的氧化; (3)显著的光热协同, 纳米晶的等离子体效应与MOF的光捕获能力相结合, 提升反应体系温度, 加速了吸热反应进程. 同时, PtCu纳米晶中双金属之间的协同催化还可降低苯甲醇氧化过程中过渡态的活化能, 促进反应的进行[42-44]. 实验结果表明, 最优的Pt1Cu1/PCN-224催化剂在室温、可见光照射下, 仅需15 min即可实现苯甲醇的完全转化, 且对苯甲醛的选择性接近100%. 其催化效率较单金属Pt体系提升了3倍, 且展现出优异的底物普适性和循环稳定性. 本工作的核心创新点在于: 其一, 微观机制的理论揭示, 我们结合密度泛函理论(DFT)计算, 从分子层面系统阐明了1O2氧化苯甲醇的完整路径, 明确了PtCu双金属位点通过协同作用有效降低反应能垒的内在机制, 完善了金属纳米晶/MOF异质结的构效关系研究. 其二, 理论指导的实验设计, 该研究不仅开发了一种高性能催化剂, 更重要的是为1O2的调控生成及其在醇氧化中的应用提供了坚实的理论基础, 为未来光催化体系的理性设计指明了方向.
图1 PtCu/PCN-224光热催化苯甲醇氧化的示意图

Figure 1 Schematic illustration of photothermal catalytic oxidation of benzyl alcohol over PtCu/PCN-224

2 结果与讨论

2.1 材料结构表征

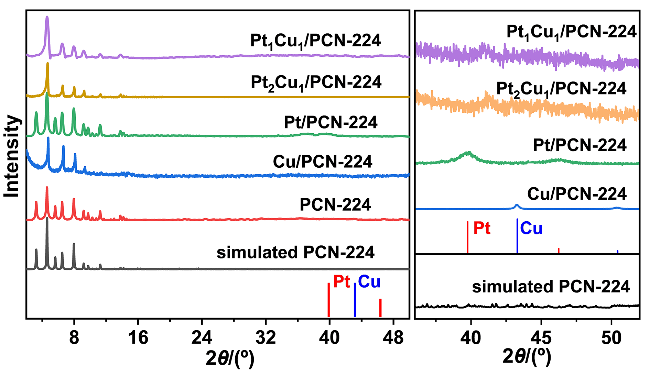
PCN-224由Zr-oxo簇次级结构单元与四羧基苯基卟啉[tetrakis(4-carboxyphenyl)porphyrin, TCPP]配位组装而成[14,19], 具有三维多孔结构(支持信息, 图S1). 按照已报道的合成方法, 首先合成了TCPP配体, 进而通过溶剂热法制备了PCN-224载体. 采用粉末X射线衍射(PXRD)对晶体结构进行分析. 如图2所示, 合成的PCN-224谱图与单晶模拟谱图高度吻合, 表明所制备的PCN-224结晶度高且无杂质相. 采用乙二醇还原法将金属纳米晶负载于PCN-224上, 具体地, 将分散好的PCN-224缓慢加入含有H2PtCl6•6H2O、Cu(NO3)2•3H2O及聚乙烯吡咯烷酮的混合溶液中, 加热反应得到PtCu/PCN-224复合材料. 采取相同的合成方法依次合成了单金属的Pt/PCN-224与Cu/PCN-224作为对比催化剂[14]. XRD谱图显示, 负载纳米晶后, PCN-224主衍射峰保持不变, 其框架结构在负载过程中未被破坏, 具有良好的结构稳定性. 放大的衍射谱图(图2右图)显示, 在Pt/PCN-224的衍射图中, 39.8°与46.2°处的衍射峰分别归属于Pt的(111)与(200)晶面; Cu/PCN-224在43.3°处的衍射峰对应Cu的(111)晶面[45-46]. 值得注意的是, PtCu/PCN-224中金属衍射峰位于Pt与Cu单质标准峰之间. 这一结果表明所负载的纳米晶为PtCu合金结构, 而非Pt与Cu纳米晶的物理混合, 证实了PtCu合金纳米晶的成功构筑. 通过电感耦合等离子体发射光谱(ICP-OES)对不同Pt/Cu物质的量比的PtCu/PCN-224中的金属元素含量进行测定. 结果显示, 复合材料中Pt和Cu的实际物质的量比与理论投料比基本一致(支持信息, 表S3).
图2 PCN-224负载金属纳米晶的PXRD谱图

Figure 2 PXRD patterns of metal NCs loaded on PCN-224

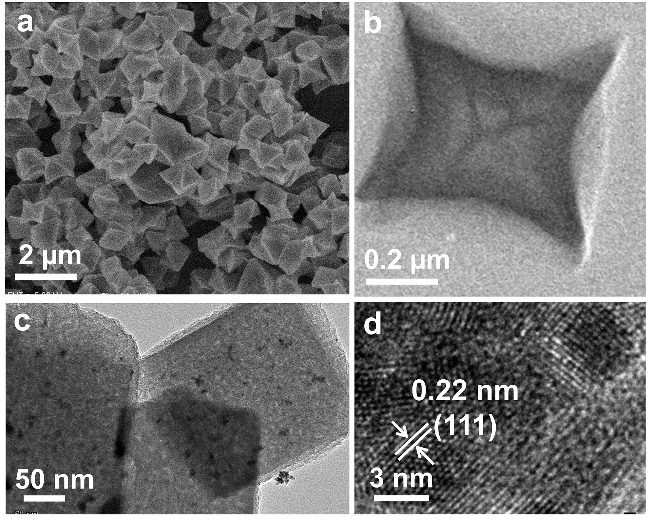
采用扫描电子显微镜(SEM)对PCN-224的形貌进行观察. 如图3a所示, 合成的PCN-224呈八面体形貌, 颗粒尺寸均一. 放大图像(图3b)显示, 其粒径约为400 nm. 采用透射电子显微镜(TEM)对Pt1Cu1/PCN-224复合材料的微观结构进行分析. PtCu合金纳米颗粒均匀分散于PCN-224表面, 无明显团聚现象, 表明PCN-224的多孔框架结构为PtCu纳米晶提供了良好的限域效应(图3c). 高分辨透射电镜(HRTEM)图像可观察到清晰的晶格条纹(图3d), 其晶面间距为0.22 nm, 该数值介于Pt(111)晶面间距(0.226 nm)与Cu(111)晶面间距(0.208 nm)之间, 并非单一Pt或Cu的晶面间距, 从微观结构层面进一步证实了PtCu双金属合金的形成, 与XRD表征分析结果一致.
图3 PCN-224的(a) SEM; (b) TEM图像; (c) PtCu/PCN-224的TEM图像; (d) PtCu/PCN-224的HRTEM图像

Figure 3 (a) SEM and (b) TEM images of PCN-224; (c) TEM and (d) HRTEM images of PtCu/PCN-224

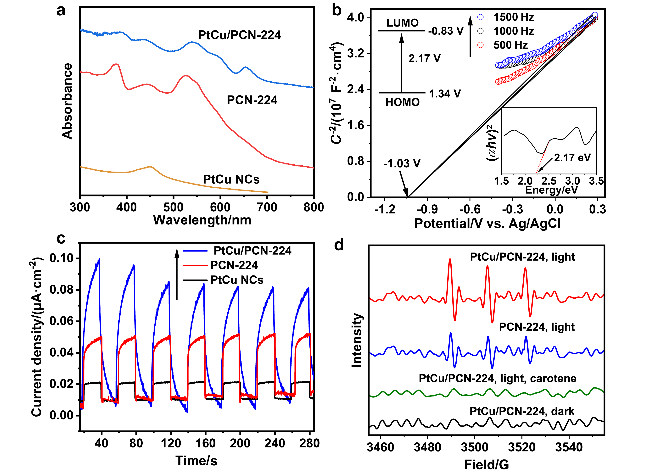
光生载流子的生成与分离效率是决定光催化材料催化性能的核心要素. 为此, 对复合材料的光吸收特性、电子结构及电荷分离能力进行了系统表征[47-48]. 紫外-可见漫反射光谱(UV-Vis DRS)显示PCN-224在300~700 nm范围内呈现宽吸收带. 负载PtCu纳米晶后, 复合材料在500~600 nm区间吸收强度显著提升, 归因于PtCu的表面等离子体共振(SPR)效应, 有效拓展了光响应范围(图4a). 将图4a的漫反射光谱通过Kubelka-Munk方程转换, 得到对应的Tauc图(图4b), 计算可得PCN-224的光学带隙能为2.17 eV, 接近文献报道的带隙值[49-50]. 莫特-肖特基测试结果表明, 不同频率下PCN-224的莫特-肖特基曲线均呈现出正斜率(图4b), 符合n型半导体特征[15,51-52]. 不同频率曲线的线性区交汇于一点, 得到平带电位为-0.83 V (vs. NHE). 结合PCN-224的带隙值计算出价带电位为1.34 V (vs. NHE). 该能级结构为光催化中活性氧物种的调控提供了热力学参考.
图4 (a)样品的紫外可见吸收谱图; (b)不同频率下的PCN-224的莫特-肖特基曲线图(插图: PCN-224的Tauc图); (c)不同样品的光电流响应图(光照强度为120 mW•cm-2); (d)光照前后样品的自由基ESR光谱

Figure 4 (a) UV-vis spectra of different samples; (b) Mott-Schottky plots for PCN-224 at different frequencies (inset: Tauc plot of PCN-224); (c) transient photocurrent responses for different samples at 120 mW•cm-2; (d) ESR spectra of samples under light irradiation or dark conditions

此外, 瞬态光电流响应用于评估材料的电荷分离效率. 如图4c所示, 在可见光照射下, 三种材料均能产生光电流响应. 其中Pt1Cu1/PCN-224的光电流密度显著高于单一组分, 表明PtCu与PCN-224之间形成了高效的电荷传输界面. 即卟啉配体受光激发产生的光生电子转移到PtCu表面, 有效抑制了MOF中电子-空穴对的复合, 促进了电荷的高效分离. 通过光电流测试, 发现随光照强度增加, 复合材料的光电流密度呈现先增大后减小的趋势(支持信息, 图S2a, S2b). 这归因于低光照下PCN-224的光吸收与PtCu的SPR效应协同促进电荷分离; 而强光照下, PtCu纳米晶因SPR效应产生过多的热电子, 反向转移给MOF, 抑制了电荷分离. 采用N2吸附-解吸测试对材料的孔结构进行表征. 如支持信息, 图S3所示, PCN-224呈现典型的I型等温线, 表明其具有微孔结构特征[53]. PCN-224和Pt1Cu1/PCN-224在p/p0=0.9的吸附量分别为525和149 cm3•g-1. 负载PtCu纳米晶后比表面积显著降低, 是由于纳米晶成功负载于PCN-224的孔道内部与表面, 部分孔道被纳米晶占据所致.

2.2 单线态氧表征

为探究Pt1Cu1/PCN-224光照下对氧气的活化能力, 以3,3',5,5'-四甲基联苯胺(TMB)作为探针分子. TMB 作为典型的氧化还原指示剂, 其氧化产物具有特征紫外吸收: 部分氧化产物在370和652 nm处有吸收, 完全氧化产物则在450 nm处呈现特征吸收(支持信息, 图S4a)[14,54-55]. 紫外-可见吸收光谱结果显示(支持信息, 图S4b), Pt1Cu1/PCN-224主要将TMB转化为部分氧化中间体, 而非完全氧化产物, 揭示了氧物种温和的氧化能力. 为明确活性氧物种类型, 在TMB氧化体系中引入猝灭剂, 其中胡萝卜素、过氧化氢酶、甘露醇和超氧化物歧化酶(SOD)分别用来抑制1O2、H2O2、•OH和$\text{O}{{_{2}^{}}^{\bullet }}$的生成[15](支持信息, 图S5). 如支持信息, 图S6所示, 加入过氧化氢酶、甘露醇或超氧化物歧化酶后, TMB氧化产物的紫外吸收强度无显著变化, 而加入胡萝卜素后, 吸收峰几乎完全消失. 由此可知, 主要活性氧物种为单线态氧. 采用电子自旋共振(ESR)波谱进一步确认活性氧物种, 以2,2,6,6-四甲基-4-哌啶酮盐酸盐(4-oxo-TMP)作为自由基捕获剂, 该捕获剂与1O2反应后会形成稳定的氮氧自由基, 在ESR光谱中呈现1∶1∶1三重态信号[56-57]. 如图4d所示, 在可见光照射下, PCN-224和Pt1Cu1/PCN-224体系中均出现清晰的1∶1∶1三重态信号, 与单线态氧的特征信号完全吻合. 加入胡萝卜素后, 该三重态信号几乎完全消失, 证实自由基来源于单线态氧. 在黑暗条件下未出现明显的三重态信号, 表明光照是单线态氧生成的必备条件. 相比于单组分的PCN-224, 复合物产生更强的1O2信号, 表明PtCu与PCN-224协同活化了氧气分子[58-59]. 此外, α-松油烯选择性氧化作为1O2的特异性分子探针反应, 继续验证上述结论(支持信息, 表S4). 实验结果显示, Pt1Cu1/PCN-224可在10 min内催化α-松油烯完全转化, 且目标产物A的选择性高达85%, 进一步证实了单线态氧的生成.

2.3 光热催化苯甲醇氧化性能

为了评估PtxCuy/PCN-224在可见光照射下对苯甲醇氧化的催化性能, 本研究在室温下将20 µmol苯甲醇加入水溶液中, 持续通入氧气鼓泡, 反应60 min后, 采用气相色谱对反应前后苯甲醇和目标产物进行定性与定量分析. 不同催化体系对苯甲醇氧化性能对比结果如表1所示. 可看出所有催化材料都可将水温由小于20 ℃的室温在1 h内升至35 ℃左右, Pt, PtCu纳米晶和Pt/PCN-224在反应时间60 min时皆可完全氧化苯甲醇到醛(表1, Entries 1~3). 相对这些单组分, PtCu/PCN-224表现出更优催化性能. 通过调节Pt/Cu不同比例, 发现最佳Pt∶Cu物质的量比例为1∶1时, Pt1Cu1/PCN-224催化活性最高(表1, Entries 4~7). 仅需15 min即可实现苯甲醛的完全转化, 催化效率提升3倍. 说明Pt和Cu比例对PtCu的电子结构有着显著调控作用, 同时强化PtCu与PCN-224载体之间的界面电荷传输效率. 而二者的物理混合的产率仅为55%, 体现了PtCu与MOF之间的协同催化, 而非简单的性能叠加(表1, Entry 8). 为了深入研究主客体间的电子相互作用, 探究了不同光照强度(60~140 mW•cm-2, λ>400 nm)对苯甲醇氧化的影响(支持信息, 图S7). 当光强从60升至120 mW•cm-2时, 反应速率明显升高; 而当光强继续提升时, 反应速率开始下降. 这是因为低光强范围内, 光强的增加使得MOF产生更多的光生电子, 单线态氧产生能力增加. 同时增强的光热效应升高了反应体系温度, 促进了反应进行. 而当光强超过120 mW•cm-2时, PtCu纳米晶的SPR效应增强, 表面产生大量的热电子并转移至MOF, 加快电子与空穴的复合. 不仅抑制了1O2的生成, 也降低了PtCu对苯甲醇分子的吸附与活化能力. 因此, 影响了催化性能[60]. 黑暗条件下加热该反应为同样的温度(35 ℃), 氧化产率为10%, 凸显了光照条件的优势(表1, Entry 10). 若将PCN-224换成非光敏剂MOF, ZIF-8, 溶液温度和催化活性都大幅下降, 体现了异质结构的优势(表1, Entry 11).
表1 不同催化剂光热催化苯甲醇选择性氧化活性对比

Table 1 Photocatalytic oxidation of benzyl alcohol over different catalysts

Entry Catalyst Time/min T/℃ Yieldc/%
1a Pt NCs 30 34 39
60 36 >99
2a Pt1Cu1 NCs 60 30 >99
3a Pt/PCN-224 20 32 68
60 36 >99
4a Pt2Cu1/PCN-224 10 26 56
25 34 >99
5a Pt1Cu1/PCN-224 10 25 70
15 30 >99
6a Pt1Cu2/PCN-224 60 36 81
80 36 95
7a Cu/PCN-224 60 29 0
8a PtCu+PCN-224 60 27 55
9a Pt1Cu1/PCN-224
+carotene
60 28 44
10b Pt1Cu1/PCN-224 60 35 10
11a Pt1Cu1/ZIF-8 60 26 66

a Reaction conditions: 20 mg catalyst, 20 µmol benzyl alcohol, 10 mL H2O, visible light (λ>400 nm), O2 bubbling. b The reaction was heated at 35 ℃ at dark. c Yield and selectivity of aldehyde was analyzed by gas chromatography (GC).

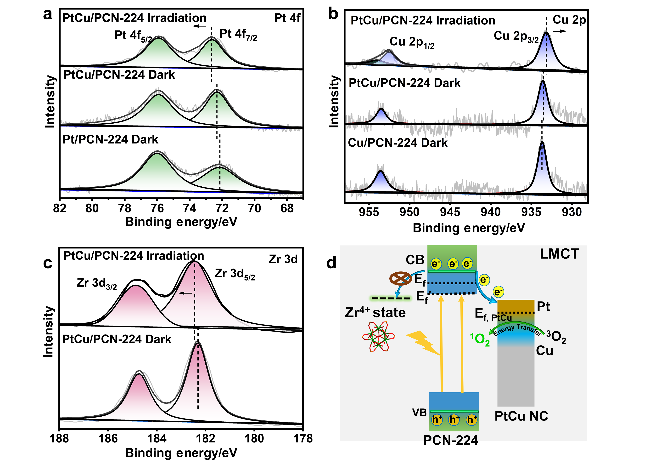
为探究Pt1Cu1/PCN-224在光激发下的界面电荷转移机制, 采用原位X射线光电子能谱(In-situ XPS)分析可见光照射前后的元素结合能变化, 并以Pt/PCN-224和Cu/PCN-224作为对照. 在避光下Pt1Cu1/PCN-224中Pt 4f7/2的结合能为72.3 eV, 光照后升高0.06 eV(图5a); Cu 2p3/2的结合能避光下为933.63 eV, 光照后降低了0.47 eV(图5b); Zr 3d5/2的结合能避光下为182.32 eV, 光照后升高了0.19 eV(图5c). 表明PCN-224受光激发后产生的光生电子转移至PtCu纳米晶. 基于此, 提出Pt1Cu1/PCN-224光照下的电子转移机理示意图. 如图5d所示, 在可见光照射下, PCN-224中的卟啉配体受光激发, 发生电子跃迁, 光生电子不经锆簇而通过与PtCu强的界面相互作用直接转移至PtCu表面, 实现了光生电子-空穴对的有效分离. 由此, MOF和PtCu协同活化产生1O2, 为苯甲醇氧化提供氧物种.
图5 Pt1Cu1/PCN-224在避光和光照5 min下的原位XPS谱图: (a) Pt 4f; (b) Cu 2p; (c) Zr 3d; (d)在光照下PtCu纳米晶与PCN-224界面处的电子转移机制(VB: 价带, CB: 导带, Ef表示PCN-224或PtCu纳米晶的费米能级, Ef'表示PtCu/PCN-224的费米能级)

Figure 5 In-situ XPS spectra of Pt1Cu1/PCN-224 under dark and irradiation 5 min: (a) Pt 4f; (b) Cu 2p; (c) Zr 3d; (d) Electron transfer mechanism between PtCu and PCN-224 under visible light irradiation (VB: valence band, CB: conduction band, Ef represents the Fermi level of PCN-224 or PtCu NCs, Ef' represents the Fermi level of Pt1Cu1/PCN-224)

2.4 单线态氧氧化苯甲醇机理研究

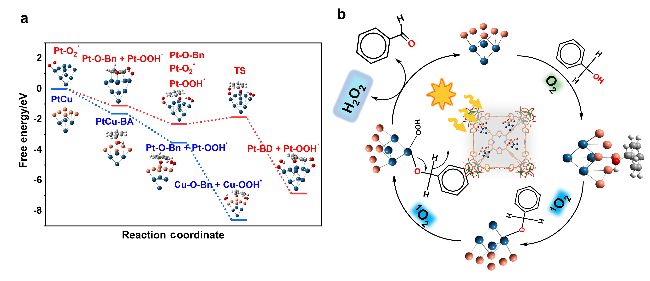
通过理论计算从分子层面揭示Pt1Cu1/PCN-224催化苯甲醇(PhCH2OH)选择性氧化的微观反应机理. 因苯甲醇分子主要在PtCu表面进行活化和氧化, 所以建构了Pt(111)和PtCu(111)模型用于计算. 如支持信息, 图S8所示, Pt1Cu1合金对氧气分子的吸附能明显高于单组分的Pt, 说明Pt1Cu1更容易活化氧气产生1O2. 体现了Pt与Cu间的协同; 对于苯甲醇分子而言, 两者吸附能力相当, 这是由于苯甲醇在Cu表面主要通过羟基吸附, Pt对苯环展现出较强的吸附. 这也导致Pt纳米晶表面的苯甲醇分子移动较难, 需要更高的活化能. 真空环境下, 无催化剂时单线态氧氧化苯甲醇需要经过一个过渡态, 势垒约为23 kJ•mol-1(支持信息, 图S9). 在催化反应条件下, 单线态氧氧化路径发生了很大改变. 图6a展示了Pt1Cu1/PCN-224催化苯甲醇氧化的反应过程, 及苯甲醇与中间过渡态分子的吸附与自由能. 苯甲醇分子自发地通过羟基端吸附在Pt1Cu1纳米晶表面. 随后, 体系中的1O2先夺取羟基上的氢, 形成了Pt-O-Bn中间体, 另一个1O2从侧面进攻苯甲醇分子中的β-H并获得Cu-BD中间体. 最终, 两种中间体进一步转化成目标产物苯甲醛, 同时生成H2O2. 氧化过程中1O2对快速去除Pt1Cu1表面吸附的H原子和促进反应起着至关重要的作用. 理论计算结果显示, Pt1Cu1体系整个反应路径中不存在明显的过渡态势垒, 这是催化剂展现高反应速率的关键热力学基础. 其反应路径如反应式(1)~(3)和图6b.
Pt1Cu1 NC+PhCH2OH+1O2 → PhCH2O*Pt-Cu-Pt*OOH
PhCH2O*Pt-Cu-Pt*OOH+1O2 → PhCH2O*Cu-Pt-Cu*OOH
PhCH2O*Cu-Pt-Cu*OOH+1O2 → PhCHO+H2O2+Pt1Cu1NC
图6 (a) Pt1Cu1/PCN-224光催化氧化苯甲醇的吉布斯自由能图; (b)苯甲醇在Pt1Cu1/PCN-224上的反应机理

Figure 6 (a) Gibbs free energy diagram of Pt1Cu1/PCN-224 during photocatalytic oxidation of benzyl alcohol; (b) proposed reaction mechanism of benzyl alcohol over Pt1Cu1/PCN-224

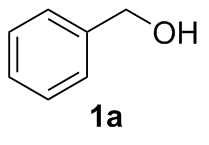
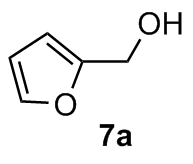
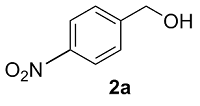
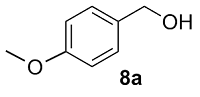
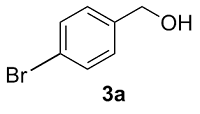
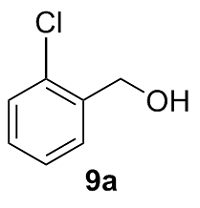
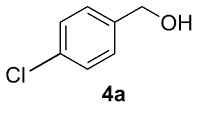
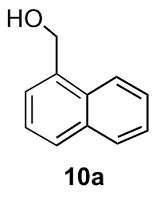
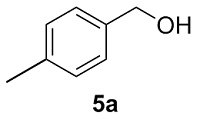
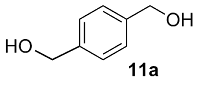
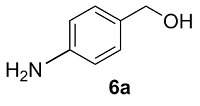
为考察Pt1Cu1/PCN-224的普适性, 将底物拓展到一系列取代芳香醇及杂环醇. 如表2所示, 该催化剂在可见光照射下对多种底物均展现出优异的催化活性, 所有反应均在90 min内完成, 目标醛选择性接近100%, 表明催化剂优异的性能. 其中苯甲醇(表2, Entry 1)及含吸电子基团的芳香醇取代反应在20 min内完成转化(表2, Entries 2~4). 这是由于吸电子基团降低了羟基电子云密度, 使O—H解离能降低, 更易被1O2攻击, 从而加速反应. 而供电子基团的对位取代芳香醇及糠醇反应较慢, 需30 min完全转化(表2, Entries 5~7). 供电子基团提高了羟基电子云密度, 使得O—H键的解离难度增大, 导致反应诱导期延长. 值得注意的是, 4-甲氧基苄基醇尽管含供电子甲氧基, 却在15 min内完成转化(表2, Entry 8), 可能与甲氧基的共轭与诱导效应协同作用有关. 除电子效应外, 空间位阻亦显著影响反应速度(表1, Entries 4、9和10). 无空间位阻的1,4-苯二醇催化效率与苯甲醇相当(表2, Entry 11), 进一步证实空间位阻对底物吸附与反应动力学的制约作用. 循环稳定性实验表明, Pt1Cu1/PCN-224经六轮反应后活性几乎不变, 收率均保持在99%左右(支持信息, 图S10a). 反应后催化剂的TEM图像显示其形貌与尺寸无明显变化(支持信息, 图S10b), XRD谱图亦无偏移或衰减(支持信息, 图S11), 未见骨架坍塌或晶型转变, 表明MOF晶体结构稳定, PtCu纳米晶没有团聚. 证明Pt1Cu1/PCN-224具有优秀的可循环性和结构稳定性.
表2 PtCu/PCN-224光热催化不同取代基的芳香醇的选择性氧化a

Table 2 Photooxidation reactions of various aromatic alcohols over PtCu/PCN-224

Entry Substrate Time/min Yieldb/% Selectivity/% Entry Substrate Time/min Yieldb/% Selectivity/%
1 15 >99 100 7 30 >99 100
2 20 >99 100 8 15 >99 100
3 15 >99 100 9 90 >99 100
4 15 >99 100 10 50 >99 100
5 30 >99 100 11 15 >99 100
6 30 >99 100

a Reaction conditions: catalyst (20 mg), alcohol (20 μmol), 10 mL of H2O, visible light (λ>400 nm), O2 (101 kPa). b Yield of aldehyde was analyzed by GC. c Substrate (10 μmol).

3 结论

本研究成功制备了PtCu/PCN-224复合材料. 调控Pt/Cu物质的量比为1∶1时, Pt1Cu1/PCN-224对光热催化苯甲醇氧化展现出最佳催化性能. 即在常温常压下, 短时间内完全氧化苯甲醇到苯甲醛. PtCu和MOF二者协同催化活化了分子氧产生1O2, 使其做为温和氧化剂实现对苯甲醛的高选择性. 此外, 扩展底物实验证实Pt1Cu1/PCN-224对不同取代基类型的芳香醇均具有良好的催化活性, 且发现了电子效应与空间位阻效应对氧化速率的调控规律. 稳定性测试显示催化剂多次重复使用后催化活性无明显衰减, 晶体结构与微观形貌保持完整, 表明复合材料优异的循环稳定性. 本研究的核心创新在于通过PtCu合金与PCN-224的复合实现了各组分间的协同增效. 同时结合理论计算, 给出了单线态氧对苯甲醇选择性氧化的微观调控机制, 完善了该催化体系的理论研究. 这为后续光催化醇选择性氧化提供了理论指导, 也为MOF基光催化材料的设计与开发提供新的思路, 有望为精细化学品的绿色合成工艺提供技术参考.

4 实验部分

4.1 PCN-224的合成

TCPP的合成参考已有的文献合成[14](支持信息, 图S12). 40 mg ZrCl4、40 mg TCPP[14]和1 g苯甲酸放入20 mL反应釜, 随后再加入0.5 mL乙酸和7.5 mL N,N-二甲基甲酰胺(DMF), 超声至固体完全溶解. 将反应釜置于120 ℃恒温反应24 h. 自然冷却至室温, 离心收集底部沉淀, 并依次用DMF和丙酮洗涤多次以去除未反应的配体及溶剂, 将得到的固体在真空干燥箱中干燥过夜, 以备使用.

4.2 PtCu/PCN-224的合成

采用乙二醇辅助还原法负载金属纳米晶[15]. 将50 mg PCN-224粉末分散于2.5 mL乙二醇中, 超声分散, 并预热至120 ℃. 不断搅拌下每隔30 s依次向悬浮液中快速注入94 µL聚乙烯吡咯烷酮(PVP)水溶液(42 mg/mL)、适量的氯铂酸(H2PtCl6•6H2O)和硝酸铜(Cu(NO3)2•3H2O)水溶液. 混合液继续在120 ℃下维持搅拌10 min, 反应结束冷却至室温, 收集样品. 经水和丙酮反复洗涤以去除表面吸附的PVP及离子残留. 干燥以备使用. 其他比例的PtCu/PCN-224可通过调整金属盐浓度制备.

4.3 苯甲醇光热氧化反应测试催化

将20 mg PtCu/PCN-224或其它催化剂加入25 mL三口烧瓶中, 加入10 mL去离子水和20 μmol芳香醇, 超声分散均匀. 在可见光照射下, 氧气鼓泡提供氧源, 进行催化氧化反应. 反应结束后, 离心除去催化剂, 收集反应溶液并采用气相色谱监测反应进程. 循环稳定性测试实验时, 每轮反应后离心洗涤回收催化剂, 继续加入反应液直接进行下一轮测试. 黑暗和加热对照实验只是关闭光源, 其它条件保持不变.

4.4 DFT理论计算

采用b3lyp-D3泛函和def2svp基组进行结构优化和过渡态搜索, 引入SMD隐式溶剂模型考虑溶剂化效应. 吉布斯自由能计算采用组合热力学法, 通过m062x-D3/def2tzvp级别计算单点能, 并结合溶剂化能和热力学校正能得到298 K时的吉布斯自由能. 对于含Pt和Cu团簇的计算, 各环节采用m06泛函, C、H和O等轻元素使用def2svp和def2tzvp基组, Cu和Pt等重金属元素采用SDD有效核势基组.
(Lu, Y.)
[1]
Zhang, T.; Cai, X. D.; Liu, N.; Xu, C. L. Acta Chim. Sinica 2016, 74, 441 (in Chinese).

DOI

(张婷, 蔡雪刁, 刘娜, 许春丽, 化学学报, 2016, 74, 441.)

DOI

[2]
Diez, A.; Piqueras, C. M.; Araiza, D.; Díaz, G.; Volpe, M. A. Mater. Chem. Phys. 2019, 232, 265.

DOI

[3]
Gao, G. D.; Rong, R.; Zhang, Z.; Pan, B. B.; Sun, X.; Zhang, Q. L.; Zheng, G. X.; Xu, K.; Gao, L. F. Catal. Commun. 2023, 183, 6.

[4]
Zhou, Z. Y.; Xie, Y. N.; Zhu, W. Z.; Zhao, H. Y.; Yang, N. J.; Zhao, G. H. Appl. Catal. B Environ. 2021, 286, 12.

[5]
Shariatinia, Z.; Karimzadeh, Z. Coord. Chem. Rev. 2025, 526, 216372.

DOI

[6]
Qin, Y. J.; Han, X.; Li, Y. P.; Han, A. J.; Liu, W. X.; Xu, H. J.; Liu, J. F. ACS Catal. 2020, 10, 5973.

DOI

[7]
Goldberg, M. A.; Eseva, E. A.; Donskaya, N. O.; Fomin, A. S.; Antonova, O. S.; Leonov, A. V.; Konovalov, A. A.; Murzakhanov, F. F.; Kudryavtsev, E. A.; Akopyan, A. V.; Gafurov, M. R.; Barinov, S. M.; Komlev, V. S. Ceram. Int. 2025, 51, 10302.

DOI

[8]
Shoukat, H.; Altaf, A. A.; Hamayun, M.; Ullah, S.; Kausar, S.; Hamza, M.; Muhammad, S.; Badshah, A.; Rasool, N.; Imran, M. ACS Omega 2021, 6, 19606.

DOI PMID

[9]
An, G.; Zhang, X.; Zhang, C.; Gao, H.; Liu, S.; Qin, G.; Qi, H.; Kasemchainan, J.; Zhang, J.; Wang, G. Chin. J. Catal. 2023, 50, 126.

DOI

[10]
Wang, H.; Yong, D.; Chen, S.; Jiang, S.; Zhang, X.; Shao, W.; Zhang, Q.; Yan, W.; Pan, B.; Xie, Y. J. Am. Chem. Soc. 2018, 140, 1760.

DOI PMID

[11]
Assal, M. E.; Shaik, M. R.; Kuniyil, M.; Khan, M.; Al-Warthan, A.; Siddiqui, M. R. H.; Khan, S. M. A.; Tremel, W.; Tahir, M. N.; Adil, S. F. RSC Adv. 2017, 7, 55336.

DOI

[12]
Chevallier, M. L.; Dessolin, S.; Serres, F.; Bruyas, L.; Chatel, G. Molecules 2019, 24, 4157.

DOI

[13]
Montagnon, T.; Tofi, M.; Vassilikogiannakis, G. Acc. Chem. Res. 2008, 41, 1001.

DOI

[14]
Chen, Y. Z.; Wang, Z. U.; Wang, H.; Lu, J.; Yu, S. H.; Jiang, H. L. J. Am. Chem. Soc. 2017, 139, 2035.

DOI PMID

[15]
Strassfeld, D. A.; Chen, C. Y.; Park, H. S.; Phan, D. Q.; Yu, J. Q. Nature 2023, 622, 80.

DOI

[16]
Gupta, M.; Charpe, V. P.; Hwang, K. C. ACS Sustainable Chem. Eng. 2024, 12, 16297.

DOI

[17]
Wang, N. N.; Chen, Y. Z. Acta Chim. Sinica 2024, 82, 621 (in Chinese).

DOI

(王南南, 陈玉贞, 化学学报, 2024, 82, 621.)

DOI

[18]
Zhou, H. C.; Kitagawa, S. Chem. Soc. Rev. 2014, 43, 5415.

DOI

[19]
Xie, C.; Xu, Y. P.; Gao, M. L.; Xu, Z. N.; Jiang, H. L. Acta Chim. Sinica 2022, 80, 867 (in Chinese).

DOI

(谢晨帆, 徐玉平, 高明亮, 徐忠宁, 江海龙, 化学学报, 2022, 80, 867.)

DOI

[20]
Liao, P. Q.; Huang, N. Y.; Zhang, W. X.; Zhang, J. P.; Chen, X. M. Science 2017, 356, 1193.

DOI

[21]
Sui, J.; Gao, M. L.; Qian, B.; Liu, C.; Pan, Y.; Meng, Z.; Yuan, D.; Jiang, H. L. Sci. Bull. 2023, 68, 1886.

DOI

[22]
Jing, C.; Liu, J.; Chen, Y. Z.; Li, Z. Angew. Chem. Int. Ed. 2026, e2783900.

[23]
Konnerth, H.; Matsagar, B. M.; Chen, S. S.; Prechtl, M. H. G.; Shieh, F. K.; Wu, K. C. W. Coord. Chem. Rev. 2020, 416, 24.

[24]
Navalón, S.; Dhakshinamoorthy, A.; Álvaro, M.; Ferrer, B.; García, H. Chem. Rev. 2023, 123, 445.

DOI

[25]
Liang, B.; Zhang, X.; Xie, Y.; Lin, R. B.; Krishna, R.; Cui, H.; Li, Z. Q.; Shi, Y. S.; Wu, H.; Zhou, W.; Chen, B. L. J. Am. Chem. Soc. 2020, 142, 17795.

DOI

[26]
Ding, G. X.; Li, C. X.; Chen, L. H.; Liao, G. F. Energy Environ. Sci. 2024, 17, 5311.

DOI

[27]
Feng, D.; Chung, W. C.; Wei, Z.; Gu, Z. Y.; Jiang, H. L.; Chen, Y. P.; Darensbourg, D. J.; Zhou, H. C. J. Am. Chem. Soc. 2013, 135, 17105.

DOI

[28]
Fang, Z. B.; Liu, T. T.; Liu, J.; Jin, S.; Wu, X. P.; Gong, X. Q.; Wang, K.; Yin, Q.; Liu, T. F.; Cao, R.; Zhou, H. C. J. Am. Chem. Soc. 2020, 142, 12515.

DOI

[29]
Xu, H. Q.; Hu, J.; Wang, D.; Li, Z.; Zhang, Q.; Luo, Y.; Yu, S. H.; Jiang, H. L. J. Am. Chem. Soc. 2015, 137, 13440.

DOI

[30]
Lu, Z. X.; Gao, J. S.; Rao, S. S.; Jin, C.; Jiang, H. P.; Shen, J.; Yu, X. H.; Wang, W. K.; Wang, L. L.; Yang, J.; Liu, Q. Q. Appl. Catal. B Environ. 2024, 342, 12.

[31]
Ran, Q.; Tao, B. B.; Li, M. H.; Zheng, K. D.; She, Y. Y.; Wu, W. J.; Li, Z. T.; Luo, D.; Xu, X. T. Coord. Chem. Rev. 2025, 525, 22.

[32]
Huang, N.; Yuan, S.; Drake, H.; Yang, X.; Pang, J.; Qin, J.; Li, J.; Zhang, Y.; Wang, Q.; Jiang, D.; Zhou, H. C. J. Am. Chem. Soc. 2017, 139, 18590.

DOI PMID

[33]
Zhai, G.; Liu, Y.; Lei, L.; Wang, J.; Wang, Z.; Zheng, Z.; Wang, P.; Cheng, H.; Dai, Y.; Huang, B. ACS Catal. 2021, 11, 1988.

DOI

[34]
Yang, J.; Jing, J.; Zhu, Y. H. Adv. Mater. 2021, 33, e2101026.

[35]
Chen, Y. H.; Gu, L. J.; Ma, B. H.; Li, X.; Mei, Y. B.; Zhou, J. L.; Chong, Y.; Ma, M. H.; Zhang, M. Z.; Wang, L.; Cheng, Y. F.; Wu, K. J.; Zeng, J.; Cheng, M.; Guo, P.; Zhang, P. H.; He, D. L. Chem. Eng. J. 2023, 454, 14.

[36]
Zhong, Y. H.; Wang, Y.; Zhao, S. Y.; Xie, Z. X.; Chung, L. H.; Liao, W. M.; Yu, L.; Wong, W. Y.; He, J. Adv. Funct. Mater. 2024, 34, 2316199.

DOI

[37]
Wang, Z.; Zhang, R.; Zhang, W.; Liao, L.; Han, J.; Xie, G.; Chen, S. Anal. Chem. 2025, 97, 15895.

DOI

[38]
Zhu, Z.; Xiao, J.; Zhang, M.; Huang, Y.; Yuan, S. Chem. Sci. 2025, 16, 22638.

DOI

[39]
Jing, C. X.; Liu, F. S.; Chen, Y. Z.; Li, Z. B. Coord. Chem. Rev. 2025, 540, 216771.

DOI

[40]
Zhao, Y.; Kornienko, N.; Liu, Z.; Zhu, C.; Asahina, S.; Kuo, T. R.; Bao, W.; Xie, C.; Hexemer, A.; Terasaki, O.; Yang, P.; Yaghi, O. M. J. Am. Chem. Soc. 2015, 137, 2199.

DOI

[41]
Aslam, U.; Rao, V. G.; Chavez, S.; Linic, S. Nat. Catal. 2018, 1, 656.

DOI

[42]
Li, S.; Mei, H. M.; Yao, S. L.; Chen, Z. Y.; Lu, Y. L.; Zhang, L.; Su, C. Y. Chem. Sci. 2019, 10, 10577.

DOI

[43]
Liu, J.; Zhang, J. Chem. Rev. 2020, 120, 2123.

DOI

[44]
Gu, D. X.; Liu, Y.; Li, X. L.; Zhu, H. Y.; Cui, Y. L.; Yang, W. T.; Hao, J. Y. Appl. Surf. Sci. 2023, 614, 10.

[45]
Zhang, Q.; Wu, M.; Fang, Y.; Deng, C.; Shen, H. H.; Tang, Y.; Wang, Y. Nanomaterials-Basel 2023, 13, 2633.

[46]
Shan, M.; Arif, S.; Khairi, F. M.; Muhamad, M. R.; Alzahrani, A.; Alghamdi, A.; Khan, A. U. Materials-Basel 2026, 19, 243.

[47]
Ma, W.; Yu, L.; Kang, P.; Chu, Z.; Li, Y. Molecules 2024, 29, 5834.

DOI

[48]
He, S.; Chen, Y.; Fang, J.; Liu, Y.; Lin, Z. Chem. Soc. Rev. 2025, 54, 2154.

DOI

[49]
Liu, J.; Zhang, K.; Chen, Z.; Wei, Z. W.; Zhang, L. Chem. Asian J. 2020, 15, 1118.

DOI

[50]
Moualhi, Y.; Mabrouki, A.; Rahmouni, H.; Dhahri, E. Mater. Adv. 2025, 6, 9051.

DOI

[51]
Zhao, J.; Lyu, C.; Zhang, R.; Han, Y.; Wu, Y. D.; Wu, X. L. J. Hazard. Mater. 2023, 442, 141274.

[52]
Chen, H. Y.; Zhu, H. L.; Liao, P. Q.; Chen, X. M. Acta Phys. Chim. Sin. 2024, 40, 7.

[53]
Shi, R. F.; Lv, D. F.; Chen, Y. W.; Wu, H. X.; Liu, B. Y.; Xia, Q. B.; Li, Z. Sep. Purif. Technol. 2018, 207, 262.

DOI

[54]
Liu, Y. N.; Chen, H. Y.; Chai, L.; Liu, J.; Huang, S.; Liu, F.; Wei, M. J.; Zhu, X. H.; Zhang, Y. Y.; Liu, M. L.; Yao, S. Z. Sens. Actuators, B 2024, 418, 11.

[55]
Deng, S.; Hao, Y.; Yang, L.; Yu, T.; Wang, X.; Liu, H.; Liu, Y.; Xie, M. Biosens. Bioelectron. 2025, 278, 117339.

DOI

[56]
Wang, J.; Zhang, X.; Liu, Y.; Wang, Z.; Wang, P.; Zheng, Z.; Cheng, H.; Dai, Y.; Huang, B. J. Colloid Interf. Sci. 2021, 602, 300.

DOI

[57]
Niu, K. K.; Luan, T. X.; Cui, J.; Liu, H.; Xing, L. B.; Li, P. Z. ACS Catal. 2024, 14, 2631.

DOI

[58]
Francés-Soriano, L.; Bellezza, D.; Ferrera-González, J.; González-Béjar, M.; Pérez-Prieto, J. Nanoscale Adv. 2024, 6, 5889.

DOI

[59]
Zhang, T.; Xing, G.; Chen, W.; Chen, L. Mater. Chem. Front. 2020, 4, 332.

DOI

[60]
Cui, J. L.; Cui, Y. J.; Tan, J. J.; Zhang, H. R.; Gu, M. Y.; Huang, L. J. Environ. Chem. Eng. 2024, 12, 9.

Outlines

/