


1 引言
在全球能源结构转型的背景下, 如何实现能源高效开发与环境保护的协同发展, 已成为人类社会当前面临的关键挑战. 其中, 电化学储能技术具有高能效、配置灵活、不受地域限制等优势, 逐渐在光伏、风能等新能源的储能, 电网调峰调频等领域占据主要市场. 钠离子电池(SIBs)因其资源丰富、价格低廉, 且生产工艺简单等优点, 在规模化储能领域展现出巨大潜力[1-3]. 然而, Na+半径(0.102 nm)显著大于Li+ (0.076 nm), 使得Na+在传统石墨负极中的嵌入和脱出过程较为困难, 导致其容量极低(<35 mAh•g−1), 因此, 亟需开发适合SIBs的新型负极材料[4-5]. 硬碳材料具有更丰富的缺陷和孔隙, 为Na+存储提供大量活性位点, 其理论比容量达300~350 mAh•g−1 [6], 是当前最具竞争力和应用前景的负极材 料[7-9]. 其中, 生物质基硬碳(如纤维素、木质素等)原料广泛且绿色环保, 煅烧后有少量氮、磷、硫等元素自掺杂, 提供更加丰富的活性位点, 获得较高比容量. 此外, 其无序的微观结构与扩大的层间距(>0.37 nm)有利于容纳Na+, 使其成为高性能SIBs负极材料首选[8,10-13].
虽然生物质是制备硬碳材料的理想前驱体, 但其产业化仍面临一些挑战, 比如其比表面积过高、难以精确调控的缺陷与含氧官能团、以及石墨化和孔结构失衡等, 造成首次库仑效率(CE)低、循环稳定性差、高倍率容量低等问题[14-20]. 目前主流的改性方法有激活造孔处理、调控热处理、表面包覆修饰和杂原子掺杂等[21-24]. 其中, 杂原子掺杂通过将N、B、S、P等杂原子掺杂到碳骨架中, 可同时实现“增加活性位点(提升容量)+引入缺陷(改善导电性)+优化界面吸附(稳定固体电解质界面(SEI)膜)”, 操作简单效果明显, 综合性能优势突出[25-28]. 例如, N/P共掺杂已被证明可以调节硬碳的局部微晶结构, 从而促进Na⁺存储[29-30]. N/S共掺杂介孔碳材料也表现出高倍率和长循环钠离子存储性能[31]. 同时杂原子的引入会引起碳层间距的膨胀, 这对于大尺寸Na⁺的嵌入/脱出至关重要[32]. 层间距的增大有助于Na⁺在碳层间快速扩散和存储, 提升电池的倍率性能[33-35]. 杂原子掺杂还会诱导碳骨架中形成五元环、七元环等拓扑缺陷和空位缺陷. 这些缺陷是增加Na+存储活性位点、提升斜坡区容量的关键. 然而, 无序度与缺陷的过度增加会加剧不可逆的Na⁺“陷阱效应”, 降低CE. 因此, 实现“缺陷浓度”与“缺陷类型”的平衡至关重要[36]. 杂原子(特别是O、N)的引入可以调节碳前驱体的热解行为, 影响闭孔的形成与分布. 适量的闭孔是低电位平台容量的来源, 且其内部的钠存储高度可逆. 掺杂通过改变碳骨架的交联度, 能够引导在高温碳化过程中形成更多尺寸均一、分布合理的闭孔, 从而在提升平台区容量的同时不牺牲CE[37-38]. 此外, 掺杂元素(如N、F)能够参与SEI膜的组成, 促进形成更薄、更致密且富含无机成分(如NaF、Na3N)的稳定界面层. 这种界面层具有较高的离子电导率和机械强度, 能有效抑制循环过程中电解液的持续分解和SEI膜的反复生长, 从而显著提升循环寿命[36].
除非金属杂原子外, 金属离子掺杂也是改性的核心策略之一. 过渡金属(如Fe、Co、Ni等)掺杂可以通过调控改善材料结构稳定性、电子/离子传输特性, 进一步提高Na+存储性能. 例如, 研究发现通过在硬碳中引入Fe2+, 可以有效提升Na+的储存性能, Kandula等[39]构造FeS2@N-C纳米结构, 外层包裹N/S双掺杂石墨烯、碳纳米管网络复合材料负极, 能够有效缓解充放电过程中巨大的体积变化, 从而显著提高电池性能. 金属离子掺杂不仅能改善硬碳的储钠能力, 还能通过调控硬碳材料的表面化学性质推动形成更薄、更致密、更稳定的SEI膜[40-41]. 例如, Zhao等[42]将Zn金属修饰的硬碳(HC-Zn)作为钠离子电池负极, 形成更均匀的表面和更薄的SEI层, 促使钠在HC-Zn上均匀沉积, 显著提高电池整体性能. 相较于这些, 金属钴(Co)的掺杂对生物质硬碳储钠性能的调控展现出独特优势. Co作为经典的碳化催化剂, 能够显著促进碳前驱体中无序碳向局部有序石墨微晶的转化. 这一过程不仅能提升碳层有序度、扩大并稳定层间距, 还可减少“陷阱效应”相关的有害缺陷, 同时显著提高电子导电性; 此外, 均匀分散的钴纳米颗粒或钴修饰碳骨架, 可以作为“电子高速公路”和“机械支撑骨架”, 增强电极结构稳定性, 促进稳定的SEI形成. Co掺杂旨在通过“结构调控-电子优化-界面稳定”协同作用, 解决硬碳负极CE低、倍率性能不足、循环稳定性差的核心问题, 尤其针对生物质硬碳无序度高、缺陷可控性弱的特点, 实现“有序化”与“活性位点保留”的平衡.
本研究通过简单的Co掺杂得到Co-HC, 不仅显著提高碳层有序度, 扩大层间距, 形成适度膨胀的有序石墨层, 还引入了丰富的含氧缺陷, 从而有效优化了材料的电子结构及离子传输路径. 在SIBs中表现出显著提升的比容量、优异的倍率性能及循环稳定性(30 mA•g−1的电流密度下循环120圈, 容量保持322.4 mAh•g−1; 300 mA•g−1大电流下循环900圈容量仍维持251.1 mAh•g−1).
2 结果与讨论
2.1 形貌与结构表征
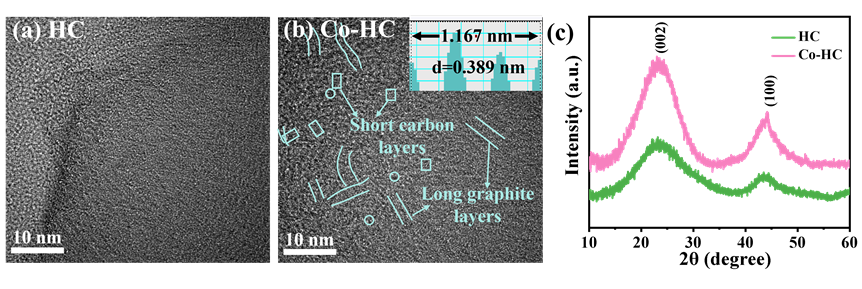
首先, 采用电感耦合等离子体发射光谱法(ICP-OES)对Co-HC样品进行元素分析. 结果显示(支持信息表S1), Co-HC中钴元素的实际含量为0.34% (w). 且1300 ℃高温热处理后X射线衍射(XRD)无明显钴基晶相特征峰, 证明材料中无晶态钴颗粒或因为含量过低XRD无法检测到; 高温下绝大部分钴前驱体分解挥发, 仅微量残留, 以单原子级高度分散为主, 同时含少量低于XRD检测限的超小纳米簇. 如图1a所示, 原始HC展现出高度无定形的微观结构. 相比之下, Co-HC呈现出弯曲的长程有序石墨域与短程有序碳层并存的结构特征(图1b). 短程有序碳层贡献了丰富的边缘缺陷和活性位点, 促进Na+表面吸附[43]. 证明钴的引入可能催化石墨化效应, 促进无序短碳链向有序石墨域的转化[44]. 值得注意的是, Co-HC的层间距从HC的0.371 nm扩大至0.389 nm, 为Na+的脱嵌提供了更大的通道, 可加速电子/离子传输, 实现可逆和稳定的离子嵌入/脱出. XRD图(图1c)进一步印证了上述结构变化. 与HC相比, Co-HC的(002)峰出现了向低角度方向偏移, 对应的层间距从HC的0.371 nm增大到Co-HC的0.383 nm(布拉格方程: 2dsinθ=nλ). 通过对XRD谱图进行分峰拟合(支持信息图S1a和S1b), 石墨区域的面积比例从HC的43.04%显著增加到Co-HC的49.57%. 综上所述, 钴掺杂不仅增大了层间距, 还促进了石墨化, 这两者协同提升了离子扩散动力学和电子导电性.
为探索Co-HC的形成机理, 我们测试了不同热处理温度下Co-HC的XRD. 如图2a所示, 300 ℃时前驱体钴盐转化为CoO (PDF#42-1300). 随着温度升高至500 ℃, CoO纳米颗粒被还原为面心立方结构的钴(PDF#15-0806), 同时出现了与金属钴衍射峰部分重叠的Co2C (PDF#43-1144)的特征峰. 由于Co2C的不稳定性, 其在485 ℃条件下发生分解反应, 形成钴单质和石墨化碳, 但由于其独特的结构, Co2C在500 ℃时尚未完全分解. 当温度升高至1000 ℃时, 钴的特征峰强度增强, 表明其晶粒粗化, 但未观察到其他明显的衍射峰. 当温度继续升高至1300 ℃时, 在25.7°附近出现了石墨的(002)晶面的特征衍射峰, 同时在23°附近出现宽化衍射信号, 说明材料中同时存在短程有序的无序碳结构.
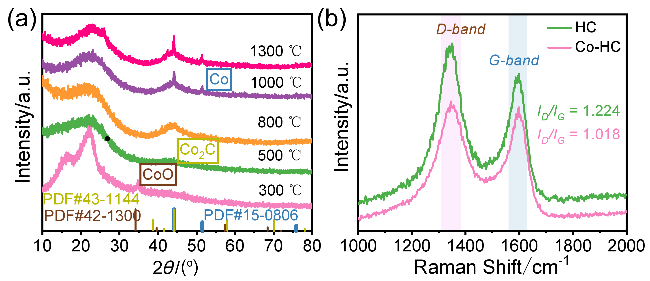
为进一步探究热处理后结晶度的结构演变, 我们进行了拉曼光谱分析(图2b). 结果显示, 所有样品均在1343 cm−1 (D带, A1g振动模式)和1596 cm−1 (G带, E2g振动模式)处呈现显著特征峰. D带和G带的强度比(ID/IG)常与石墨化程度相关, 比值越低表示石墨化程度越高. Co-HC的ID/IG值(1.018)较HC (1.224)降低, 表明钴的引入显著提升了硬碳的石墨化程度. 进一步的分峰解析显示(支持信息图S2, 表S2), 表征sp3杂化缺陷的AD1/AG、反映边界缺陷的AD3/AG以及指示无序碳链的AD4/AG值均降低, 这证明钴掺杂可以促进sp3向sp2的转化, 显著提升碳层的有序度.
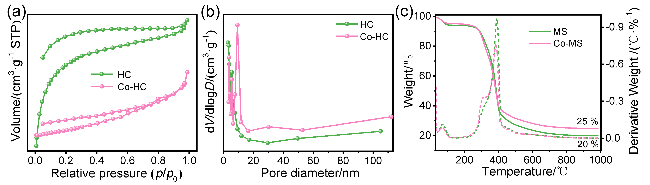
为探究钴掺杂对硬碳孔隙结构的调控机制, 采用氮气吸附-脱附测试对样品进行了表征. 如图3a所示, HC在低相对压力区(p/p0<0.1)表现出显著的氮气吸附行为, 表明材料在碳化过程中形成了丰富的微孔结构(孔径<2 nm). 随着相对压力的增加, HC和Co-HC样品均表现出典型的IV型等温线特征, 并在中压区(p/p0=0.4~0.8)出现明显的滞后环, 证实了介孔结构的存在. 然而, Co-HC的总吸附量显著低于HC, 这可能是由于高温热解过程中微观结构的定向演化. 一方面, Co在高温下发挥催化石墨化作用, 诱导无定形碳层发生重排、交联与融合, 使原本丰富的微孔发生塌陷、合并, 转化为贯通性的介孔结构, 从根本上减少了微孔占比与总孔容; 另一方面, 热解后残留的微量高分散Co单原子填充了部分未完全融合的微孔, 进一步降低了材料的有效比表面积. 比表面积结果表明, HC的比表面积高达182.805 m2•g−1, 主要来源于其丰富的微孔结构. Co-HC的比表面积则大幅降低至6.984 m2•g−1, 这有助于减少副反应, 提高CE和循环稳定性. 此外, 通过BJH模型对孔径分布进行解析发现, 钴掺杂后样品的平均孔径从1.884 nm增大至9.377 nm(图3b), 表明其介孔相对占比与连续离子通道显著提升, 这有利于Na+的快速扩散, 从而显著提升材料的倍率性能. 热重分析(TGA)研究了钴掺杂硬碳材料的热解行为(图3c). 25~100 ℃的质量损失主要来源于材料表面吸附水的脱附. 100~300 ℃范围内样品出现约6.6%的质量损失, 主要归因于挥发性组分的逸出以及碳骨架中C—H和C—O键的断裂过程. 300~400 ℃的中温区域失重最明显, 主要因为夏威夷果壳前驱体中木质素与纤维素的分解. 400~800 ℃时, 失重仍在发生, 但Co-HC的失重比HC更慢. 两个材料的质量损失分别约为80%和75%, 质量损失归因于碳基体的热解.
采用FTIR对HC和Co-HC材料的表面官能团进行了分析. 如图4a所示, 在1033、1625和3348 cm−1处分别观察到了C—O、C=C/C=C(sp2)和O—H键的伸缩振动峰, 且Co-HC的这些特征峰强度显著增强, 表明材料中含氧官能团的含量明显增加. 此外, Co-HC的C=C/C—O键比例高于HC, 这与Co-HC较高的石墨化程度一致. 为进一步验证这一结果, 进行了X射线光电子能谱(XPS)全谱分析(图4b), 结果显示所有样品仅含有C和O元素, 且Co-HC的O元素峰强度显著高于HC. 定量分析表明, HC的O含量为3.07%, 而Co-HC的O含量高达11.75%, 证实了Co-HC材料的含氧量增加. 通过对O1s特征峰的拟合分析(支持信息图S3a、S3b), 在523 eV和533 eV处分别识别出C=O和C—O两种化学键的特征峰. 含氧官能团不仅能够修饰碳材料表面, 还可以嵌入碳层之间, 引起碳层间距的扩大.
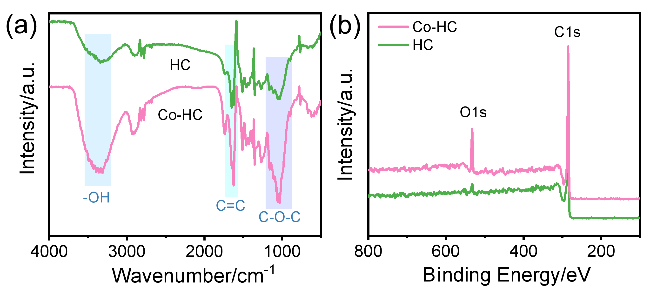
氧含量的增加主要归因于以下三方面机制: 首先, 本研究采用硝酸钴(Co(NO3)2•6H2O)作为钴源, 在1300 ℃高温热解过程中, 硝酸钴分解释放的NO3−基团会生成NO2、O2等氧化性气体, 在硬碳基体周围形成局部强氧化性气氛, 对碳骨架进行原位刻蚀与氧化, 在碳表面引入大量-OH、-COOH、C=O等含氧官能团; 同时, 在高温处理过程中, 金属迁移和逸出导致材料中形成空位缺陷, 为氧的吸附和反应提供了活性位点, 从而促进了含氧缺陷的形成; 其次, 硝酸钴前驱体中的NO3−在高温下分解, 进一步与材料表面和内部的缺陷位点反应, 生成更多的含氧官能团(如C=O和C—O). 这种三重作用共同导致了材料中氧含量的显著提升. 此外, C1s拟合图谱(支持信息图S3b和S3c)显示, Co-HC中sp2杂化碳的含量从HC的55.56%显著提升至72.3%, 而sp3杂化碳的含量相应减少. 这一变化表明钴掺杂促进了碳原子向更有序的sp2杂化状态转变, 从而显著增强了材料的有序度. 综合上述结果, 硝酸钴的处理不仅引入了大量含氧官能团, 还扩大了碳材料的层间距, 为提升其储钠性能提供了有利条件.
2.2 半电池性能测试
为探究钴掺杂对硬碳负极储钠性能的影响, 在0.01~2.0 V电压范围内测试了HC和Co-HC作为SIBs负极材料的电化学性能. 图S4a(支持信息)展示了两种材料在30 mA•g−1电流密度下的恒流充放电曲线. 结果表明, Co-HC负极在首次循环中表现出优异的电化学性能, 其比容量达到596.5 mAh•g−1, 相较于HC (491.6 mAh•g−1)有显著提升. 同时, Co-HC的CE从HC的53.1%显著提升至64.5%. 这主要归因于材料石墨化程度的提高与比表面积的减小, 从而有效减少了不可逆容量的损失. 值得注意的是, HC由于无序的结构主要表现出钠存储的吸附行为, 而Co-HC则表现出吸附与嵌入协同的钠存储机制. 从图S4b(支持信息)中可以看出, Co-HC的平台区占比从HC的37.36%提升至44.08%, 这直接揭示了Co-HC的储钠机制从HC的表面吸附主导转变为吸附-嵌入协同主导. 这是因为Co掺杂使硬碳层间距由0.371 nm扩大至0.389 nm, 同时石墨化程度的提升形成了更规整的层状通道, 为Na+的嵌入和脱嵌提供了更多有效位点. 而比表面积降低、微孔向介孔转变, 减少了高不可逆的表面吸附位点, 使斜坡区占比合理下降, 从而显著改善了整体电化学性能.
进一步测试了HC和Co-HC作为SIBs负极材料在30 mA•g−1和300 mA•g−1电流密度下的循环稳定性. 如图5a所示, Co-HC电极在首圈循环中表现出最高的可逆比容量(384.8 mAh•g−1), 显著高于HC的261.5 mAh•g−1. 经过120次循环后, Co-HC仍能维持322.4 mAh•g−1的可逆比容量, 容量保持率高达83.8%, 表现出卓越的循环稳定性. 此外, Co-HC的CE始终高于HC, 并在循环初期逐步提升后稳定在99.8%左右. CE的提升主要归因于以下两方面因素: 首先, Co-HC较低的比表面积减少了材料与电解液的接触面积, 有效抑制了副反应的发生, 降低了不可逆容量的损失; 其次, Co-HC的有序扩展层间距和介孔主导的孔隙结构优化了Na+的扩散路径, 显著降低了离子传输阻力, 减少了极化现象, 提高了反应的可逆性. 这些结构优势共同作用, 使Co-HC表现出更高的CE和循环稳定性. 当电流密度提升至300 mA•g−1(在20 mA•g−1下预循环2圈后)(图5b), 经过900次循环, Co-HC仍能保持251.1 mAh•g−1的可逆比容量, 相较于第3圈的容量, 容量保持率为77.1%. 与已报道的硬碳负极在不同电流密度下的放电容量相比[45-51], Co-HC电极同样表现出可观的竞争力(支持信息图S5), 这些结果充分证明了Co-HC电极具有优异的循环稳定性.
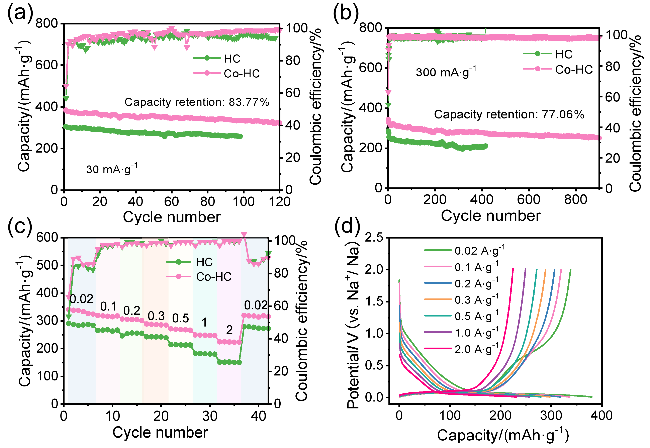
图5c展示了HC和Co-HC电极的倍率性能. 在电流密度为0.02、0.1、0.2、0.3、0.5和1 A•g−1时, Co-HC电极均表现出最佳的比容量, 分别为341.2、319.6、306.6、288.9、271.4和249.3 mAh•g−1. 即使在2 A•g−1的大电流密度下也能达到224.46 mAh•g−1的可逆比容量, 容量保持率仍可达到65.8%, 充分证明了其卓越的高倍率性能和快速的离子传输能力. 此外, 当电流密度从2 A•g−1恢复到0.02 A•g−1时, Co-HC电极的比容量可恢复到320.2 mAh•g−1. 图5d显示了不同电流密度下的充放电曲线, 即使在高电流下, 仍表现出良好的电化学性能, 证明了Co-HC结构的出色电荷转移动力学. 这种出色的性能主要归因于Co-HC的介孔结构、有序的碳层和扩大的层间距之间的协同作用, 为Na+的快速扩散和传输提供了有利条件, 从而显著提升了材料的倍率性能和循环可逆性.
采用循环伏安法(CV)对HC和Co-HC电极进行动力学分析. 图S6a和S6b(支持信息)展示了两种电极在0.1~1 mV•s−1扫描速率范围下的CV曲线. 即使在1 mV•s−1的高扫速下, CV曲线仍保持相似的形状, 表明材料具有良好的电化学稳定性. 在阴极过程中, 0.02 V和0.6 V处分别出现了两个宽峰: 0.02 V处的峰对应于Na+嵌入扩大的石墨层中的扩散控制过程; 0.6 V处的峰则归因于表面诱导的电容过程, 主要发生在纳米空隙、表面缺陷及含氧官能团等活性位点. 为进一步量化电容行为的贡献, 通过CV测试分析电容控制和扩散控制过程的贡献. 根据方程i=aνb绘制ln ν-ln i曲线可以定性研究电容效应的程度. 此处, b值代表ln i与ln ν曲线的斜率. 具体来说, 当b值接近0.5时, 表明是扩散控制过程; 当b值接近1时, 则表明是电容行为. 图S6c和S6d(支持信息)展示了logi与logν之间的线性关系. HC电极的氧化峰和还原峰的b值分别为0.386和0.425, 而Co-HC电极的b值则显著提高至0.62和0.65, 表明Co-HC的电容行为贡献显著增强. 这一结果与图S6e和S6f(支持信息)中不同扫描速率下的赝电容贡献率分析一致: 在低扫速下, 扩散行为对总容量的贡献占主导地位; 随着扫描速率增加, 电容贡献比例逐渐增大. 这种增强的电容效应主要归因于Co-HC材料中短程有序碳层提供的丰富的边缘缺陷、含氧缺陷和膨胀有序的石墨层, 这些结构特征为Na+提供了更多的表面活性位点, 显著提升了材料的表面诱导电容行为.
采用恒电流间歇滴定技术(GITT)和电化学阻抗(EIS)研究了HC和Co-HC的Na+扩散动力学. 通过组装半电池并以30 mA•g−1的脉冲电流进行GITT测试, 结合Fick第二定律计算了DNa+. 图S7、S8(支持信息)的结果表明, 随着Na+嵌入碳材料体相, DNa+在0.1 V电压附近显著下降, 低扩散系数主要分布在低电压平台区. 这种现象可归因于不同电压区域的储钠机制差异: 在较高电位区间, Na+主要通过与石墨烯片层边缘的官能团及结构缺陷位点发生表面吸附实现存储, 这一过程电荷传输动力学较优; 而在低电位平台区, Na+在碳层间的嵌入和孔隙填充过程需要克服较强的库仑排斥作用, 致使离子在材料体相中的迁移速率明显下降. 值得注意的是, 通过调控层间距、优化孔径结构以及引入含氧官能团缺陷等策略, 能够有效促进界面赝电容行为, 从而提升Na+的扩散速率, 改善电极界面的电荷转移动力学特性. 进一步的EIS测试结果(支持信息图S9和表S3)显示, Co-HC电极的电荷转移电阻(Rct)为0.792 Ω, 明显低于HC电极(1.735 Ω), 且其低频区的斜率更大, 表明Co-HC具有更优异的离子扩散能力和更快的界面反应动力学. 这些结果与GITT测试中观察到的扩散系数变化趋势一致, 共同证实了Co-HC电极在Na+存储和传输方面的显著优势.
2.3 全电池性能测试
为了评估Co-HC作为SIBs负极材料的实际应用潜力, 将其与Na3V2(PO4)3 (NVP)正极材料组装成全电池进行测试. 在电池组装前, 通过金属钠对Co-HC进行了5次预钠化处理以优化界面稳定性. 图6a展示了NVP半电池、Co-HC半电池和NVP//Co-HC全电池在500 mA•g−1电流密度下的首次充放电曲线. 如图6b所示, 正极负载1.5 mg•cm−2, 负极负载1 mg•cm−2 (N/P≈2.1), 在500 mA•g−1的电流密度下(经30 mA•g−1活化4次), NVP//Co-HC全电池表现出优异的循环性能. 100次循环后仍保持88.3 mAh•g−1的放电比容量, 容量保持率达84.1%, 然而NVP//HC全电池首次放电比容量仅78.6 mAh•g−1, 并在500 mA•g−1的大电流密度下容量急剧下降, 表明电极材料具有出色的结构稳定性从而大幅提高电池大电流耐受性. 图6c显示了全电池在不同电流密度下的倍率性能. 当电流密度分别为20、40、60、100、500、1000和2000 mA•g−1时, 全电池分别提供了81.1、76.4、74.8、71.6、68.3、58.0和35.1 mAh•g−1的可逆比容量, 当电流密度又回到20 mA•g−1时, 可逆比容量又提升至76.1 mAh•g−1, 展现出良好的倍率特性. 不同电流密度下的充放电曲线(图6d)进一步证实了全电池在不同工作条件下的稳定运行能力.
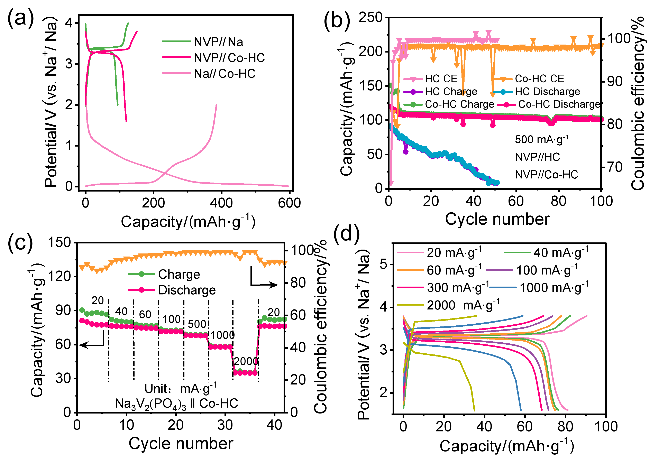


图6 Co-HC负极和Na3V2(PO4)3正极组装的全电池的电化学性能: Co-HC和Na3V2(PO4)3半电池的第一次充放电曲线(a), HC和Co-HC全电池的长循环性能(b)、倍率性能(c)和相应的充放电曲线(d)Figure 6 Electrochemical performance of the Na3V2(PO4)3||Co-HC: first charge-discharge curves of Co-HC and Na3V2(PO4)3 half-cells (a), long-term cycling performance of the HC and Co-HC full cell (b), rate performance (c), and corresponding charge-discharge curves (d) |
3 结论
综上所述, 本工作以夏威夷果壳为前驱体, 通过简单高效的钴掺杂策略, 成功制备出高性能硬碳负极材料(Co-HC). 钴掺杂的引入构建了“膨胀有序的石墨层-优化介孔结构-丰富含氧缺陷”的协同体系. 该体系一方面为Na+提供了稳定可逆的吸附-脱嵌位点, 有效缓解循环过程中的体积膨胀; 另一方面构建了高效离子/电子传输路径, 显著降低电荷转移阻力. 电化学性能表明, Co-HC展现出优异的循环稳定性与高倍率耐受性: 在30 mA•g−1下循环120圈可逆比容量达322.4 mAh•g−1; 300 mA•g−1的大电流下稳定循环900圈后容量仍保持251.1 mAh•g−1. 倍率性能显示, 即使提升到2000 mA•g−1的超大电流, 容量保持率仍可达65.8%. 本研究所采用的金属掺杂策略简单高效, 为设计和开发高性能生物质硬碳负极提供了一定的参考和实际应用价值.
4 实验部分
4.1 材料制备
硬碳负极材料制备: 将夏威夷果壳清洗、烘干、粉碎并过100目筛, 得到前驱体粉末(MS). 将2 g MS粉加入0.01 mol•L−1的Co(NO3)2溶液中搅拌24 h, 抽滤后100 ℃干燥. 随后, 在氩气气氛下进行两步碳化: 3 ℃• min−1升温至400 ℃保温2 h; 再继续升温至1300 ℃保温2 h, 冷却后得到Co-HC材料(整个热处理过程中, 氩气流速60 mL•min−1). 未掺杂的硬碳(HC)以相同步骤制备, 但不进行钴盐浸泡.
Na3V2(PO4)3/C (NVP/C)正极材料制备: 首先, 将十六烷基三甲基溴化铵(CTAB)溶解于去离子水和无水乙醇(体积比1∶1)中; 然后, 依次加入乙酸钠(CH3COONa)、乙酰丙酮氧钒(C15H21O6V)和磷酸二氢铵(NH4H2PO4), 钒/磷物质的量比为1∶1.5; 随后, 将混合溶液置于70 ℃水浴中恒温搅拌至形成均匀溶胶. 将该溶胶在100 ℃真空干燥24 h, 得到前驱体粉末. 最后将前驱体在650 ℃管式炉中煅烧6 h, 于Ar/H2(体积比95∶5)气氛下完成碳热还原反应, 得到多孔NVP/C复合材料.
4.2 电化学性能测试
本工作采用CR 2025型纽扣电池进行实验, 电池的对电极为金属钠, 隔膜为玻璃纤维, 电解液为1 mol•L−1 NaPF6溶解于乙二醇二乙醚(DME) (100%体积比). 半电池的组装分别使用HC和Co-HC作为正极, 钠片为负极; 全电池以NVP为正极(将NVP/C、碳纳米管和聚偏氟乙烯(PVDF)按质量比75∶15∶10与适量N-甲基-2-吡咯烷酮(NMP)搅拌3 h后的浆料均匀涂覆在铝箔上, 100 ℃真空干燥12 h制备NVP电极片), HC和Co-HC作为负极.
CV测试电压区间为0.01~2 V (vs. Na+/Na), 扫速分别为0.1, 0.2, 0.4, 0.6, 0.8和1 mV•s−1. EIS测试使用CHI 660E型电化学工作站(上海辰华)进行测量: 交流扰动幅值5 mV, 频率扫描范围0.01~105 Hz. 所有阻抗数据均通过Zview软件进行拟合. GITT测试采用新威测试仪: 初始循环中, 以30 mA•g−1的电流密度, 在0~2.0 V范围内对扣式电池先放电10 min, 随后进入90 min的弛豫阶段, 之后以相同的方式进行充电, 直至电压达到截止电压.
(Cheng, B.)