Article

Study on the Nitrogen Vacancy in Carbon Nitride Photocatalysts for Visible-Light-Driven H2O2 Production

  • Zijie Zeng a ,
  • Ziling Peng b ,
  • Chen Wang a ,
  • Fatang Tan a ,
  • Xinyun Wang a ,
  • Po Keung Wong c ,
  • Wei Wang , a, *
Expand
  • a State Key Laboratory of Materials Processing and Die & Mould Technology, School of Materials Science and Engineering, Huazhong University of Science and Technology, Wuhan 430074, China
  • b Research Center of Water Engineering Safety and Disaster Prevention of Ministry of Water Resources, Changjiang River Scientific Research Institute, Wuhan 430010, China
  • c School of Life Sciences, The Chinese University of Hong Kong, Hong Kong 999077, China
* E-mail: ; Tel/fax: +86-27-87541540

Received date: 2026-02-02

  Online published: 2026-05-13

Abstract

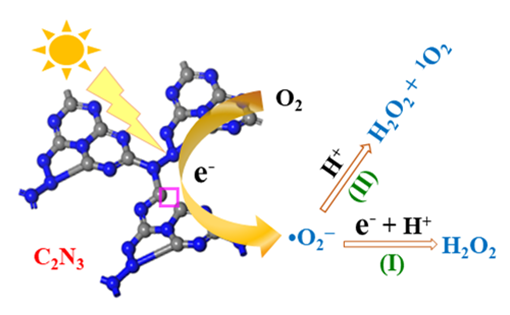
Photocatalytic H2O2 production is a green, safe, efficient and low-cost synthesis process, and carbon nitride is considered one of the most promising photocatalysts for this purpose. However, its high recombination rate of photogenerated electron-hole pairs and weak O2 adsorption capacity result in poor performance in H2O2 production. In this study, three carbon nitrides of C3N4, C2N3 and C3N5 were synthesized via a one-step calcination route with different precursors and calcination parameters. Among them, the C2N3 photocatalyst was obtained by adding 1 g of 3-amino-1,2,4-triazole into a covered crucible, heating to 550 ℃ in a muffle furnace at a heating ramp of 5 ℃•min−1 and maintaining this temperature for 3 h. It was found that C2N3 exhibited excellent capability of photocatalytic H2O2 production. Under ambient oxygen atmosphere and visible light (λ>420 nm) irradiation, the production yield of H2O2 reached 247.31 μmol•g−1 after 3 h of irradiation, which was 3.29 times that of C3N4 and 2.33 times that of C3N5. Specific surface area analyzer and electron paramagnetic resonance (EPR) confirmed that the C2N3 catalyst possessed a large specific surface area, and was rich in nitrogen vacancies. Theoretical calculations revealed that nitrogen vacancy could serve as active site, enhancing the O2 adsorption capacity of the catalyst, thereby promoting photocatalytic H2O2 production. Additionally, UV-Vis diffuse reflectance spectroscopy (UV-Vis DRS), photoluminescence (PL), electrochemical impedance spectroscopy (EIS), and photocurrent response tests indicated that C2N3 had a suitable band gap of 1.98 eV, which not only facilitated visible light absorption, but also effectively suppressed the recombination of photogenerated carriers, thus improving the efficiency of visible-light-driven photocatalytic reactions. Mechanistic analysis demonstrated that the adsorbed O2 was reduced by photogenerated electrons to form •O2, which could subsequently be converted into H2O2 through two distinct pathways. This research provides new insights into the design and fabrication of low-cost, high-performance photocatalysts, and sheds fresh light on the exploration and development of clean-energy fields.

Cite this article

Zijie Zeng , Ziling Peng , Chen Wang , Fatang Tan , Xinyun Wang , Po Keung Wong , Wei Wang . Study on the Nitrogen Vacancy in Carbon Nitride Photocatalysts for Visible-Light-Driven H2O2 Production[J]. Acta Chimica Sinica, 2026 , 84(6) : 879 -887 . DOI: 10.6023/A26020041

1 引言

过氧化氢(H2O2)作为一种环境友好的多功能氧化剂, 自19世纪初问世以来, 就被广泛应用于化学合成、环境治理、医疗卫生和燃料电池等多个领域[1-5]. 目前, 工业生产中90%以上的H2O2采用蒽醌路线法制备[6-7], 此合成技术能耗高, 且会产生2-乙基蒽醌、叔丁基脲和均三甲苯异构体等有毒的有机化合物, 对环境造成极大威胁[8-9]. 另外, 该工艺所需原料蒽醌和氢气均属于易燃易爆危险品, 需要采取严格的安全保障措施[10]. 相比之下, 利用半导体光催化合成H2O2的技术备受青睐[11-12], 一方面可以利用取之不尽、用之不竭的太阳能作为驱动力; 另一方面没有碳排放或有毒副产物污染问题, 可以绿色安全地生产H2O2.
近些年, 多种光催化材料已被报道用于H2O2的生产, 如金属氧化物[13]、石墨氮化碳(C3N4)[14]、铋基化合物[15]和金属硫化物[16]等半导体. 其中, C3N4被认为是最具潜力的光催化产H2O2材料之一, 它是由庚嗪环或三嗪环和锥形氮桥组成的层状石墨结构, C和N原子是通过共价键结合[17-18]. 但是, 其可见光利用率低、光生电子空穴复合率高和氧气吸附能力弱等缺点, 导致产H2O2效率不高[19-20]. 为此, 研究人员提出了多种方法来提高C3N4的光催化产H2O2性能, 如异质结构建[21]、元素掺杂[22]和助催化剂沉积[23]等. 这些改性策略大多数工艺繁琐, 往往需要对前驱体进行预处理或苛刻的操作条件, 大大增加了材料的制备难度和成本. 近年来, 空位缺陷对半导体光催化活性的提升作用也引起广泛关注[24-25]. Zhao等[26]将三聚氰胺、氰尿酸和泊洛沙姆组装成超分子前驱体, 经高温煅烧后得到C3N4纳米片呈现出优异的光催化产H2O2活性, 这得益于氮空位增强了载流子迁移与分离效率, 并提供了更多的O2吸附位点.
氮空位的产生与氮化碳中氮原子数量及煅烧工艺密切相关. 尽管已经有C3N5和C2N3等富含氮原子的氮化碳材料被成功制备并应用于光催化领域[27-28], 但是针对氮空位及其可见光催化产H2O2方面的研究鲜有报道. 本工作分别以3-氨基-1,2,4-三氮唑和三聚氰胺为原料, 采用不同的煅烧工艺条件, 一步制备出C3N4、C2N3和C3N5三种氮化碳材料, 并研究其光催化产H2O2性能. 其中, C2N3和C3N5都富含氮空位, 有利于对O2的吸附; 而C2N3拥有更合适的带隙宽度, 有利于可见光吸收和光生载流子的分离. 因而, C2N3材料显示出更优异的可见光催化产H2O2性能, 在环境氧气氛、可见光(λ>420 nm)照射下反应3 h, H2O2的产量能达到247.31 μmol•g−1. 本工作提供了一种更简单、有效的富含氮空位的氮化碳材料合成方法, 可大大提升其光催化产H2O2能力, 并揭示了氮空位对产H2O2的促进机制, 为推进氮化碳光催化产H2O2的应用提供了一种新思路.

2 结果与讨论

2.1 材料的形貌和结构

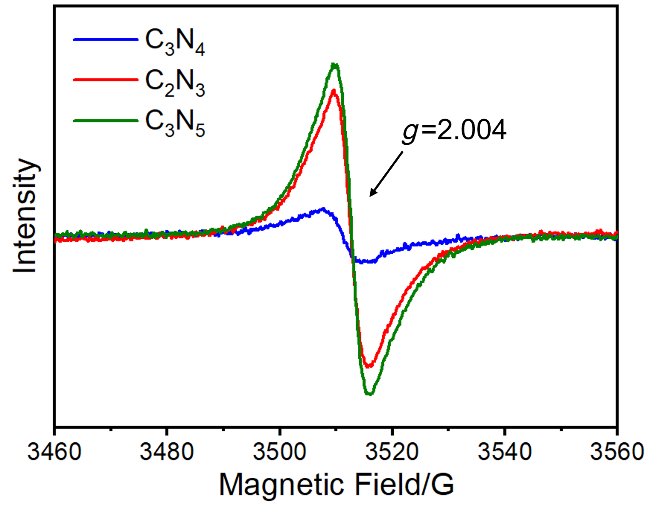
以3-氨基-1,2,4-三氮唑或三聚氰胺为原料, 采用不同的煅烧工艺条件分别制备出C3N4、C2N3和C3N5(图1). 扫描电子显微镜(SEM)图像显示, C2N3呈现颗粒状结构且粒径约为25 nm; 而C3N4和C3N5则为分层的片状结构. 利用N2吸附-脱附分析三种材料的孔隙特性与比表面积(支持信息图S1), 所有样品均显示出IV型等温线并伴随滞后环, 表明其结构以介孔为主[29]. 同时, 经Brunauer-Emmett-Teller (BET)法测定, C3N4、C2N3和C3N5的比表面积分别为9.25、19.22和4.37 m2•g−1. 显然, 颗粒状的C2N3具有最大的比表面积, 可望提供更多的催化活性位. 进一步利用电子顺磁共振光谱(EPR)技术来分析和比较不同样品中的氮空位(图2), 三个样品均在g=2.004处呈现明显的顺磁性吸收信号, 这源自于庚嗪环上sp2杂化C原子未配对电子[30-31]. 当庚嗪单元上的氮原子缺失, 其相邻碳原子的未配对电子密度会随之增加, 从而导致顺磁性吸收信号增强[32]. 可见, C2N3和C3N5样品中的氮空位浓度远高于C3N4样品, 且C3N5的氮空位浓度最高, 这也表明氮空位浓度与分子结构中N原子占比有关.
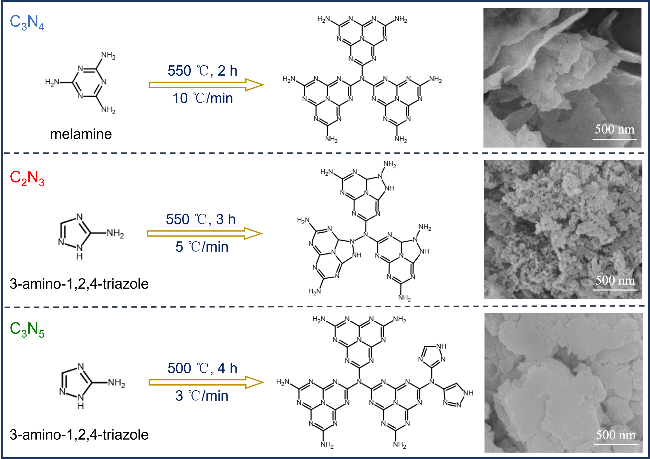
图1 C3N4、C2N3和C3N5的制备流程和SEM图片

Figure 1 Preparation processes and SEM images of C3N4, C2N3 and C3N5

图2 C3N4、C2N3和C3N5的EPR谱图

Figure 2 EPR spectra of C3N4, C2N3 and C3N5

通过X射线粉末衍射谱(XRD)、傅立叶变换红外光谱(FT-IR)分析三种氮化碳材料的物相结构和化学结构. XRD图谱(图3a)显示, 三种样品的物相结构相同, 均在13.1°和27.5°附近出现两个明显的特征峰, 分别对应氮化碳的(100)和(002)晶面, 归因于庚嗪单元平面内重复结构和层间堆叠[33-34]. 与C3N4相比, C2N3和C3N5对应(002)的特征峰从27.41°向右偏移到27.62°, 这表明层间堆叠距离减小[35]. 更紧密的层间堆积可增强光吸收并提高光生载流子的传输效率[36-37]. 三种氮化碳材料的FT-IR光谱图(图3b)在1200~1700 cm−1范围内均出现 C—N杂环伸缩振动产生的吸收带, 同时在810 cm−1处出现庚嗪环的特征吸收峰[38-39]. 此外, 在3000~3300 cm−1范围内的宽峰源自末端氨基或亚氨基的N—H伸缩振动[40]. 这些典型特征峰的出现验证了氮化碳的化学结构.
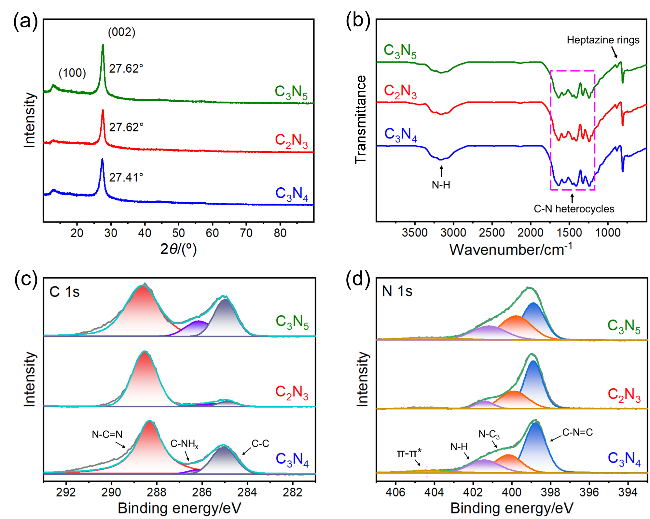
图3 C3N4、C2N3和C3N5的XRD图(a), FT-IR光谱图(b), C 1s XPS谱图(c)和N 1s XPS谱图(d)

Figure 3 XRD patterns (a), FT-IR spectra (b), C 1s XPS spectra (c) and N 1s XPS spectra (d) of C3N4、C2N3和C3N5

进一步采用X射线光电子能谱(XPS)分析样品表面元素组成和化学状态. 所有样品的XPS总谱(支持信息图S2)均显示出C、N和O元素信号峰, 其中O元素的存在可能源于表面吸附氧. 在C 1s XPS谱图(图3c)中, 谱峰可分解成结合能为285.1、286.2和288.4 eV的三个亚峰, 分别对应于无定形碳(C—C)、庚嗪结构边缘与NHx结构相连的sp2杂化C (C—NHx)和庚嗪环结构内sp2杂化C (N—C=N)[41]. 其中, C2N3的C—C峰明显弱于C3N4和C3N5, 说明表面无定形碳覆盖层减少, 从而可能暴露更多的活性位点. N 1s XPS能谱(图3d)可以分为结合能位于398.8、400.2、401.4和404.3 eV的四个亚峰, 依次与庚嗪环结构内sp2杂化N (C—N=C)、sp3杂化N (N—C3)、末端氨基(N—H)和π激发相关[42]. 对比可见, C2N3和C3N5中C—N=C的特征峰强度相较于C3N4均明显减弱. 为了进一步评估这一结构差异, 计算C3N4、C2N3和C3N5的C—N=C峰与N—C3峰的面积比, 结果分别为2.31、1.86和1.09(支持信息表S1), 呈现出显著递减趋势. 该比值的降低直观反映了庚嗪环骨架中C—N=C的相对含量减少, 间接说明C—N=C结构中的N原子缺失(形成氮空位)[43-44]. 值得注意的是, C3N5的比值最低, 表明其氮空位数量最多, 这与前面的EPR谱图(图2)中检测到的氮空位信号分析结果一致.

2.2 光学性质和光电性能

图4a为C3N4、C2N3和C3N5的紫外-可见漫反射光谱(UV-Vis DRS). 在可见光区域, 相比于C3N4, C2N3和C3N5呈现出更强的可见光吸收, 并且C3N5要略强于C2N3. 此外, C2N3和C3N5在500 nm处均出现了新的吸收带, 这源自庚嗪单元中的缺陷位点上孤对电子的n-π*跃迁[45], 表明氮空位的存在优化了电子结构、增强了可见光吸收[46]. 利用Kubelka-Munk函数转换并绘制Tauc图(图4b), 估算出C3N4、C2N3和C3N5的带隙值分别为2.49, 1.98和1.68 eV. 可见, 带隙随氮空位浓度增加而逐步收窄, 证实氮空位具有调控氮化碳材料带隙的作用[47]. 窄的带隙意味着宽的光波吸收范围, 从而赋予催化材料高的光催化活性.
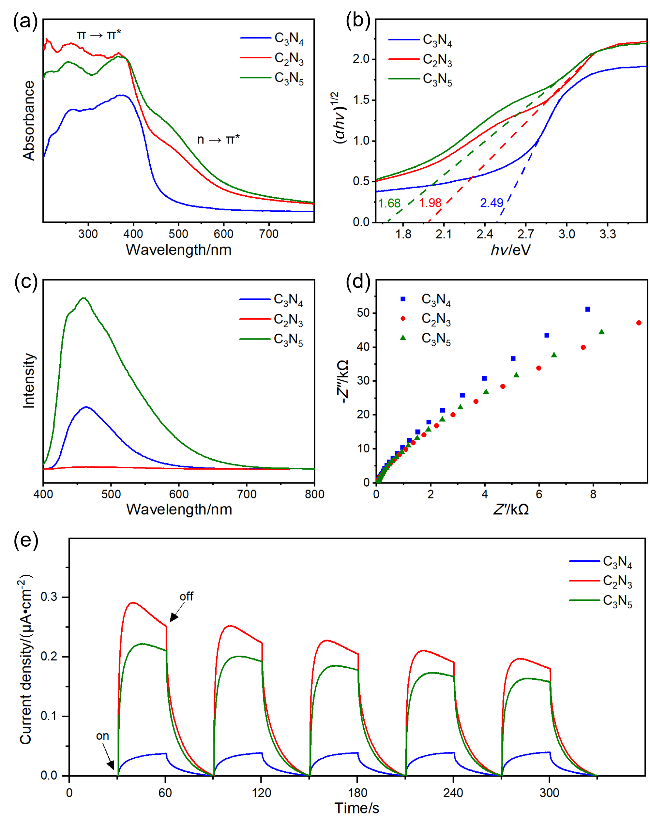
图4 C3N4、C2N3和C3N5的UV-Vis DRS光谱(a), Tauc plots图(b), PL光谱(c), EIS曲线(d)和光电流响应曲线(e)

Figure 4 UV-Vis DRS spectra (a), Tauc plots (b), PL spectra (c), EIS patterns (d), and photocurrent responses (e) of C3N4, C2N3, and C3N5

通过光致发光(PL)光谱、光电流响应和电化学阻抗(EIS)谱图研究C3N4、C2N3和C3N5的光生载流子的分离、迁移能力和迁移阻力. 如图4c所示, C2N3的PL峰强度显著低于C3N4和C3N5, 表明其光生载流子复合率最低, 而C3N5的高峰值反映出其有强烈的载流子复合现象, 光利用效率低. EIS测试结果(图4d)显示, C2N3和C3N5的半圆直径均小于C3N4, 说明其载流子迁移阻力小于C3N4. 进一步用可见光照射下的周期性开关光电流响应(图4e)来验证, C2N3显示出了最强的光电流响应, 其光电流密度明显高于C3N4与C3N5, 表明C2N3产生更多的光生载流子且具备优异的电荷迁移效率. 以上结果表明, 氮空位的引入能有效调节氮化碳的带隙并增强其可见光吸收, 然而过高的氮空位浓度(如C3N5)虽可大幅窄化带隙, 但也会导致光生电子容易复合, 导致载流子利用率下降. 相比之下, 具有适量氮空位浓度的C2N3, 在获得适宜带隙的同时, 实现了低的光生载流子复合率和高的分离、迁移效率, 可望展现出优异的光催化性能.

2.3 光催化产H2O2的性能

样品的光催化产H2O2性能测试条件为: 将20 mg氮化碳分散于90 mL水中, 并加入10 mL异丙醇作为牺牲剂, 25 ℃环境氧气氛下研究催化剂在可见光(λ>420 nm)照射下产H2O2的情况. 单位质量C3N4、C2N3和C3N5的H2O2产量如图5a显示, 随着光照时间的增加, 三种催化剂的H2O2生成量均呈逐步上升趋势, 但差异显著. 光照3 h后, C3N4的H2O2产量为75.11 μmol•g−1, C3N5的产量为106.22 μmol•g−1, 而C2N3的产量最高, 达到247.31 μmol•g−1. 在黑暗条件下, 几乎没有H2O2产生; 同样, 仅光照而无催化剂时, 也不会产H2O2(如支持信息图S3). 这说明生成H2O2的反应为光驱动且依赖于催化剂的存在. 考虑到比表面积对光催化活性的影响, 进一步计算C3N4、C2N3和C3N5的单位面积产量分别为8.12、12.87和24.31 μmol•m−2. 可见, 随着氮空位浓度的增加, 氮化碳材料的单位面积H2O2产量也随之增加, 意味着氮空位提升其本征的光催化活性. C2N3因具有最高的比表面积, 故其产H2O2量最高. 经连续四次循环实验, C2N3的光催化产H2O2性能基本稳定, 第4次的光催化活性仍维持在85%以上(图5b), 且循环使用后C2N3的结构几乎没有变化(支持信息图S4), 表明所制备的C2N3材料具有良好的循环稳定性. 此外, 与文献报道的氮化碳材料对比(支持信息表S2), 本研究制备的C2N3材料可见光催化产H2O2性能也呈现出一定的竞争优势.
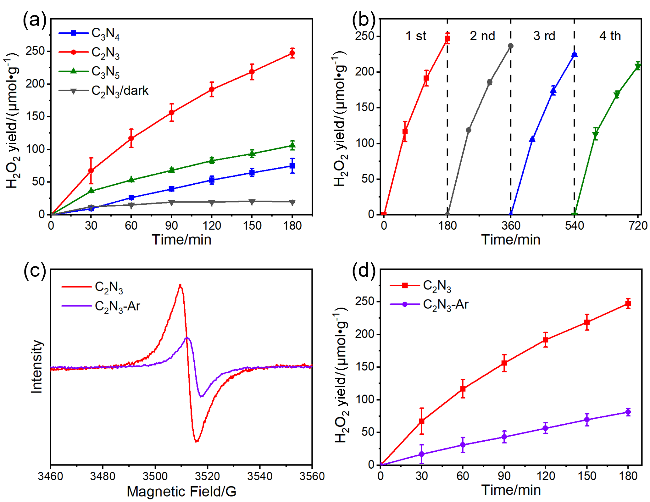
图5 C3N4、C2N3和C3N5的光催化产H2O2的产量(a), C2N3的循环实验(b), C2N3-Ar的EPR谱图(c)和光催化产H2O2的产量(d)

Figure 5 Photocatalytic H2O2 production yields of C3N4, C2N3, and C3N5 (a), reuse experiment of C2N3 (b), EPR spectra (c) and photocatalytic H2O2 production yield (d) of C2N3-Ar

为进一步明确氮空位在光催化产H2O2过程中的关键作用, 本研究在氩(Ar)气氛中煅烧3-氨基-1,2,4-三氮唑, 制备出氮空位较少的C2N3-Ar样品. EPR测试显示, 其氮空位信号强度大大减弱(图5c), 而形貌结构(支持信息图S5)与C2N3样品相似. 对C2N3-Ar进行光催化产H2O2的性能测试(图5d), 结果显示其3 h的H2O2产量仅为81.12 μmol•g−1, 较富含氮空位的C2N3 (247.31 μmol•g−1)显著下降. 这一结果直接证实了C2N3优异的光催化活性高度依赖其结构中的氮空位.
在光催化产H2O2的过程中, 一般认为O2和H2O是主要反应物[48]. 为此, 本实验研究了C2N3在Ar气氛中光催化产H2O2的性能. 如图6a所示, 在Ar气氛中C2N3的光催化产H2O2性能较环境氧条件下显著下降, 说明O2是C2N3可见光催化产H2O2的主要反应物. O2在催化剂表面的吸附是其光催化产H2O2的必要前提步骤[49]. 因此, 本研究基于第一性原理计算(DFT)研究了有、无氮空位的C2N3对O2的吸附情况. 首先, 基于C2N3的化学计量比及类C3N4的层状结构特征构建了单层C2N3的 2×2×1超胞模型作为无氮空位的理想结构(图6b). 其次, 根据XPS分析确定的氮空位主要形成位点(C—N=C键), 在模型对应位置移除一个N原子, 构建出含氮空位的C2N3模型结构(图6c). 为消除吸附模拟时层间相互作用的影响, 在z方向上设置了1.5 nm的较大真空空间, 并将一个O2分子置于氮空位的上方. 计算结果显示, 不含氮空位的理想C2N3的O2吸附能为-0.51 eV, 而含氮空位的C2N3对O2的吸附能显著降至-2.58 eV. 低的吸附能意味着氮空位的引入大大提升了O2分子在催化剂表面的吸附, 从而有利于后续的氧还原反应(ORR)产H2O2. 进而表明, 氮空位的存在能显著提高催化材料对反应物O2的吸附和活化能力, 这也是含氮空位的C2N3呈现出优异光催化性能的原因之一.
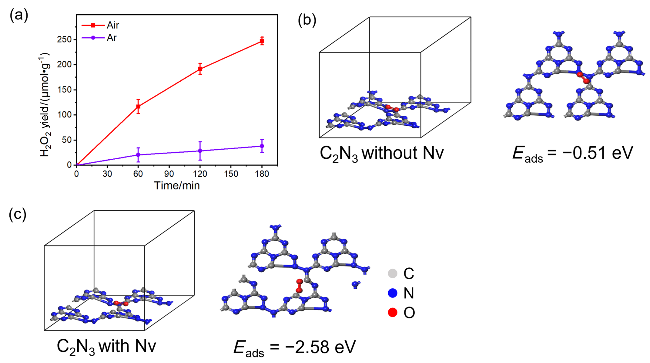
图6 C2N3在空气和Ar气氛中光催化产H2O2的性能对比(a), 不含氮空位C2N3 (b)和含氮空位C2N3 (c)的O2吸附模型

Figure 6 Comparison of H2O2 production yields by C2N3 in air and Ar (a), the O2 adsorption model of C2N3 without nitrogen vacancies (b) and C2N3 with nitrogen vacancies (c)

2.4 光催化反应机理

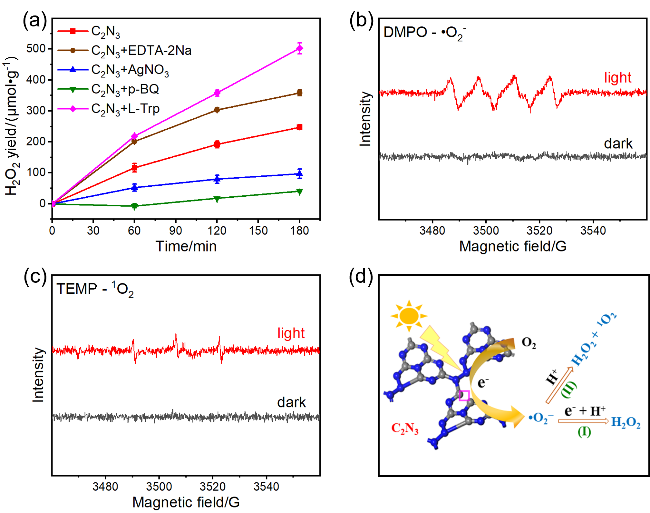
为了揭示光催化产H2O2过程中可能存在的活性物种, 在光催化体系中分别添加0.05 mmol•L−1硝酸银(AgNO3), 0.2 mmol•L−1乙二胺四乙酸二钠(EDTA-2Na), 0.5 mmol•L−1对苯醌(p-BQ)和0.05 mmol•L−1 L-色氨酸(L-Trp)作为e, h, •O21O2的淬灭剂, 进行淬灭实验, 结果如图7a所示. 当反应体系中加入AgNO3时, H2O2的产量急剧下降, 说明光生电子是参与H2O2生成的活性物种之一. 引入EDTA-2Na时, H2O2的产量反而有所提升, 这可归因于加入的EDTA-2Na捕获h, 抑制了光生电子-空穴的复合, 从而提高了光生电子的利用率.
图7 不同淬灭剂对C2N3光催化制备H2O2的影响(a), C2N3上DMPO-•O2的EPR信号(b)和TEMP-1O2的EPR信号(c), C2N3光催化产H2O2反应路径示意图(d)

Figure 7 Effects of different scavengers on photocatalytic H2O2 production by C2N3 (a), EPR spectra of DMPO-•O2 (b) and TEMP-1O2 (c) over C2N3, schematic diagram of the reaction pathway for photocatalytic H2O2 production by C2N3 (d)

加入p-BQ后, H2O2的产量大幅下降, 表明•O2是H2O2的生成过程中关键的活性中间体. 意外的是, L-Trp加入到反应体系中, H2O2的产量成倍增加, 这一现象在已有文献中未见报道. 众所周知, ORR形成H2O2的途径可通过两种方式实现: 一是直接一步双电子反应(式1); 二是通过•O2中间体的两步单电子反应(式2和3)[50-51]. 这些反应过程均不涉及1O2, 说明L-Trp的促进作用并非直接参与了H2O2的形成过程.
进一步, 利用EPR技术结合5,5-二甲基-1-吡咯啉- N-氧化物(DMPO)和2,2,6,6-四甲基哌啶(TEMP)两种自旋捕获剂来确认光催化过程中•O21O2的产生. 如图7b和7c所示, C2N3在黑暗条件下几乎无任何信号出现, 但在光照5 min后出现了明显的DMPO-•O2和TEMP-1O2信号峰, 直接证实了在光催化过程中有•O21O2的生成. 结合L-Trp的淬灭实验, 分析认为1O2并非生成H2O2的主路径中间体, 而可能是一种副产物. 推测在两步单电子反应过程中, O2得到一个电子转化成•O2后, 部分•O2未进一步得一个电子转变为H2O2, 而是与体系中的质子结合发生歧化反应, 转变为1O2和H2O2[52]. 综上所述, C2N3光催化产H2O2过程遵循一种单电子的双通道机制(图7d): 首先, 吸附O2发生了单电子ORR得到•O2(式2), 通道I中一部分•O2再得一个电子转变为H2O2(式3); 通道II中另一部分•O2与质子结合, 然后发生歧化反应得到主产物H2O2和副产物1O2(式4和5), 因而加入L-Trp捕获1O2, 使反应更有利于向右进行, 从而加速H2O2的生成.
O2+2H+2 e → H2O2
O2+e → •O2
2H+e+•O2 → H2O2
•O2+H → •O2H
2•O2H → H2O21O2

3 结论

以3-氨基-1,2,4-三氮唑或三聚氰胺为原料, 采用不同的煅烧工艺条件, 一步法成功合成出C3N4、C2N3与C3N5. 其中, C2N3表现出卓越的光催化产H2O2性能, 在环境氧气氛和可见光(λ>420 nm)照射下反应3 h的产量为247.31 μmol•g−1, 相比于C3N4和C3N5分别提升了3.29倍和2.33倍. 表征分析发现C2N3为纳米颗粒结构, 比表面积显著高于片层状结构的C3N4和C3N5, 同时N原子占比越多, 材料的氮空位浓度越高. 氮空位可调控材料带隙, C2N3中适量的氮空位在窄化带隙、增强光吸收的同时, 最大限度地抑制了光生载流子的复合并显著提升了C2N3对O2的吸附. 基于淬灭实验和EPR测试, 揭示了C2N3光催化产H2O2反应的机理, 提出了C2N3同时存在两步单电子反应和会产生副产物1O2的双通道机制. 本研究为低成本、高效光催化产H2O2的催化剂设计提供了新策略, 并丰富了光催化产H2O2的反应途径, 可望推动氮化碳光催化材料在清洁能源领域的新探索、新发展.

4 实验部分

4.1 催化材料的制备

称量5 g三聚氰胺置于有盖的坩埚中, 在空气中以10 ℃•min−1升温至550 ℃, 保温2 h得到C3N4. 称量1 g的3-氨基-1,2,4-三氮唑置于有盖的坩埚中, 在空气中以5 ℃•min−1升温至550 ℃, 保温3 h得到C2N3. 称量3 g的3-氨基-1,2,4-三氮唑置于有盖的坩埚中, 在空气中以3 ℃•min−1升温至500 ℃, 保温4 h得到C3N5. 称量1 g的3-氨基-1,2,4-三氮唑置于有盖方舟(与坩埚材质相同)中, 转移至管式炉, 通Ar以5 ℃•min−1升温至550 ℃, 保温3 h得到C2N3-Ar.

4.2 光催化实验

取20 mg样品加入到90 mL水和10 mL异丙醇混合液中超声5 min, 辐照前, 悬浮液避光搅拌1 h, 以建立吸附-解吸平衡. 随后使用带420 nm截止滤光片的300 W氙灯照射溶液, 每隔指定时间(30 min)取出1 mL悬浮液, 过滤后与1 mL 0.1 mol•L−1邻苯二甲酸氢钾(C8H5KO4)溶液和1 mL 0.4 mol•L−1碘化钾(KI)溶液混合. 待反应30 min后, 用紫外-可见分光光度计(UV-Vis)测定溶液在350 nm处的吸光度, 根据H2O2标准浓度-吸光度曲线得出H2O2的浓度(支持信息图S6).

4.3 第一性原理计算

密度泛函理论(DFT)计算用Materials Studio软件中的CASTEP模块进行, 采用基于Perdew-Burke-Ernzerhof (PBE)泛函的广义梯度近似(GGA)处理电子和电子间的交换关联作用. 平面波截断能值设置为500 eV, Monkhorst-Pack k点网格设为2×2×1, 几何优化中收敛标准值设定: 原子位移为1.0×10⁻⁴ nm, 原子受力为0.3 eV• nm−1, 最大应力为0.05 GPa, 能量为10−5 eV•atom−1, 自洽迭代能量为1.0×10⁻⁶ eV•atom−1. 模型中引入1.5 nm真空空间以消除单层结构与真空空间中分子之间的非预期相互作用. 采用了Tkatchenko-Scheffler (TS)方法进行DFT-D色散校正. 吸附体系的吸附能(Eads)的计算公式为Eads=E(O2-C2N3)-E(O2)-E(C2N3), 其中E(O2)为单个O2分子的能量, E(C2N3)为单层C2N3的能量, E(O2-C2N3)为O2吸附于C2N3体系的总能量.
(Cheng, B.)
[1]
He, F. T.; Lu, Y. M.; Wu, Y. Z.; Wang, S. L.; Zhang, Y.; Dong, P.; Wang, Y. Q.; Zhao, C. C.; Wang, S. J.; Zhang, J. Q.; Wang, S. B. Adv. Mater. 2023, 36, 2307490.

DOI

[2]
Yan, S. R.; Liu, W. H.; Duan, F.; Chen, M. Q.; Dong, W. F.; Lu, S. L.; Du, M. L. Acta Chim. Sinica 2025, 83, 685 (in Chinese).

DOI

(闫生荣, 刘文浩, 段芳, 陈明清, 东为富, 陆双龙, 杜明亮, 化学学报, 2025, 83, 685.)

DOI

[3]
Tong, H. J.; Odutola, J.; Song, J. S.; Peng, L.; Tkachenko, N.; Antonietti, M.; Pelicano, C. M. Adv. Mater. 2024, 36, 2412753.

DOI

[4]
Tian, T.; Shen, Q.; Yuan, Y.; Wang, J.; Yang, X. N.; Jiang, D. C.; Zhu, C. H.; Xu, G. S.; Yuan, Y. P. Appl. Catal., B 2025, 378, 125567.

DOI

[5]
Ma, J.; Peng, C.; Peng, X. X.; Liang, S. C.; Zhou, Z. X.; Wu, K. Q.; Chen, R.; Liu, S. Q.; Shen, Y. F.; Ma, H. B.; Zhang, Y. J. J. Am. Chem. Soc. 2024, 146, 21147.

DOI

[6]
Chai, H.; Nan, J.; Jin, W. X.; Wu, F. M.; Liu, B. H.; Guo, Y. Chem. Eng. J. 2024, 489, 151293.

DOI

[7]
Ma, J.; Peng, X. X.; Zhou, Z. X.; Yang, H.; Wu, K. Q.; Fang, Z. Z.; Han, D.; Fang, Y. F.; Liu, S. Q.; Shen, Y. F.; Zhang, Y. J. Angew. Chem., Int. Ed. 2022, 61, 202210856.

[8]
Wang, Y. K.; Xu, Y. T.; Zhang, X. R.; Qian, R.; Chen, X.; Chen, Q.; Wu, X. F.; Fang, Y. X. Small 2025, 21, 2501656.

DOI

[9]
Chen, Q. C.; Ning, C.; Fang, J. W.; Ping, B. Y.; Li, G. Y.; Kong, L. Q.; Chen, J. Y.; Sun, Z. M.; Wang, J. L.; Ruan, Q. S.; Niu, X. H.; Tao, L. Chem. Eng. J. 2024, 487, 150581.

DOI

[10]
Choi, J. W.; Byeon, A.; Kim, S.; Hwang, C. K.; Zhang, W. J.; Lee, J.; Yun, W. C.; Paek, S. Y.; Kim, J. H.; Jeong, G.; Lee, S. Y.; Moon, J.; Han, S. S.; Lee, J. W.; Kim, J. M. Adv. Mater. 2025, 37, 2415712.

DOI

[11]
Yan, H. J.; Peng, Y.; Huang, Y. Y.; Shen, M. H.; Wei, X. Q.; Zou, W. X.; Tong, Q.; Zhou, N. B.; Xu, J. Q.; Zhang, Y. X.; Ye, Y. X.; Ouyang, G. F. Adv. Mater. 2024, 36, 2311535.

DOI

[12]
Yu, X. H.; Hu, Y. P.; Shao, C. C.; Huang, W.; Li, Y. G. Mater. Today 2023, 71, 152.

DOI

[13]
Liu, Y.; Li, M.; Liu, T.; Wu, Z.; Zhang, L. Y. J. Mater. Sci. Technol. 2025, 233, 201.

DOI

[14]
Shan, T. S.; Wang, Y.; Luo, D.; Huang, Z. C.; Zhang, F. S.; Wu, H.; Huang, L. L.; Li, J. D.; Chen, L. H.; Xiao, H. Appl. Catal., B 2024, 349, 123872.

DOI

[15]
Seo, D.; Somjit, V.; Wi, D. H.; Galli, G.; Choi, K. S. J. Am. Chem. Soc. 2025, 147, 3261.

DOI

[16]
Meng, K.; Zhang, J. J.; Cheng, B.; Ren, X. G.; Xia, Z. S.; Xu, F. Y.; Zhang, L. Y.; Yu, J. G. Adv. Mater. 2024, 36, 2406460.

DOI

[17]
Li, Y. H.; Gu, M. L.; Zhang, X. M.; Fan, J. J.; Lv, K. L.; Carabineiro, S. A. C.; Dong, F. Mater. Today 2020, 41, 270.

DOI

[18]
Yuan, S. J.; Dai, L. H.; Xie, M. F.; Liu, J. Y.; Peng, H. J. Chem. Eng. Sci. 2024, 296, 120245.

DOI

[19]
Wang, W. K.; Zhang, H. M.; Zhang, S. B.; Liu, Y. Y.; Wang, G. Z.; Sun, C. H.; Zhao, H. J. Angew. Chem., Int. Ed. 2019, 58, 16644.

DOI

[20]
Zhou, X.; Yang, S. Y.; Wang, X. J.; Wu, Z.; Huo, Y. T.; Zhang, J. J. J. Mater. Sci. Technol. 2025, 234, 60.

DOI

[21]
Zhou, S.; Wen, D.; Zhong, W.; Zhang, J. J.; Su, Y. R.; Meng, A. Y. J. Mater. Sci. Technol. 2024, 199, 53.

DOI

[22]
Zhang, Q. Q.; Wang, B.; Miao, H.; Fan, J.; Sun, T.; Liu, E. Z. Chem. Eng. J. 2024, 482, 148844.

DOI

[23]
Du, R. F.; Xiao, K.; Li, B. Y.; Han, X.; Zhang, C. Q.; Wang, X.; Zuo, Y.; Guardia, P.; Li, J. S.; Chen, J. B.; Arbiol, J.; Cabot, A. Chem. Eng. J. 2022, 441, 135999.

DOI

[24]
Li, S. N.; Dong, G. H.; Hailili, R.; Yang, L. P.; Li, Y. X.; Wang, F.; Zeng, Y. B.; Wang, C. Y. Appl. Catal., B 2016, 190, 26.

DOI

[25]
Ma, J.; Peng, X. X.; Zhou, Z. X.; Shen, Y. F.; Zhang, Y. J. Chin. Chem. Lett. 2023, 34, 108784.

DOI

[26]
Zhao, C.; Shi, C. J.; Li, Q.; Wang, X. Y.; Zeng, G.; Ye, S.; Jiang, B. J.; Liu, J. Mater. Today Energy 2021, 24, 100926.

[27]
Peng, C.; Han, L. X.; Huang, J. M.; Wang, S. Y.; Zhang, X. H.; Chen, H. Chin. J. Catal. 2022, 43, 410.

DOI

[28]
Tang, D. M.; Shao, C. T.; Jiang, S. J.; Sun, C. Z.; Song, S. Q. ACS Nano 2021, 15, 7208.

DOI

[29]
Tang, R. D.; Gong, D. X.; Zhou, Y. Y.; Deng, Y. C.; Feng, C. Y.; Xiong, S.; Huang, Y.; Peng, G. W.; Li, L. Appl. Catal., B 2022, 303, 120929.

DOI

[30]
Xu, Y.; Wang, G. H.; Li, W.; Yuan, Z. H.; Si, C. L. Chem. Eng. J. 2025, 503, 158655.

DOI

[31]
Li, J. S.; Li, Y. X.; Wei, S. C.; Wu, S. Y.; Peng, Z. Y.; Zhang, F. S.; Huang, L. L.; Chen, L. H.; Li, J. D.; Xiao, H. Appl. Catal., B 2025, 366, 125073.

DOI

[32]
Zheng, C. J.; Guo, Y. B.; Zhang, C. J.; Cao, X. J.; Wan, J. F. Appl. Catal., B 2025, 365, 124879.

DOI

[33]
Chu, C. C.; Miao, W.; Li, Q. J.; Wang, D. D.; Liu, Y.; Mao, S. Chem. Eng. J. 2022, 428, 132531.

DOI

[34]
Xiong, T.; Cen, W. L.; Zhang, Y. X.; Dong, F. ACS Catal. 2016, 6, 2462.

DOI

[35]
Zhang, W. B.; Zhang, Z. J.; Kwon, S.; Zhang, F. C.; Stephen, B.; Kim, K. K.; Jung, R.; Kwon, S.; Chung, K. B.; Yang, W. Appl. Catal., B 2017, 206, 271.

DOI

[36]
Huang, G. Z.; Li, K. W.; Luo, Y. N.; Zhang, Q.; Pan, Y. L.; Gao, H. L. Acta Chim. Sinica 2024, 82, 314 (in Chinese).

DOI

(黄广峥, 李坤玮, 罗艳楠, 张强, 潘远龙, 高洪林, 化学学报, 2024, 82, 314.)

DOI

[37]
Qin, X.; Zhang, L.; Xu, M. Y.; Li, R. F.; Jia, T. K.; Zhang, C. Q.; Wang, W. J.; Che, C. Y.; Jiang, B.; Xu, S. Y.; Wang, J.; Wang, W. Z. Appl. Catal., B 2025, 362, 124723.

DOI

[38]
Cai, Y. W.; Fang, M.; Xu, Y.; Wakeel, M.; Hu, B. W.; Wang, X. K. Chem. Eng. J. 2025, 518, 164670.

DOI

[39]
Pawar, O. Y.; Li, H.; Patil, O. A.; Xu, J. K.; Dongale, T. D.; Lu, B. Y.; Lim, S. Chem. Eng. J. 2025, 519, 165069.

DOI

[40]
Babu, B.; Shim, J.; Kadam, A. N.; Yoo, K. Catal. Commun. 2019, 124, 123.

DOI

[41]
Liu, H. H.; Chen, D. L.; Wang, Z. Q.; Jing, H. J.; Zhang, R. Appl. Catal., B 2017, 203, 300.

DOI

[42]
Asghar, Z.; Jrar, J. A.; Alauddin; Butt, F. K.; Wang, X. Z.; Tahir, M.; Zheng, K. W.; Zhang, Y. C.; Hou, J. H. Renew. Energy 2026, 257, 124741.

DOI

[43]
Liu, L. L.; Chen, F.; Wu, J. H.; Ke, M. K.; Cui, C.; Chen, J. J.; Yu, H. Q. Appl. Catal., B 2022, 302, 120845.

DOI

[44]
Luo, J.; Liu, Y. N.; Fan, C. Z.; Tang, L.; Yang, S. J.; Liu, M. L.; Wang, M. E.; Feng, C. Y.; Ouyang, X. L.; Wang, L. L.; Xu, L.; Wang, J. J.; Yan, M. ACS Catal. 2021, 11, 11440.

DOI

[45]
Ma, L. X.; Gao, Y. P.; Wei, B. Q.; Huang, L.; Zhang, N.; Weng, Q.; Zhang, L.; Liu, S. Z.; Jiang, R. B. ACS Catal. 2024, 14, 2775.

DOI

[46]
Zhang, X.; Ma, P. J.; Wang, C.; Gan, L. Y.; Chen, X. J.; Zhang, P.; Wang, Y.; Li, H.; Wang, L. H.; Zhou, X. Y.; Zheng, K. Energy Environ. Sci. 2022, 15, 830.

DOI

[47]
Zhu, Y. L.; Liu, X. T.; Liu, H.; He, G. L.; Xiao, J. M.; Xie, H. J.; Sun, Y. Y.; Han, L. SusMat 2022, 2, 617.

DOI

[48]
Li, J. M.; Xu, N.; Zhang, Y. F.; Dong, H. J.; Li, C. M. Chin. Chem. Lett. 2025, 36, 110470.

DOI

[49]
Wang, D. H.; Elmansour, H.; Li, S. L.; Zhang, H. Y.; Fu, Y. H.; Chen, F. Chem. Eng. J. 2025, 515, 163232.

DOI

[50]
Chen, Z.; Yao, D. C.; Chu, C. C.; Mao, S. Chem. Eng. J. 2023, 451, 138489.

DOI

[51]
Yang, J. D.; Zeng, X. K.; Tebytekerwa, M.; Wang, Z. Y.; Bie, C. B.; Sun, X.; Marriam, I.; Zhang, X. W. Adv. Energy Mater. 2024, 14, 2400740.

DOI

[52]
Jiang, Z. C.; Long, Q.; Cheng, B.; He, R. A.; Wang, L. X. J. Mater. Sci. Technol. 2023, 162, 1.

DOI

Outlines

/