Review

Recent Progress on Coking and Regeneration in the Methanol-to-Olefins (MTO) Reaction

  • Qin Zhang a, b, c ,
  • Yiyao Chen a, b, c ,
  • Jing Niu a, b ,
  • Yuchun Zhi , a, b, c, * ,
  • Shutao Xu , a, b, c, * ,
  • Yingxu Wei a, b, c ,
  • Zhongmin Liu a, b, c
Expand
  • a National Engineering Research Center of Lower-Carbon Catalysis Technology, Dalian Institute of Chemical Physics, Chinese Academy of Sciences, Dalian 116023, Liaoning, China
  • b State Key Laboratory of Catalysis, Dalian Institute of Chemical Physics, Chinese Academy of Sciences, Dalian 116023, Liaoning, China
  • c University of Chinese Academy of Sciences, Beijing 100049, China

† Zhang qin and Chen Yiyao contribute equally to this work.

Received date: 2026-03-12

  Online published: 2026-05-19

Supported by

National Natural Science Foundation of China(U25A20555)

National Natural Science Foundation of China(22241801)

National Natural Science Foundation of China(U25D9013)

National Natural Science Foundation of China(22288101)

National Natural Science Foundation of China(22372164)

Liaoning International Joint Laboratory Project(2024JH2/102100005)

Abstract

The methanol-to-olefins (MTO) technology, as a non-petroleum-dependent low-carbon olefin production route, has successfully broken through the reliance of traditional olefin industries on petroleum resources. It has become an important way to obtain key chemical raw materials such as ethylene and propylene, and has achieved large-scale industrial application. During the MTO reaction process, SAPO-34 and HZSM-5 molecular sieves are the most representative catalysts. However, under actual operating conditions, they are prone to deactivation caused by coke deposition, which compromises the olefin yield and selectivity, thereby restricting the stable, long-term operation of the unit. This review systematically summarizes the research progress of the MTO reaction process and its core catalyst system, with a focus on the formation and evolution mechanism of coke species. By deeply analyzing the structure, composition, and dynamic change characteristics of coke, it reveals that coke deposition is not a single component but a continuous mixture that gradually evolves from soluble aromatic hydrocarbons to insoluble fused-ring aromatic hydrocarbons. Based on the systematic analysis of the coke deposition behavior of SAPO-34 and HZSM-5 molecular sieves, the "cage-passing growth" mechanism for SAPO-34 molecular sieves and the "channel intersection-passing growth" mechanism for HZSM-5 molecular sieves are proposed, revealing the essential similarity in the coke evolution paths. On this basis, the influence of coke deposition on catalyst activity, stability, and olefin selectivity is further summarized, and the main progress in regulatory strategies is systematically summarized from two dimensions: delaying catalyst deactivation and optimizing the regeneration process. Finally, the development direction of the existing technology system is prospected to provide a reference for the development of efficient anti-coke deposition catalysts and the continuous improvement of the MTO process.

Cite this article

Qin Zhang , Yiyao Chen , Jing Niu , Yuchun Zhi , Shutao Xu , Yingxu Wei , Zhongmin Liu . Recent Progress on Coking and Regeneration in the Methanol-to-Olefins (MTO) Reaction[J]. Acta Chimica Sinica, 2026 , 84(6) : 987 -1002 . DOI: 10.6023/A26030072

1 引言

在“双碳”战略的指导下, 我国正积极推动能源结构的绿色转型, 以应对气候变化和能源安全挑战. 鉴于我国“富煤、贫油、少气”的能源结构, 转型的核心聚焦于煤炭的高效清洁利用, 尤其是低碳烯烃的生产. 低碳烯烃是衡量一个国家化学工业发展水平和社会经济景气程度的重要指标, 采用非石油路线合成低碳烯烃为我国能源转型和化工产业发展提供了独特路径. 目前从煤出发经合成气生产甲醇(CTM)工艺已经相当成熟, 推动了煤炭资源由“燃料型”向“原料型”的转变, 但将甲醇转化为低碳烯烃(MTO)的商业化过程仍面临一系列挑战, 尤其是积炭导致催化剂失活, 这已成为制约MTO技术进一步发展的关键因素. 为此, 研究者们开展了大量的研究工作, 主要集中在积炭形成机理的探索、催化剂性能改进及再生技术的开发等方面.
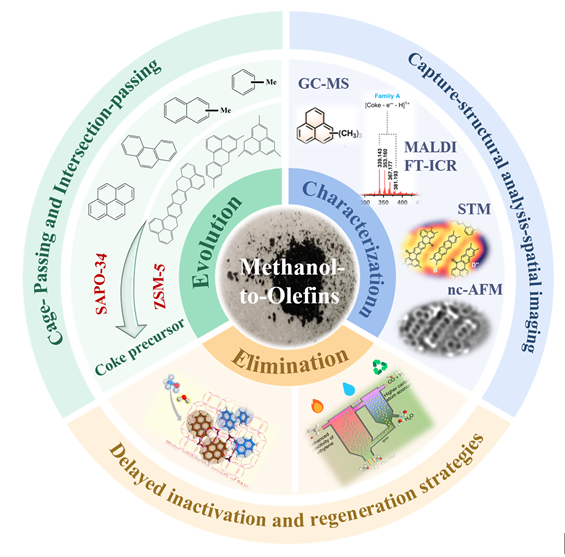
针对积炭形成机理这一关键挑战, 研究者们经历了从宏观性能研究到微观组成解析的转变. 利用多种表征技术, 解析了积炭的化学本质, 证明其为随反应条件动态演变的复杂有机聚合物体系, 而非简单的碳沉积物, 且其形成与演变依赖于分子筛的拓扑结构[1-4]. 在SAPO-34分子筛中, 稠环芳烃通过“跨笼生长”机制, 形成跨笼生长的交联多核稠环芳烃[2]; 在HZSM-5分子筛中, 芳烃物种通过“跨交叉孔道生长”机制, 形成石墨化程度更高的稠环芳烃[3].
要有效缓解积炭失活, 解析积炭结构和生成机理是前提, 发展催化剂改性和探索高效再生工艺是实现MTO工艺长效稳定运行的关键途径. 研究者们早期依赖高温空气烧炭; 随后研究重点转向催化剂的本征性能改进, 以提升其抗积炭性能; 近期则通过水蒸气再生[5]、预积炭[6]等创新思路, 实现了更高效、温和的催化剂再生与循环利用.
然而, 现有的研究仍存在一些不足, 比如表征技术无法实现对积炭作用机制的原位实时追踪, 难以完全模拟工业级MTO反应的严苛工况(如高温、高压、连续进料), 无法精准捕捉真实反应场景中, 积炭前驱体在活性位点上的动态形成过程. 此外, 催化剂的稳定性、反应寿命等仍有提升空间, 再生技术也往往伴随着效率低、成本高等问题, 可能对环境造成潜在影响. 因此, 发展新的再生工艺将有助于失活催化剂的再利用和减轻环境压力.
本文概述了MTO领域的最新研究进展, 重点综述了近年来研究者们如何利用多种表征技术来解析积炭的结构、位置分布、微观形貌及动态生长机制, 旨在厘清积炭结构与失活路径之间的内在关联, 明确积炭导致失活的根本原因. 在此基础上, 总结了近年来在延缓催化剂失活及催化剂再生方面的主要策略, 不仅深化了对MTO反应机制的理解, 还有助于开发更高效、更环保的MTO工艺.

2 甲醇制烯烃技术

2.1 工业化进程

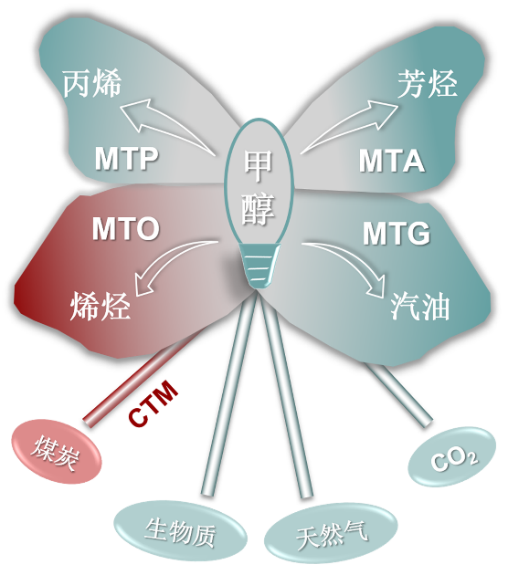
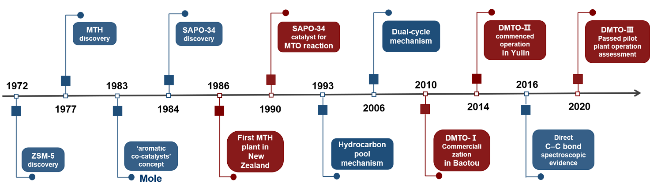
甲醇制烃(MTH)转化是一种重要的化工反应过程, 实现了非石油基化学品的可持续供给[7](图1), 作为其核心组成部分, MTO工艺是合成低碳烯烃的重要技术支撑. 图2展示了MTO基础研究与应用研究的里程碑进展, 自20世纪70年代开始, Mobil公司率先使用HZSM-5催化剂开展研究工作[8], 为MTO技术奠定重要基础. 随后中国科学院大连化学物理研究所(DICP)创新性地将SAPO-34分子筛用于MTO研究[9], 取得了突破性进展, 开发的 DMTO 工艺成为了目前国内MTO企业使用的主流工艺.
图1 甲醇制烃(MTH)路线

Figure 1 Methanol to hydrocarbons (MTH) route

图2 MTO基础研究和应用研究的里程碑进展(基于文献[10]进行补充修改)

Figure 2 Landmark progress in fundamental and applied research of methanol-to-olefins (MTO) (Modified and supplemented based on Ref. [10])

2010年, DMTO技术正式进入商业化运营阶段, 我国率先实现了甲醇制烯烃核心技术和工业应用“零”的突破. 第二代甲醇制烯烃(DMTO-II)技术对其进行优化, 提高了烯烃收率. 第三代甲醇制烯烃(DMTO-Ⅲ)技术开发了新一代催化剂并进一步优化了工艺. 截至2025年4月, DMTO系列技术已实现36套技术实施许可, 烯烃产能超2400万吨/年; 已投产18套工业装置, 烯烃产能超过1000万吨/年. DMTO-III技术的成功开发使我国在MTO领域保持了持续领先的国际地位.

2.2 分子筛

在MTO反应中, 催化剂是实现高效转化的核心驱动力, SAPO-34和HZSM-5凭借独特的孔道结构和优异的催化性能成为了MTO工业化应用的首选催化剂.
SAPO-34是由美国Mobil公司于1984年首次发明的一种CHA型三维磷酸硅铝分子筛, 具有中等酸强度和优良的骨架稳定性, 其骨架主要由PO4+、AlO4−、SiO4四面体连接组成, 周期性排列组合成四元环、六元环和八元环, 最终形成椭球形的CHA笼和三维交叉孔道结构. 其特点是“笼子大, 窗口小”, 乙烯和丙烯能够从狭窄的八元环孔道扩散出来, 而芳烃类物种由于尺寸较大无法扩散到孔道外[11].
HZSM-5是由Argauer和Landolt于1972年合成的一种具有MFI拓扑结构的分子筛. 其骨架由硅(铝)氧四面体构成, 形成十元环直孔道和正弦孔道三维交叉的孔道系统. 由于孔道交叉处空间较小, 不利于大分子中间体形成, 但利于小分子扩散出孔道, 因此该分子筛具有良好的择形选择性.
两种分子筛拓扑结构的本质不同, 决定了它们在MTO催化性能上的显著差异. Li 等[11]在相同条件下(固定床脉冲反应器、450 ℃、接触时间0.08 s), 对比了SAPO-34分子筛和HZSM-5分子筛的催化性能, 发现SAPO-34分子筛甲醇转化率超过90%, 低碳烯烃(乙烯、丙烯)选择性约70%, 且没有检测到芳烃; 而HZSM-5分子筛在甲醇转化率为80%时低碳烯烃选择性仅达到46%, 还伴生了大量芳烃, 这一差异正是源于拓扑结构引起的空间限域效应. 此外, 晶粒尺寸[12]、酸位分布[13]等催化剂自身属性和反应温度[14]、甲醇分压、水含量、空速(WHSV)[15]等操作条件, 同样显著影响着分子筛的催化性能.

2.3 反应历程

MTO技术从实验室走向工业化的历程, 始终伴随着对反应机理的持续研究. 探究积炭的形成机制, 首先需要深入理解MTO反应历程. MTO反应是一个从C1原料甲醇出发生成含有C—C键的低碳烯烃的动态转化过程, 包括诱导期、高效期和失活期[16]三个阶段.

2.3.1 诱导期

诱导期是MTO反应的初始阶段. Qi等[17]提出将其分为三个过程: (1)初始C—C键生成, 甲醇首先在Brønsted酸位上脱水生成二甲醚(DME), 随后DME与表面甲氧基物种(SMS)反应, 生成甲氧基甲基阳离子(CH3OCH2+, 该中间体被认为是第一个C—C键形成的关键物种[18]). CH2OCH2+可进一步与DME或甲醇反应生成含C—C键的中间体[19], 为第一个C—C键的形成奠定了基础. Wang等[20]提出, 甲醛可能与第一个C—C键的形成直接相关, 加速了活性中心的构建, 显著缩短了诱导期[21]; (2)烃池物种(HCPs)生成, 初始生成的烯烃通过甲基化、环化、氢转移(HT)等反应, 逐步构建活性HCPs. 其中, 甲基环己烯(MCH)被证明是反应初期的关键中间体[22], 通过环收缩变成甲基环戊二烯(MCP), 这种MCP+和后形成的多甲基苯(PMB)[23]与聚甲基苯乙烯和甲基环戊烯一起共同构成了活性HCPs[24-25]的重要组成部分; (3)当HCPs积累到临界浓度后, 开启了自催化反应阶段, 甲醇转化率逐渐上升, 快速转化为乙烯、丙烯.

2.3.2 高效期

随着MTO反应的进行, 甲醇转化率迅速上升并趋近于100%, 进入反应高效期[19]. 针对这一时期, Dahl等[26]提出了烃池机理, HCPs作为有机活性中间体, 在沸石孔道内不断累积并直接参与甲醇转化反应, 使整个过程由烃池机制主导. 在此基础上, 研究者们建立了由这些物种引导的反应循环, 例如双循环机理[27-28], 烯烃循环生成丙烯及更高碳数的烯烃, 其裂解产物可以作为芳烃循环的原料[29]; 芳烃循环主要生成乙烯和丙烯, 其脱甲基反应可以补充烯烃循环中的烯烃供应, 两者共同作用于HCPs, 从而通过不同的路径连续生产低碳烯烃.
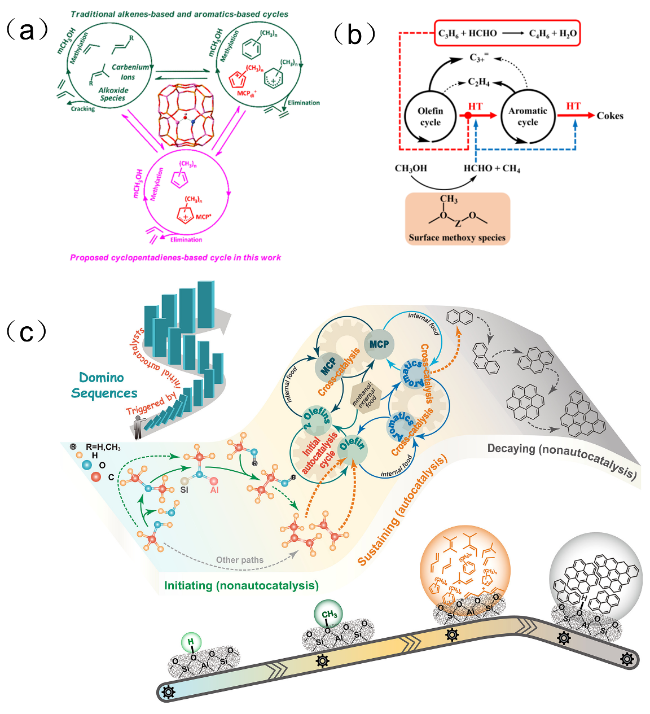
随后, 研究者们又补充了MCP循环[30](图3a), 证明MCP及MCP+既可转化为芳烃, 也可直接参与烯烃生成, 与双循环共同构成了更完整的自催化超环反应网络(图3c)[31].
图3 MTH反应网络和历程. MTH转化三循环(a)[30], 甲醛对MTH反应的影响(b)[32], MTH反应动态自催化反应历程(c)[31]

Figure 3 Reaction network and process of MTH. Proposed three-cycle of MTH reaction (a)[30]. Effect of formaldehyde on the mechanistic pathways of MTH reaction (b)[32]. Dynamic autocatalytic process of MTH reaction (c)[31]

2.3.3 失活期

随着反应进行, 超环反应网络[31]中的活性芳香族物种逐渐变成多环芳烃(PAHs), 在催化剂表面或孔内积累, 最终形成积炭, 终止自催化反应[31].
近期研究认为甲醛等不饱和醛酮物种在整个MTO反应中发挥了重要作用[32-35]. Wen等[32]利用原位同步辐射光电离质谱法(SR-PIMS)对甲醛进行了研究, 证明其主要来自于甲醇的氢转移反应(图3b), 与烯烃发生Prins反应先生成二烯, 后生成芳烃[36], 加速积炭生成. 接着, Liu等进一步提出不饱和醛酮是芳香烃的前驱体[34], 在Brønsted酸位上形成的芳香分子倾向于转化为不可逆吸附的碳质沉积物, 从而影响催化剂活性[35].

3 积炭的形成与演变

3.1 积炭的生成与分布

3.1.1 宏观生长规律

积炭是MTO反应的普遍难点, 随着反应进行, 甲醇转化率从初始的近100%逐渐下降, 目标产物乙烯、丙烯的选择性降低. 催化剂的颜色也发生显著变化, 由最初的灰白色变为深黑色[37], 积炭含量在不断增加.
张明烨等[38]通过热重分析在400 ℃反应条件下观测到SAPO-34分子筛的积炭量随反应时间的延长而增加, 且积炭速率在反应初期较快, 随后逐渐减缓. 为了实现对积炭沉积过程的实时监测, 袁翠峪等[39]引入了高灵敏度的微量振荡天平(TEOM)技术, 连续测量催化剂的瞬时质量变化, 在250~450 ℃的程序升温条件下, 催化剂上的有机物沉积量先增加, 后趋于稳定, 质量分数保持在6.5~6.8之间.
反应初期生成的“积炭”为多甲基苯等活性物种, 能够增强甲醇转化催化活性, 但随着反应进行, 这些芳烃物种逐渐稠环化, 当质量分数达到临界值6.5~7.5[40-41]时, 催化剂失去活性.

3.1.2 微观可视化分布

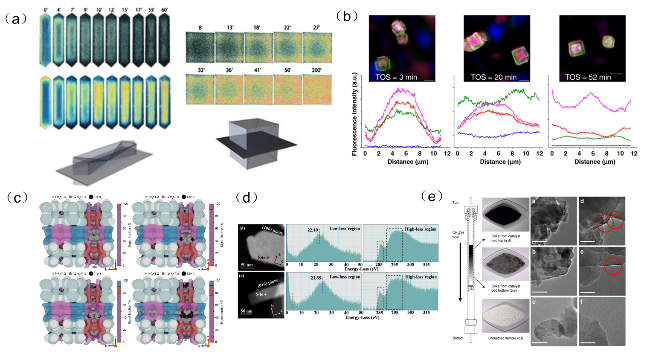
明确了积炭的总体含量后, 需要对它在催化剂内部的具体沉积位置和形貌进行进一步了解. 传统的透射电子显微镜(TEM)[42]能够观察到大颗粒积炭在催化剂表面的分布(图4e). 而共聚焦荧光显微镜(CFM)能提供微米级的空间分辨率, 更直观地观察到积炭的形态特征, 可视化催化剂颗粒内部碳质物种的时空演化.
图4 HZSM-5和SAPO-34分子筛在660 K、不同MTH反应时间下的共聚焦荧光显微图像和切片示意图(a)[43]. SAPO-34分子筛中碳质物种的时空分布(b)[44]. 基于直接电子衍射技术对HZSM-5微孔积炭直接成像, 积炭物种富集于孔道交叉处并沿直孔道延伸(c)[48]. HZSM-5不同晶面的积炭HAADF-STEM图像, 直孔道(010)面的积炭更趋石墨化(d)[49]. 固定床反应器上积炭的TEM图(e)[42]

Figure 4 Confocal fluorescence microscopy images and sectional diagrams of HZSM-5 and SAPO-34 crystals at 660 K and varying MTH reaction time (a)[43]. Spatial and temporal distribution of carbonaceous species in SAPO-34 molecular sieve (b)[44]. Direct imaging of carbon species accumulated inside HZSM-5 channel based on direct electron diffraction. Carbon accumulation signal is enriched at the channel intersection and extends along the straight channel (c)[48]. The HAADF-STEM images of carbon deposits on different crystal planes of HZSM-5, with the carbon deposits on the straight channel (010) plane being more graphite-like (d)[49].TEM diagram of carbon deposition in fixed bed reactor (e)[42]

反应初始阶段积炭生长主要发生在催化剂外表面和孔口附近. Mores等[43]通过CFM对MTO反应中积炭的空间分布进行了三维解析, 甲基苯物种首先在沸石晶体边缘积累, 随着反应进行逐渐向晶体内部迁移. HZSM-5和H-SAPO-34均存在此类现象(图4a), 但二者迁移限制因素不同. 对于HZSM-5分子筛, 石墨化积炭优先沉积于晶体边缘的直通道开口处, 导致外表面孔口快速堵塞, 随着反应进行, 由多甲基化芳香族物种组成的积炭前驱体逐渐向晶体中心迁移, 但由于孔道取向不匹配, 减缓了这一内部扩散过程. 而对于H-SAPO-34分子筛, 甲基取代的芳香族化合物最初在晶体拐角处生成, 随后扩散至晶体边缘, 随着反应时间增加, 缓慢向晶体中心移动, 但由于狭窄孔口的限制, 绝大多数积炭物种仍滞留在晶体边缘, 无法有效向内迁移. Gao等[44]利用超分辨率结构照明显微镜(SIM)技术对H-SAPO-34做了进一步补充, 揭示了碳物种的时空演化强烈依赖于晶体尺寸: 大尺寸晶体与此前研究相同, 从边缘开始向内推进; 小尺寸晶体中的碳沉积从中心启动并向外扩散, 如图4(b)所示. Bienz等[45]将CFM和尖端增强荧光(TEFL)显微镜相结合, 观测到积炭在HZSM-5分子筛表面分布的不均匀性. Gao等[46]通过高灵敏度和快速检测能力的超极化(HP)129Xe NMR[47]证实了SAPO-34分子筛中积炭同样分布不均, 并指出积炭微观分布与孔道内酸密度的差异有关.
除此之外, 研究者们还采用电子衍射模拟[48](图4c)、高角环形暗场扫描透射电子显微镜(HAADF-STEM)[49](图4d)、电子能量损失(EELS)光谱[49]、原子探针断层成像(APT)[50]等手段进一步明确了积炭优先于催化剂晶体边缘成核, 由扩散控制其空间分布与演化, 最终导向催化剂失活的动态过程. 对于积炭的形貌, Wang等[51]研究发现, 新鲜催化剂颗粒主要以球形和椭球形为主, 随着积炭含量增加, 催化剂颗粒尺寸呈现增大趋势, 但其形貌仍以球形和椭球形为主, 大多数颗粒保持原有形貌.

3.1.3 反应条件对积炭的调控

积炭物种的形成和分布与反应温度密切相关, Tian等[52]发展了一种基于双光子CFM和上转换发光(UL)成像技术的方法, 能够实时监测MTO反应中分子筛单颗粒内温度的时空分布及非均匀动态变化, 并进一步揭示了这种由反应放热导致的温度梯度与不同积炭前驱体(如聚甲基苯、多环芳烃阳离子)时空演化之间的直接关联, 阐明了积炭分布从“蛋壳型”到“均匀型”的转变.
积炭的微观沉积位置受传质制约, 主要体现在催化剂颗粒内外表面的积炭差异上. Lee和Choi[53]提出内部积炭是沉积在沸石微孔内的较小芳香物质, 外部积炭是沸石晶体外连续缩聚形成的较大体积稠环芳烃物种. 由于内部积炭直接作用于活性中心, 更容易堵塞微孔中的酸性位点, 形成物理覆盖层, 阻碍了反应分子的吸附; 当沉积量变大时, 会造成催化剂孔道变小甚至孔道封闭, 扩散阻力增强导致活性位点可及性降低, 因此内部积炭比外部积炭更有害[54].

3.2 积炭的化学本质

3.2.1 结构解析

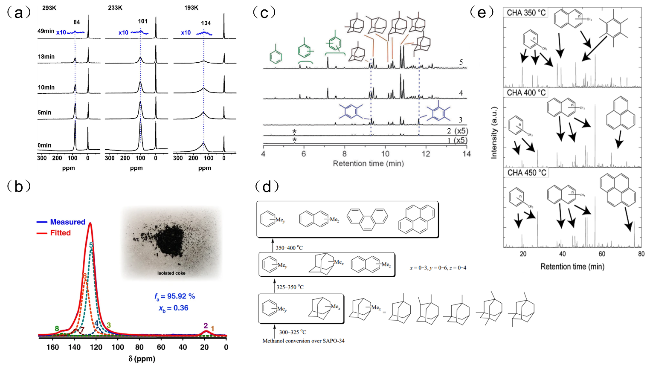
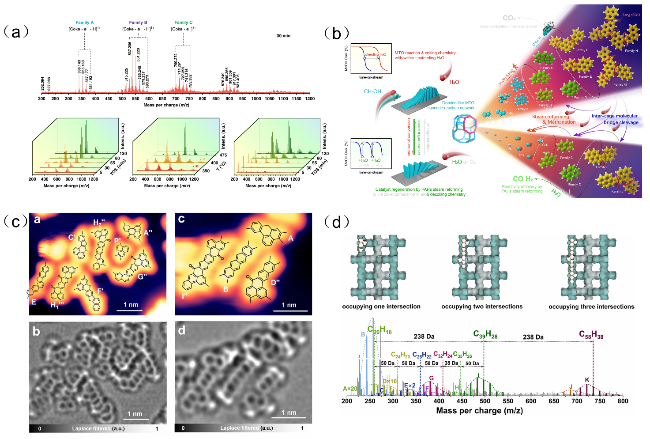
不同空间位置的积炭, 其化学结构存在显著差别. 为深入了解积炭的结构, 研究者们利用程序升温脱附-漫反射红外傅里叶变换光谱(Operando TPD-DRIFT)[31]、紫外可见光谱(Operando UV-Vis)[55]、拉曼光谱(Raman)[56]等光谱技术与核磁共振波谱(图5a、5b)和GC-MS(图5c)[57]等质谱技术, 检测到了催化剂表面多种积炭物种的存在, 包括PAHs、萘、芘等碳氢化合物, 精确解析了积炭分子的化学状态及其物种演变过程(图5, 6).
图5 673 K不同反应时间下新鲜和失活SAPO-34催化剂HP 129Xe核磁共振谱(a)[46]. 分离出的不溶性积炭的13C固态核磁共振光谱图(b)[2]. 300 ℃甲醇转化反应不同时间SAPO-34笼内留存的有机物的GC-MS谱图(c)[59]. 程序升温甲醇转化反应中SAPO-34催化剂上积炭物种的生成和随温度的演变(d)[58]. 不同温度下反应后SAPO-34笼内留存的有机物的GC-MS谱图(e)[57]

Figure 5 Temperature-dependent HP 129Xe NMR spectra of fresh and spent SAPO-34 catalysts after MTO reaction at 673 K for various reaction times (a)[46]. 13C solid‑state NMR spectrum of the insoluble coke (b)[2]. GC-MS spectra of retained organics in SAPO-34 after methanol reaction at 300 ℃ for different times (c)[59]. Coke species evolution in the temperature-programmed methanol conversion over SAPO-34 (d)[58]. GC-MS analysis for the extracted species in SAPO-34 after different reaction temperatures (e)[57]

图6 SAPO-34催化剂上提取的积炭物种的MALDI FT-ICR MS图(a)[2]. SAPO-34上MTO反应的积炭和水蒸气再生路径(b)[60]. HZSM-5上积炭物种的STM与nc-AFM图(c)和MALDI FT-ICR MS图(d)[3]

Figure 6 MALDI FT-ICR MS spectrum of released carbonaceous deposits on SAPO-34 catalyst (a)[2]. The coking route of MTO reaction and the decoking route of steam regeneration of the spent SAPO-34 (b)[60]. Direct atomic-resolution imaging of carbon species on HZSM-5 by STM and nc-AFM (c) and MALDI FT-ICR MS spectrum analysis (d)[3]

袁翠峪等[58]使用热分析仪结合色质联用确定了积炭物种的结构变化(图5d), 提出了低温条件下的主要产物是甲基取代苯和甲基取代金刚烷. 这类金刚烷类化合物不具有催化活性, 大量积累会占据笼内空间, 抑制活性HCPs生成, 从而使催化剂失活[59].
随着反应温度升高, 积炭物种发生显著演变. 在350~450 ℃, 积炭组成从低温的饱和烃主导转向芳香烃主导(图5e). GC-MS分析显示, 积炭主要由低温产物逐步转化为萘及甲基取代萘等烃类化合物, 并进一步缩合为三环及四环的多环芳烃, 如菲和芘[61]. 这些稠环芳烃在单个CHA笼内逐渐长大, 其尺寸受笼空间限制, 其中芘被认为是单个笼内所能容纳的最大芳烃分子[2]. 此阶段的失活主要源于这些笼内芳烃对活性位点的覆盖和对孔道的堵塞.
更高温度或反应后期生成的、无法用常规GC-MS检测的不可溶重质积炭, 其分子结构的解析长期面临挑战. Liu等[2,60]使用先进的高分辨率基质辅助激光傅里叶变换离子回旋共振质谱(MALDI FT-ICR MS)、13C魔角自旋核磁共振(MAS NMR)谱、同位素标记技术及密度泛函理论(DFT)计算确定了质量分布范围为300~1200 Da重质积炭物种的准确结构(图6a), 确定了不可溶积炭为交联的多核PAHs, 揭示了稠环芳烃的形成来自于相邻笼中可溶性积炭间的直接跨笼交联, 导致孔道彻底阻塞和催化剂最终失活(图6b).
He等[3]利用扫描隧道显微镜(STM)和非接触原子力显微镜(nc-AFM)技术进一步证实积炭是一个从可溶性轻质芳烃(如甲基苯、甲基萘、非那烯及其衍生物等)到不可溶稠环芳烃(PAHs)的连续混合物. 此外, 还直接观测到了非那烯和苯并非那烯两种关键结构单元(图6c、6d), 具有三角构型的非那烯倾向于滞留在HZSM-5分子筛的通道交叉口, 与具有骨状结构的苯并非那烯共同作为积炭生长的关键结构前驱体.
总之, 这些积炭物种并非静态存在, 而是一个从饱和金刚烷, 到单环/稠环芳烃, 最终到不可溶交联多核PAHs的连续演变体系, 涵盖了小分子可溶物和大分子交联结构. 其相对含量也随反应进程发生变化, 可溶性积炭含量持续下降, 不可溶的交联多核PAHs逐渐成为主体.

3.2.2 活性认知

事实上, 积炭并不仅是结构稳定的PAHs组成的终产物, He等[3]直接观测到了部分积炭分子骨架上存在自由基与含氧活性位点, 这些活性位点与积炭分子上的亚甲基(-CH2-)结构基元直接相关, 其具有高的反应活性, 可进一步被氧化成自由基(•CH)或酮基(C=O). 这一发现揭示了积炭并非完全惰性, 而是具有特定反应位点、可参与后续转化的活性碳质物种.
尽管这种碳质物种会导致催化剂失活, 但是适量的积炭前驱体HCPs[62]可作为反应中心, 促进C—C键形成, 提升低碳烯烃选择性, 同时调节催化剂酸性、抑制副反应, 从而实现较高的碳原子经济性[60].

3.3 积炭生长路径与失活机制

早期受限于表征手段和机理认知, 将积炭简单地归为两种形态: (1)位于分子筛笼内的稠环芳烃物种, (2)覆盖于外表面的石墨化碳层, 难以关联出确切的积炭演变途径. 随着研究深入, 这一局限已取得关键突破, 对积炭生长路径有了较为全面的认识.

3.3.1 SAPO-34分子筛积炭生长路径

SAPO-34分子筛的CHA纳米笼为反应物转化为产物提供了所需的空间和活性位点, 约束积炭的生长尺寸, 八元环窗口则扮演反应物和产物传输通道的角色, 允许反应物进入催化剂的活性位点, 也允许生成的烯烃产物从催化剂内部扩散出来. 这种独特的拓扑结构阻碍了较大碳氢化合物的扩散, 使乙烯和丙烯成为了最终产物, 且乙烯表现出比丙烯更快的扩散动力学特征[63].
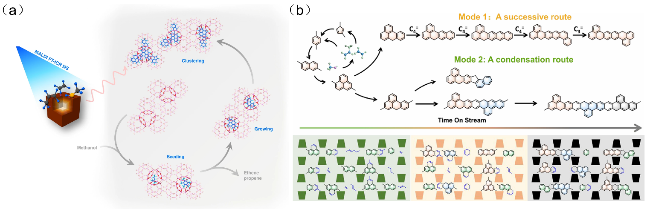
基于这种笼的限制, Rostami等[64]和Konnov等[65]推断不溶性积炭物种可能沉积于SAPO-34晶粒的外表面或晶间空隙, 然而, 积炭落位于晶粒外表面仍缺乏直接实验证据. Haw等[66]则清晰地描绘了SAPO-34分子筛单个笼内积炭物种从甲基苯逐步演化至芘的完整路径, 为理解纳米限域空间内的积炭生长提供了基础. 在此基础上, Luo等[67]提出不可溶积炭并非简单的稠环芳烃, 而是一个由碳链连接形成的复杂网状结构, 推测其形成可能涉及烷基化反应跨越相邻分子筛笼的路径, 为理解SAPO-34分子筛的失活机制提供了新的思路. 随后, Liu等[2]使用一系列技术, 深入剖析了MTO反应中芳香烃演变的完整路径, 发现了稠环芳烃“跨笼生长机制”(图7a), 由此明确了积炭演变过程. 反应开始后, 甲醇在笼内转化为芳烃活性中间体, 随后逐步扩环、稠环化生成3~4个环的积炭前躯体, 这些积炭结构基元通过共价键跨笼交联, 形成多核、交联的多环芳烃簇, 最终导致积炭在笼间三维延伸与聚集, 堵塞孔道并引起催化剂失活.
图7 SAPO-34分子筛积炭分子生长路径(a)[2], HZSM-5分子筛积炭分子生长路线(b)[3]

Figure 7 The molecular evolution route of PAHs on SAPO-34 molecular sieve (a)[2], and the growth route of coke molecules on HZSM-5 molecular sieve (b)[3]

3.3.2 HZSM-5分子筛积炭生长路径

不同于具有大体积笼结构的SAPO-34分子筛, HZSM-5分子筛只有尺寸较小的三维孔道结构, 由于空间限制只能生成取代数目较少的甲基苯(主要的积炭前体), 较大的反应物或中间产物在孔道内扩散受到限制, 容易在孔道交叉点或外表面积累[68], 从而进一步转化为积炭[69]. Liu等[68]同样认为, 这些导致失活的积炭在外表面累积, 占据了很大比例[70].
积炭的生长主要由沸石孔道结构精准导向, 由此决定了积炭的生长遵循由外到内的迁移模式. 初始烯烃形成后, 经过甲基化、环化、氢转移等反应, 生成甲基环戊烯基和多甲基苯物种, 作为积炭生长的核进一步转化为多环芳烃(如萘、非那烯、苯并非那烯), 刚好占据HZSM-5分子筛的交叉孔道, 这些多环芳烃通过孔道控制的连续路径或缩合路径生长(反应后期以缩合路径为主导), 形成更大的稠环芳烃, 实现跨交叉孔道积炭生长(图7b), 最终形成更复杂的积炭物种[3]. HZSM-5分子筛的“跨交叉孔道生长机制”[3]与SAPO-34分子筛的“跨笼积炭生长机制”[2]非常类似, 两者本质都是积炭物种在分子筛的限域空间内, 通过共价键实现跨位点的多核交联.

3.4 不同类型反应器积炭特征

3.4.1 流化床反应器

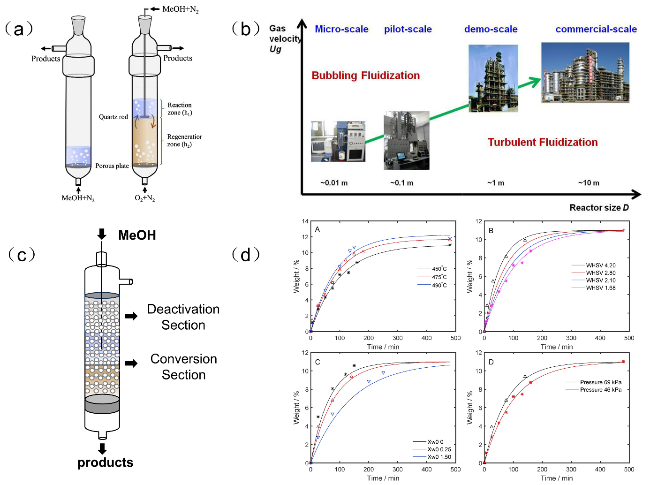
流化床反应器反应更为均匀, 减缓积炭的生成速率, 延长催化剂使用寿命[71], 因此广泛应用于MTO[72]、DMTO工艺[73]. 其装置[74]能够实现催化剂的连续再生和循环操作, 反应器中的失活催化剂可以通过悬空分离器连续输送到再生器, 在再生器中, 沉积在催化剂上的积炭将与空气、蒸气一起燃烧[75], 从而恢复催化剂的活性. 通过再生处理, 催化剂循环返回到反应器中, 继续参与甲醇的转化过程.

3.4.2 固定床反应器

HZSM-5分子筛在固定床反应器中展现出良好的稳定性, 得益于MFI拓扑结构孔道连通性较好, 有利于分子在孔道内的扩散, 因此积炭生成速率较慢. 而SAPO-34分子筛具有CHA型笼结构, 不利于长链烃类分子和芳烃分子的扩散, 因此积炭速率较快. 但积炭行为受到多重因素的显著调控, 并影响催化剂的实际使用寿命. Feng等[76]指出, 常规SAPO-34分子筛在固定床中寿命仅为275 min, 当晶粒缩减至约700 nm后, 寿命大幅延长至625 min, 提升约2.2倍. 失活时, 纳米SAPO-34分子筛的积炭量高达19.6%, 远超常规样品的12.6%, 这表明纳米分子筛通过缩短扩散路径, 显著提升了催化剂对积炭的容纳能力.
Goetze和Weckhuysen[77]实时追踪了MTO反应中活性物种和积炭的形成, 并观察了积炭沿反应器床层的时空变化. 他们发现, 反应开始时, 甲醇转化区在催化剂床层的顶部, 当顶层失活时, 甲醇转移到床层的下一层继续转化, 随着反应进行逐层向下推进, Haw等[78]将这一过程描述为“雪茄燃烧”模型.

3.4.3 反应装置之间的联系

Yuan等[71]研究发现, 积炭沉积是造成这两种反应器产物选择性差异的主要原因(图8). 在流化床反应器中, 整个床层的催化剂都参与反应, 甲醇转化与积炭形成呈现空间均匀分布, 主要随时间而演变. 然而, 在固定床反应器中, 积炭沉积主要从催化剂床层的顶部逐渐向底部发展, 积炭和反应产物在空间上呈现明显的非均匀性特征.
图8 流化床反应器(a)[74]及DMTO放大装置(b)[73]示意图. 固定床反应器示意图(c). 流化床反应器中不同操作条件下积炭含量随时间的变化情况, 通过积炭沉积模型, 可模拟固定床反应器(d)[71]

Figure 8 Diagram of fluidized bed reactor (a)[74] and DMTO amplifier (b)[73]. Fixed bed reactor (c). The variation of coke content over time under different operating conditions in a fluidized bed reactor can be simulated for a fixed bed reactor through a coke deposition model (d)[71]

尽管在流化床和固定床两类反应器中积炭的空间分布不同, 但是积炭生成受同一本征动力学控制, 仅床层密度因催化剂堆积方式不同而改变, 甲醇转化与积炭生成的动力学参数可以通用. 因此, Yuan等[71]提出了一种可以同时模拟两种反应器构型的建模方法, 通过积炭沉积建立联系, 用流化床反应器的实验数据预测SAPO-34催化剂在固定床反应器上的MTO反应性能.
Zhou等[79]从分子层面为上述动力学模拟提供了直接实验证据, 固定床中失活SAPO-34催化剂的积炭主要为多环芳烃; 流化床中积炭经相同蒸气裂解处理后, 同样被定向转化为萘类活性中间体, 低碳烯烃选择性与再生行为与固定床高度一致. 这说明工业流化床中实际主导的积炭物种与实验室固定床相同, 均为多环芳烃. 因此, 积炭的化学本质并不因反应器构型而改变.

4 延缓积炭失活

4.1 催化剂改性

4.1.1 金属改性

水热法是制备分子筛催化剂最常用的方法[80], 一般包括后处理法和直接合成法. 前者主要借助离子交 换[81-82]实现, 但芳香烃产率较高; 后者往往以负载或同晶取代的方式实现, 能够更精确地控制金属的分布和含量, 故更有效. Li等[83]通过密度泛函理论(DFT)计算, 模拟了过渡金属锆(Zr)替换P原子进入SAPO-34分子筛骨架的过程, 该过程可降低酸强度, 进而提高乙烯选择性. Yao等[84]通过金属-有机骨架辅助合成了具有分级多孔结构的改性SAPO-34沸石, 显示出了优异的催化性能: 甲醇转化率100%, 低碳烯烃选择性达到98.66%, 催化剂寿命大于1500 min. 尽管金属改性在实验室研究中取得了显著成果, 但在工业应用方面受到多种因素的影响, 如催化剂成本、金属的来源、回收及在高温、长时间运行下的稳定性等, 因此在MTO工艺中, 较少用金属对催化剂进行改性.

4.1.2 结构优化

合成纳米尺寸的SAPO-34催化剂, 有助于提高烯烃选择性和催化性能[85]. Yang等[86]合成了厚度为20 nm的片状SAPO-34催化剂, 其比常规SAPO-34具有更高的比表面积、微孔体积和更多的中等强度酸性位点. 用于MTO反应, 该催化剂积炭较少、孔隙覆盖率较低, 400 ℃下催化寿命可达786 min[87]. 然而, 分子筛纳米化会增加生产成本.
许多研究者还将两种性能较优的催化剂HZSM-5与SAPO-34相结合, 得到了结构和性质互补的复合催化剂, 形成了丰富的活性中心和独特的协同效应, 从而提高了MTO反应的催化性能, 获得更高的低碳烯烃选择性和更长的寿命[88-89]. 其中, 原位两步法[90]合成的SAPO-34/HZSM-5复合分子筛, 催化寿命可达1380 min, 而微波辅助水热法[91]合成的SAPO-34/HZSM-5复合分子筛能够在400 ℃条件下连续反应60 h, 催化性能更加优异.

4.1.3 孔隙调控

向微孔分子筛引入介孔或大孔有利于消除扩散传质限制, 提升催化性能, 降低积炭生成速率[92]. Lee等[93]对HZSM-5型分子筛引入了次级中孔和缺陷位点, 有效地延缓了积炭的生成. Wu等[94]则通过精心设计的合成策略, 成功构建了SAPO-34分子筛的分层孔结构, 显著降低了甲醇的扩散阻力, 使扩散系数提升了两个数量级, 甲醇分子的扩散更为迅速和高效, 使得催化效率提高3倍. 调节孔隙不仅换来了更大的反应空间, 还有效减少了积炭沉积导致的孔道堵塞, 由此能延缓催化剂失活, 提高催化剂的长期稳定性和使用寿命.

4.2 反应气氛调节

在大多数工业过程中, 积炭通常通过空气焙烧去除. 然而, 由于燃烧过程的放热特性, 可能造成催化剂结构损伤, 同时产生环境污染物. 为此, 许多研究者致力于通过调控反应气氛来抑制积炭生成或缓解其不利影响. Zapater等[95]将氮气和水蒸气作为稀释剂分别反应, 水蒸气催化不仅能通过占据活性位点减少积炭形成, 还可以减少CO2生成, 提高甲醇转化率和烯烃的选择性. 随后, Zhao等[96]研究了H2和H2O高压条件共进料的MTO工艺, 可以有效地延长SAPO-34分子筛的催化寿命, 相应甲醇处理量比常压条件增加约200倍, 不过也存在烯烃更易被氢化成烷烃的缺点.

4.3 积炭的调控与资源化利用

抑制催化剂活性结构的不可逆破坏, 也是延缓积炭失活的关键. 虽然积炭是导致催化剂结构破坏的主要原因, 但通过合理调控, 就能将其转化为保护骨架的关键物种. 基于这一认知, Yang等[97]使用预积炭技术预先在孔道内部构筑有机沉积层, 形成物理屏障, 选择性覆盖并保护骨架中的T—O—T键(Si—O—Al键), 阻断其与水分子的接触, 从根本上抑制了由水热侵蚀导致的不可逆骨架水解, 从而提升了SAPO-34催化剂在商业MTO过程中的催化效率和长期稳定性. 工业中, 通过连续再生工艺可将积炭量稳定控制在一定水平, 使残留积炭持续发挥与预积炭相似的骨架保护功能. 这一策略为长期高温水热循环中积炭演化规律的稳定重现提供了坚实的结构基础, 这也正是积炭资源化利用的核心.
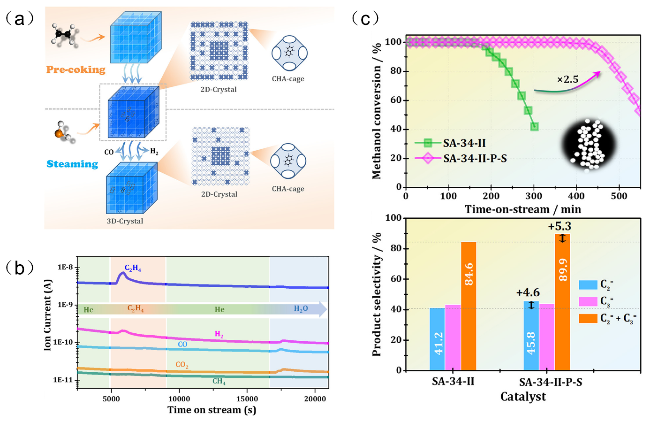
Zhou等[6]推测预积炭物种相对均匀地分布在SAPO-34晶体内部, 然而, 预积炭过程中生成的萘烯物种同时富集于晶体边缘和中心, 边缘物种会阻碍甲醇向晶体内部扩散, 降低内部酸位的可及性. 王畅等[98]采用预焦化与蒸气有效结合的方式, 选择性地清除了边缘的萘烯物种, 实现了晶体中心活性萘烯物种的定向构建, 成功将低碳烯烃的选择性提高到约89%(乙烯和丙烯), 催化剂单程寿命延长3.7倍, 显著提高催化性能(图9). 该策略进一步拓展至含粘结剂的商业成型SAPO-34催化剂(SA-34-II)上同样效果显著, 乙烯和丙烯总选择性约达90%, 催化剂寿命延长2.5倍, 且经20个连续再生循环后性能无衰减, 展现出良好的工业应用前景. 它的缺陷就是对蒸气处理条件的控制要求较高, 延长处理时间可能导致中心活性物种也被消除.
图9 SAPO-34晶体中活性烃池物种的定向构建示意图(a). 蒸气处理过程中生成的小分子气体含量(b). 698 K、WHSV为1.0 h−1的MTO转化过程中, 商用SA-34-Ⅰ催化剂在处理前后(即预积炭5 min, 随后水蒸气处理5 h的SAPO-34)甲醇转化率, 以及反应100 min时乙烯和丙烯的选择性(c)[98]

Figure 9 Schematic diagrams of the directional construction of active hydrocarbon pool species within SAPO-34 crystals (a). The content of small molecular gases produced during vapor treatment (b). Time-dependent methanol conversion over the commercial SA-34-I catalyst before and after treatments (precoking for 5 min followed by steaming for 5 h) during the MTO conversion at 698 K with a WHSV of 1.0 h−1, and the selectivity of ethylene and propylene at TOS=100 min (c)[98]

总之, 这种预积炭和蒸气再生组合策略的成功实施, 进一步证实了“跨笼生长”机制在工业连续再生条件下的适用性. 基于这一认识, 从早期完全烧焦的简单再生, 逐步发展为对残留积炭物种的定向调控, 从而实现了催化性能与稳定性的协同优化.

5 再生策略

5.1 空气再生

目前常用的催化再生方法包括氧化、气化和氢气再生等[99]. 其中, 空气再生是一种常见的氧化再生方法, 本质是利用空气中的氧气在高温下将沉积在催化剂上的积炭氧化为CO、CO2和H2O等. 再生条件与催化剂催化性能的恢复紧密相关. Akbari等[100]研究了SAPO-34催化剂的空气再生性能, 结果表明在550~650 ℃再生条件下, 温度越高, 除炭效率越高, 但是会造成催化剂磨损加剧. 再生后其相对结晶度由100%下降至89.4%, 酸性、表面积和孔体积无法完全恢复至新鲜水平, 因为未被清除的积炭物种会占据催化剂的微孔结构. 该团 队[100]还指出, 即使是650 ℃下高温条件下再生的SAPO-34催化剂, 它的运行寿命(290 min)仍然明显低于新鲜催化剂(340 min). 为了缓解再生过程中积炭燃烧引起的强放热效应, 工业装置中常采用蒸气或氮气稀释空气来控制再生温度, 或开发两段再生工艺以应对不同性质积炭的燃烧[99].

5.2 水蒸气再生

相较于空气再生, 水蒸气再生是一种更温和的再生方法. 在MTO反应(723 K、高压)中, Zhang等[101]将甲醇进料切换为水-甲醇共进料可使失活SAPO-34分子筛的甲醇转化率从5%恢复至40%, 进一步高压蒸气处理后可恢复至100%. 机理研究揭示, 水蒸气能够选择性将跨笼交联的稠环芳烃原位裂解为笼内烃类物种, 并深度转化为H2和CO, 实现积炭的可逆演变与催化活性的同步恢复[55].
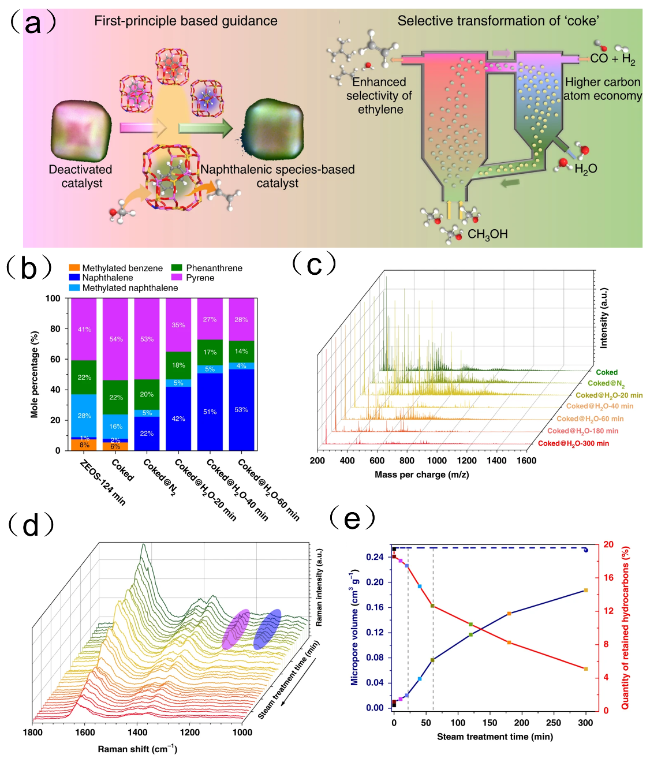
Zhou等[79]通过理论计算筛选得到萘基活性物种(图10a), 并以此为基础, 系统考察了水蒸气处理对催化剂物性及积炭分子结构的影响. XRD测试表明, 再生后SAPO-34催化剂的特征衍射峰保持完整, 骨架结构未受破坏. NH3-TPD结果显示, 随蒸气处理时间延长, 强酸中心和总酸量逐步恢复. N2物理吸附证实积炭含量下降, 微孔体积和比表面积同步复原(图10e), 未出现二次孔道堵塞. 这一系列表征证实, 蒸气再生能有效恢复SAPO-34分子筛的晶体结构、酸性和孔道物理性质. 此外, GC-MS分析(图10b)显示, 萘及甲基萘的占比显著上升. 为揭示这种物性背后的化学本质, 该团队进一步利用MALDI FT-ICR MS对积炭进行了深入分析, 发现经蒸气裂解后催化剂上高分子量PAHs的信号大幅减弱(图10c), 表明重质积炭被有效裂解, 接着他们又通过Operando UV-Raman光谱(图10d)直接捕捉到了积炭开环转化为萘基物种的过程, 从分子层面确证了蒸气再生对积炭物种的定向转化作用.
图10 积炭转化为特定中间体的示意图(a), 953 K氮气和蒸气裂解过程中分子质量小于200 Da的碳质中间体分布(b), 953 K氮气和蒸气裂解过程中分子量大于200 Da的碳质物质随时间演化的MALDI FT-ICR MS图(c), 923 K下用蒸气处理的失活分子筛的原位UV-Raman光谱(d), 953 K下失活分子筛蒸气裂解过程中分子筛微孔体积和积炭量的变化(e)[79]

Figure 10 Schematic diagram of coke transformation into specific intermediates (a). Evolution of detailed distribution of carbonaceous intermediates with molecular mass smaller than 200 Da during nitrogen and steam cracking at 953 K, which is analyzed by GC-MS (b). Evolution of carbonaceous species with molecular mass larger than 200 Da during nitrogen and steam cracking at 953 K, which is analyzed by MALDI FT-ICR MS (c). Operando UV-Raman spectra of ZEOS-Coked samples treated by steam at 923 K with different time (d). Evolution of textual property and coke quantity of ZEOS-Coked samples during steam cracking at 953 K (e)[79]

在上述基础上, 该策略被进一步放大至循环流化床反应-再生中试装置进行验证[79]. 结果表明, 在甲醇转化率95%时, 低碳烯烃选择性可达85%, 显著优于相同条件下空气燃烧再生的79%; 同时, 再生产生的烟气中CO与H2占比高达88%, CO2生成量极低. 中试装置实现了连续反应-再生循环操作, 初步验证了该策略的工业可行性. 其结果证实, 工业再生条件下蒸气处理的对象恰为跨笼生长的PAHs, 并能将其定向裂解为具有催化活性的轻质HCPs. 通过工艺建模进一步发现, 蒸气再生路线的碳利用效率可从空气再生的74.74%提升至84.31%, 并且几乎可以实现CO2零排放, 是一种非常有前途的再生方法[75].

5.3 氢气再生

氢气再生是一种非氧化再生路径, 积炭可以通过与H2的加氢反应被移除[99]. Zhao等[96]研究了高压H2及H2-H2O气氛下的MTO反应, 发现SAPO-34分子筛的酸性位点能够催化多环芳烃加氢, 从而延缓积炭积累. 但是XRD显示, 无论是否外加H2O, 反应后的分子筛骨架都会出现部分损坏, 这可能由反应条件下的蒸气引起. 此外, 在纯H2气氛下, 催化剂总积炭量高达74.2%, 且大量积炭位于外表面, 推测高压H2无法抑制催化剂外表面的积炭生长, 导致催化剂孔口堵塞[96].

5.4 失活催化剂再生与资源化利用

废MTO催化剂在长期运行后, 其骨架会发生部分破坏, 但所含的Si、Al、P组分仍具有较高的反应活性, 可作为主要无机原料用于重新水热合成SAPO-34分子筛. 所得产物结晶度高, 微孔孔容与常规合成样品相当, 且通过调控模板剂可有效重构酸性位点与Si配位环 境[102].
Liu等[102]采用该策略, 以废催化剂为原料、四乙基氢氧化铵(TEAOH)为模板, 合成了低硅SAPO-34分子筛(T‑10), 在MTO反应中展现出了优异的催化性能, 寿命达到276 min(甲醇转化率超过99%), 乙烯和丙烯的最高总选择性为82.2%. 相比之下, 同一条件下以二乙胺(DEA)为模板合成的样品(D‑10)虽然乙烯和丙烯总选择性略高(86.2%), 但寿命仅约为 T‑10 的一半, 作者推测可能与其较小的晶粒尺寸和较低的酸量有关. 近期Hu等[103]也以MTO废催化剂为母材, 在不添加额外的有机导向剂的情况下, 快速合成了具有空心结构的纳米SAPO-34沸石, 使得反应物和产物在分子筛内部的扩散距离大大缩短, 在MTO反应中, 催化剂的寿命能达到470 min, 优于传统催化剂. 废催化剂重结晶再利用, 不仅提高了MTO反应的催化性能, 还提高了资源利用率, 有利于降低生产成本, 减少环境污染, 为实现工业催化过程中的绿色化学和可持续发展提供了有力的科学支持.

5.5 不同再生方式对比

在这些再生策略中, 空气再生是最常用、最经济的氧化再生方法, 技术成熟, 适用于MTO、催化裂化(FCC)、催化重整等绝大多数工业催化过程. 但该方法难以实现精确控温和部分再生, 强放热易导致床层飞温, 高温和水热环境会引发催化剂脱铝及金属烧结, 且积炭不可避免地被转化为CO2, 碳原子利用率低[96].
水蒸气再生和氢气再生从不同路径提供了选择性脱除积炭的可能. 水蒸气再生分化为两类, 均依赖高温或高压等苛刻条件. 第一类为高温水蒸气气化[96], 积炭气化速率快, 可产生合成气并减少CO2排放, 但需高温驱动, 能耗高, 且易导致大多数分子筛骨架脱铝; 第二类为高压水蒸气共进料[98], 可在反应温度下延缓积炭老化并原位分解部分积炭物种, 延长催化寿命, 但这种作用依赖较高的水蒸气分压, 仅能延缓失活而无法彻底清除积炭. 二者均要求催化剂具备优异的水热稳定性, 主要适用于SAPO-34等体系.
氢气再生[96]则采用非氧化路径, 优先脱除孔道内酸性位点附近的积炭, 利用残余积炭的择形效应改善产物选择性, 但对石墨化程度高的硬积炭难以彻底清除, 适用于甲烷无氧芳构化、丙烷脱氢等对择形性要求较高的过程. 当催化剂活性衰减至再生已无法有效恢复时, 废催化剂仍可通过资源化路径加以利用, 但是目前工业放大经验有限.
与上述反应积炭失活后消除积炭的思路不同, 预积炭在反应前进行调控, 延缓积炭生成. 通过精准控制积炭量与空间分布, 同时实现调变产物选择性、缩短诱导期和保护催化剂骨架. 但也存在工艺条件苛刻, 积炭量或空间分布控制不当会迅速导致孔口堵塞与活性骤降, 再生时局部剧烈放热还可能造成催化剂物理破裂等问题. 总之, 再生策略正从最初的完全清除积炭, 逐步走向调控积炭和资源化利用, 这种思路上的转变, 核心在于将积炭看作一种可以调控催化剂性能的手段.

6 结语与展望

本研究系统总结了甲醇制烯烃反应历程、积炭的生成与分布、积炭的化学本质、积炭生长路径与失活机制、不同类型反应器积炭特征, 在此基础上归纳了延缓积炭失活策略及失活催化剂再生策略, 未来的研究方向可能包括:
(1)通过对催化剂改性等方法降低外表面的酸分布,降低外表面积炭, 使催化效率和产物选择性进一步提高. 同时开发更环保高效的失活催化剂再生技术, 并提高再生催化剂经多次反应循环后的稳定性, 在提高资源循环利用率和MTO反应催化效能的同时减少环境污染.
(2)发展能够实时跟踪积炭结构变化的原位成像技术, 在反应条件下可视化孔道中积炭的形成、生长和分布. 尽管STM/nc-AFM联用技术已成功实现了对积炭的原子分辨率结构解析, 但是仍然是反应后的离线分析. 发展原位高分辨积炭成像技术, 实现反应过程中对积炭物种的动态可视化监测, 将有利于完整MTO反应历程的追踪及反应性能的调控.
(3)积炭含量和分布的实时监测方法也亟待发展. 目前的积炭含量主要是通过收集不同反应时间的失活催化剂进行TG-MS分析, 耗时费力. 因此, 发展能够实时-快速地获得积炭含量及其空间分布信息的方法是重要的发展方向. 光纤内窥图像法可以在短时间内获取催化剂颗粒的图像, 并通过色度信息快速估算积炭量, 适用于工业催化剂的快速检测[37]. 此外, 未来可通过人工智能辅助解析不同失活程度催化剂的谱学数据, 大大加速积炭的分析.
(4)温度[104]作为影响化学热力学与反应动力学的最重要参数, 影响着积炭的形成和分布. Ye等[52] 开发了空间分辨率为800 nm的温度成像测量方法, 创新性地将上转换纳米高温温度探针“植入”工业尺度的分子筛催化剂颗粒中, 实现了催化反应过程中工业尺度分子筛催化剂颗粒内温度的三维时空分布动态测量. 除此之外, 研究者们还利用X射线吸收精细结构(EXAFS)纳米测温[105]等原位光谱技术为实时监测催化剂表面的温度、颜色变化及微观结构提供了可能, 并已展现出一定的应用潜力[106]. 因此, 研究耐高温的传感器/探头或采用更为先进的原位表征技术应用于MTO反应是需要重点关注的方向.
(Cheng, B.)
[1]
Xu, S. T.; Zhi, Y. C.; Han, J. F.; Zhang, W. N.; Wu, X. Q.; Sun, T. T.; Wei, Y. X.; Liu, Z. M. In Advances in Catalysis, Ed.: Song, C., Academic Press, 2017, pp. 37-122.

[2]
Wang, N.; Zhi, Y. C.; Wei, Y. X.; Zhang, W. N.; Liu, Z. Q.; Huang, J. D.; Sun, T. T.; Xu, S. T.; Lin, S. F.; He, Y. L.; Zheng, A. M.; Liu, Z. M. Nat. Commun. 2020, 11, 1079.

DOI PMID

[3]
He, Y. J.; Zheng, Y.; Chen, Y. Y.; Niu, J.; Chen, J. R.; Yang, G. J.; Zhang, W. N.; Zhang, X. W.; Xu, S. T.; Yan, W. F.; Liu, M. X.; Zhi, Y. C.; Wei, Y. X.; Qiu, X. H.; Liu, Z. M. J. Am. Chem. Soc. 2025, 147, 41379.

DOI

[4]
He, Y. J.; Chen, Y. Y.; Zhang, W. N.; Liu, W.; Li, J. J.; Wang, L.; Zhi, Y. C.; Wei, Y. X.; Liu, Z. M. J. Energy Chem. 2026, 113, 237.

DOI

[5]
Zhou, J. B.; Zhang, J. L.; Zhi, Y. C.; Zhao, J. P.; Zhang, T.; Ye, M.; Liu, Z. M. Ind. Eng. Chem. Res. 2018, 57, 17338.

DOI

[6]
Zhou, J. B.; Zhi, Y. C.; Zhang, J. L.; Liu, Z. Q.; Zhang, T.; He, Y. L.; Zheng, A. M.; Ye, M.; Wei, Y. X.; Liu, Z. M. J. Catal. 2019, 377, 153.

DOI

[7]
Liu, R. Z.; Shao, X.; Wang, C.; Dai, W. L.; Guan, N. J. Chin. J. Catal. 2023, 47, 67.

DOI

[8]
Kaeding, W. W.; Barile, G. C.; Wu, M. M. Catal. Rev. 1984, 26, 597.

DOI

[9]
Liang, J.; Li, H. Y.; Zhao, S.; Guo, W. G.; Wang, R. H.; Ying, M. L. Appl. Catal. 1990, 64, 31.

DOI

[10]
Yarulina, I.; Chowdhury, A. D.; Meirer, F.; Weckhuysen, B. M.; Gascon, J. Nat. Catal. 2018, 1, 398.

DOI

[11]
Li, J. Z.; Wei, Y. X.; Liu, G. Y.; Qi, Y.; Tian, P.; Li, B.; He, Y. L.; Liu, Z. M. Catal. Today 2011, 171, 221.

DOI

[12]
Jang, H. G.; Min, H. K.; Lee, J. K.; Hong, S. B.; Seo, G. Appl. Catal., A. 2012, 437-438, 120.

DOI

[13]
Wang, S.; Li, S. Y.; Zhang, L.; Qin, Z. F.; Dong, M.; Li, J. F.; Wang, J. G.; Fan, W. B. Sci. Sin. Chim. 2017, 47, 1262 (in Chinese).

DOI

(王森, 李诗颖, 张莉, 秦张峰, 董梅, 李俊汾, 王建国, 樊卫斌, 中国科学: 化学, 2017, 47, 1262.)

[14]
Jiang, Z. H.; Xia, W.; Zhang, Y. L.; Wang, X. R.; Dong, M. Y.; Chen, K.; Liu, D.; Lu, B. W. Clean Energy. 2025, 9, 115.

DOI

[15]
Al Hussami, R.; Ghavipour, M.; Nasser, G.; Duah, C.; Yousef, S.; Kopyscinski, J. J. Mater. Chem. A 2026, 14, 90.

DOI

[16]
Lin, S. F.; Li, H.; Tian, P.; Wei, Y. X.; Ye, M.; Liu, Z. M. J. Am. Chem. Soc. 2025, 147, 11585.

DOI

[17]
Qi, L.; Wei, Y. X.; Xu, L.; Liu, Z. M. ACS Catal. 2015, 5, 3973.

DOI

[18]
Wu, X. Q.; Xu, S. T.; Wei, Y. X.; Zhang, W. N.; Huang, J. D.; Xu, S. L.; He, Y. L.; Lin, S. F.; Sun, T. T.; Liu, Z. M. ACS Catal. 2018, 8, 7356.

DOI

[19]
Wang, S.; Qin, Z. F.; Dong, M.; Wang, J. G.; Fan, W. B. Chem Catal. 2022, 2, 1657.

[20]
Wang, C.; Chu, Y.; Xu, J.; Wang, Q.; Qi, G.; Gao, P.; Zhou, X.; Deng, F. Angew. Chem., Int. Ed. 2018, 57, 10197.

DOI

[21]
Cai, W. J.; Wang, C.; Chu, Y. Y.; Hu, M.; Wang, Q.; Xu, J.; Deng, F. Nat. Commun. 2024, 15, 8736.

DOI

[22]
Fan, S.; Wang, H.; He, S.; Yuan, K. Wang, P.; Li, J.; Wang, S.; Qin, Z.; Dong, M.; Fan, W.; Wang, J. ACS Catal. 2022, 12, 12477.

DOI

[23]
Zhang, W. N.; Zhang, M. Z.; Xu, S. T.; Gao, S. S.; Wei, Y. X.; Liu, Z. M. ACS Catal. 2020, 10, 4510.

DOI

[24]
Zhang, M. Z.; Xu, S. T.; Wei, Y. X.; Li, J. Z.; Wang, J. B.; Zhang, W. N.; Gao, S. S.; Liu, Z. M. Chin. J. Catal. 2016, 37, 1413.

DOI

[25]
Hernandez, E. D.; Jentoft, F. C. ACS Catal. 2020, 10, 5764.

DOI

[26]
Dahl, I. M.; Kolboe, S. J. Catal. 1996, 161, 304.

DOI

[27]
Liu, C.; Uslamin, E. A.; Pidko, E. A.; Kapteijn, F. ACS Catal. 2023, 13, 5205.

DOI

[28]
Svelle, S.; Joensen, F.; Nerlov, J.; Olsbye, U.; Lillerud, K.-P.; Kolboe, S.; Bjørgen, M. J. Am. Chem. Soc. 2006, 128, 14770.

DOI PMID

[29]
Hu, M.; Wang, C.; Gao, X. Z.; Chu, Y. Y.; Qi, G. D.; Wang, Q.; Xu, G. T.; Xu, J.; Deng, F. ACS Catal. 2020, 10, 4299.

DOI

[30]
Zhang, W. N.; Zhi, Y. C.; Huang, J. D.; Wu, X. Q.; Zeng, S.; Xu, S. T.; Zheng, A. M.; Wei, Y. X.; Liu, Z. M. ACS Catal. 2019, 9, 7373.

DOI

[31]
Lin, S. F.; Zhi, Y. C.; Chen, W.; Li, H.; Zhang, W. N.; Lou, C. Y.; Wu, X. Q.; Zeng, S.; Xu, S. T.; Xiao, J. P.; Zheng, A. M.; Wei, Y. X.; Liu, Z. M. J. Am. Chem. Soc. 2021, 143, 12038.

DOI

[32]
Wen, W.; Yu, S. S.; Zhou, C. Q.; Ma, H.; Zhou, Z. Y.; Cao, C. C.; Yang, J. Z.; Xu, M. G.; Qi, F.; Zhang, G. B.; Pan, Y. Angew. Chem., Int. Ed. 2020, 59, 4873.

DOI PMID

[33]
He, Y. J.; Chen, Y. Y.; Lin, S. F.; Zhi, Y. C.; Wei, Y. X.; Liu, Z. M. Low Carbon Chem. Chem. Eng. 2026, 51, 59 (in Chinese).

(赫英俊, 陈祎瑶, 林杉帆, 郅玉春, 魏迎旭, 刘中民, 低碳化学与化工, 2026, 51, 59.)

[34]
Yang, L.; Wang, C.; Dai, W. L.; Wu, G. J.; Guan, N. J.; Li, L. D. Fundam. Res. 2022, 2, 184.

[35]
Vogt, E. T. C.; Fu, D.; Weckhuysen, B. M. Angew. Chem., Int. Ed. 2023, 62, e202300319.

DOI

[36]
Liu, Y.; Kirchberger, F. M.; Müller, S.; Eder, M.; Tonigold, M.; Sanchez-Sanchez, M.; Lercher, J. A. Nat. Commun. 2019, 10, 1462.

DOI

[37]
Lu, Y.; Liu, D. P.; Li, C. Y.; Zhou, J. B.; Ye, M. CIESC J. 2022, 73, 2662 (in Chinese).

(陆勇, 刘对平, 李晨阳, 周吉彬, 叶茂, 化工学报, 2022, 73, 2662.)

DOI

[38]
Zhang, M. Y.; Cui, Y.; Li, Y. X.; Wei, F.; Wang, Y. Nat. Gas Chem. Ind. 2014, 39, 6 (in Chinese).

(张明烨, 崔宇, 李玉新, 魏飞, 王垚, 天然气化工(C1化学与化工), 2014, 39, 6.)

[39]
Yuan, C. Y.; Wei, Y. X.; Xu, L.; Li, J. Z.; Xu, S. T.; Zhou, Y.; Chen, J. R.; Wang, Q. Y.; Liu, Z. M. Chin. J. Catal. 2012, 33, 768 (in Chinese).

(袁翠峪, 魏迎旭, 许磊, 李金哲, 徐舒涛, 周游, 陈景润, 王全义, 刘中民, 催化学报, 2012, 33, 768.)

DOI

[40]
Qi, G. Z.; Xie, Z. K.; Yang, W. M.; Zhong, S. Q.; Liu, H. X.; Zhang, C. F.; Chen, Q. L. Fuel Process. Technol. 2007, 88, 437.

DOI

[41]
Zapater, D.; Lasobras, J.; Soler, J.; Herguido, J.; Menéndez, M. Ind. Eng. Chem. Res. 2021, 60, 16162.

DOI

[42]
Liu, B.; Slocombe, D. R.; Wang, J.; Aldawsari, A.; Gonzalez-Cortes, S.; Arden, J.; Kuznetsov, V. L.; Almegren, H.; Alkinany, M.; Xiao, T.; Edwards, P. P. Nat. Commun. 2017, 8, 514.

DOI PMID

[43]
Mores, D.; Stavitski, E.; Kox, M. H. F.; Kornatowski, J.; Olsbye, U.; Weckhuysen, B. M. Chem. - Eur. J. 2008, 14, 11320.

DOI

[44]
Gao, M. B.; Li, H.; Liu, W. J.; Xu, Z. C.; Peng, S. C.; Yang, M.; Ye, M.; Liu, Z. M. Nat. Commun. 2020, 11, 3641.

DOI

[45]
Bienz, S.; van Vreeswijk, S. H.; Pandey, Y.; Bartolomeo, G. L.; Weckhuysen, B. M.; Zenobi, R.; Kumar, N. Catal. Sci. Technol. 2022, 12, 5795.

DOI

[46]
Gao, S. S.; Xu, S. T.; Wei, Y. X.; Qiao, Q. L.; Xu, Z. C.; Wu, X. Q.; Zhang, M. Z.; He, Y. L.; Xu, S. L.; Liu, Z. M. J. Catal. 2018, 367, 306.

DOI

[47]
Fan, B. H.; Xu, S. T.; Wei, Y. X.; Liu, Z. M. Magn. Reson. Lett. 2021, 1, 11.

[48]
Wennmacher, J. T. C.; Mahmoudi, S.; Rzepka, P.; Lee, S. S.; Gruene, T.; Paunović, V.; van Bokhoven, J. A. Angew. Chem., Int. Ed. 2022, 61, e202205413.

DOI

[49]
Wang, N.; Hou, Y. L.; Sun, W. J.; Cai, D. L.; Chen, Z. H.; Liu, L. M.; Ge, B. H.; Hu, L.; Qian, W. Z.; Wei, F. Appl. Catal., B 2019, 243, 721.

DOI

[50]
Schmidt, J. E.; Poplawsky, J. D.; Mazumder, B.; Attila, Ö.; Fu, D.; de Winter, D. A. M.; Meirer, F.; Bare, S. R.; Weckhuysen, B. M. Angew. Chem., Int. Ed. 2016, 55, 11173.

DOI PMID

[51]
Wang, Q. Y.; Liu, D. P.; Lu, Y.; Zhou, J. B.; Ma, X. G.; Ye, M. Chin. J. Chem. Eng. 2025, 84, 1.

DOI

[52]
Tian, Y.; Gao, M.; Xie, H.; Xu, S.; Ye, M.; Liu, Z. J. Am. Chem. Soc. 2024, 146, 4958.

DOI PMID

[53]
Lee, S.; Choi, M. J. Catal. 2019, 375, 183.

DOI

[54]
Wang, T.; Chen, M.; Liu, X.; Zhang, Z.-G.; Xu, Y. New J. Chem. 2019, 43, 13938.

DOI

[55]
Goetze, J.; Yarulina, I.; Weckhuysen, B. M. ACS Catal. 2018, 8, 2060.

DOI PMID

[56]
Signorile, M.; Rojo Gama, D.; Bonino, F.; Svelle, S.; Beato, P.; Bordiga, S. Catal. Today. 2019, 336, 203.

DOI

[57]
Goetze, J.; Meirer, F.; Yarulina, I.; Gascon, J.; Kapteijn, F.; Ruiz-Martínez, J.; Weckhuysen, B. M. ACS Catal. 2017, 7, 4033.

DOI PMID

[58]
Yuan, C. Y.; Wei, Y. X.; Li, J. Z.; Xu, S. T.; Chen, J. R.; Zhou, Y.; Wang, Q. Y.; Xu, L.; Liu, Z. M. Chin. J. Catal. 2012, 33, 367 (in Chinese).

(袁翠峪, 魏迎旭, 李金哲, 徐舒涛, 陈景润, 周游, 王全义, 许磊, 刘中民, 催化学报, 2012, 33, 367.)

DOI

[59]
Wei, Y. X.; Li, J. Z.; Yuan, C. Y.; Xu, S. T.; Zhou, Y.; Chen, J. R.; Wang, Q. Y.; Zhang, Q.; Liu, Z. M. Chem. Commun. 2012, 48, 3082.

DOI

[60]
Wang, N.; Wang, L.; Zhi, Y. C.; Han, J. F.; Zhang, C. W.; Wu, X. Q.; Zhang, J. L.; Wang, L. Y.; Fan, B. H.; Xu, S. T.; Zheng, Y. J.; Lin, S. F.; Wu, R. N.; Wei, Y. X.; Liu, Z. M. J. Energy Chem. 2023, 76, 105.

DOI

[61]
Wei, Y. X.; Yuan, C. Y.; Li, J. Z.; Xu, S. T.; Zhou, Y.; Chen, J. R.; Wang, Q. Y.; Xu, L.; Qi, Y.; Zhang, Q.; Liu, Z. M. ChemSusChem. 2012, 5, 906.

DOI

[62]
Zhang, W. N.; Lin, S. F.; Wei, Y. X.; Tian, P.; Ye, M.; Liu, Z. M. Natl. Sci. Rev. 2023, 10, nwad120.

[63]
Ferri, P.; Li, C. G.; Millán, R.; Martínez-Triguero, J.; Moliner, M.; Boronat, M.; Corma, A. Angew. Chem., Int. Ed. 2020, 59, 19708.

DOI

[64]
Rostami, R. B.; Ghavipour, M.; Di, Z.; Wang, Y.; Behbahani, R. M. RSC Adv. 2015, 5, 81965.

DOI

[65]
Konnov, S. V.; Pavlov, V. S.; Kots, P. A.; Zaytsev, V. B.; Ivanova, I. I. Catal. Sci. Technol. 2018, 8, 1564.

DOI

[66]
Haw, J. F.; Song, W.; Marcus, D. M.; Nicholas, J. B. Acc. Chem. Res. 2003, 36, 317.

DOI

[67]
Luo, M. J.; Wang, D. K.; Hu, B.; Fu, Y. D.; Mao, G. L.; Wang, B. H. ChemistrySelect 2017, 2, 5458.

DOI

[68]
Liu, B.; Slocombe, D.; AlKinany, M.; AlMegren, H.; Wang, J.; Arden, J.; Vai, A.; Gonzalez-Cortes, S.; Xiao, T.; Kuznetsov, V.; Edwards, P. P. Appl. Petrochem. Res. 2016, 6, 209.

DOI

[69]
Rzepka, P.; Sheptyakov, D.; Wang, C.; van Bokhoven, J. A.; Paunović, V. ACS Catal. 2024, 14, 5593.

DOI

[70]
Bibby, D. M.; Milestone, N. B.; Patterson, J. E.; Aldridge, L. P. J. Catal. 1986, 97, 493.

DOI

[71]
Yuan, X. S.; Li, H.; Ye, M.; Liu, Z. M. Chem. Eng. J. 2017, 329, 35.

DOI

[72]
Lu, B. N.; Zhang, J. Y.; Luo, H.; Wang, W.; Li, H.; Ye, M.; Liu, Z. M.; Li, J. H. Chem. Eng. Sci. 2017, 171, 244.

DOI

[73]
Tian, P.; Wei, Y. X.; Ye, M.; Liu, Z. M. ACS Catal. 2015, 5, 1922.

DOI

[74]
Zapater, D.; Lasobras, J.; Soler, J.; Herguido, J.; Menéndez, M. Catal. Today 2021, 362, 155.

DOI

[75]
Liang, J. Q.; Liu, D. Z.; Xu, S. L.; Ye, M. Chin. J. Chem. Eng. 2024, 66, 94.

DOI

[76]
Feng, R.; Wang, W.; Luo, J. C.; Li, T. B.; Hu, X. Y.; Yan, X. L.; Lu, S. J. Catal. Today. 2026, 466, 115671.

DOI

[77]
Goetze, J.; Weckhuysen, B. M. Catal. Sci. Technol. 2018, 8, 1632.

DOI

[78]
Haw, J. F.; Marcus, D. M. Top. Catal. 2005, 34, 41.

DOI

[79]
Zhou, J. B.; Gao, M. B.; Zhang, J. L.; Liu, W. J.; Zhang, T.; Li, H.; Xu, Z. C.; Ye, M.; Liu, Z. M. Nat. Commun. 2021, 12, 17.

DOI

[80]
Zhang, H. D.; Lan, X. Y.; Cheng, P. Acta Chim. Sinica 2023, 81, 100 (in Chinese).

DOI

(张红丹, 兰欣雨, 程鹏, 化学学报, 2023, 81, 100.)

DOI

[81]
Mirza, K.; Ghadiri, M.; Haghighi, M.; Afghan, A. Microporous Mesoporous Mater. 2018, 260, 155.

DOI

[82]
Valecillos, J.; Epelde, E.; Albo, J.; Aguayo, A. T.; Bilbao, J.; Castaño, P. Catal. Today 2020, 348, 243.

DOI

[83]
Li, D.; Xing, B.; Wang, B.; Li, R. Fuel Process. Technol. 2020, 199, 106302.

DOI

[84]
Yao, J. H.; Rong, Y. Z.; Gao, Z. Y.; Tang, X. H.; Zha, F.; Tian, H. F.; Chang, Y.; Guo, X. J. Catal. Sci. Technol. 2022, 12, 894.

DOI

[85]
Huang, F. T.; Cao, J. X.; Liu, F. Acta Pet. Sin. (Pet. Process. Sect.) 2019, 35, 1025 (in Chinese).

(黄芳涛, 曹建新, 刘飞, 石油学报(石油加工), 2019, 35, 1025.)

[86]
Yang, G. J.; Wei, Y. X.; Xu, S. T.; Chen, J. R.; Li, J. Z.; Liu, Z. M.; Yu, J. H.; Xu, R. R. J. Phys. Chem. C 2013, 117, 8214.

DOI

[87]
Zhao, L.; Yang, G.; Hu, H. C.; Sun, Y. H.; Ma, Z.; Peng, P.; Ng, E.-P.; Tian, P.; Guo, H. L.; Mintova, S. Microporous Mesoporous Mater. 2022, 333, 111753.

DOI

[88]
Zheng, J. J.; Wang, G. S.; Pan, M.; Guo, D. L.; Zhao, Q. Q.; Li, B.; Li, R. F. Microporous Mesoporous Mater. 2015, 206, 114.

DOI

[89]
Chen, X. S.; Jiang, R. L.; Hou, H. L.; Zhou, Z. H.; Wang, X. W. CrystEngComm 2020, 22, 6182.

DOI

[90]
Wu, H.; Liu, F.; Yi, Y.; Cao, J. X. J. Mater. Res. Technol. 2021, 15, 1844.

DOI

[91]
Liu, F.; Wang, X. D.; Xu, F.; Lin, Q.; Pan, H. Y.; Wu, H.; Cao, J. X. Microporous Mesoporous Mater. 2017, 252, 197.

DOI

[92]
Hong, M.; Gao, J. Q.; Li, T.; Yang, S. H. Acta Chim. Sinica 2023, 81, 937 (in Chinese).

DOI

(洪梅, 高金强, 李彤, 杨世和, 化学学报, 2023, 81, 937.)

DOI

[93]
Lee, K.; Lee, S.; Jun, Y.; Choi, M. J. Catal. 2017, 347, 222.

DOI

[94]
Wu, J. X.; Dai, M. Z.; Yang, B. M.; Li, P. C.; Wang, C. X.; Wu, G. G.; Jiang, X. F.; Yu, S.; Li, W. S.; Li, X.; Zhao, T.; Yang, D. G.; Chu, R. Z.; Meng, X. L. Chem. Eng. J. 2024, 482, 148947.

DOI

[95]
Zapater, D.; Lasobras, J.; Soler, J.; Herguido, J.; Menéndez, M. Catal. Today 2022, 394-396, 219.

DOI

[96]
Zhao, X. B.; Li, J. Z.; Tian, P.; Wang, L. Y.; Li, X. F.; Lin, S. F.; Guo, X. W.; Liu, Z. M. ACS Catal. 2019, 9, 3017.

DOI

[97]
Yang, L.; Wang, C.; Zhang, L. N.; Dai, W. L.; Chu, Y. Y.; Xu, J.; Wu, G. J.; Gao, M. B.; Liu, W. J.; Xu, Z. C.; Wang, P. F.; Guan, N. J.; Dyballa, M.; Ye, M.; Deng, F.; Fan, W. B.; Li, L. D. Nat. Commun. 2021, 12, 4661.

DOI PMID

[98]
Wang, C.; Yang, L.; Gao, M. B.; Shao, X.; Dai, W. L.; Wu, G. J.; Guan, N. J.; Xu, Z. C.; Ye, M.; Li, L. D. J. Am. Chem. Soc. 2022, 144, 21408.

DOI

[99]
Zhou, J. B.; Zhao, J. P.; Zhang, J. L.; Zhang, T.; Ye, M.; Liu, Z. M. Chin. J. Catal. 2020, 41, 1048.

DOI

[100]
Akbari, A.; Haji Andevary, H.; Omidkhah, M. Chem. Eng. Process. 2024, 201, 109821.

DOI

[101]
Zhang, C. W.; Wu, X. Q.; Zhang, Y. N.; Wang, L.; Jin, Y.; Gao, M. B.; Ye, M.; Wei, Y. X.; Liu, Z. M. ACS Catal. 2025, 15, 1553.

DOI

[102]
Liu, Z.; Wang, Q.; Liu, S.; Yang, M.; Fan, D.; Zhu, D.; Tian, P.; Liu, Z. Mater. Today Sustain. 2023, 21, 100302.

[103]
Hu, Y.; Lyu, Y. C.; Sui, X. J.; Zheng, W. W.; Fu, J. Y.; Ma, L. S.; Liu, X. M. Cryst. Growth Des. 2024, 24, 6991.

DOI

[104]
Hou, J. X.; Chen, Y. Y.; Liu, Y. M.; Zhi, Y. C.; Wei, Y. X.; Liu, Z. M. Natl. Sci. Rev. 2026, nwag255, https://doi.org/10.1093/nsr/nwag255.

[105]
Filez, M.; De Coster, V.; Poelman, H.; Briois, V.; Beauvois, A.; Dendooven, J.; Roeffaers, M. B. J.; Galvita, V.; Detavernier, C. Nat. Catal. 2025, 8, 187.

DOI

[106]
Chen, L.; Ding, X.; Wang, Z.; Xu, S.; Jiang, Q.; Dun, C.; Urban, J. J. Surf. Sci. Technol. 2024, 2, 9.

Outlines

/

〈 〉