


1 引言
短波红外(SWIR)成像技术在工业检测、夜视安防、生物医学诊断及自动驾驶等领域具有不可替代的应用价值[1-4]. 然而, 当前主流SWIR探测器依赖碲镉汞(HgCdTe)[5-7]和铟镓砷(InGaAs)[8-10]等材料, 其制备工艺复杂、成本高昂, 严重制约了SWIR技术在民用领域的大规模推广. 相比之下, 硫化铅胶体量子点(PbS CQDs)凭借其超大激子玻尔半径(≈18 nm)所赋予的极强量子限域效应, 可通过粒径调控实现禁带宽度在0.4~2.2 eV范围内灵活调节, 成为新型光电材料的研究热点. 不同吸收波段的PbS CQDs有着不同的应用: 近红外波段的PbS CQDs适用于材料分类、机器视觉及自动驾驶中的高精度检测; 短波红外波段的PbS CQDs则在红外夜视、微纳光电探测芯片、车载激光雷达等领域有着不可替代的作用[11-14]. 因此, 实现对PbS CQDs吸收波长的精准调控, 是推动其迈向器件应用的核心前提. 提升PbS CQDs基探测器件响应率的核心在于两个方面: 一是通过精准调控量子点的吸收光谱, 使其有效覆盖目标波段; 二是合成具有特定形貌的PbS CQDs, 以优化载流子传输与表面钝化特性. 调控前驱体活性可通过成核和生长动力学实现对吸收波长及粒径均一性的精准调节. 前驱体的活性直接决定了单体生成动力学, 进而影响成核与生长的竞争平衡, 并最终决定所获量子点的尺寸分布、吸收带边位置以及优势暴露晶面类型. 然而, 前驱体活性在PbS CQDs吸收光谱带宽与晶面形貌演变中的协同调控机制, 目前仍缺乏系统性的研究与认知.
吸收波长的调控本质上依赖于尺寸与形貌的可控制备, 而这二者又由前驱体的成核与生长动力学决定. 在众多合成参数中, 硫前驱体的活性对PbS CQDs的成核速率、生长模式及最终形貌演变具有决定性影响. 自2003年Hines等[15]开创性地以可溶性PbO为铅源、高活性双三甲基硅基硫醚(TMS)为硫源成功制备出高质量PbS CQDs以来, 研究者逐渐意识到硫源活性的微小变化会显著改变量子点的成核势垒和生长动力学. 例如, Deng等[16]系统比较了硫化钠、硫代乙酰胺(TAA)和硫脲三种水溶性硫源的活性差异, 发现硫源反应活性直接影响量子点尺寸的可控范围与光学性能, 其所采用的两相合成方法制备的PbS CQDs尺寸偏小, 粒径调节窗口窄, 且分离过程较为复杂. Zhang等[17]以硫脲为硫源合成了尺寸可调的PbS CQDs. Hendricks等[18]采用N,N'-取代硫脲作为硫源, 通过调节取代基结构实现了对量子点尺寸的精确控制. Huang等[19]系统总结了影响量子点尺寸的多种因素. 尽管上述研究初步揭示了硫源活性的影响[20-22], 但多聚焦于单一硫源的合成优化, 或基于特定的两相合成工艺开展探索. 这些研究成果为理解前驱体活性与量子点生长之间的关联提供了宝贵线索, 但也让我们认识到, 在完全相同的母液环境与相同铅源体系下, 系统比较不同活性硫源对PbS CQDs成核动力学、形貌演化规律及吸收波长精准调控的差异, 仍是一个值得探究的方向.
基于此, 本研究团队在Hines方法的基础上, 固定铅源(PbO)及配体(油酸), 系统选取具有显著活性差异的硫前驱体(高活性TMS、中活性TAA和低活性单质硫)开展对比研究. 通过调控硫源活性及反应参数, 实现了PbS CQDs吸收波长的可控制备, 并通过半定量的LaMer模型建立了硫源活性机制-成核生长窗口-形貌光谱可控之间的关联. 本工作系统阐明了不同硫源在热注入过程中, 由于活性差异导致的形貌从准球形向方形的微观演变机制, 并结合成核窗口、生长窗口, 实现了在1550~2240 nm短波红外区间对吸收波长的精准、按需调控. 最优产物兼具窄粒径分布(CV=8.5%)与高结晶度(81.74%), 为低成本、高性能短波红外夜视成像及光电探测器件的集成提供了坚实的材料支撑.
2 结果与讨论
2.1 表征分析
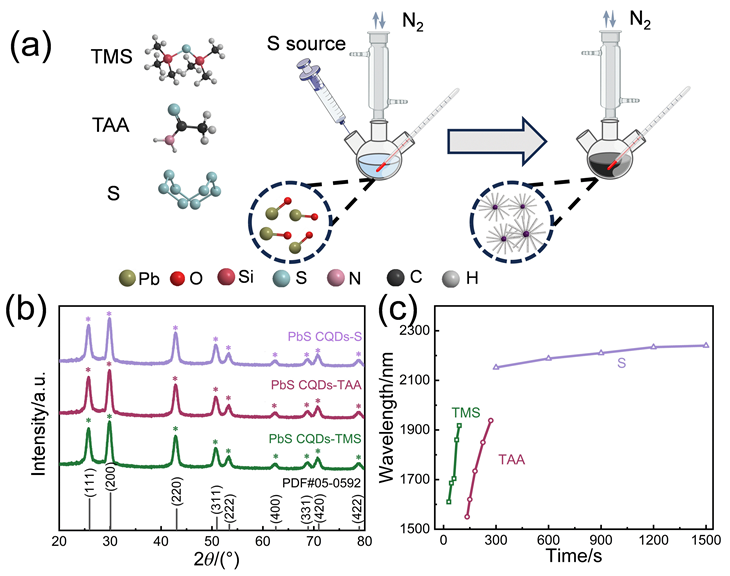
采用标准热注入法制备PbS CQDs的过程如图1a所示. 本研究选择三种不同硫源制备波长最大的PbS CQDs样品进行表征测试, 取纯化后的PbS CQDs粉末进行X射线衍射(XRD)测试, 以鉴定TMS、TAA、单质S三种不同硫源制备样品的晶体结构, 其对应的XRD谱图如图1b所示. XRD谱图中出现9个明显的衍射峰, 分别在25.72°、29.88°、42.88°、50.78°、53.32°、62.36°、68.70°、70.92°和78.74°, 通过与PbS的标准衍射峰卡片(JCPDS No. 05-0592)对比, 可得知合成的PbS CQDs出现了(111)、(200)、(220)、(311)、(222)、(400)、(331)、(420)和(422)晶面. 测试结果表明, 尽管硫源种类存在差异, 所制备的PbS CQDs均呈现出规整的立方相岩盐结构[23], 且XRD谱图中未出现杂相衍射峰, 说明制备的样品具有高纯度的晶相结构. 在本研究中, 采用经典的XRD峰面积比值法[24]来评估样品的相对结晶度(RCD). 使用XRD分析软件进行多峰拟合, 分离出晶体衍射峰面积和整体的非晶背景散射峰面积, 计算公式[25]为RCD=Ic/Itotal×100%, 其中Ic为所有结晶衍射峰的积分面积之和, Itotal为扣除仪器背景后XRD图谱总积分强度, 计算出以TMS、TAA、S为硫源分别制备的PbS CQDs的相对结晶度分别为77.21%、81.74%、74.63%. 计算结果表明, 本研究合成方法具有良好的普适性与可控性, 能够有效抑制杂质相的生成, 精准诱导目标晶相的定向生长.
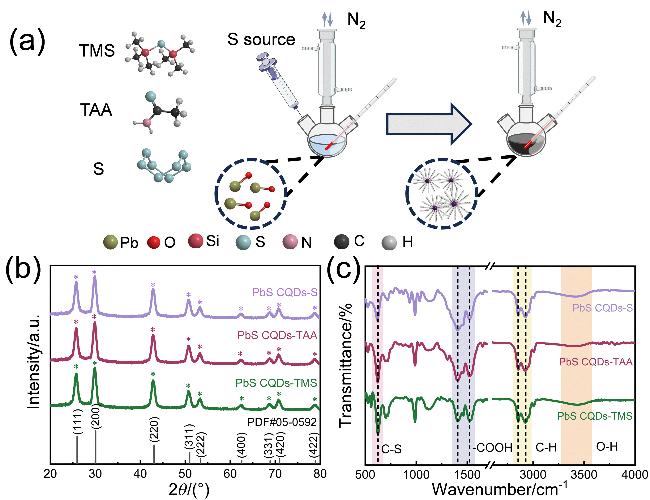
同时, 对三个样品进行傅里叶变换红外(FT-IR)光谱表征(图1c), 谱图中3440 cm−1附近出现的特征吸收峰可归因于羟基(-OH)的伸缩振动, 该羟基主要来源于PbS CQDs粉末在空气中暴露时对水分子的吸附[26]; 其中, 以TAA为硫源制备的PbS CQDs在该处的吸收峰峰型更为平缓, 表明在空气中的稳定性更优. 这一点也可在X射线光电子能谱(XPS)表征测试中的O 1s谱图中得到印证. 2925 cm−1和2854 cm−1处的特征峰对应OA配体中-CH2基团的伸缩振动; 同样地, 1523 cm−1和1400 cm−1两处的特征峰则与OA配体中-COOH(C=O)的伸缩振动有关[27], 进一步佐证OA配体在PbS CQDs表面的成功修饰[28]. 620 cm−1处出现的吸收带可归属于C—S键的伸缩振动, 证实了配体与PbS CQDs之间的有效配位[29].
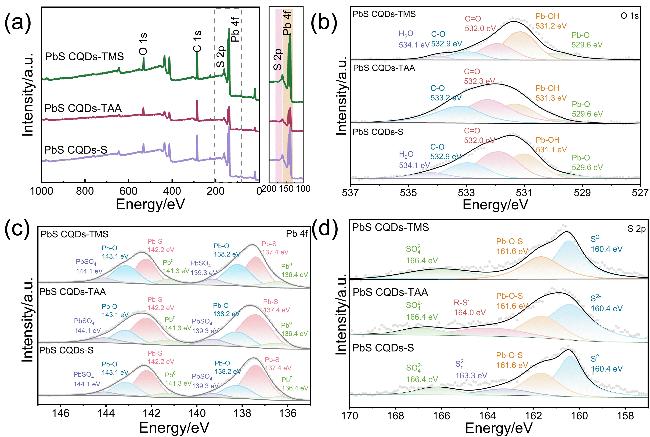
通过XPS进一步分析三种不同硫源制备的PbS CQDs的表面元素组成和化学价态(图2), 从PbS CQDs全谱图(图2a)中看出样品中含有元素C、O、Pb、S, 未出现其他杂元素特征峰, 表明三种硫源合成的PbS CQDs样品纯度较高, 无杂质污染[30]. 在O 1s的精细谱图中可以看出(图2b), 结合能在534.1、532.9~533.2、532.0~532.3、531.1~531.3和529.6 eV的特征峰分别归属于H2O、C—O、C=O、Pb—OH、Pb—O. TMS和单质S体系均拟合出以上五个特征峰[31], 而TAA体系中吸附水峰极弱甚至缺失, 说明TAA体系量子点表面疏水性更强、羟基缺陷和氧化铅含量更低. 由于TAA体系表面高度疏水, 吸附水缺失使氢键屏蔽效应减弱, 进一步推高Pb—OH峰位[31-32]; 同时TAA的活性适中, 使OA配体以桥式/螯合双齿模式在PbS表面有序组装, 配位增强导致羧酸根氧原子电子密度降低[30], 最终导致TAA体系内C—O、C=O和Pb—OH向高结合能位置移动. 该结果与S 2p和Pb 4f谱中以TAA为硫源制备的样品氧化物种占比最低趋势一致, 共同证实TAA体系制备的PbS CQDs具有最优的表面钝化质量和抗氧化稳定性. 在Pb 4f精细谱均呈现出一对明显的自旋-轨道分裂峰, 对应Pb 4f7/2和Pb 4f5/2, 分裂能约为4.9 eV, 符合Pb²+的特征分裂能, 表明三种样品中Pb元素均主要以Pb²+形式存在, 与PbS中Pb的化学态一致. 进行分峰拟合后共得到四组清晰的特征峰, 136.4 eV处对应Pb0, 形成原因可能是量子点表面未被硫原子和配体完全配位的铅原子或X射线辐照导致的表面轻微分解; 137.4 eV处是Pb—S特征峰, 是谱图中强度最高的主峰, 对应硫化铅量子点的主体晶格结构, 证明样品成功合成了纯相硫化铅晶体[33]; 138.2 eV处对应Pb—O, 是由于量子点表面残留的OA配体与Pb形成的配位以及少量表面暴露在空气中被轻微氧化[34]; 139.3 eV 处对应硫酸铅, 来源于量子点表面的深度氧化, 即氧化铅物种进一步被氧化为更稳定的硫酸盐. 整体来看, 谱图中硫化铅主峰占绝对主导地位, 表明样品主体为高质量的硫化铅晶体, 而少量金属铅、氧化铅和硫酸铅峰的存在反映了量子点表面存在一定的未配位缺陷和氧化现象. 三个体系下, S 2p精细谱图中均在160.4 eV处出现归属于PbS晶格S2−的主峰, 在161.4 eV处出现Pb—O—S的肩峰, 并在167 eV附近检测到硫酸盐的氧化峰. 此外, TAA体系在164.0 eV处额外存在有机硫中间体的峰, 来源于TAA在油胺协助脱硫过程中的残留; 单质硫体系下则额外出现明显的多硫化物特征峰, 表明样品表面存在多硫化物的残留[32]. 有关XPS表征拟合数据见表S1~S3(见支持信息).
PbS CQDs的透射电子显微镜图像(TEM)如图3a~3c所示, 三种不同硫源制备的PbS CQDs均有良好的分散性, 表明油酸配体的空间位阻效应发挥作用. 其中, 以TMS和TAA为硫源制备的PbS CQDs呈准球形形貌, 而以单质S为硫源制备的PbS CQDs呈现方形形貌, 这一形貌差异的本质, 源于量子点生长过程中的晶面变化. 不同晶面的表面能不同, 随着体系内主导的控制阶段及生长趋势不同, 量子点的表面晶面也会随之变化. 当采用较高活性硫源时(例如TMS、TAA), 能够快速释放大量硫源单体, 促使体系内快速生成大量PbS CQDs晶核, 致使单体浓度迅速降低, 此时体系内由扩散控制主导, 油酸(OA)配体优先包覆在高表面能的(111)晶面, 使得该表面得以保留, 各个晶面的生长速率相对一致,因而倾向于形成各向同性的准球形[35]. 相反, 低活性硫源(如单质S)释放单体速率较慢, 体系内缓慢生成PbS CQDs晶核且数量较少, 体系内还有大量单体, 每个晶核都分配丰富的单体和配体用于生长. 随着量子点尺寸逐渐增大, 此时体系进入热力学控制, 向着总表面能低的趋势生长, 高表面能(111)晶面逐渐消失, 量子点的表面晶面由低表面能的(200)晶面替代. 此时各个晶面生长速率出现显著差异[31,36-37], 最终促使方形量子点的生成(不同尺寸的PbS CQDs晶格间距测量图见支持信息图S1). 正是由于三种硫源的活性差异, 导致生成量子点的形貌差异. 此外, 三种不同硫源制备的PbS CQDs相应的高分辨率TEM (HRTEM)显示在图3d~3f中. HRTEM图像显示, 三个不同硫源制备的PbS CQDs均具备高结晶度特征, 且清晰观测到PbS CQDs不同晶面的晶格条纹, 经测量, 0.20 nm、0.29 nm、0.31 nm的晶格间距, 分别与立方相PbS CQDs的(220)、(200)、(111)晶面一一对应. 结合图3g~3i的粒径分布统计结果, 本研究采用变异系数CV (CV=(标准偏差/均值)×100%)对PbS CQDs的粒径均一度进行定量分析. 结果表明, 以TMS、TAA、单质S为硫源制备的PbS CQDs, 其粒径分布变异系数CV依次为10%、8.5%、9.6%, 其中以TAA为硫源所制备的PbS CQDs CV值最低, 呈现出更为窄化的粒径分布特征, 尺寸均一化最优.
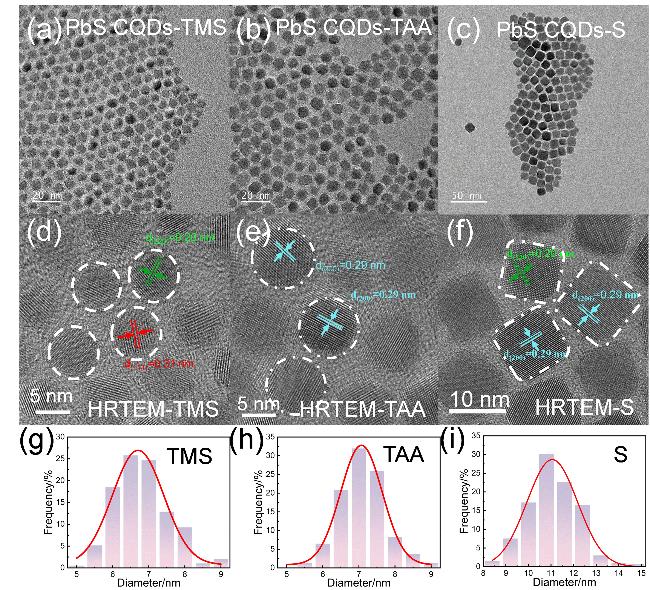
图3 (a)、(b)、(c)依次为TMS、TAA、S为硫源制备的PbS CQDs的TEM图; (d)、(e)、(f)依次为TMS、TAA、S为硫源制备的PbS CQDs的HRTEM图; (g)、(h)、(i)依次为TMS、TAA、S为硫源制备的PbS CQDs的粒径分布图Figure 3 (a), (b), and (c) are TEM diagrams of PbS CQDs prepared with TMS, TAA, and S as sulfur sources; (d), (e), and (f) are HRTEM diagrams of PbS CQDs prepared with TMS, TAA, and S as sulfur sources; (g), (h), and (i) are particle size distribution diagrams of PbS CQDs prepared with TMS, TAA, and S as sulfur sources, respectively |
2.2 光吸收特性分析
2.2.1 反应温度影响
反应温度是决定前驱体活性单体释放效率与晶核生长模式的核心参数. 其中, 以TMS、TAA、单质S为硫源在不同温度下合成的PbS CQDs的吸收光谱见图S2(支持信息). 从图中结果可以看出, 低温条件下(如130 ℃), 以TMS为硫源制备的PbS CQDs呈现出规整的吸收峰, 而以TAA和S为硫源制备的样品吸收谱图出现明显肩峰, 说明在低温时仅有高活性的TMS能够快速释放S2−, 并顺利进入后续的生长过程. 而TAA和单质S则出现尺寸分布宽的情况, 说明硫前驱体分解速率缓慢, 体系内单体离子浓度处于较低水平, 体系内缓慢成核和持续生长两个过程发生交叠, 先成核的颗粒持续捕获单体长大, 而后成核颗粒因生长时间和单体不足尺寸偏小, 最终导致产物粒径分布较宽; 升温至150 ℃, 前驱体的分解速率进一步提升, 单体浓度可以在短时间内达到饱和并触发“爆发式成核”, 大量晶核同步生成并快速消耗体系内的单体, 尽可能地将成核与生长过程分开, 并有效抑制了后续量子点生长的奥斯特瓦尔德(Ostwald)熟化效应, 所得PbS CQDs粒径均一、晶相纯净, 光吸收峰的半峰宽窄化, 展现出优异的量子限域效应[38-39]. 因此, TMS、TAA和单质S均展现出特征明显、峰型规整的吸收峰; 当温度进一步升高至170 ℃时, 会破坏成核-生长动力学平衡, 过高温度虽然加速了前驱体的分解, 但也增加量子点颗粒间的碰撞与融合概率, 加剧量子点团聚影响样品的单分散. 同时过高的温度会破坏配体与量子点表面的配位键合作用, 引发颗粒团聚, 降低量子点表面稳定性. 在此, 本研究体系内, 三种硫源制备量子点的最佳反应温度均为150 ℃.
2.2.2 油酸配体比例影响
配体比例的调控作用体现在表面配体稳定与空间位阻效应的双重机制. 其中, 三种不同硫源以配体物质的量比例为变量条件合成制备的PbS CQDs的吸收光谱如图S3(见支持信息). 以TMS为硫源制备的PbS CQDs调控配体比例时, 得到吸收波长随配体比例的增加逐渐红移, 当配体比例达到16时, 再次增加配体吸收峰的位置不会发生移动(支持信息, 图S3a). 而在TAA体系内, 可以明显看出, 低配体比例下, 吸收峰峰型较宽, 随着配体量增加吸收波长逐渐红移且峰型窄化(支持信息, 图S3b)[40]. 可见, 当配体比例过低时, 配体分子无法完全覆盖量子点表面的活性位点, 颗粒表面能升高, 极易发生团聚与Ostwald熟化, 导致产物粒径分布宽化; 当配体比例处于适宜范围时, 配体与量子点表面的金属离子形成致密且稳定的配位层, 通过空间位阻效应增大颗粒间的排斥, 从而有效阻止颗粒团聚, 最终获得粒径均一、表面缺陷少的PbS CQDs, 其光吸收峰位置稳定且强度达到最大值. 在单质S体系中, 当油酸与铅源物质的量比例n(OA)∶n(Pb)<16时, 仅采用单一反应生长时间无法制备出单分散PbS CQDs; 即使进一步拓宽调控多个生长时间节点, 仍难以获得尺寸均一、品质优异的PbS CQDs. 因此, 油酸配体比例的最佳调控配比为16, 该条件下各个体系制备的量子点吸收性能最好.
2.2.3 生长时间影响
生长时间对PbS CQDs的调控规律则直接对应晶核生长的三个关键阶段: 短生长时间内, 反应仅完成晶核的形成过程, 生成的晶核尚未充分生长, 产物粒径偏小且分布较宽, 光吸收峰蓝移; 当生长时间延长至适中范围时, 晶核进入匀速生长阶段, 体系内的活性离子被充分消耗, 量子点粒径达到热力学稳定状态, 此时产物的粒径分布最窄, 光吸收峰位置固定且强度最优; 而当生长时间过长时, 体系内活性离子耗尽, 量子点的生长过程终止并进入熟化阶段, 小粒径颗粒逐渐溶解, 大粒径颗粒持续长大, 最终导致产物粒径分布宽化, 光吸收峰红移且强度衰减[41].
图4展示了三种不同硫源在适宜生长时间下制备的PbS CQDs的吸收光谱. 其中, 以TMS为硫源制备的PbS CQDs吸收波长调控范围为1610~1918 nm, 但受限于TMS过高的反应活性, 所得量子点的吸收峰型难以精准控制; 以TAA为硫源制备的样品吸收波长调控范围与TMS相近, 为1550~1938 nm, 因TAA的反应活性略低于TMS, 所需的最佳生长时间相对更长, 且生长时间节点均能呈现出峰型规整的吸收光谱, 表明在TAA体系内, 量子点的成核与生长两个过程呈分离状态; 以低活性单质S为硫源制备的量子点, 吸收波长范围为2152~2240 nm, 尽管可实现更长波长的光响应, 却存在生长周期偏长、波长调控窗口窄的问题, 且随着生长时间延长, 吸收峰逐渐劣化, 表明量子点的粒径分布趋于宽化. 通过测量三个硫源体系下各个生长时间的样品吸收峰的峰谷比判断各个硫源的最佳生长时间(topt)(各个样品吸收峰的峰谷比数据见支持信息表S4). TMS体系: topt=45 s; TAA体系: topt=180 s; 单质S体系: topt=300 s. 在三种硫源体系下, PbS CQDs的吸收波长均随着生长时间的延长呈现逐渐红移的趋势. 但值得注意的是, 在TMS和TAA体系内, 除生长时间调控区间(TMS体系为30~90 s, TAA体系为135~270 s)外, 其他生长时间对应的吸收光谱见图S4(支持信息)、TEM图像见图S5(支持信息). 结果表明, 除上述时间调控区间外, 每种硫源在过长或过短的生长时间均无法制备出粒径均一的PbS CQDs. 此外, 在TMS和TAA体系中, 时间调控区间之后出现一个时间点(TMS体系为120 s、TAA体系为315 s), 此时样品的吸收峰相较于前一时间节点出现蓝移现象. 此时, 对该节点的量子点进行TEM测试发现, 量子点出现少许的团聚现象且尺寸发生缩小. 这是由于随着生长时间增加及体系内游离的OA配体含量逐渐降低, 当量子点尺寸进一步增长时, 表面钝化的OA配体发生剥离并带走部分钝化的铅原子, 对量子点发生刻蚀, 导致量子点核心尺寸变小, 从而引起量子限域效应增强, 最终在吸收谱图上表现为吸收峰的蓝移[42].
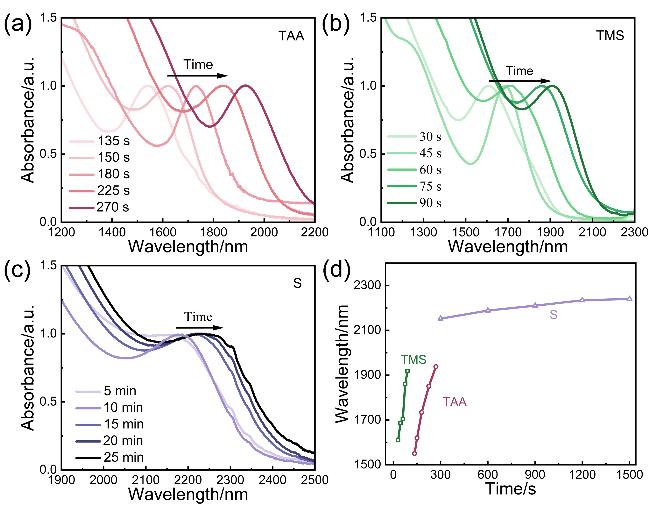
图4 (a)以TAA为硫源制备不同生长时间的PbS CQDs吸收谱图; (b)以TMS为硫源制备不同生长时间的PbS CQDs吸收谱图; (c)以S为硫源制备不同生长时间的PbS CQDs吸收谱图; (d)不同硫源生长时间调控的波长范围Figure 4 (a) Absorption spectra of PbS CQDs at different growth times prepared with TAA as sulfur source; (b) absorption spectra of PbS CQDs at different growth times prepared with TMS as sulfur source; (c) absorption spectra of PbS CQDs at different growth times prepared with S as sulfur source; (d) wavelength range of growth time regulation of different sulfur sources |
2.3 PbS CQDs的稳定性
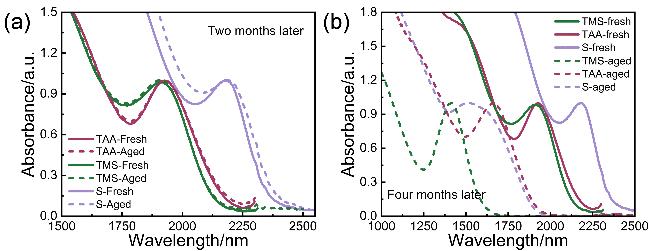
针对三种不同硫源合成的PbS CQDs的空气存放稳定性研究, 本研究将制备完成的样品直接置于低温环境(-4 ℃)中密封避光保存, 静置两个月和四个月后再次对其进行吸收光谱测试, 结果如图5所示. 测试结果表明, 在TMS和TAA体系内制备的PbS CQDs在空气中存放两个月之后(图5a), 其吸收峰的位置无明显变化, 展现出优异的稳定性. 与之形成对比的是, 以单质S为硫源制备的PbS CQDs样品, 尽管其吸收峰的中心位置未发生偏移, 但吸收峰的半峰宽由初始的216.8 nm显著拓宽至247.8 nm. 吸收峰型的变宽现象, 直观反映出量子点颗粒的尺寸分布发生宽化, 体系的单分散性出现明显下降. 累计存放四个月后, 再次进行吸收光谱的测试. 测试结果如图5b所示, 结果表明三种硫源制备的样品均出现明显的蓝移现象, TAA体系的蓝移程度最小, 且保持了良好的吸收峰型; TMS体系蓝移程度较大, 吸收峰型较好; 而单质S体系的稳定性最差, 不仅蓝移程度大且峰型严重劣化, 稳定性的具体数据见表S3(支持信息). 总的来说, 本研究制备的PbS CQDs在两个月内有着良好的稳定性, 如果需要更长时间的存放, 将样品放置在手套箱内或用聚甲基丙烯酸甲酯包覆以获得更长时间的稳定性[43]. 稳定性各个节点的具体数据见表S5(支持信息).
2.4 三种硫源的调控机制
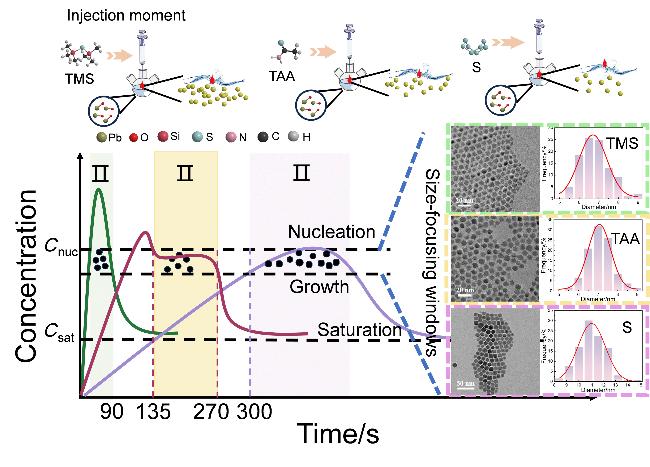
不同硫源的活性差异从根本上决定了PbS CQDs的成核与生长动力学路径, 量子点的制备过程遵循LaMer模型. 如图6所示, 硫源的活性将影响LaMer模型的成核与生长过程. 当高活性TMS和低活性单质S注入铅前驱体体系后, 前者瞬间触发爆发式成核, 后者硫单体释放比较缓慢, 二者的成核与生长过程有所重叠. 当活性适中的TAA注入铅前驱体时, 短时间内形成大量晶核, 由于均匀释放硫单体, 使得后续生长阶段与成核阶段完美分离, 因此能够通过生长时间精准调控吸收波长. 高活性TMS与中活性TAA体系内生长制备所需时间短, 体系以扩散控制为主, 形貌呈现准球形. 低活性单质S体系生长周期较长, 后期以热力学控制为主, 因此形貌呈现方形.


3 结论
综合表征结果可知, 本研究以TMS、TAA、单质S为硫源制备的PbS CQDs均为立方相晶型, 其中以TAA为硫源合成的量子点粒径分布偏差最小(8.5%), 尺寸单分散性最优; 红外光谱证实量子点表面成功吸附OA配体且存在极少量吸附水, 未引入其他杂质官能团; 通过调控生长温度、配体比例与生长时间, 可实现量子点粒径的精准调控, 进而灵活调节其光吸收范围, 最优工艺条件下制备的PbS CQDs兼具窄粒径分布(CV=8.5%)、高晶化程度(81.74%)与优异的光吸收性能, 为其在红外光电探测、太阳能电池等领域的应用奠定了良好的材料基础.
4 实验部分
在PbS CQDs合成方法中, 在三颈烧瓶中制备铅前驱体, 通过真空、通气处理除去烧瓶内的氧气和水分, 使三颈烧瓶处于氮气气氛环境下. 用注射器将硫前驱体快速注入至铅前驱体. 反应生长一段时间后, 即得到PbS CQDs的混合溶液, 纯化后, 将PbS CQDs分散在正己烷中(30 mg/mL). 本实验选用三种硫源TMS、TAA、单质S用于PbS CQDs合成, 在合成过程中, 三种硫源合成条件相同, 即Pb/配体/S的物质的量比为1∶16∶0.5, 在冷凝回流条件下, 通过改变生长时间、配体比例和反应温度合成PbS CQDs.
(Cheng, B.)