Article

Investigation on the Kinetics of Water-Dependent Electrochemical Reduction Reaction of p-dimercaptoazobenzene and Detection on Water Content

  • Xi Yu ,
  • Chenjie Zhang ,
  • Minmin Xu ,
  • Yaxian Yuan , * ,
  • Jianlin Yao , *
Expand
  • College of Chemistry, Chemical Engineering and Materials Science, Soochow University, Suzhou 215123, China
; Tel.: 0512-65880359; Fax: 0512-65880089

Received date: 2026-03-23

  Online published: 2026-06-01

Supported by

National Natural Science Foundation of China(22172109)

National Natural Science Foundation of China(21773166)

Abstract

Acetonitrile is widely employed as a crucial aprotic polar solvent in the fields of electrochemical synthesis and energy storage. However, the introduction of trace water can significantly alter the microenvironment at the electrode interface, thereby modifying the kinetic process of interfacial reactions. Accordingly, it is urgent to unravel the behavior of water from the perspective of kinetic characteristics. Conventional investigations using electrochemical surface-enhanced Raman spectroscopy (SERS) still face certain challenges, owing to the small Raman scattering cross-section of water molecules and their weak adsorption on noble metal substrates. In this study, the electrochemical reduction of p-dimercaptoazobenzene (DMAB), which is highly sensitive to the concentration of interfacial water or protic species, was utilized as a probe reaction. A gold nanoparticle monolayer film (Au MLF) with outstanding uniformity and stability was transferred onto the surface of a glassy carbon electrode to fabricate a SERS-active substrate. The influence of varying water contents on the reduction kinetics of DMAB in acetonitrile systems was systematically explored. The results demonstrate that the reduction of DMAB in acetonitrile media is strongly dependent on water or protic species, and the reaction follows pseudo-first-order kinetic characteristics. In anhydrous acetonitrile systems, DMAB cannot undergo reduction within the potential range of -0.4 V to -1.0 V. The reduction reaction is observed to occur when the mass fraction of water reaches 0.3%, and the rate constant increases gradually with the elevation of water content. When the water mass fraction is ≥10.0%, the growth rate of the reaction rate constant slows down, and the reaction rate tends to saturate. Based on the quantitative correlation between water content and reaction rate constant, a novel method for the detection of trace water in acetonitrile systems was developed. The results obtained by this method are consistent with those determined by conventional standard methods, and it is particularly applicable to systems with water content below 0.5%. This study is expected to provide a new approach for investigating the effects of water or protic species on interfacial processes in non-aqueous systems, and lay an experimental foundation for the solvent selection and system optimization of non-electrochemical related devices.

Cite this article

Xi Yu , Chenjie Zhang , Minmin Xu , Yaxian Yuan , Jianlin Yao . Investigation on the Kinetics of Water-Dependent Electrochemical Reduction Reaction of p-dimercaptoazobenzene and Detection on Water Content[J]. Acta Chimica Sinica, 2026 , 84(7) : 1114 -1120 . DOI: 10.6023/A26030081

1 引言

相较于传统水基电化学体系, 非水体系电解质展现出诸多优势: 溶剂具有更宽的电化学稳定窗口、碱金属化学稳定性更高、特定化合物溶解度更强, 且不同溶剂的理化性质差异显著. 近几十年来, 新型电池系统与有机电合成的快速进展[1-3], 引发了非水体系电解质电极界面过程及微量水影响的深入研究, 特别关注非水介质中微量水对促进电化学反应活性与电极稳定性的研究[4].
乙腈因具有介电常数高、电化学窗口宽、溶解性好、且离子溶剂化能力强等优异性质, 成为电化学分析、有机电合成、锂离子电池及超级电容器等领域的重要非质子溶剂[5-13]. 通常, 在实际应用中, 乙腈体系不可避免引入微量或痕量水, 其可能改变乙腈体系中离子溶剂化行为、电极界面双电层结构及质子传输效率, 进而显著影响界面电化学反应的热力学与动力学过程[5,14]. 例如, 乙腈中微量水的引入不仅改变界面水分子的吸附行为与结构, 还可调控界面反应的电位依赖性, 使界面反应的电位响应规律发生显著变化[15]. 因此, 深入研究乙腈体系中水对电极界面反应动力学的调控机制, 对优化电化学体系设计、提高反应选择性与效率具有重要意义.
表面增强拉曼光谱(Surface-enhanced Raman Spectroscopy, SERS)技术是一种灵敏度极高的表界面研究方法, 可对界面物种的组成与结构变化进行高灵敏识别[16-18]. 但水分子拉曼散射截面很小, 且在贵金属基底表面吸附较弱, 导致使用SERS技术对非水体系中界面水的信号常被体相溶剂信号所掩盖, 其吸附行为的直接研究存在技术困难[19].
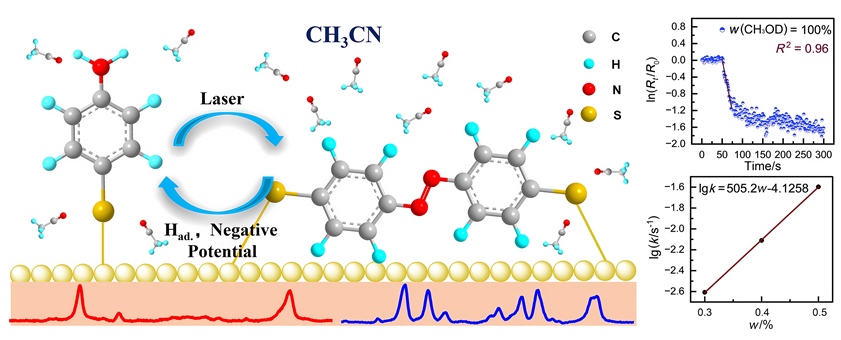
对二巯基偶氮苯(DMAB)还原反应作为典型的氢依赖的电子转移反应, 其反应路径与速率特性对界面氢源分布(如水)、电荷转移效率等微环境变化高度敏感, 可成为研究复杂体系界面反应机制的理想探针反应. 本工作以拥有SERS增强以及表面等离激元共振(SPR)催化高度均匀性和良好电化学稳定性的Au纳米粒子单层膜修饰的玻碳电极(Au MLF@GC)为工作电极[20], 选取对界面水分子具备超高响应性的DMAB电化学还原反应作为探针, 系统探究乙腈-水复合体系对电极界面的反应动力学特性以及相关界面反应动力学的影响, 进而基于以上水的响应特性发展一种检测无水乙腈中微量水含量的新方法. 对乙腈体系施加负电位后, 在活性氢的参与下, DMAB电化学还原为对氨基苯硫酚(PATP), 其中活性氢主要来自于质子性溶剂解离以及随后在电极表面的相关电化学过程.

2 结果与讨论

2.1 DMAB还原反应级数的确定

向无水乙腈中引入不同浓度的质子性溶剂, 选取DMAB还原反应作为探针反应, 通过该体系研究界面质子性溶剂浓度对界面反应速率常数的影响. 众所周知, 反应速率常数的测定不仅在量化催化反应动力学效率、区分反应机制方面有重要作用[21], 更有利于区分竞争反应的选择性差异, 为催化剂的设计提供关键实验支撑[22]. Hu团队[23]在测定反应速率常数时首先通过动力学模型拟合确定了反应级数. 为此, 采用类似方法确定本反应的反应级数, 随后与相关动力学模型进行数据拟合测定反应速率常数.
结合DMAB还原反应生成PATP的SERS谱峰强度变化趋势, 采用Hu[23-24]与Yang[25]提出的一级、二级反应动力学公式, 逐一完成拟合计算.
其中, 一级反应(1)和二级反应(2)动力学公式分别为:
$\text{ln}\left( \frac{{{\left[ \text{DMAB} \right]}_{t}}}{{{\left[ \text{DMAB} \right]}_{\text{0}}}} \right)\text{ln}\left( \frac{{{\left[ {{I}_{\text{1142}}} \right]}_{t}}}{{{\left[ {{I}_{\text{1142}}} \right]}_{\text{0}}}} \right)kt$
$\frac{{{I}_{\text{SERS}\text{DMAB}}}}{{{I}_{\text{SERS}\text{PATP}}}}\frac{{{\left[ {{I}_{1142}} \right]}_{t}}}{{{\left[ {{I}_{1073}} \right]}_{t}}}kt$
然而, 同为准一级反应的对硝基苯硫酚(PNTP)还原反应[26], 可用PNTP的相对浓度表示反应浓度, 其反应动力学方程(3)修正为:
$kt\ln \left( \frac{{{\left[ \text{PNTP} \right]}_{t=0}}}{{{\left[ \text{PNTP} \right]}_{t}}} \right)\ln \left( \frac{{{\left[ {{I}_{1577}}/{{I}_{1595}} \right]}_{t=0}}}{{{\left[ {{I}_{1577}}/{{I}_{1595}} \right]}_{t}}} \right)$
因此, 对本实验, 可将其准一级反应动力学公式(4)修正为:
$\ln \left( \frac{{{\left[ \text{DMAB} \right]}_{t}}}{{{\left[ \text{DMAB} \right]}_{0}}} \right)\ln \left( \frac{{{\left[ {{I}_{1142}}/{{I}_{1073}} \right]}_{t}}}{{{\left[ {{I}_{1142}}/{{I}_{1073}} \right]}_{t=0}}} \right)kt$
其中, [I1142/I1073]t和[I1142/I1073]t=0分别为t时刻和反应初始时刻(t=0)反应物DMAB与生成物PATP分别在1142和1073 cm−1处的相对峰强比; [I1142]t表示反应时间为t时, 反应物DMAB在1142 cm−1处谱峰的峰强; [I1073]t表示反应时间为t时, 产物PATP在1073 cm−1处谱峰的峰强. 为了拟合曲线时更简洁直观, 用Rt表示[I1142/I1073]t, 用R0表示[I1142/I1073]t=0. k为该反应的表观速率常数, 单位为s−1.
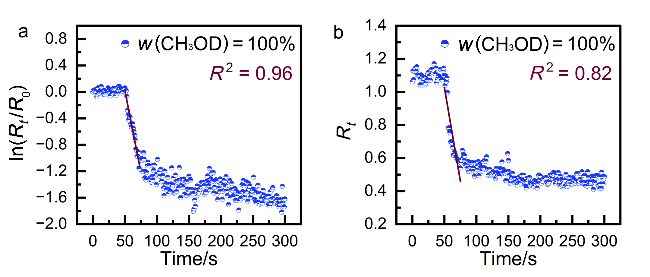
由于乙腈是非质子性溶剂, 需另外引入水等质子性溶剂诱导界面反应, 从而研究其对界面反应速率常数的影响. CH3OD具有良好的溶解性, 能保证PATP分子均匀吸附在Au MLF@GC电极表面. 同时其电化学窗口与测试电位匹配, 在实验电位范围内无自身的电化学反应, 能清晰捕捉到DMAB和PATP的特征峰变化. 首先, 在经无水处理的CH3OD溶液中, 修饰在Au MLF@GC表面的PATP分子在-0.2 V电位下经SPR催化偶联生成DMAB. 待DMAB与PATP的SERS谱峰相对强度稳定后, 继续在-0.2 V下保持50 s, 然后电位阶跃至-1.0 V, 同时记录随时间变化的SERS光谱. 图1为位于1142与1073 cm−1处的谱峰相对强度(R)分别以准一级和二级反应动力学公式进行拟合的曲线. 所有反应速率常数k均以s−1为单位. 需说明的是, 先将电极电位在-0.2 V保持50 s, 此时SPR诱导催化PATP偶联生成DMAB, 且该电位下DMAB不发生电化学还原. 待DMAB和PATP的特征SERS峰强比完全稳定后, 将电位阶跃至-1.0 V并记录随时间变化的SERS光谱, 以特征峰强比的动态衰减拟合为准一级动力学, 且此电位下PATP催化偶联生成DMAB的反应被显著抑制, 因此其并不干扰DMAB含量定量及速率常数计算.
图1 SERS谱峰相对强度比值分别依据准一级反应(a)以及二级反应(b)进行拟合分析的结果

Figure 1 Results of fitting analysis of the relative intensity ratios of SERS peaks based on pseudo-first-order reactions (a) and second-order reactions (b), respectively

由图可见, 若按照二级反应动力学公式拟合的R2=0.82, 拟合直线与实验数据匹配度不理想, 说明所选的二级反应动力学模型不能很好地描述该反应的实际动力学规律. 而采用准一级反应动力学公式的拟合结果显示R2=0.96, 表明数据拟合合理, 反应过程与理想模型假设高度契合, 因此以下研究均采用准一级反应为模型.

2.2 无水乙腈体系中DMAB还原反应动力学研究

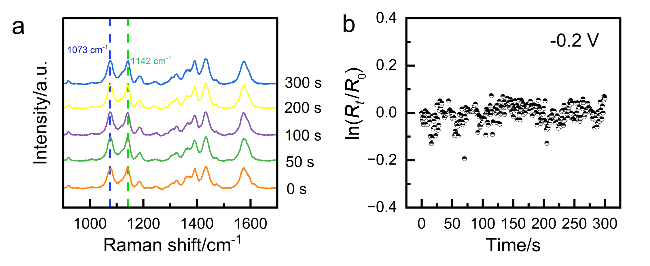
通常, 在负电位及水或其他质子性溶剂存在时, DMAB可还原成PATP[27-29]. 为明确质子性溶剂的参与对DMAB还原反应的必要性, 本工作首先对比研究了DMAB在非质子性溶剂无水乙腈(CH3CN)中的还原反应过程. 图2为DMAB在经蒸馏纯化的无水乙腈体系中在-0.2 V下发生电化学还原反应时的SERS光谱, 以及1142与1073 cm−1谱峰相对强度比值以准一级反应动力学公式进行拟合的曲线.
图2 -0.2 V下CH3CN中DMAB还原反应过程中随时间变化的SERS光谱(a), 及1142和1073 cm−1谱峰相对强度的自然对数值随时间变化曲线(b)

Figure 2 Time dependent SERS spectra of DMAB reduction process in CH3CN (a) and the natural logarithm curves of relative intensities of the SERS peaks of 1142 and 1073 cm−1 at different time at -0.2 V (b)

由图可见, 当电位为-0.2 V, 在0~300 s内位于1142和1073 cm−1处的谱峰强度及其相对强度均未发生明显变化, 且反应物DMAB与生成物PATP的相对峰强比未随激光照射时间的延长发生明显改变(如图2b所示). 说明此电位下在无水CH3CN体系中DMAB未发生电化学还原反应.
电极电位不仅影响界面吸附物种的成键方式与吸附行为, 同时还能将非水体系中的痕量水富集至电极界面[30-32]. 因此, 通过电极电位调控, 可研究CH3CN体系中极微量水在DMAB电化学还原反应中的作用.
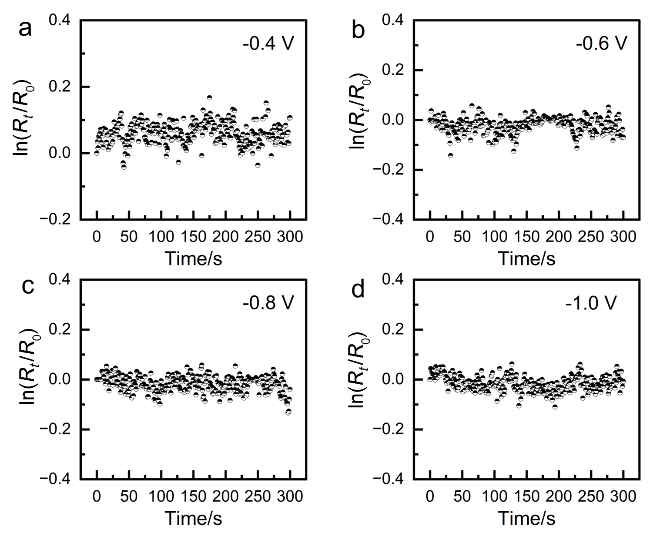
图3为不同电位下DMAB还原反应中位于1142与1073 cm−1谱峰相对强度比值的自然对数值随时间变化曲线. 电极表面施加较负电位后(分别为-0.4 V、-0.6 V、-0.8 V和-1.0 V), 未观察到相对强度的突变, 该强度比值始终维持稳定, 说明反应速率常数为零, 还原反应并未发生. 这一实验现象揭示, DMAB电化学还原反应需要界面水或其他质子性溶剂存在时方能发生.
图3 不同电位下DMAB还原反应中位于1142与1073 cm−1谱峰相对强度比值的自然对数值随时间变化曲线, -0.4 V (a)、-0.6 V (b)、-0.8 V (c)和-1.0 V (d)

Figure 3 The natural logarithm curves of relative intensities of the SERS peaks of 1142 and 1073 cm−1 at different time for the DMAB reduction reaction under different potentials -0.4 V (a), -0.6 V (b), -0.8 V (c) and -1.0 V (d), respectively

2.3 水含量对DMAB电化学还原动力学影响

以上研究表明DMAB的电化学还原反应进程既受电极电位的显著调控, 同时对体系内水的存在具有高度敏感性, 这一特性使其成为表征乙腈体系中水行为研究的灵敏探针. 因此, 在无水乙腈体系中加入不同量的水, 采用电化学表面增强拉曼散射(EC-SERS)方法研究水含量对DMAB还原反应动力学的影响. 首先将该体系的电位保持在无还原反应发生的区间(-0.2 V), 确保体系处于稳定的初始状态, 随后将电位阶跃至-1.0 V, 以触发DMAB还原反应, 同时连续采集随时间变化的SERS光谱, 以此原位追踪反应动态过程, 最终根据光谱数据的变化规律, 计算不同水含量乙腈体系中DMAB还原反应的速率常数, 建立水含量与反应动力学参数之间的关联.
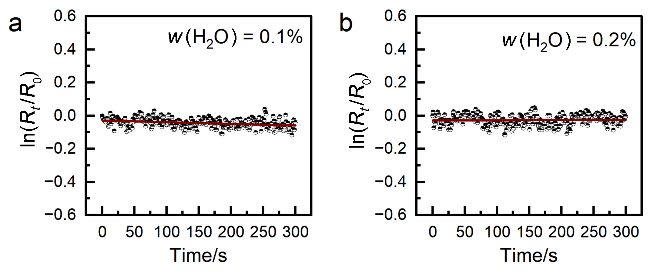
首先测定了水质量分数为0.1%和0.2%的乙腈体系中DMAB还原的反应速率常数. 待界面PATP和DMAB的SERS谱峰强度比稳定后迅速将电位阶跃至-1.0 V并开始连续记录SERS光谱, 获得DMAB/PATP特征峰随时间变化的SERS光谱数据, 并进一步转化为特征峰强度比的自然对数值的时间依赖性曲线, 结果如图4所示.
图4 电位阶跃至-1.0 V后水含量0.1% (a)和0.2% (b)的CH3CN体系中, DMAB还原反应中位于1142与1073 cm−1谱峰相对强度比值的自然对数值随时间变化曲线

Figure 4 The natural logarithm curves of relative intensities of the SERS peaks of 1142 and 1073 cm−1 at different time after potential step to -1.0 V in the CH3CN system with different content of water of 0.1% (a) and 0.2% (b)

从图4可见, 在水质量分数分别为0.1%和0.2%的乙腈体系中, 当电位阶跃至-1.0 V后, 代表DMAB相对含量的R特征峰强度比值在整个反应时间内始终保持基本不变, 对应的反应速率常数为零. 这一实验现象充分揭示, 在无水乙腈中仅添加极微量水时, 在体系中解离的质子含量极低, 即使在较负电位下所产生的氢源仍不足以导致DMAB还原反应的发生.
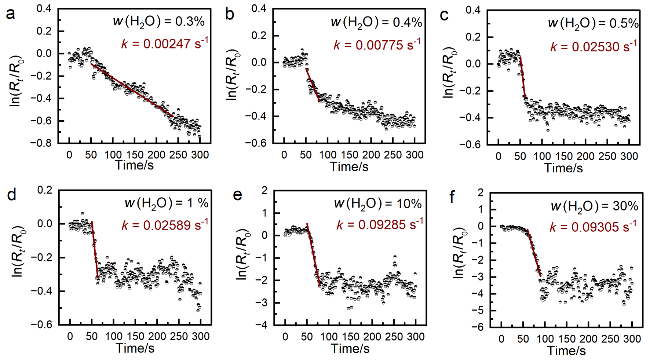
为进一步研究水含量对DMAB还原反应的影响, 继续增大体系中水含量, 依次研究水质量分数分别为0.3%、0.4%、0.5%、1.0%、10.0%和30.0%时的DMAB电化学反应行为, 实验方法与上述一致, 结果如图5所示, 并根据曲线拟合计算出各体系对应的DMAB还原反应速率常数, 不同含水量的CH3CN体系中随时间变化的SERS光谱图见支持信息图S1.
图5 电位阶跃至-1.0 V后水含量0.3% (a)、0.4% (b)、0.5% (c)、1.0% (d)、10.0% (e)和30.0% (f)的CH3CN体系中, DMAB还原反应中位于1142与1073 cm−1谱峰相对强度比值的自然对数值随时间变化曲线

Figure 5 The natural logarithm curves of relative intensities of the SERS peaks of 1142 and 1073 cm−1 at different time after potential step to -1.0 V in the CH3CN system with different content of water of 0.3% (a), 0.4% (b), 0.5% (c), 1.0% (d), 10.0% (e) and 30.0% (f)

当向无水乙腈体系中添加的水质量分数达到0.3%时(图5a), 表现为R比值随反应时间延长呈明显下降趋势, 约在250~300 s达到稳定, 说明DMAB的还原反应开始有效发生但其速率极慢. 参照准一级动力学公式(4)可拟合获得反应阶段的速率常数, 水质量分数为0.3%、0.4%、0.5%、1.0%、10.0%和30.0%的乙腈体系中, DMAB还原反应的速率常数依次为0.00247、0.00775、0.02530、0.02589、0.09285和0.09305 s-1. 由此可见, 该界面还原反应的速率常数随体系水含量的升高呈现明显增大趋势, 表明体系内质子供体的增加可显著促进DMAB的还原过程; 而当体系中水的质量分数达到10.0%后, 反应速率常数的增幅趋于平缓, 几乎不再随水含量的继续升高而发生明显变化, 这一现象表明此时体系中的水含量已达到DMAB还原反应所需的氢源饱和值, 其浓度不再是反应的限速步骤, 反应速率基本达到稳定状态.

2.4 乙腈体系实际水含量测定

基于上述实验结果, 水含量与DMAB还原反应速率常数之间呈现出明确的定量关系, 这一规律为乙腈体系中微量水含量的检测提供了全新的思路. 可基于对水敏感的DMAB电化学还原反应, 通过建立水含量-速率常数关系曲线, 实现对乙腈体系中水含量的定量测定, 为非质子溶剂体系中痕量质子性物质(如水)的检测提供了一种高效灵敏的分析方法.
首先向无水乙腈体系加入一定量的水, 使用卡尔费休水分仪且采取容量法重复测定5次, 计算乙腈体系含水量平均值、标准偏差和相对标准偏差, 五次测量的结果分别为0.285%, 0.290%, 0.283%, 0.287%和0.283%(质量百分浓度), 相对标准偏差(RSD)为1.04%, 取其平均值为0.2856%, 并以该平均值作为该乙腈体系含水量的标准值(记为w1), 为后续电化学方法的验证提供基准参照.
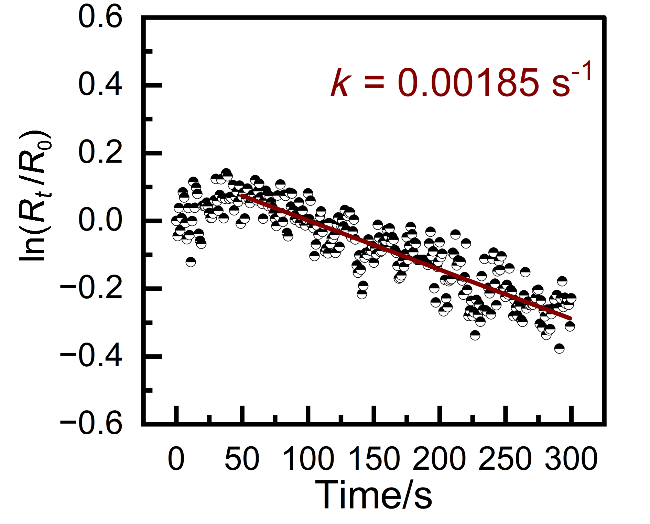
采用DMAB电化学还原法对以上乙腈体系进行水含量的测定, 实验过程及数据处理方法同上. 依据准一级反应动力学方程(4)对数据进行拟合, 得到该体系中DMAB还原反应的速率常数k=0.00185 s-1(如图6所示), 该速率常数值对应的乙腈体系含水量在0.2%~0.3%范围内, 这与卡尔费休水分仪测定结果一致.
图6 反应起始和时间t后SERS谱峰相对强度比值的自然对数值随时间的变化曲线及依据准一级反应进行拟合分析的结果

Figure 6 The natural logarithm curves of relative intensities of the SERS peaks of 1142 and 1073 cm-1 at different time and the fitting results based on the pseudo-first-order reaction

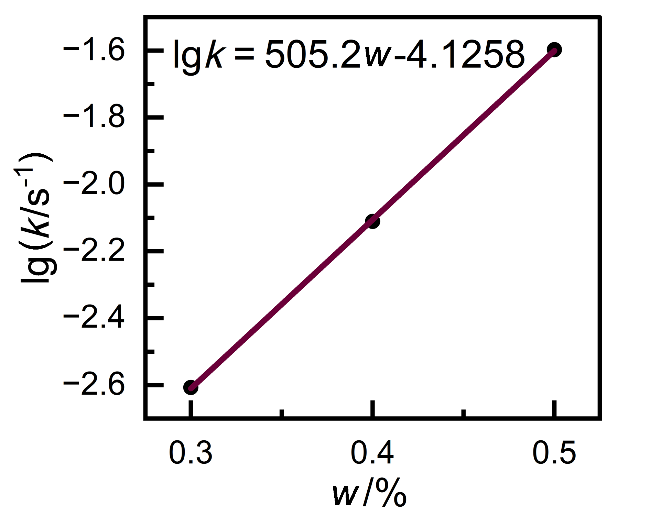
为更准确获得水的含量, 分别对H2O质量分数为0.3%、0.4%和0.5%的CH3CN体系的速率常数进行拟合, 得到其拟合曲线及拟合方程如图7所示.
图7 不同含水量(质量分数分别为0.3%、0.4%和0.5%)的CH3CN体系中DMAB电化学还原反应速率常数测定拟合曲线图

Figure 7 The fitting curves of rate constants of DMAB reduction reaction in CH3CN systems with different H2O content (mass fractions) of 0.3%, 0.4%, and 0.5% respectively

拟合方程为:
lgk=505.2w-4.1258
将k=0.00185 s-1代入方程(5)中, 得到DMAB电化学还原方法测得的含水量w2=0.2757%, 与卡尔费休法测定结果比较得到测定相对误差为3.47%, 该结果小于JJG 1154-2018《中华人民共和国国家计量检定规程》规定的±7%允许误差, 验证了方法的准确性. 值得指出的是, 当水的浓度过高时, 其测定结果并不完全符合线性, 其中的定量关系更为复杂, 因此目前方法适合于水含量在0.5%以下至可使DMAB发生反应的水含量阈值.
以上研究不仅为乙腈体系中微量水含量的定量测定提供了一种高效灵敏的新技术, 更深化了对该反应动力学规律的理解, 为后续非质子溶剂界面反应机理研究及相关电化学器件开发提供了坚实的实验基础.

3 结论

针对乙腈体系中微量水对电极界面反应动力学影响难以直接研究的困难, 本研究以对界面水浓度高度敏感的DMAB电化学还原反应为探针, 结合EC-SERS技术以及高均匀性和稳定性的Au MLF@GC复合电极, 实现了对乙腈/电极界面反应过程的原位监测. 结果表明, DMAB的还原反应依赖于氢源供体的存在, 该反应对界面水具有高度敏感性, 适合作为界面水研究的探针.
研究发现, DMAB还原反应为准一级反应, 其速率常数随水质量分数的增加呈显著上升趋势: 当水质量分数约为0.3%时反应开始有效发生, 速率常数为0.00247 s-1; 当水质量分数达到10.0%时速率常数趋于饱和(0.09285 s-1), 表明此时水浓度已不再是反应的限速步骤. 同时揭示了CH3CN体系中水含量与DMAB还原反应动力学之间的定量关系, 有望发展成为一种基于反应速率常数的乙腈体系微量水含量检测的普适性新方法. 该工作为理解非质子溶剂体系中质子性杂质对界面反应的调控机制提供了实验依据, 也为电化学体系溶剂筛选与界面工程设计提供了指导.

4 实验部分

Au纳米粒子单层膜(Au MLF)的制备流程如下: 首先参照Frens法[33]制备粒径15 nm的金溶胶, 取100 mL质量分数0.01%的氯金酸水溶液置于三颈烧瓶中, 经回流、剧烈搅拌加热至沸腾后, 快速加入2 mL质量分数1%的柠檬酸三钠(cit)水溶液, 持续搅拌15 min, 即得15 nm Au溶胶. 取25 mL上述15 nm Au溶胶于三颈烧瓶, 依次加入1 mL的质量分数为1%的柠檬酸三钠水溶液、1 mL的质量分数为1%的聚乙烯吡咯烷(PVP, Mw=10000)水溶液, 以及20 mL浓度25 mmol•L−1的盐酸羟胺水溶液, 保持体系温和搅拌; 随后以1 mL•min−1的速率缓慢滴加20 mL质量分数0.1%的氯金酸水溶液, 滴加完成后继续搅拌1 h, 制得粒径约30 nm的Au溶胶[34]. 将该30 nm Au溶胶转移至自制挥发装置中, 置于45 ℃烘箱中恒温静置16 h[35], 即可在气液界面自组装形成一层均匀致密的Au纳米粒子单层膜(Au MLF), 其微观形貌表征见支持信息图S2(b).
Au MLF@GC电极制备和探针分子修饰: 将上述制备的Au纳米粒子单层膜(Au MLF)转移至玻碳电极表面, 制得Au MLF@GC复合电极, 具体操作步骤详见支持信息S3. 取PATP乙醇溶液滴涂于Au MLF@GC电极表面, 使探针分子充分吸附后, 用无水乙醇冲洗电极表面以去除未吸附的游离PATP, 完成Au MLF@GC电极的探针分子修饰[36], 详细修饰过程见支持信息S4.
无水乙腈前处理: 所购买的无水乙腈为超干溶剂, 保存在带有分子筛的密闭容器里, 其含水量≤30 mg•kg-1 (w ≤ 0.003%, 经蒸馏处理后无水乙腈中水的质量分数小于0.003%, 与乙腈体系中发生DMAB电化学还原反应的最低含水量w=0.3%相比, 可忽略不计.
电化学SERS测试: 以Au MLF@GC为工作电极, 铂丝为对电极, 铂丝为参比电极. 记录SERS光谱前电位先在-0.2 V保持50 s, 使电极表面的PATP偶联生成DMAB并达到稳定值, 随后将电位阶跃促使DMAB发生电化学还原反应, 连续动态采集不同反应时间下的SERS光谱, 并以DMAB特征峰与PATP特征峰的强度比值(R=I1142 cm-1/I1073 cm-1)作为反应进程的定量依据, 采用准一级动力学模型进行数据拟合, 计算得到不同水含量体系下DMAB还原反应的表观速率常数.
(Cheng, B.)
[1]
Kwak, W.-J.; Rosy, S. D.; Xia, C.; Kim, H.; Johnson, L. R.; Bruce, P. G.; Nazar, L. F.; Sun, Y.-K.; Frimer, A. A.; Noked, M.; Freunberger, S. A.; Aurbach, D. Chem. Rev. 2020, 120, 6626.

DOI

[2]
Yoshida, J.-i.; Kataoka, K.; Horcajada, R.; Nagaki, A. Chem. Rev. 2008, 108, 2265.

DOI

[3]
Yan, M.; Kawamata, Y.; Baran, P. S. Chem. Rev. 2017, 117, 13230.

DOI

[4]
He, Q. J.; Zhang, C. J.; Xu, M. M.; Yuan, Y. X.; Yao, J. L. Acta Chim. Sinica 2024, 82, 1202 (in Chinese).

DOI

(贺乾军, 张晨杰, 徐敏敏, 袁亚仙, 姚建林, 化学学报, 2024, 82, 1202.)

DOI

[5]
Gunasekaran, P.; Cuesta, A. J. Solid State Electrochem. 2025, 29, 2213.

DOI

[6]
Mei, Y.; Liao, P.; Zhang, Y. Org. Biomol. Chem. 2025, 23, 9752.

DOI

[7]
Nakamura, H.; Komatsu, H.; Yoshio, M. J. Power Sources 1996, 62, 219.

DOI

[8]
Ledezma-Yanez, I.; Díaz-Morales, O.; Figueiredo, M. C.; Koper, M. T. M. ChemElectroChem 2015, 2, 1612.

DOI

[9]
Rudnev, A. V.; Molodkina, E. B.; Danilov, A. I.; Polukarov, Y. M.; Berna, A.; Feliu, J. M. Electrochim. Acta 2009, 54, 3692.

DOI

[10]
Angerstein-Kozlowska, H.; Macdougall, B.; Conway, B. E. J. Electroanal. Chem. Interfacial Electrochem. 1972, 39, 287.

DOI

[11]
Barrett, P.; Pruszkowska, E. Anal. Chem. 1984, 56, 1927.

DOI

[12]
Morin, S.; Conway, B. E.; Edens, G. J.; Weaver, M. J. J. Electroanal. Chem. 1997, 421, 213.

DOI

[13]
Harlow, G. S.; Aldous, I. M.; Thompson, P.; Gründer, Y.; Hardwick, L. J.; Lucas, C. A. Phys. Chem. Chem. Phys. 2019, 21, 8654.

DOI PMID

[14]
Kundu, A.; Dahms, F.; Fingerhut, B. P.; Nibbering, E. T. J.; Pines, E.; Elsaesser, T. J. Phys. Chem. Lett. 2019, 10, 2287.

DOI

[15]
Gu, R. A.; Sun, Y. H.; Cao, P. G.; Yao, J. L.; Ren, B.; Tian, Z. Q. Chem. J. Chinese Universities 2002, 23, 1960 (in Chinese).

(顾仁敖, 孙玉华, 曹佩根, 姚建林, 任斌, 田中群, 高等学校化学学报, 2002, 23, 1960.)

[16]
Niu, T.; Yuan, Y.; Yao, J.; Lu, F.; Gu, R. Sci. China Chem. 2011, 54, 200.

DOI

[17]
Wu, D.-Y.; Li, J.-F.; Ren, B.; Tian, Z.-Q. Chem. Soc. Rev. 2008, 37, 1025.

DOI

[18]
Zhao, L. B.; Huang, Y. F.; Wu, D. Y.; Ren, B. Acta Chim. Sinica 2014, 72, 1125 (in Chinese).

DOI

(赵刘斌, 黄逸凡, 吴德印, 任斌, 化学学报, 2014, 72, 1125.)

DOI

[19]
Thiel, P. A.; Madey, T. E. Surf. Sci. Rep. 1987, 7, 211.

DOI

[20]
Zhang, C. J.; Zhang, J.; Lin, J. R.; Jin, Q.; Xu, M. M.; Yao, J. L. Acta Chim. Sinica 2017, 75, 860 (in Chinese).

DOI

(张晨杰, 张婧, 林洁茹, 金琦, 徐敏敏, 姚建林, 化学学报, 2017, 75, 860.)

DOI

[21]
Xie, W.; Schlücker, S. Chem. Commun. 2018, 54, 2326.

DOI

[22]
Lopes, D. S.; Vono, L. L. R.; Miranda, E. V.; Ando, R. A.; Corio, P. ChemCatChem 2022, 14, e202101943.

DOI

[23]
He, L.; Liu, C.; Tang, J.; Zhou, Y.; Yang, H.; Liu, R.; Hu, J. Appl. Surf. Sci. 2018, 434, 265.

DOI

[24]
Zhang, K.; Li, G.; Hu, Y. Nanoscale 2015, 7, 16952.

DOI

[25]
Tang, X.; Cai, W.; Yang, L.; Liu, J. Nanoscale 2014, 6, 8612.

DOI

[26]
Zhang, Z.; Gernert, U.; Gerhardt, R. F.; Höhn, E.-M.; Belder, D.; Kneipp, J. ACS Catal. 2018, 8, 2443.

DOI

[27]
Sun, M. T.; Huang, Y. Z.; Xia, L. X.; Chen, X. W.; Xu, H. X. J. Phys. Chem. C 2011, 115, 9629.

DOI

[28]
Zhang, Z. Y.; Kneipp, J. J. Phys. Chem. Lett. 2021, 12, 1542.

DOI

[29]
Liu, G. K.; Hu, J.; Zheng, P. C.; Shen, G. L.; Jiang, J. H.; Yu, R. Q.; Cui, Y.; Ren, B. J. Phys. Chem. C 2008, 112, 6499.

DOI

[30]
Irish, D. E.; Hill, I. R.; Archambault, P.; Atkinson, G. F. J. Solution Chem. 1985, 14, 221.

DOI

[31]
Cao, P. G.; Gu, R. A.; Qiu, L. Q.; Sun, R.; Ren, B.; Tian, Z. Q. Surf. Sci. 2003, 531, 217.

DOI

[32]
Gu, R. A.; Cao, P. G.; Sun, Y. H.; Tian, Z. Q. J. Electroanal. Chem. 2002, 528, 121.

DOI

[33]
Frens, G. Nat. Phys. Sci. 1973, 241, 20.

DOI

[34]
Fang, P.-P.; Li, J.-F.; Yang, Z.-L.; Li, L.-M.; Ren, B.; Tian, Z.-Q. J. Raman Spectrosc. 2008, 39, 1679.

DOI

[35]
Guo, Q. H.; Xu, M. M.; Yuan, Y. X.; Gu, R. A.; Yao, J. L. Langmuir 2016, 32, 4530.

DOI

[36]
Huang, Y. F.; Zhu, H. P.; Liu, G. K.; Wu, D. Y.; Ren, B.; Tian, Z. Q. J. Am. Chem. Soc. 2010, 132, 9244.

DOI

Outlines

/

〈 〉