Article

Synthesis and Ring-Opening Polymerization/Copolymerization of Serine-Derived Cyclic Esters

  • Yang Huang ,
  • Haiyan Ma , *
Expand
  • Laboratory of Organometallic Chemistry, School of Chemistry and Molecular Engineering, East China University of Science and Technology, Shanghai 200237, China
* E-mail: ; Tel.: 021-64253519

Received date: 2026-04-28

  Online published: 2026-06-12

Supported by

National Natural Science Foundation of China(21871082)

Abstract

Serine is a naturally occurring amino acid; polyesters derived from serine exhibit inherent renewability and biodegradability, rendering them a promising class of eco-friendly polymers. In this work, two kinds of novel serine-derived cyclic ester monomers were synthesized, and their ring-opening polymerization (ROP) was systematically investigated. The four-membered cyclic lactones L- and D-3-(dibenzylamino)oxetan-2-one (L-M1, D-M1) were synthesized via three steps from serine methyl ester hydrochloride, benzyl bromide and 2-(1H-benzotriazole-1-yl)-1,1,3,3-tetramethyluronium hexafluorophosphate (HBTU) in an overall yield of ca. 40%. The structure of M1 was further confirmed by NMR and X-ray single crystal diffraction studies. The cyclic carbonate monomer 5-(dibenzylamino)-1,3-dioxan-2-one (M2) was prepared from serinol, benzyl bromide and N,N'-carbonyldiimidazole (CDI) via a two-step procedure in an overall yield of ca. 53%. The ring-opening polymerization (ROP) of M1 was catalyzed by lanthanum complex La1, affording poly(M1)s (P(M1)s) with narrow polydispersities (PDI=1.02~1.08). The experimentally determined number-average molecular weights of the resulting polymers closely match the corresponding theoretical values, with the highest molecular weight reaching 1.28×10⁵ g/mol. The polymer P(D-M1) has a melting point of 210 ℃ and the melting process is accompanied by partial decomposition; moreover, two thermal decomposition stages are observed. The polymerization of racemic M1 (rac-M1) yielded a polymer predominantly with isotactic sequences. Using N,N-dibenzylserinol (IV) as the initiator, the ROP of M2 could be initiated by sodium complex Na1 efficiently to afford poly(M2)s (P(M2)s) with number-average molecular weights close to the theoretical values and relatively broad polydispersities (PDI=1.35~1.69). P(M2) possesses one thermal decomposition stage and a melting point of Tm=170.1 ℃. The copolymerization of M2 with 1,3-dioxan-2-one (TMC) was also realized successfully by using sodium complexes Na1~Na3 as catalysts, wherein TMC exhibited slightly faster initiation kinetics than M2. Regardless of the variations in polymerization time, monomer feed ratio, or catalyst structures, the number-average molecular weights of the resulting polymers consistently approached the theoretical values. Analysis of the average number of units per chain segment and assessment of sequence distribution characteristics revealed that the resulting copolymers are predominantly random. The typical copolymer possesses three thermal decomposition stages and a melting temperature of Tm=168.6 ℃.

Cite this article

Yang Huang , Haiyan Ma . Synthesis and Ring-Opening Polymerization/Copolymerization of Serine-Derived Cyclic Esters[J]. Acta Chimica Sinica, 2026 , 84(7) : 1077 -1086 . DOI: 10.6023/A26040141

1 引言

随着石油工业的持续发展, 具有多样化性能的聚烯烃材料已广泛应用于日常生活与工业生产的诸多领域. 聚烯烃性能的多样性一定程度上得益于其丰富的单体种类, 比如常见的烯烃单体有乙烯、丙烯、苯乙烯、四氟乙烯、甲基丙烯酸酯、异戊二烯、双环戊二烯等. 然而, 聚烯烃产品的广泛使用也带来了能源与环境问题[1-5]. 一方面, 传统烯烃单体主要依赖石油资源经裂解、分离等工艺制得, 而石油属于不可再生资源; 另一方面, 聚烯烃材料性质稳定, 难以自然降解, 塑料袋、包装袋等聚烯烃制品被随意丢弃后会产生严重的环境污染问题. 因此迫切需要开发出兼具可再生、可降解性能的高分子材料[6].
聚酯是一类常见的可降解高分子材料, 其中聚丙交酯是最引人注目的品种之一. 正因其来源广泛、环境友好、生物相容性好、具有良好的力学性能等特点, 聚丙交酯材料在生物、医药、包装等领域有着很好的应用[7-9]. 除了丙交酯外, 其它已实现商品化的环酯单体有ε-己内酯、乙交酯、β-丁内酯等, 这些环酯单体的开环聚合(ROP)及共聚也已被广泛研究[10]. 但是相比种类繁多、性能丰富的聚烯烃产品, 由这些商品化的环酯单体均聚和共聚所得的聚酯材料仍然品种较少、性质单一, 难以替代聚烯烃产品并满足生产生活各方面的需求. 因此, 进一步开发新型环酯单体、获得性质丰富的聚酯材料, 具有重要的科学意义与应用价值[11].
自然界中存在很多含有羟基、羰基、羧基甚至是环酯结构的天然产物, 这些官能团的存在, 使得对应的天然产物具有衍生为环酯单体的可能性. 以天然产物衍生的环酯单体开环聚合所得聚合物则具有可再生的特点. 同时这些单体聚合所得聚合物的主链以可降解的酯键相连接, 因而兼具可降解性, 因此这些聚合物是一种环境友好的绿色高分子. 截至今日, 国内外针对环酯开环聚合的研究主要集中在设计具有特定结构的催化剂催化外消旋丙交酯立体选择性开环聚合、通过特定催化剂调控丙交酯与己内酯等其它单体的共聚行为得到具有不同微观链结构的共聚物. 相比之下, 新型环酯单体的设计与合成报道较为有限, 而其中以天然产物为原料制备环酯单体的报道则更少. 目前已有部分文献报道了天然产物衍生的环酯单体的合成, 并进一步开环聚合得到性能各异的聚合物[12-30]. 然而, 在其中部分报道中, 聚合过程可控较差, 所得聚合物分子量严重偏离理论值. 比如Hoye课题组[15]以果糖酸为原料合成4-羰基戊内酯, 以磷酸二苯酯等化合物为催化剂, 在等物质的量苄醇为引发剂的情况下催化500倍物质的量单体聚合, 所得聚合物数均分子量最高仅5.5×10³ g/mol. Schwartz课题组[19]以木质素为原料制备的环内酯单体, 在不同单体/引发剂比例下开环聚合, 所得聚合物数均分子量与理论值大小无明显关联. 这类情况的产生可能是因为单体中所含的微量杂质对聚合产生了影响, 大部分情况下杂质会产生链转移作用, 使聚合物数均分子量低于理论值, 且随着单体与引发剂比例上升, 这种现象更明显. 因此, 催化天然产物衍生的环酯开环聚合得到具有高分子量且分子量可调可控的聚合物仍是一项非常具有挑战性的工作.
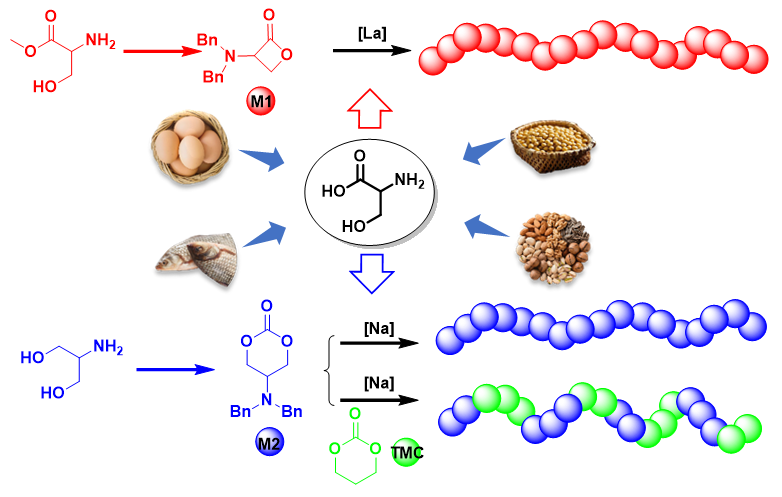
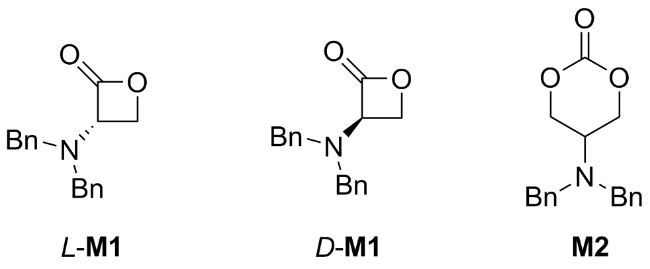
丝氨酸(Serine)是一种天然存在的α-氨基-β-羟基酸(图1), 最早从蚕丝中提取得到而获名. 目前, 丝氨酸已被广泛应用于食品、化妆品以及医药等领域; 同时, 其生物合成的研究也获得了较大进展[31-32]. 丝氨酸中的羟基和羧基可以直接环化为内酯、交酯; 也可以通过化学修饰将其转化成二元羧酸或二元醇衍生物, 进而环化为酸酐、环醚或者环碳酸酯等结构. 与文献报道的果糖酸、扁桃酸、水杨酸等生物质环酯前体不同的是, 丝氨酸含有一个可进一步修饰的氨基, 因而能够根据需求引入具有不同空间、电子因素或其它性质的官能团, 从而拓展其应用前景. 本文分别以丝氨酸衍生物即丝氨酸甲酯盐酸盐与丝氨醇为原料, 合成了苄基取代的丝氨酸衍生环内酯单体——L-和D-3-(二苄基氨基)丙内酯(L-M1, D-M1), 以及环碳酸酯单体——5-(二苄基氨基)-1,3-二氧杂环己烷-2-酮(M2), 并进一步研究了环内酯单体M1的均聚, 以及环碳酸酯单体M2的均聚和共聚反应.
图1 L-和D-3-(二苄基氨基)丙内酯(L-M1, D-M1)、5-(二苄基氨基)-1,3-二氧杂环己烷-2-酮(M2)的结构

Figure 1 The structures of L- and D-3-(dibenzylamino)oxetan-2-one (L-M1, D-M1) and 5-(dibenzylamino)-1,3-dioxan-2-one (M2)

2 结果与讨论

2.1 单体的合成及结构鉴定

2.1.1 3-(二苄基氨基)丙内酯(M1)的合成
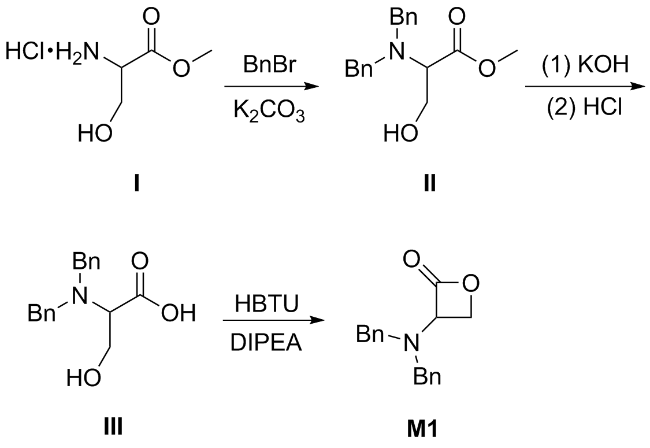
参考文献方法[33]通过三步反应合成了L-和D-构型的3-(二苄基氨基)丙内酯(L-M1和D-M1, 图式1), 总产率约40%: (1) 以L-或D-丝氨酸甲酯盐酸盐(I)为原料, 通过与苄溴发生亲核取代反应得到N,N-二苄基丝氨酸甲酯(II); (2) 将II进行水解得N,N-二苄基丝氨酸(III); (3) 利用缩合剂2-(1H-苯并三氮唑-1-基)-1,1,3,3-四甲基脲六氟磷酸盐(HBTU)使羟基与羧基发生分子内缩合反应得到单体M1. 通过柱层析纯化后直接用于后续聚合反应. 室温氯仿溶液中测得L-M1与D-M1的比旋光度分别为-20.72°和20.62°.
图式1 单体3-(二苄基氨基)-丙内酯(M1)合成路径

Scheme 1 Synthetic route of 3-(dibenzylamino)oxetan-2-one (M1)

在单体L-M1的核磁氢谱中(CDCl3, 支持信息图S1), 其中化学位移值4.71处出现了一个t峰, 化学位移值4.15处出现一个d峰, 两者峰面积比值约1∶2, 因此将其归属为单体四元环上的次甲基Ha和亚甲基Hb; 在化学位移值3.83和3.76处出现两个d峰信号, 两者耦合常数相同, 且峰面积与Hb峰面积相近, 归属为苄基亚甲基Hc的信号, 说明每个苄基亚甲基的两个质子所处磁环境不同, 出现了同碳耦合.
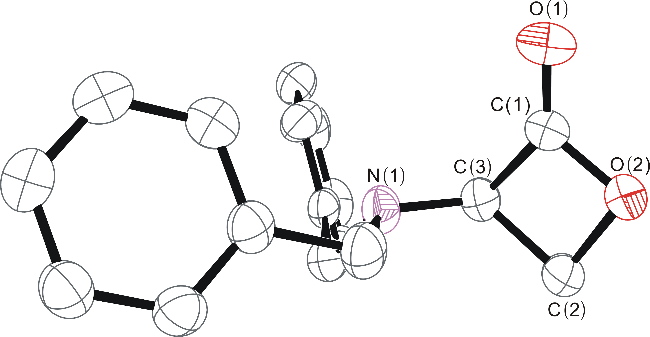
为判断在合成过程中底物上的手性碳是否会发生构型翻转, 对单体D-M1进行了单晶培养. 将D-M1用甲苯/四氢呋喃混合溶剂溶解后在室温条件下缓慢挥发, 最终得无色针状晶体, 通过X-ray单晶衍射进一步确证单体D-M1固体状态下的结构(图2).
图2 单体D-M1的分子结构

Figure 2 The molecular structure of D-M1

Thermal ellipsoids are drawn at the 50% probability level. Selected bond lengths (nm) and angles (°): O(1)—C(1), 0.1188(2); O(2)—C(1), 0.1355(2); O(2)—C(2), 0.1477(2); C(1)—C(3), 0.1515(2); C(2)—C(3), 0.1549(3); N(1)—C(3), 0.1438(2); C(1)-O(2)-C(2), 91.82(13); O(2)-C(1)-C(3), 95.34(13); O(2)-C(2)-C(3), 89.19(13); C(1)-C(3)-C(2), 83.30(13)

单体D-M1四元环的内角分别为: 95.34(13)°、91.82(13)°、89.19(13)°和83.30(13)°, 远小于120°和109.47°, 说明该四元环具有较大张力; 四个内角和为359.65°, 接近360°, 表明环上四个原子几乎共面. 此外, 晶胞中只存在一种构型的单体, 且构型与原料相同, 说明D-M1的合成过程中手性碳未发生构型翻转.
L-M1、D-M1的ESI高分辨质谱中(支持信息图S5、S6), 分子离子峰的质核比分别为m/z=268.1336、268.1339, 与单体M1+H+的分子量接近(268.1338). 结合核磁、单晶衍射、质谱等测试, 我们认为所得的单体L-M1和D-M1的结构与图1所示一致.

2.1.2 5-(二苄基氨基)-1,3-二氧杂环己烷-2-酮(M2)的合成

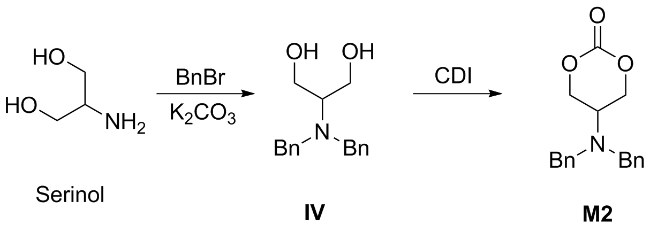
如图式2所示, 以丝氨醇(Serinol)为原料, 仅需两步反应即可得到目标产物5-(二苄基氨基)-1,3-二氧杂环己烷-2-酮(M2), 总产率最高可达53%: (1)通过苄溴与丝氨醇氨基进行亲核取代反应得N,N-二苄基丝氨醇(IV): (2)参考文献[34], 以N,N'-羰基二咪唑(CDI)为原料与IV进行醇解反应得环碳酸酯M2. 单体M2经过多次重结晶后用于聚合研究.
图式2 单体5-(二苄基氨基)-1,3-二氧杂环己烷-2-酮(M2)的合成路线

Scheme 2 Synthetic route of 5-(dibenzylamino)-1,3-dioxan-2-one (M2)

在环碳酸酯单体M2的核磁氢谱中(CDCl3, 支持信息图S7), 化学位移值3.32处的信号是六元环上与氮原子相连的次甲基氢信号(Ha), 受其邻位不同环境的质子耦合形成多重峰; 化学位移值3.70处出现一个s峰信号, 其峰面积为Ha峰面积的四倍, 归属为N(CH2Ph)2(Hc)的信号, 说明两个苄基上的四个亚甲基氢所处环境一致; 在化学位移值4.37与4.35分别出现了一个d峰和s峰信号, 峰面积均约为Ha峰面积的两倍, 推测是六元环上酯键邻位亚甲基氢信号(Hb), 与Ha处于反位的质子受Ha耦合裂为d峰, 与Ha处于顺位的质子受Ha耦合较弱未产生裂分, 仍为单峰. 通过高分辨质谱分析得到单体M2的分子离子峰的质核比为m/z=298.1442(支持信息图S9), 与单体M2与H+的分子量之和298.1443一致. 结合核磁分析结果, 说明得到目标产物, 与图式2所示一致.

2.2 M1的聚合研究

综合考虑催化剂的活性和杂质耐受性后, 选择课题组开发的镧配合物La1[35]作为单体M1开环聚合研究的催化剂(配合物La1结构见支持信息图式S1), 并与商品化配合物La[N(SiMe3)2]3、Sn(Oct)2以及有机碱1,8-二氮杂双环[5.4.0]十一碳-7-烯(DBU)、三乙胺进行了对比. 在研究中发现单体和聚合物在甲苯和四氢呋喃等溶剂中的溶解度较好, 而在正己烷、甲醇等溶剂中溶解度都很差, 导致目前未找到有效手段将聚合物和未完全转化的单体分离, 因此我们选择通过薄层层析的方式监控聚合过程, 等单体完全消失后再终止聚合.
如表1所示, 室温、甲苯溶液中, 投料比为[D-M1]0/[La1]0=50/1 (Run 1), 聚合20 min后, 单体转化完全, 所得聚合物数均分子量为1.16×10⁴ g/mol, 与其理论值接近, 且分子量分布较窄(PDI=1.08). 当投料比提高至[D-M1]0/[La1]0=500/1后(Run 2), 成功得到了数均分子量高达1.28×10⁵ g/mol、且分子量分布很窄的聚合物(PDI=1.02). 将单体换为L-M1、rac-M1后, 我们同样得到了高分子量、窄分布的聚合物(表1, Run 2和3). 然而进一步将单体/催化剂比例提高至1000/1后(表1, Run 5), 催化剂活性显著下降, 聚合240 min单体转化率仅38%, 继续延长时间也无法使转化率进一步提高. 推测该投料比条件下单体所含杂质已超过催化剂耐受限度, 导致聚合过程中活性中心逐渐失活.
表1 配合物La1催化单体M1开环聚合a

Table 1 ROP of M1 catalyzed by complex La1a

Run Monomer [M1]0/[La]0 Time
/min
Conv.b Mn,cacldc
/(×104)
Mnd
/(×104)
PDId
/%
1 D-M1 50/1 20 >99 1.34 1.16 1.08
2 D-M1 500/1 55 >99 13.3 12.8 1.02
3 L-M1 500/1 53 >99 13.3 12.4 1.03
4 rac-M1 500/1 60 >99 13.3 9.40 1.03
5 rac-M1 1000/1 240 38 10.2 6.39 1.08
6e L-M1+ D-M1 500/1 32+31 >99 13.3 8.33 1.03
7f D-M1 50/1 4 >99 1.34 8.90 2.43
8f D-M1 500/1 20 >99 13.3 20.5 2.06

a [M1]0=0.5 mol/L, 25 ℃, toluene, monitored by TLC; b Determined by 1H NMR spectroscopy; c Mn,calcd=([M1]0/[La1]0)×267+108, in g/mol; d Determined by GPC; e 250 equiv. of L-M1 and 250 equiv. of D-M1 were polymerized in a sequential feeding; f La[N(SiMe3)2]3 was used as the catalyst.

络合物La1催化500倍物质的量L-M1开环聚合需要53 min才能使单体完全转化(表1, Run 3), 可计算对应转化频率TOF=([L-M1]0/[La1]0)/t=566 h-1, 远低于配合物La1催化rac-LA开环聚合时的活性(TOF=77142 h-1)[35], 推测是因为环内酯M1中羰基邻位的取代基位阻过大, 不利于单体与金属中心的配位以及接受金属-烷氧键的亲核进攻引发聚合.
相比于配合物La1, La[N(SiMe3)2]3的催化活性更高, 催化500倍物质的量单体聚合时, 仅20 min即使单体转化完全(表1, Run 8), 但聚合过程可控性差, 所得聚合物数均分子量偏大且分布极宽(PDI=2.06), 说明硅胺基引发效率较低, 使聚合过程呈现“慢引发、快增长”特征. La1中由于引入了大位阻效应六齿配体, 使得单体的配位插入困难, 导致催化活性降低, 但其稳定、明确的配位空间结构使得聚合过程具有很好的可控性.
此外, 在相同条件下Sn(Oct)2、DBU/苄醇、三乙胺/苄醇体系均不能催化M1聚合, 即使延长时间至2天, 也未能检测到聚合物生成.
图S10(支持信息)是投料比为[L-M1]0/[La1]0=500/1条件下所得聚合物P(L-M1)的核磁氢谱图, 其中化学位移值3.69处的t峰是单体结构单元中次甲基Ha的信号; 苄基亚甲基Hc仍为两组d峰; 亚甲基Hb由原本单体时的d峰变为一个多重峰, 这可能是因为从单体形成聚合物后, Hb同碳耦合更明显, 不同信号叠加使得峰形更复杂.
为进一步明确聚合物结构, 我们以配合物La1为催化剂制备了P(D-M1)齐聚物, 并进行了基质辅助激光解吸飞行时间质谱(MALDI-TOF MS)分析(支持信息图S12). 图中显示含有两个系列齐聚物信号, 质核比分别为A: m/z=267.13n+108.06 (BnOH)+22.99 (Na+)与B: m/z=267.13n+22.99 (Na+), 其中267.13为重复单元的相对分子量, 与单体M1的相对分子量一致. A系列为苄氧基引发产生的线性齐聚物链; 而B系列则是由于单体消耗完之后活性链回咬产生的环状齐聚物.
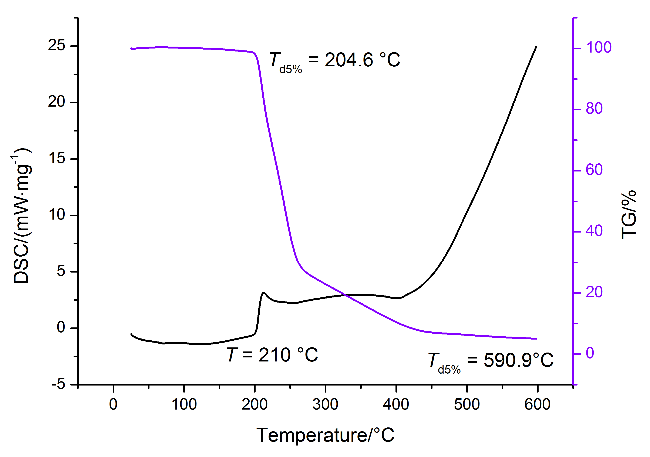
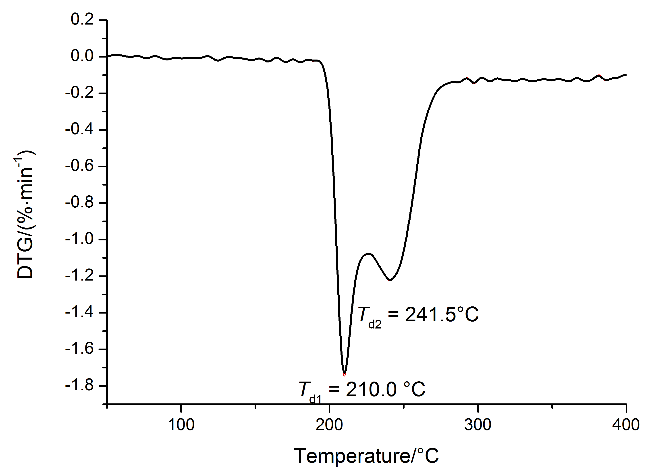
进一步对所得聚合物P(D-M1)进行了热性能测试(图3). 由其差式热量扫描热分析曲线(DSC)可看出, 聚合物在210 ℃出现较尖锐的吸收峰, 但同时有宽包状吸热; 此外热重曲线(TG)显示聚合物在Td5%=204.6 ℃时开始分解, 说明该聚合物开始分解的温度和熔点接近, 熔融过程中伴随着分解. 这一现象同时表明此类聚合物不能通过熔融方式进行加工. 对热重曲线进行微分后得到其热重微分曲线(DTG, 图4), 从DTG曲线可看出该聚合物有两个热分解阶段, 对应峰值分别为Td1=210.0 ℃、Td2=241.5 ℃. 通过软件对DTG曲线进行分峰拟合, 算出两个峰的峰面积之比为75∶25, 即两阶段失重质量比为75∶25. 通过计算可得主链重复单元和支链相对分子质量比为m主∶m支=27∶73, 与DTG曲线中两个峰的面积之比相近, 因此推测聚合物热分解时先是侧链N(CH2Ph)2分解, 然后才是主链被热解.
图3 聚合物P(D-M1)的DSC和TG曲线: [D-M1]0/[La1]0=500/1, Conv.>99%

Figure 3 The DSC and TG curves of polymer P(D-M1): [D-M1]0/[La1]0=500/1, Conv.>99%

图4 聚合物P(D-M1)的DTG曲线: [D-M1]0/[La1]0=500/1, Conv.>99%

Figure 4 The DTG curve of polymer P(D-M1): [D-M1]0/[La1]0=500/1, Conv.>99%

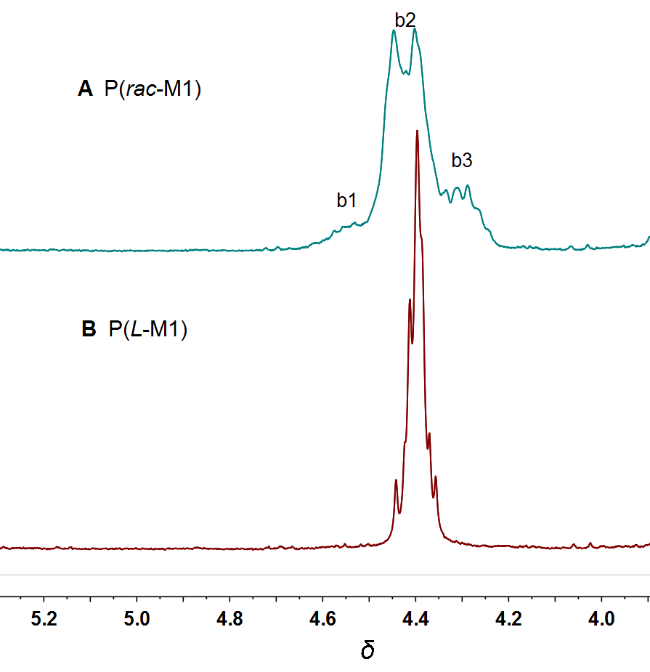
将两种构型单体等比例混合得到外消旋单体(rac-M1), 配合物La1催化500倍物质的量rac-M1聚合时, 约60 min后单体转化完全, 略低于催化L-M1或D-M1聚合时的活性(表1, Run 2, 3和6). 所得聚合物P(rac-M1)的数均分子量略小于理论值, 分子量分布很窄(PDI=1.03). 在P(rac-M1)的核磁氢谱中(支持信息图S13), 主链次甲基Ha、苄基亚甲基Hc的信号与P(L-M1)对应信号的化学位移相近, 但是峰形由规整的三重峰、双重峰变为了不规则的多重峰; 而P(rac-M1)中主链亚甲基Hb的信号变化更大, 由P(L-M1)的单一信号(δ 4.49~4.30)变为三组信号(Hb1, δ 4.69~4.50; Hb2, δ 4.50~4.33; Hb3, δ 4.33~4.21). 推测上述变化是由于外消旋单体开环聚合后产生了不同构型链节交替的序列. 如图5所示, 在P(rac-M1)亚甲基Hb的三个信号中, Hb2的化学位移与P(L-M1)中Hb信号的化学位移(δ 4.49~4.30)接近, 推测为全同序列产生的信号, 则Hb1与Hb3则代表的是不同手性链节交替序列的信号. 其中Hb2占比约为83%, 表明P(rac-M1)链中全同序列占比较高. 根据文献[36]可近似计算其等规度约为Pm={[Hb2]/([Hb2]+[Hb1]+[Hb3])}1/2=0.91, 表明La1催化rac-M1聚合时表现出较高的等规选择性, 这与配合物La1催化rac-LA聚合时的立体选择性趋势不同[35], 我们推测配合物La1催化rac-M1可能遵循手性中心控制机理, 但仍有待于进一步系统研究. 此外, 从两种聚合物氢谱对比也可得出结论: 配合物La1催化单一手性单体聚合时, 未出现明显的消旋化副反应.
图5 聚合物P(rac-M1)与P(L-M1)的核磁氢谱(局部)

Figure 5 The 1H NMR spectra of P(rac-M1) and P(L-M1) (Partial)

当采用分步加料的方式催化两种构型单体共聚时, 所得聚合物P(L-M1)-co-P(D-M1)的核磁氢谱(支持信息图S15)与P(L-M1)接近, 同样未观察到类似P(rac-M1)的核磁氢谱中交替序列的信号, 此外所得聚合物的分子量分布较窄(PDI=1.03). 上述证据表明采用分步加料的方式进行聚合不会因为酯交换等副反应产生较多的交替序列, 即所得聚合物为两嵌段共聚物P(L-M1)-b-P(D-M1). 在课题组之前报道中[34], 配合物La1催化丙交酯、己内酯等其它单体聚合时酯交换严重, 而催化单体M1聚合时未发现明显酯交换反应, 这可能是因为羰基邻位的取代基具有较大位阻效应, 对羰基具有一定的保护作用.

2.3 M2的聚合研究

由于环碳酸酯单体M2无法像环内酯单体M1一样通过柱层析纯化, 因此对单体M2仅通过重结晶方式纯化后直接使用. 本文曾尝试以配合物La1为催化剂催化M2聚合, 但所得聚合物数均分子量远小于理论值, 偏差很大, 怀疑单体中仍存在杂质, 但采用多种单体纯化方式后, 用于聚合仍无法得到分子量可控的聚合物(支持信息表S2). 将催化剂换为碱金属配合物Na1(结构式见支持信息图式S1)[37], 以苄醇引发聚合, 但聚合产物分子量不可控的问题仍未能解决. 考虑到在课题组前期研究中发现, 无论是配合物La1还是Na1, 在催化丙交酯聚合时, 都会出现明显的酯交换反应; 与聚丙交酯、聚己内酯等聚合物不同的是, 单羟基聚碳酸酯发生酯交换可能会产生具有双羟基或不含羟基的聚合物, 导致聚合不可控. 若以二元醇为引发剂时, 虽不能抑制酯交换反应, 但酯交换之后产生的仍是具有双羟基结构的聚合物, 能继续引发聚合, 降低不可控性. 基于此, 以不含引发基团的配合物Na1为催化剂, 用于制备M2的二元醇中间体IV为引发剂, 进行催化M2聚合研究. 由于单体M2在甲苯中溶解度较低, 而聚合物P(M2)在甲苯中溶解度较好, 因此当聚合体系由浑浊变为透明即可终止聚合.
如表2所示, 投料比为[M2]0/[Na1]0/[IV]0=250/1/2时, 聚合90 s, 单体M2已经转化完全, 此时P(M2)的数均分子量为3.40×10⁴ g/mol, 与其理论分子量较为接近, 但是分布较宽(PDI=1.61, 表2, Run 1). 在不改变投料比的情况下降低聚合体系整体浓度, 所得聚合物的分子量分布变窄(PDI=1.35), 但数均分子量仅为1.45×10⁴ g/mol (表2, Run 2), 不到理论分子量的一半, 说明此时可能溶剂中杂质相对于单体的量而言比例较大, 导致少量单体分解为二元醇IV并发生链转移. 固定催化剂浓度, 将单体与催化剂的比例提高至500/1后(表2, Run 3和4), 聚合40 s时单体M2转化率达59%; 61 s时单体完全转化, 所得聚合物的数均分子量与转化率呈正相关, 但略低于理论值. La[N(SiMe3)2]3催化M2开环聚合的活性与配合物Na1相当, 但所得聚合物数均分子量更低, 这可能是因为相比不含引发基团的配合物Na1, La[N(SiMe3)2]3中的硅氨基更容易与微量杂质反应产生链转移作用, 导致分子量降低(表2, Run 5).
表2 配合物Na1催化M2开环聚合a

Table 2 ROP of M2 catalyzed by complex Na1 a

Run [M2]0/[Na1]0 Time Conv.b Mn,cacldc Mnd PDId
/[IV]0 /s /% /(×104) /(×104)
1 250/1/2 90 >99 3.71 3.40 1.61
2e 250/1/2 90 96 3.56 1.45 1.35
3 500/1/2 40 59 4.38 3.17 1.45
4 500/1/2 61 >99 7.42 6.69 1.69
5f 500/1/2 55 95 7.05 4.45 1.59

a [Na1]0=0.002 mol/L, 25 ℃, toluene, M2 was recrystallized from dry toluene for three times and then recrystallized from dry THF/Et2O; b Determined by 1H NMR spectroscopy; c Mn,calcd=[M2]0/[IV]0×297+MIV (271), in g/mol; d Determined by GPC; e [Na1]0=0.0004 mol/L; f La[N(SiMe3)2]3 was used as the catalyst.

以配合物Na1为催化剂、二元醇IV为引发剂制备了齐聚物P(M2), 从其MALDI-TOF质谱图中观察到两个系列齐聚物信号(支持信息图S18), 质核比满足公式A: m/z=297.14n+271.15(IV)+22.99(Na+)与B: m/z=297.14n+22.99(Na+), 分别对应二元醇IV引发产生的齐聚物A与单体消耗完后活性链发生回咬产生的环状齐聚物B. 两种齐聚物系列重复单元相对分子量为297.14, 与单体分子量一致.
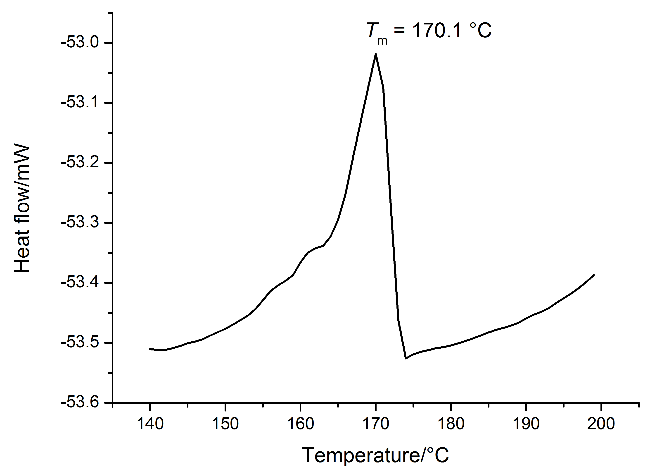
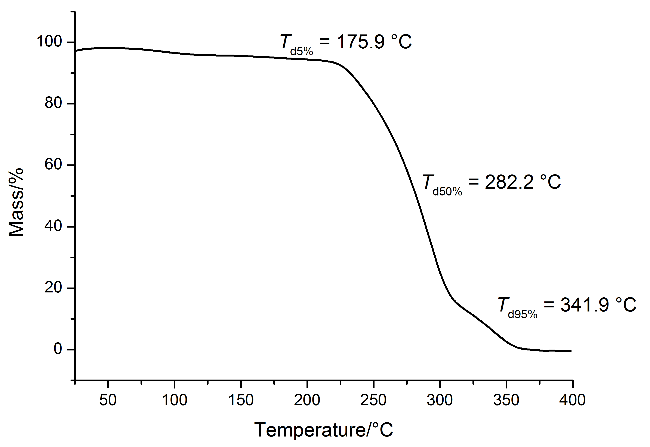
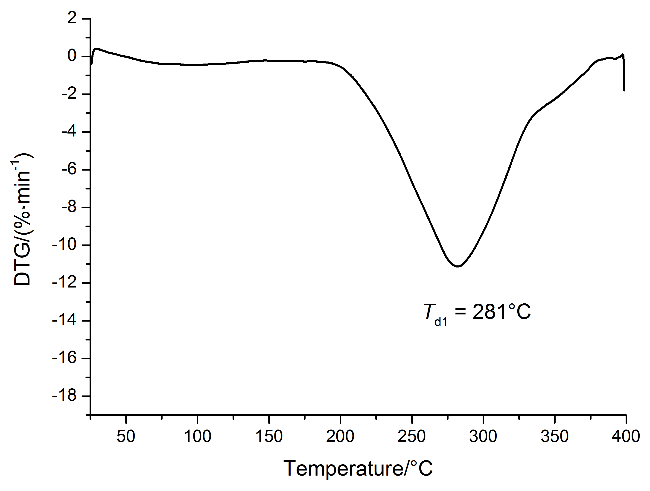
随后我们对聚合物P(M2)进行DSC和TGA分析. 在DSC曲线(图6)中可得P(M2)的熔点约Tm=170.1 ℃. 从TG曲线(图7)中可以得P(M2)的初始分解温度为Td5%=175.9 ℃, 在Td95%=341.9 ℃时则几乎完全分解. 与P(M1)的DTG曲线(图4)不同的是, P(M2)的DTG曲线(图8)中仅观测出一个热分解阶段, 其峰值为Td=281 ℃.
图6 聚合物P(M2)的DSC曲线: [M2]0/[Na1]0/[IV]0=500/1/2, Conv.>99%

Figure 6 The DSC curve of polymer P(M2): [M2]0/[Na1]0/[IV]0= 500/1/2, Conv.>99%

图7 聚合物P(M2)的TG曲线: [M2]0/[Na1]0/[IV]0=500/1/2, Conv.>99%

Figure 7 The TG curve of polymer P(M2): [M2]0/[Na1]0/[IV]0= 500/1/2, Conv.>99%

图8 聚合物P(M2)的DTG曲线: [M2]0/[Na1]0/[IV]0=500/1/2, Conv.>99%

Figure 8 The DTG curve of polymer P(M2): [M2]0/[Na1]0/[IV]0= 500/1/2, Conv.>99%

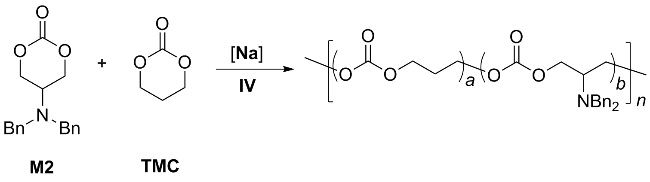
聚(三亚甲基碳酸酯) (PTMC)是一种生物相容的可降解高分子, 其玻璃化温度仅约Tg=-20 ℃[38]. 其单体1,3-二氧杂环己烷-2-酮(TMC)与本文所合成单体M2同属六元环碳酸酯, 且单体M2的取代基N(CH2Ph)2位于羰基对位, 对羰基与金属中心配位作用影响较弱, 因此推测将TMC和M2两种环碳酸酯单体进行一锅法共聚可能会具有较好的无规共聚效果, 从而达到对PTMC改性目的. 因此本文以钠配合物为催化剂、二元醇IV为引发剂催化两种单体共聚. 除配合物Na1外, 还对比使用了另两个钠配合物Na2、Na3为催化剂(结构式如支持信息图式S1所示)[37]. 共聚反应式与聚合数据如图式3和表3所示.
图式3 钠配合物催化M2和TMC共聚

Scheme 3 Copolymerization of M2 with TMC catalyzed by sodium complexes

表3 配合物Na1~Na3催化M2和TMC共聚a

Table 3 Copolymerization of M2 with TMC catalyzed by complexes Na1~Na3a

Run Cat. [M2]0/[TMC]0 Time Conv./%b Mn,cacldc Mnd PDId
/[Cat.]0/[IV]0 /s M2, TMC /(×104 ) /(×104 )
1 Na1 250/250/1/2 10 45, 67 2.52 3.37 1.41
2 Na1 250/250/1/2 25 95, >99 4.79 3.43 1.74
3 Na1 250/250/1/2 61 >99, >99 4.99 3.61 1.76
4 Na1 375/125/1/2 30 83, >99 5.25 4.55 1.47
5 Na1 125/375/1/2 20 96, 98 3.66 3.37 1.40
6 Na2 250/250/1/2 26 95, >99 4.79 3.88 1.49
7 Na3 250/250/1/2 21 78, 87 3.82 2.18 1.11

a [Cat.]0=0.002 mol/L, toluene, 25 ℃; b Determined by 1H NMR spec- troscopy; c Mn,calcd=[M2]0/[IV]0×297.35×Conv.M2(%)+[TMC]0/[IV]0×102.09× Conv.TMC (%)+MIV (271), in g/mol; d Determined by GPC.

由表3可知, 无论改变聚合时间、TMC与M2的比例还是催化剂结构, 钠配合物均表现出很高的催化共聚活性, 且所得聚合物数均分子量与理论值相差较小, 表明该系列碱金属配合物能有效催化两种单体共聚. 以配合物Na1为催化剂时, 仅10 s后TMC与M2的转化率即可达到67%和45%(表3, Run 1), 聚合时间延长至25 s后, TMC已被消耗完全, M2对应的转化率为95% (Run 2). 保持投料比不变, 改变催化剂结构(Runs 2, 6, 7), 发现配合物Na2催化共聚的活性与Na1相差不大, 而配合物Na3活性略低于Na1与Na2. 此外, 当TMC与M2的比例为250/250时, 无论改变聚合时间还是催化剂, TMC的转化率均大于M2, 表明六元环上羰基对位N(CH2Ph)2的引入对聚合仍会产生一定影响, 且共聚过程呈现一定梯度倾向.
随后对典型聚合物(表3, Run 2)进行核磁氢谱分析, 由图S19(支持信息)中可看出共聚物的氢谱接近两种均聚物PTMC与P(M2)氢谱的简单叠加, 对应信号的化学位移几乎一致, 仅部分信号的峰形由耦合裂分清晰的峰变为包峰. 在丙交酯与己内酯共聚所得梯度或者无规共聚物的核磁氢谱中均可以直观检测到交替链节的信号[39-40], 但在图S19(支持信息)中并未观察到类似信号.
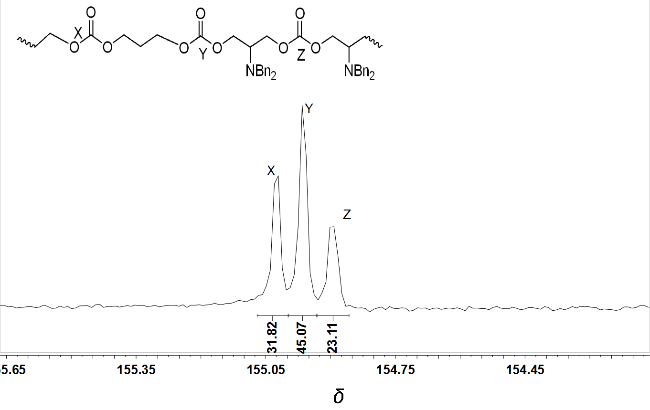
为进一步探究所得聚合物的微观结构, 我们对其进行定量碳谱分析(支持信息图S20). 碳谱羰基区域如图9所示, 可以观测到3种羰基碳信号(X, Y, Z). 对照两种均聚物的碳谱可得信号X代表两侧均无N(CH2Ph)2的羰基; Z则代表两侧均为N(CH2Ph)2的羰基; 而Y代表仅一侧存在N(CH2Ph)2的羰基, 即交替链节的信号. X、Y、Z三个信号积分比约32∶45∶23, 表明共聚物中存在较多的交替链节. 通过定量碳谱计算两种链节平均单元数为LTMC=2.40、LM2=2.01 (支持信息公式S1); 进一步通过伯努利统计模型计算其无规性参数为RTMC=0.97、RM2=0.91 (支持信息公式S2). 完美无规共聚物中每种链节平均单元数L为2[39-40], 无规性参数R为1[41], 而嵌段共聚物中L远大于2、R为0. 由此, 根据计算所得不同链节平均单元数及无规性参数, 我们认为Na1催化TMC和M2共聚得到了无规共聚物.
图9 M2和TMC的共聚物定量碳谱羰基区域(CDCl3, 125 MHz): [M2]0/[TMC]0/[Na1]0/[IV]0=250/250/1/2, Conv.M2=95%, Conv.TMC>99%

Figure 9 The carbonyl region of quantitative 13C NMR spectrum of copolymer of M2 and TMC (CDCl3, 125 MHz): [M2]0/[TMC]0/[Na1]0/ [IV]0=250/250/1/2, Conv.M2=95%, Conv.TMC>99%

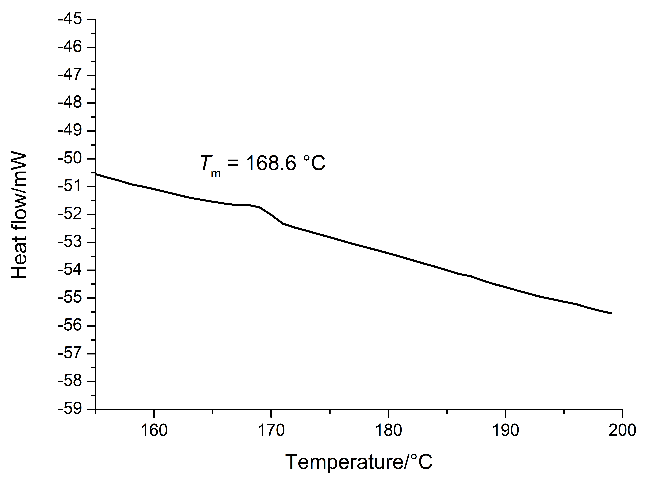
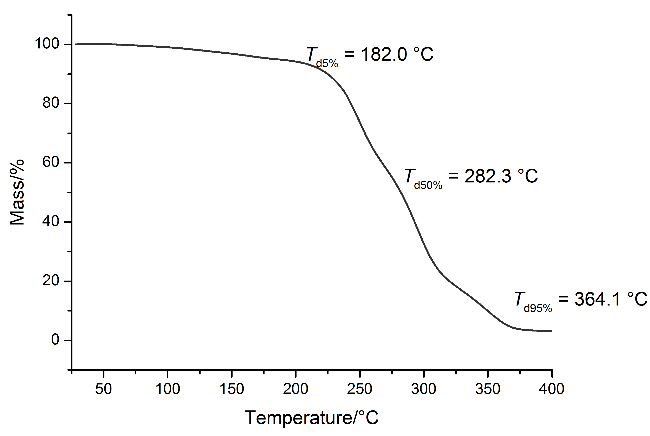
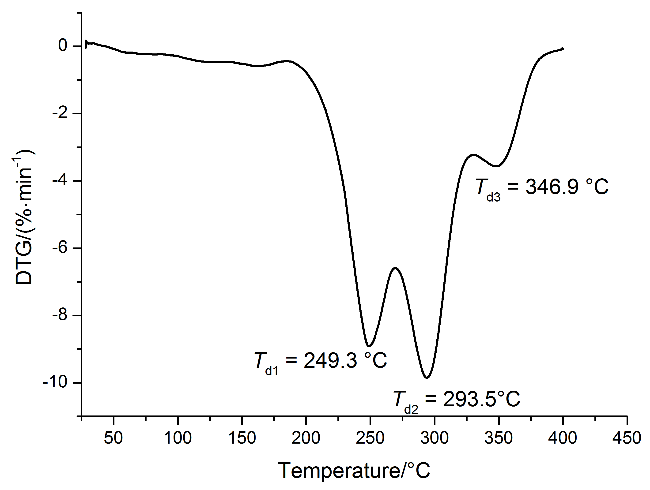
随后对上述共聚物进行热性能表征. 由DSC曲线(图10)可得该共聚物熔点为Tm=168.6 ℃, 略低于均聚物P(M2)的熔点, 这可能是TMC转化完全后, 剩余M2继续聚合所形成的均聚链段的熔点. 而TG曲线(图11)中显示共聚物在Td5%=182.0 ℃开始分解, Td95%=364.1 ℃时完全分解, 略高于P(M2)的分解温度(Td5%=175.9 ℃, Td95%=341.9 ℃). 相比均聚物P(M2), 共聚物的热解比较复杂, 在对应的DTG曲线(图12)中出现了3个吸收峰, 峰值分别是: Td1=249.3 ℃、Td2=293.5 ℃和Td5%=346.9 ℃, 分峰拟合后得各阶段失重比例约46∶33∶21, 推测有可能是侧链-N(CH2Ph)2先解离, 随后主链碳酸酯区域(-O(C=O)O-)分解, 最后是主链三亚甲基(-CH2CH2CH2-和-CH2CHCH2-)热解(对应质量比为48∶31∶21).
图10 M2和TMC的共聚物的DSC曲线: [M2]0/[TMC]0/[Na1]0/[IV]0= 250/250/1/2, Conv.M2=95%, Conv.TMC>99%

Figure 10 The DSC curve of copolymer of M2 and TMC: [M2]0/[TMC]0/[Na1]0/[IV]0=250/250/1/2, Conv.M2=95%, Conv.TMC>99%

图11 M2和TMC的共聚物的TG曲线: [M2]0/[TMC]0/[Na1]0/[IV]0= 250/250/1/2, Conv.M2=95%, Conv.TMC>99%

Figure 11 The TG curve of copolymer of M2 and TMC: [M2]0/[TMC]0/[Na1]0/[IV]0=250/250/1/2, Conv.M2=95%, Conv.TMC>99%

图12 M2和TMC的共聚物的DTG曲线: [M2]0/[TMC]0/[Na1]0/[IV]0= 250/250/1/2, Conv.M2=95%, Conv.TMC>99%

Figure 12 The DTG curve of copolymer of M2 and TMC: [M2]0/[TMC]0/[Na1]0/[IV]0=250/250/1/2, Conv.M2=95%, Conv.TMC>99%

3 结论

本工作从天然产物丝氨酸的下游产物出发合成了环内酯单体L-和D-3-(二苄基氨基)丙内酯(L-M1和D-M1)和环碳酸酯单体5-(二苄基氨基)-1,3-二氧杂环己烷-2-酮(M2), 合成路线步骤短、总产率高.
单体L-M1、D-M1通过核磁对其表征及结构鉴定, 并用X-Ray单晶衍射确定了D-M1的绝对构型. 以配合物La1为催化剂成功实现了环内酯L-M1、D-M1开环聚合, 所得产物数均分子量与理论值接近, 且分子量分布很窄(PDI=1.02~1.08), 数均分子量最高可达1.28×10⁵ g/mol, 但聚合活性较低. 对聚合物P(M1)的热性能测试结果显示所得聚合物熔点高达210 ℃, 但熔融过程伴随着分解, 且其热分解过程有两个阶段, 推测第一阶段为侧链分解, 第二阶段聚合物为主链分解. 当使用外消旋单体(rac-M1)开环聚合时, 得到等规度约为Pm=0.91的聚合物.
通过核磁对单体M2进行了表征与结构鉴定. 以钠配合物Na1为催化剂, N,N-二苄基丝氨醇(IV)为引发剂, 成功使环碳酸酯单体M2开环聚合, 所得聚合物P(M2)具有较高的熔点(Tm=170.1 ℃), 且只有一个热分解阶段. 以配合物Na1~Na3为催化剂, 成功催化M2与TMC开环共聚, 通过对典型共聚物进行定量碳谱分析并计算不同链节的平均单元数与无规性系数, 确认所得共聚物为无规共聚物. 相比于均聚物P(M2), 该共聚物的熔点略低, 共聚物含三个热分解阶段, 推测先是侧链取代基热解, 然后是主链碳酸酯部分与烷基链部分依次热解.

4 实验部分

4.1 原料及试剂纯化

所有涉及对水、氧敏感的实验均通过Schlenk管线或手套箱在氩气保护下完成. 甲苯、乙醚和四氢呋喃的干燥纯化: 在氩气保护下, 加入Na/二苯甲酮加热回流至紫色、再继续加热回流三天后收集至手套箱储存、使用; 二氯甲烷的干燥纯化: 在氩气保护下、加入氢化钙回流三天后经蒸馏后使用. TMC的干燥纯化: 用干燥的四氢呋喃、乙醚混合溶剂(体积比1/3)重结晶三次后带入手套箱使用. 配合物La1及Na1~Na3为本课题组合成(结构式见支持信息图式S1), 其它所涉原料均为市售分析纯、未经纯化直接使用. 仪器及测试方法见支持信息.

4.2 单体的合成

4.2.1 单体D-M1的合成

D-N,N-二苄基丝氨酸甲酯的合成(D-II). D-丝氨酸甲酯盐酸盐(D-I, 30.0 mmol, 4.67 g)称入250 mL茄型瓶中, 加入K2CO3(90.0 mmol, 12.4 g)和100 mL乙腈, 搅拌下逐滴加入溴化苄(66.0 mmol, 11.3 g), 室温反应12 h. 反应混合物用240 mL乙酸乙酯萃取三次, 有机相经无水硫酸钠干燥、减压抽除溶剂后得白色块状固体(8.20 g, 91%).
D-N,N-二苄基丝氨酸的合成(D-III). 向装有化合物D-II粗产品(8.20 g, 27.3 mmol)的茄型瓶中依次加入氢氧化钾水溶液(2 mol/L, 30 mL)和60 mL甲醇, 置于60 ℃油浴中反应约6 h. 冷却后蒸除溶剂甲醇, 逐滴加入浓盐酸(12 mol/L)调节pH至5左右, 有白色固体析出, 抽滤后用300 mL水分批淋洗产物, 并联五氧化二磷干燥瓶抽除产物中水分得白色粉末(6.37 g, 75%). 1H NMR (d6-DMSO, 400 MHz) δ: 7.36 (d, 3J=8.0 Hz, 4H, PhH), 7.31 (t, 3J=6.8 Hz, 4H, PhH), 7.23 (t, 3J=6.6 Hz, 2H, PhH), 3.81 (d, 2J=14 Hz, 2H, PhCH2N), 3.82~3.74 (m, 1H, CH2OH), 3.64 (d, 2J=14 Hz, 2H, PhCH2N), 3.66~3.58 (m, 1H, CH2OH), 3.24 (t, 3J=6.4 Hz, 1H, NCHCOOH), 3.87~2.83 (br, 2H, COOH & OH).
D-3-(二苄基氨基)丙内酯(D-M1)的合成. 氩气保护下将D-III (5.00 mmol, 1.42 g)和二异丙基乙胺(15.0 mmol, 1.94 g)溶于干燥二氯甲烷配成约100 mL溶液, 并转移至100 mL恒压滴液漏斗; 250 mL三口瓶中加入50 mL干燥二氯甲烷以及HBTU (7.00 mmol, 2.65 g). 反应瓶用冰水浴预冷后, 打开恒压滴液漏斗, 逐滴加料. 滴毕缓慢恢复室温, 并继续反应过夜. 加入100 mL饱和NaCl溶液并震荡分液, 有机相用100 mL水洗一次, 然后经无水硫酸钠干燥、浓缩, 湿法快速过柱(V(石油醚)/V(乙酸乙酯)=15∶1), 得浅黄色固体(0.79 g, 59%). 再次柱层析后即可带入手套箱备用. 1H NMR (CDCl3, 400 MHz, 298 K) δ: 7.37~7.26 (m, 10H, ArH), 4.71 (t, 3J=5.5 Hz, 1H, NCH), 4.15 (d, 3J=5.5 Hz, 2H, CH2O), 3.83 (d, 2J=14 Hz, 2H, PhCH2N), 3.76 (d, 2J=14 Hz, 2H, PhCH2N). 13C NMR (100 MHz, CDCl3) δ: 170.98 (CO), 137.56, 129.02, 128.79, 127.81 (All ArC), 70.99 (NCH), 63.92 (PhCH2N), 55.38 (CH2O). D-M1: [α]CHCl3=20.62°. ESI (Mw+H+) m/z=268.1339; Calcd: (Mw+H+) m/z=268.1338.

4.2.2 单体L-M1的合成

除原料由D-丝氨酸甲酯盐酸盐换为L-丝氨酸甲酯盐酸盐外, 其它所有步骤及涉及的原料均同4.2.1节. 1H NMR (CDCl3, 400 MHz, 298 K) δ: 7.37~7.25 (m, 10H, ArH), 4.71 (t, 3J=5.5 Hz, 1H, NCH), 4.15 (d, 3J=5.5 Hz, 2H, CH2O), 3.83 (d, 2J=14 Hz, 2H, PhCH2N), 3.76 (d, 2J=14 Hz, 2H, PhCH2N). 13C NMR (100 MHz, CDCl3) δ: 170.97 (CO), 137.56, 129.01, 128.78, 127.80 (All ArC), 70.99 (NCH), 63.91 (PhCH2N), 55.38 (CH2O). L-M1: [α]CHCl3=-20.72°. ESI (Mw+H+): m/z=268.1336; Calcd: (Mw+H+) m/z=268.1338.

4.2.3 单体M2的合成

N,N-二苄基丝氨醇(IV)的合成: 将丝氨醇(60.0 mmol, 5.59 g)溶于100 mL N,N-二甲基甲酰胺中, 加入K2CO3 (180 mmol, 24.9 g), 逐滴加入溴化苄(132 mmol, 22.6 g), 室温反应过夜. 加入50 mL水淬灭后用240 mL二氯甲烷萃取三次, 有机相用300 mL水洗两次, 无水Na2SO4干燥, 减压蒸除溶剂得无色油状物(15.5 g, 87%). 1H NMR (CDCl3, 400 MHz) δ: 7.40~7.20 (m, 10H, ArH), 3.78 (s, 4H, PhCH2N), 3.82~3.72 (m, 2H, OCH2), 3.70~3.59 (m, 2H, OCH2), 3.10~2.97 (m, 1H, NCH), 2.30 (br s, 2H, OH).
5-(二苄基氨基)-1,3-二氧杂环己烷-2-酮(M2)的合成. 氩气保护下, 将中间体IV (10 mmol, 2.71 mg)溶于20 mL干燥二氯甲烷, 再分批缓慢加入CDI (12.5 mmol, 2.02 g), 室温反应12 h. 用50 mL稀HCl溶液洗涤反应溶液两次, 再用100 mL水洗一次, 加入无水Na2SO4干燥, 浓缩至粘稠加入石油醚静置析出固体, 倾倒掉母液, 固体减压抽干得白色粉末(1.81 g, 61%). 用干燥甲苯重结晶三次, 再经过乙醚/四氢呋喃重结晶后带入手套箱使用. 1H NMR (CDCl3, 400 MHz, 298 K) δ: 7.31~7.16 (m, 10H, ArH), 4.37 (d, 3J=3.0 Hz, 2H, OCH2), 4.34 (s, 2H, OCH2), 3.70 (s, 4H, PhCH2N), 3.37~3.27 (m, 1H, NCH). 13C NMR (100 MHz, CDCl3) δ: 149.04 (CO), 138.36, 128.75, 128.45, 127.70 (All ArC), 68.38 (PhCH2N), 54.81 (OCH2CH), 50.01 (NCH). ESI (Mw+H+): m/z=298.1442; Calcd: (Mw+H+) m/z=298.1443.

4.3 典型聚合实验

单体M1聚合: 以表1中Run 2为例: 保持手套箱温度25±1 ℃, 称量单体M1 (267 mg, 1.0 mmol)于3 mL平底玻璃小瓶中, 并向其中注入0.7 mL甲苯. 另取一玻璃瓶称入催化剂La1 (18 mg, 0.020 mmol), 加入3 mL干燥甲苯溶解. 用移液枪量取0.3 mL催化剂溶液迅速加入前述装有单体的小瓶中并开始计时. 到达时间后加入未干燥的石油醚淬灭反应, 并带出手套箱加入二氯甲烷充分溶解样品. 聚合物溶液减压蒸出溶剂后进行核磁、GPC等相应表征.
单体M2均聚: 以表2中Run 3为例: 保持手套箱温度25±1 ℃, 称量单体M2 (297 mg, 1.0 mmol)于3 mL平底玻璃小瓶中, 并向其中注入0.6 mL甲苯. 另取一玻璃瓶称入催化剂Na1 (18 mg, 0.020 mmol), 加入2 mL干燥甲苯溶解, 再向其中注入 1 mL二元醇IV的溶液(0.04 mol/L). 用移液枪量取0.4 mL催化剂和二元醇IV的混合溶液迅速加入前述装有单体的小瓶中并开始计时. 在一定时间后加入未干燥的石油醚淬灭反应, 并带出手套箱充分溶解样品. 聚合物溶液取1/10减压蒸除溶液测转化率, 剩余溶液浓缩至粘稠后加入乙醚沉淀, 再真空干燥后进行其它表征.
单体M2与TMC共聚: 以表3中Run 1为例, 除单体换为M2 (149 mg, 0.5 mmol)与TMC (51 mg, 0.5 mmol)外, 其它步骤与单体M2的均聚相同.
(Cheng, B.)
[1]
Radano, C. P.; Baker, G. L.; Smith, M. R. J. Am. Chem. Soc. 2000, 122, 1552.

DOI

[2]
Hillmyer, M. A.; Tolman, W. B. Acc. Chem. Res. 2014, 47, 2390.

DOI

[3]
Martin, R. T.; Camargo, L. P.; Miller, S. A. Green Chem. 2014, 16, 1768.

DOI

[4]
Slomkowski, S.; Penczek, S.; Duda, A. Polym. Adv. Technol. 2014, 25, 436.

DOI

[5]
Labet, M.; Thielemans, W. Chem. Soc. Rev. 2009, 38, 3484.

DOI

[6]
Singh, N.; Hui, D.; Singh, R.; Ahuja, I. P. S.; Feo, L.; Fraternali, F. Compos. Part B-Eng. 2017, 115, 409.

DOI

[7]
Fukushima, K.; Kimura, Y. Polym. Int. 2006, 55, 626.

DOI

[8]
Brizzolara, D.; Cantow, H.-J.; Diederichs, K.; Keller, E.; Domb, A. J. Macromolecules 1996, 29, 191.

DOI

[9]
Albertsson, A.-C.; Varma, I. K. Biomacromolecules 2003, 4, 1466.

DOI

[10]
Li, Z.; Shen, Y.; Li, Z. Macromolecules 2024, 57, 1919.

DOI

[11]
Cai, Z. Z.; Liu, Y.; Tao, Y. H.; Zhu, J. B. Acta Chim. Sinica 2022, 80, 1165 (in Chinese).

DOI

(蔡中正, 刘野, 陶友华, 朱剑波, 化学学报, 2022, 80, 1165.)

DOI

[12]
Nakajima, H.; Loos, K.; Ishizu, S.; Kimura, Y. Macromol. Rapid Commun. 2018, 39, 1700865.

DOI

[13]
Murton, T. F.; Pinaud, T.; Giani, O. Macromolecules 2020, 53, 6598.

DOI

[14]
Jia, Z.; Jiang, J.; Zhang, X.; Cui, Y.; Chen, Z.; Pan, X.; Wu, J. J. Am. Chem. Soc. 2021, 143, 4421.

DOI

[15]
Xu, S.; Wang, Y.; Hoye, T. R. Macromolecules 2020, 53, 4952.

DOI

[16]
Fahnhorst, G. W.; Hoe, G. X. D.; Hillmyer, M. A.; Hoye, T. R. Macromolecules 2020, 53, 3194.

DOI PMID

[17]
Sajjad, H.; Prebihalo, E. A.; Tolman, W. B.; Reineke, T. M. Polym. Chem. 2021, 12, 6724.

DOI

[18]
Tu, Y.; Wang, X.; Yang, X.; Fan, H.; Gong, F.; Cai, Z.; Zhu, J. J. Am. Chem. Soc. 2021, 143, 20591.

DOI

[19]
Tavana, J.; Faysal, A.; Vithanage, A.; Gramlich, W. M.; Schwartz, T. J. Polym. Chem. 2022, 13, 1215.

DOI

[20]
Li, C.; Wang, L.; Yan, Q.; Liu, F.; Shen, Y.; Li, Z. Angew. Chem. Int. Ed. 2022, 61, e202201407.

DOI

[21]
Zhou, T.; Meng, X.; Du, F.; Li, Z. Chem Asian J. 2023, 18, e202201238.

DOI

[22]
Hardy, C.; Kociok-Köhn, G.; Buchard, A. Chem. Commun. 2022, 58, 5463.

DOI

[23]
Huang, H.; Xie, M.; Huang, Y.; Cui, J.; Cai, Z.; Zhu, J. Acta Chim. Sinica 2025, 83, 810 (in Chinese).

DOI

(黄皓毅, 谢敏, 黄玉婷, 崔嘉豪, 蔡中正, 朱剑波, 化学学报, 2025, 83, 810.)

DOI

[24]
Yao, G.; Liu, J.; Fu, H.; Wang, C.; Li, G.; Cao, L.; Pan, X.; Wu, J. Chem. Sci. 2025, 16, 23203.

DOI

[25]
Lonnecker, A. T.; Lim, Y. H.; Wooley, K. L. ACS Macro Lett. 2017, 6, 748.

DOI

[26]
Zhao, D.; Li, Z.; Shen, Y.; Li, Z. Macromolecules 2023, 56, 6019.

DOI

[27]
Jiang, N.; Deng, Y.; Fan, J.; Loffredo, M.; Zhang, M.; Easton, C.; Grinstaff, M. W.; Niu, J. A. J. Am. Chem. Soc. 2026, 148, 847.

DOI

[28]
Xiong, W.; Yue, T.; Lai, H.; Lyu, C.; Ren, W.; Lu, H. Sci. China Chem. 2024, 67, 3091.

DOI

[29]
Li, Z.; Zhao, D.; Shen, Y.; Li, Z. Angew. Chem. Int. Ed. 2023, 62, e202302101.

DOI

[30]
Ou, S.; Dai, Y.; Ding, Z.; Wu, J.; He, W.; Sun, J.; Zhu, N.; Liu, Y.; Guo, K. Angew. Chem. Int. Ed. 2026, 65, e22592.

DOI

[31]
Zhang, X.; Xu, G.; Shi, J.; Koffas, M. A. J.; Xu, Z. Trends Biotechnol. 2018, 36, 700.

DOI

[32]
Zhang, X.; Sun, M.; Wang, K.; Ji, X. J. Agric. Food Chem. 2025, 73, 20633.

DOI

[33]
Smith, N. D.; Wohlrab, A. M.; Goodman, M. Org. Lett. 2005, 7, 255.

DOI

[34]
Shigeo, S.; Haruka, F.; Keitaro, I. D. Tetrahedron 2007, 63, 12047.

DOI

[35]
Ma, H.; Huang, Y. CN 116041375, 2023 [Chem. Abstr. 2023, 183, 231531] (in Chinese).

(马海燕, 黄洋, CN 116041375, 2023 [Chem. Abstr. 2023, 183, 231531 ]

[36]
Liu, J.; Cao, Q.; Fang, Q.; Xie, M.; Yang, Y.; Yu, D.; Cai, Z.; Zhu, J. J. Am. Chem. Soc. 2026, 148, 13368.

DOI

[37]
Ma, H.; Huang, Y.; Li, H. CN 116874414, 2023 [Chem. Abstr. 2023, 185, 30640] (in Chinese).

(马海燕, 黄洋, 李和华, CN 116874414, 2023 [Chem. Abstr. 2023, 185, 30640 ]

[38]
Patra, R.; Yadav, M.; Anbarasu, M.; Manjithaya, R.; Rajaram, S. J. Polym. Sci. 2024, 62, 2928.

DOI

[39]
Wang, Y.; Ma, H. Chem. Commun. 2012, 48, 6729.

DOI

[40]
Kan, C.; Ma, H. RSC Adv. 2016, 6, 47402.

DOI

[41]
Bernard, M. C.; Gaëlle, F.; Serge, B.; Grégory, S.; Fanny, B. ACS Appl. Polym. Mater. 2022, 4, 6797.

DOI

Outlines

/

〈 〉