Review

Continuous-Flow Polymerization-Induced Self-Assembly

  • Muzhou Li a ,
  • Tingting Xu a ,
  • Xin Hu , b, * ,
  • Bing Sun , c, * ,
  • Ning Zhu , a, *
Expand
  • a College of Biotechnology and Pharmaceutical Engineering, State Key Laboratory of Materials-Oriented Chemical Engineering, Nanjing Tech University, Nanjing, Jiangsu 211800, China
  • b College of Materials Science and Engineering, Nanjing Tech University, Nanjing, Jiangsu 211800, China
  • c SINOPEC Research Institute of Safety Engineering Co., Ltd., State Key Laboratory of Chemical Safety, Qingdao, Shandong 266000, China
* E-mail: ;

Received date: 2026-03-12

  Online published: 2026-06-12

Supported by

National Natural Science Foundation of China(22478188)

National Natural Science Foundation of China(22278223)

National Natural Science Foundation of China(22278205)

R&D Program of State Key Laboratory of Chemical Safety(SKLCS-2025008)

Abstract

As an efficient strategy for preparing polymer nano-objects with high solid contents and diverse morphologies, polymerization-induced self-assembly (PISA) has attracted growing research interest in the fields such as polymer chemistry. Compared with the traditional batch reactions, the combination of microreactor-based flow chemistry with PISA offers unique advantages, including but not limited to accelerated reaction rates, access to higher-order morphologies, and easy to integrations of new technologies. This review focuses on continuous-flow PISA, covering continuous-flow thermal-initiated PISA, continuous-flow photo-induced PISA, and continuous-flow PISA integrated with emerging technologies. Opportunities and challenges in the related topics are proposed and discussed with the aim to promote the development of flow chemistry and polymerization-induced self-assembly.

Cite this article

Muzhou Li , Tingting Xu , Xin Hu , Bing Sun , Ning Zhu . Continuous-Flow Polymerization-Induced Self-Assembly[J]. Acta Chimica Sinica, 2026 , 84(7) : 1153 -1164 . DOI: 10.6023/A26030073

1 引言

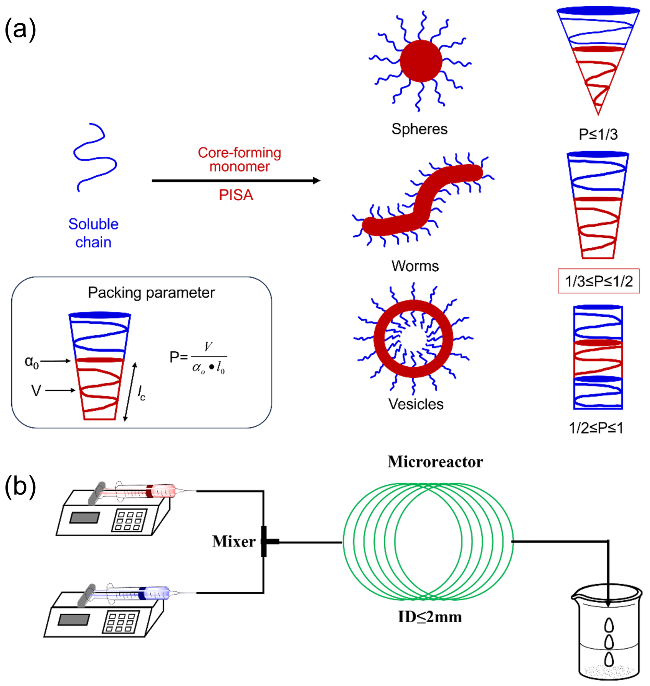
两亲性嵌段共聚物自组装形成的聚合物纳米颗粒, 凭借优异的稳定性、结构与形貌的可调性以及多功能性, 在药物递送[1]、生物成像[2]、涂料[3]及纳米反应器[4]等领域展现出巨大的应用潜力. 传统的聚合物纳米颗粒制备通常依赖于多步法的“后聚合”处理工艺, 如溶剂蒸发法[5-6]、透析法[7]或溶剂置换法[8]. 尽管这些方法能够利用结构明确的预合成聚合物构建形貌多样的纳米颗粒, 但是也存在操作繁琐、耗时、固含量较低(通常低于1%)等瓶颈[9-12]. 为了解决这些问题, 聚合诱导自组装(PISA)策略应运而生[13-16]. 首先将亲溶剂的大分子链转移剂/引发剂(macro-CTA/initiator)溶解于溶剂中, 然后进行第二单体扩链(单体可溶但对应聚合物不可溶), 随着疏溶剂链段逐渐增长, 当疏溶剂链段达到临界聚合度时, 嵌段共聚物发生原位自组装形成纳米颗粒(图1a)[17-21]. PISA过程不仅将制备时间从“天”缩短至“小时”, 更关键的是, 能够在高达10%~50% (w)的固含量下高效地制备出不同形貌的纳米颗粒[22-26].
图1 (a)聚合诱导自组装(V和lc分别表示成核嵌段的体积和长度, α0表示嵌段连接点处的有效界面面积). (b)基于微反应器的流动化学

Figure 1 (a) Polymerization-induced self-assembly (V and lc denote the volume and the length of the core-forming block and α0 is the effective interfacial area of the block junction). (b) Microreactor-based flow chemistry

多种可控聚合方法均已应用于聚合诱导自组装(PISA)制备嵌段共聚物纳米颗粒, 例如可逆加成-断裂链转移聚合(RAFT)[27-30]、原子转移自由基聚合(ATRP)[31-33]、、氮氧自由基聚合(NMP)[34-36]、开环易位聚合(ROMP)[37-39]、开环聚合(ROP)[40-43]、阴离子聚合(LAP)[44-45]等. 聚合机理的多样性极大地丰富了单体的选择范围, 能够根据应用的需求精准设计聚合物的化学结构. 通过改变反应参数(如疏溶剂嵌段目标聚合度、体系的固含量、两嵌段的相对体积分数等), 不仅实现了从球形(Spheres)、蠕虫(Worms)到囊泡(Vesicles)基本形貌的调控(图1a), 更进一步解锁了诸如多室(multicompart- ment)囊泡、水母(Jellyfish)囊泡及补丁(Patches)囊泡等高级形貌的制备[46-49].
传统釜式间歇反应器是聚合诱导自组装主要采用的反应器, 较低的混合、传质、传热效率限制了PISA的发展. 基于微反应器的流动化学(图1b)[50], 通过极大的比表面积和连续流特征, 实现了反应的过程强化和精确时空控制, 广泛应用于有机合成[51]、药物合成[52]、功能材料制备[53-55]以及聚合反应等领域[56-64]. 在均相聚合体系中, 连续流技术卓越的混合性能和精准温控能力, 能够有效提升表观聚合速率常数, 抑制局部过热的热点效应, 减少副反应的发生, 提升聚合反应的可控性[65-68]. 在非均相聚合体系(乳液聚合、分散聚合、悬浮聚合及沉淀聚合)中, 微反应器可以提升传递、传热效率, 降低温度、浓度、光强的梯度差异, 实现对非均相体系中聚合动力学与颗粒成核生长过程的强化与调控[69-73]. PISA是一种特殊的非均相聚合策略(分散聚合或乳液聚合)[74], 在众多可控聚合方法中[75], RAFT因反应条件温和、适用单体范围广、官能团耐受性高等特点, 成为PISA研究最为深入的聚合方法[76], 目前已报道的连续流PISA案例均采用的是RAFT, 展示出更快的反应速度、独特的高级形貌、更好的与新技术融合等诸多优势.
本文聚焦连续流聚合诱导自组装. 首先, 介绍了微反应器对连续流热引发PISA聚合动力学、纳米颗粒制备效率的影响规律; 其次, 讨论了连续流光引发PISA在提升光照均匀性、构筑独特高级形貌的价值; 最后, 总结了连续流PISA与实时表征、智能化合成等新技术耦合的进展情况. 同时, 对相关领域存在的机遇与挑战进行了探讨和展望, 希望对流动化学和聚合诱导自组装的发展提供借鉴.

2 连续流热引发聚合诱导自组装

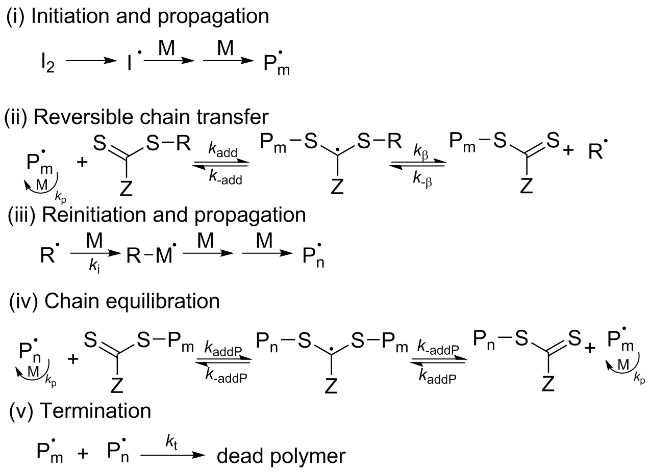
自由基聚合作为高分子合成领域最基础并且应用最广泛的方法之一, 主要依赖引发剂分解产生自由基以启动链增长. 为克服传统自由基聚合无法精确控制分子量和分散度(Đ)的局限, 1998年Rizzardo在第37届国际高分子大会上首次提出了可逆加成-断裂链转移自由基聚合(RAFT)的概念, 通过设计链转移剂(CTA), 赋予聚合过程可控特征(图2). RAFT聚合最初是热引发驱动, 后来发展到光诱导. 热引发RAFT聚合与PISA策略相结合, 实现了高固含量下聚合物纳米颗粒的高效构建.
图2 RAFT聚合反应机理

Figure 2 Mechanism of RAFT polymerization

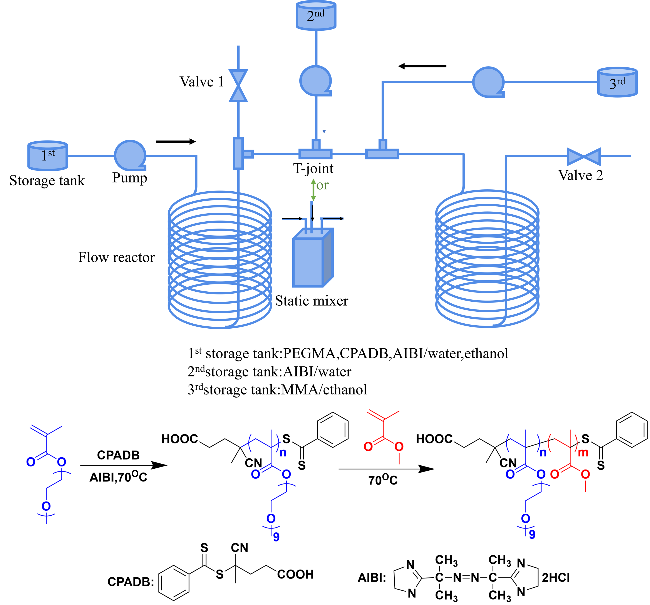
Zhu等[77]首次在微反应器中通过PISA合成球形纳米颗粒. 在内径为1 mm的不锈钢微反应器中, 以偶氮二咪唑啉基丙烷二盐酸盐(AIBI)为引发剂, 水/乙醇为混合溶剂, 通过热引发RAFT聚合合成了亲水性聚(聚乙二醇单甲醚甲基丙烯酸酯)大分子单体(PPEGMA macro-CTA)(图3). 与间歇反应器相比, 微反应器具有显著优势: PPEGMA聚合的表观速率常数(kp,app)提高了约50%, 诱导期缩短了50%. 以甲基丙烯酸甲酯(MMA)为成核单体, 在70 ℃下, 成功合成了PPEGMA-b-PMMA球形纳米颗粒. 比较了两种混合器(T型混合器和静态混合器)的混合效果. 当使用混合强度较低的T型混合器连接时, 随着PMMA链增长, 聚合过程中观察到纳米颗粒直径几乎恒定(25~30 nm). 使用混合程度更高的静态混合器时, 成功获得了动力学捕获的球形纳米颗粒, 直径范围在13.6 nm至33.1 nm. 遗憾的是, 该过程中未观察到高级形貌(如蠕虫或囊泡), 这可能是由于混合溶剂中水的体积分数(56%)较高、颗粒核心内聚合物链的流动性不足所致.
图3 在微反应器中进行连续流热引发RAFT-PISA

Figure 3 Thermal-initiated RAFT-PISA in a continuous-flow microreactor

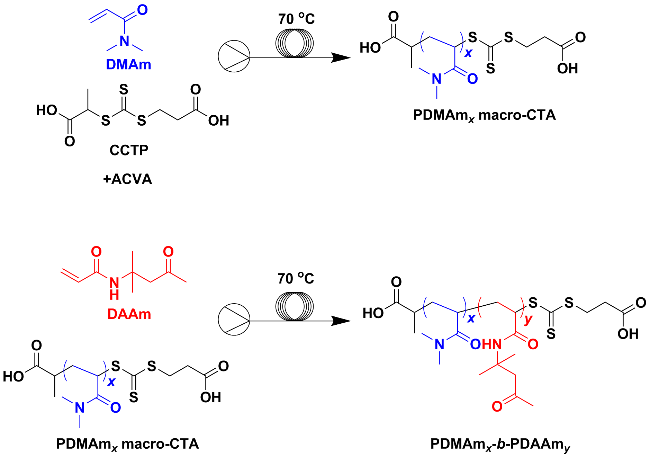
Warren等[78]在不锈钢微反应器中(ID=1 mm), 通过RAFT水分散聚合法, 在70 ℃下分别以聚N,N-二甲基丙烯酰胺(PDMAm)和聚双丙酮丙烯酰胺(PDAAm)为亲/疏水链段, 纯水相合成了PDMAm-b-PDAAm球形、蠕虫和囊泡纳米颗粒(图4). 使用5 mL微反应器合成PDMAm macro-CTA, 首先对反应动力学进行研究, 采用New Era NE-300注射泵为5 mL微反应器提供平稳进料, 在60 min的停留时间下, 单体转化率达到97%, 高于间歇反应器(90%). 共聚物的合成也观察到类似现象. 这种速率提升源于微反应器优异的传热效率, 在反应初期增强了热传递, 从而提升了自由基通量并加速聚合反应进程. 随后进行宏量制备, 为应对长管路与高固含量(30% (w))带来的高背压, 系统切换为Jasco PU-980 HPLC高压柱塞泵(上限近50 MPa). 利用20 mL微反应器(停留时间50 min)成功制备了135 g、30% (w)的PDMAm113 macro-CTA, 单体转化率为98%, 表明该反应具备放大的潜力. 凝胶渗透色谱(GPC)结果显示, 连续流微反应器合成的PDMAm均聚物分散度(Đ=1.10)与间歇反应器(Đ=1.09)一致, 表明RAFT聚合的活性聚合特征在连续流体系中得以保持. 所得PDMAm113 macro-CTA无需纯化即可引发DAAm聚合. 结果显示, 对PDMAm113 macro-CTA扩链, 改变PDAAm聚合度(DP), 得到了不同尺寸的球形纳米颗粒. 通过缩短PDMAm macro-CTA长度并调节PDAAm链段长度, 成功制备了蠕虫和囊泡纳米颗粒.
图4 PDMAm大分子链转移剂及PDMAm-b-PDAAm嵌段共聚物的连续流合成

Figure 4 Continuous-flow synthesis of PDMAm macro-CTA and PDMAm-b-PDAAm diblock copolymer

Warren等[79]研究了一种微型连续搅拌釜式反应器(CSTR), 用于在整个过程中进行主动混合的连续流RAFT聚合, 聚合过程中该反应器的性能接近理论上的CSTR级联. 研究表明, 对于PDMAm macro-CTA的合成, 停留时间分布(RTD)对聚合物特性至关重要, 级联中CSTR数量越多, 所得聚合物的分散度越小. 在聚合诱导自组装合成纳米颗粒方面, 通过分别进行的间歇与连续流实验制备了一系列聚合物纳米颗粒, 结果发现即使分子量相近, 所得颗粒形貌也存在显著差异. 具体来说, 连续流反应器制备的颗粒更小但粒径分布更宽(受停留时间分布影响). 为了开发高通量筛选平台, 研究者进一步设计了一种多级TR-CSTR混合反应器配置, 实现了在线macro-CTA合成和链延伸的集成化流程.
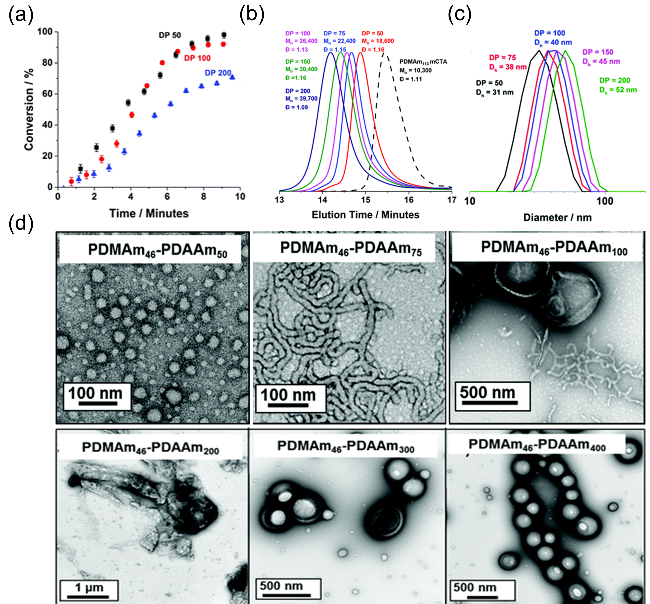
超快RAFT聚合[80]是一种通过提高反应温度(100 ℃)和使用低温引发剂(100 ℃半衰期仅77 s), 在几分钟内即可合成多嵌段共聚物, 而不会影响分子量或分散度的聚合方法. 这一潜力最近已通过极小规模的微体积小瓶(2 μL)得到验证[81]. 然而, 在较大规模的釜式反应器中, 超快RAFT聚合的高反应速率导致的高放热, 会使反应器内局部过热, 进而导致产物的分散度变大、链结构缺陷增多[82-84]. 连续流微反应器内的高效传热可实现高放热工艺的规模化生产, 而不会影响产品质量或安全性. Warren等[85]将超快RAFT聚合引入PISA体系, 合成了PDMAm-b-PDAAm纳米颗粒. 为解决聚合物纳米颗粒易在不锈钢微通道内粘壁结垢的问题, 采用高度疏水的全氟烷氧基树脂(PFA)管路作为微反应器, 并依靠Jasco PU-980 HPLC柱塞泵来克服管路阻力. 动力学研究表明, 当PDAAm目标DP为50和100时, 在90 ℃下使用低温引发剂VA-044显著提升聚合速率, 8 min内转化率均超过90%(图5a). 然而, 当目标DP增加至200时, 氧渗透性会导致高转化率下的反应速率微弱下降. 尽管如此, 在20 min的停留时间内, 还是合成出了一系列结构明确的PDMAm-b-PDAAm纳米颗粒. GPC分析证实了对分散度的良好控制(图5b). 动态光散射(DLS)和透射电子显微镜(TEM)表征显示, 在90 ℃下成功制得球形与蠕虫混合形貌的纳米颗粒, 但无法获得纯囊泡, 只有在70 ℃时才能形成囊泡. 然而, 随着PDAAm DP增大至200, 观察到的分散度却高于预期. 这归因于微反应器依赖扩散混合, 当高级形貌开始形成时, 反应液粘度增加导致颗粒在蠕虫-囊泡转变过程中被捕获, 从而降低胶体稳定性并增加聚合物的分散度. 值得注意的是, 当PDAAm DP≥300时, 在蠕虫向囊泡转变过程中有更多单体可供利用, 从而促进了囊泡的形成(图5c, 5d).
图5 (a)以PDMAm113为大分子链转移剂, 在目标聚合度分别为50、100和200的条件下, DAAm进行连续流RAFT水相分散聚合的转化率-时间曲线. (b) PDMAm113-b-PDAAmy聚合物纳米颗粒的DLS谱图, 其中y=50至200. (c)在微反应器中合成的一系列PDMAm46-b-PDAAmy聚合物纳米颗粒的GPC谱图, 其中y=50至200. (d)在微反应器中合成的PDMAm46-b-PDAAmy聚合物纳米颗粒的TEM图像, 其中y=50、75、100、200、300、400[85]

Figure 5 (a) Conversion vs. time curves for the continuous-flow RAFT aqueous dispersion polymerization of diacetoneacrylamide (DAAm) using a PDMAm113 macro-CTA targeting DPs of 50, 100, and 200. (b) DLS traces for PDMAm113-b-PDAAmy polymer nano-objects. (c) GPC traces for a series of PDMAm46-b-PDAAmy diblock copolymer nanoparticles (y=50~200) synthesized in a microreactor. (d) TEM images of PDMAm46-b-PDAAmy nanoparticles (y=50, 75, 100, 200, 300, 400) synthesized in a microreactor[85]. Copyright 2020, Royal Society of Chemistry, under the terms of the CC BY 3.0

3 连续流光诱导聚合诱导自组装

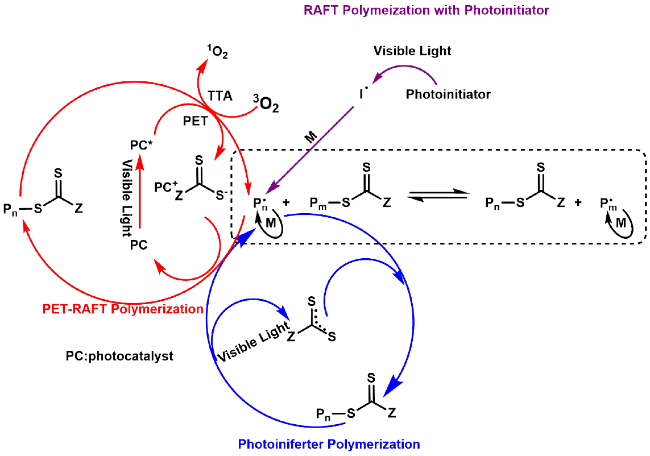
光是一种廉价、丰富且可持续的资源, 已经发展了从紫外光到可见光驱动的不同机理聚合反应. 微反应器中连续流聚合诱导自组装采用的是光诱导RAFT聚合(photo-RAFT). 根据机理, photo-RAFT聚合分为: (1)光引发-转移-终止剂聚合[86-87](photoiniferter polymerization), (2)光引发剂RAFT聚合(RAFT polymerization with photoinitiator)[88-89], (3)光诱导电子/能量转移RAFT聚合(PET-RAFT)[90-92](图6). 与热引发机理相比, photo- RAFT和photo-PISA在聚合物和纳米颗粒合成中展现出独特的时间和空间优势, 通过打开和关闭光源, 可以实现聚合反应的即开即停. 此外, 许多不稳定的单体或具有生物活性的分子(如蛋白质、多肽、酶)在高温(60~80 ℃)下会变性或降解, 光引发聚合通常在室温(25 ℃)甚至低温下进行, 从而保护了这些温度敏感的基团[93].
图6 三种光引发RAFT聚合的机理

Figure 6 Mechanisms of photo-induced RAFT polymerizations

根据Beer-Lambert定律(A=ε∙c∙l, 其中A是吸光度, ε是吸光物质的摩尔吸收系数, c是吸光物质的浓度, l是光程, 这里指反应器的特征尺寸)[94], 随着光程的增加, 光照强度向反应器中心衰减, 给photo-RAFT和photo-PISA带来了巨大挑战. 具体而言, 溶液中光照的衰减会导致链引发不同步, 降低对聚合物分子量(Mn)和分散度(Đ)的可控性. 非均相聚合体系中光散射同样也是不可忽略的因素[95]. 入射光在穿透反应介质时, 不仅会被体系中的吸光物质吸收, 还会因反应液中存在的离散相(例如纳米颗粒)而发生强烈散射. 这种光吸收与多重光散射的叠加效应, 导致光照强度在反应器内部急剧衰减, 给批次稳定性和规模化制备带来麻烦. 微反应器百微米级特征尺寸能够显著提升光照均匀性. 如果形成泰勒-库埃特流(Taylor-Couette flow)或间断流(segmented flow)[96-97], 可形成管内径1/100~1/10尺度下的极薄液膜, 透光性将比管式微反应器本身更好, 光反应更彻底[98-99].
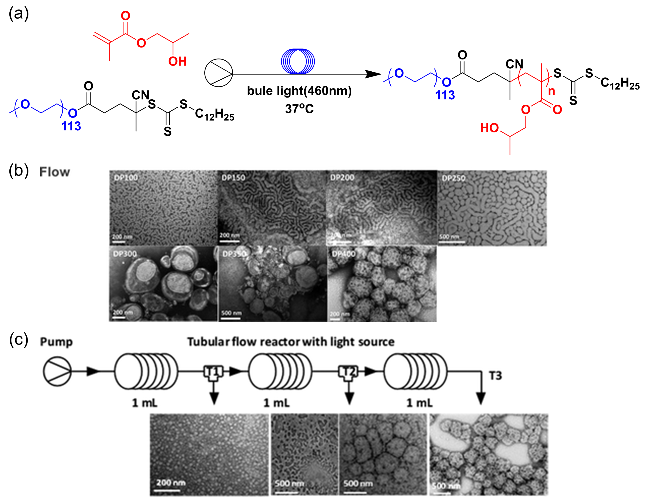
Boyer和Zetterlund等[100]在微反应器中通过可见光介导的水性光引发转移终止RAFT-PISA获得了补丁囊泡高级形貌的聚合物纳米颗粒. 单甲氧基聚乙二醇-4-氰基-4-(十二烷基三硫代碳酸酯基)戊酸酯(mPEG-CEPA)作为macro-CTA, 在蓝光(λmax=460 nm)照射下, 介导甲基丙烯酸-2-羟基丙酯(HPMA)合成mPEG-b-PHPMA纳米颗粒(图7a). 研究了光照强度(0.8和1.6 mW/cm2)、固体含量(15~20% (w))和停留时间(15~90 min)对PISA的影响. 结果显示, 增加光照强度可提高转化率. 在优化条件下(1.6 mW/cm2, 20% (w)), 75 min就能实现单体的完全转化, 而间歇反应器需要6 h. 通过改变停留时间从而调整PHPMA的DP, 观察到蠕虫(100≤DP≤250)到囊泡(300≤DP≤400)的形貌转变(图7b). 值得注意的是, 使用压力为0.5 MPa的New Era注射泵时, 聚合度的增加会使黏度增加, 导致管路堵塞, 因此改用压力为2 MPa的ASIA注射泵. 在DP=400时获得了中空的补丁囊泡, 而相同条件下的间歇式反应器中无法获得. 归因于微反应器提供了更为明确可控的反应条件, 此环境下可能促使微小mPEG相区的形成, 进而导致补丁囊泡的产生. 更重要的是, 该工艺在3.2 mL的保留体积下即可实现每天约60 g聚合物纳米颗粒的连续化生产. 经计算, 时空产率高达781.3 g•L−1•h−1, 而间歇反应器的时空产率仅约为11.2 g•L−1•h−1. 此外, 利用微反应器的模块化特性, 通过在每1 mL反应管后接入T型混合器收集产物, 获得了不同形貌的聚合物纳米颗粒; 从初期的球形(1 mL), 过渡为蠕虫/囊泡混合态(2 mL), 最终形成中空补丁囊泡(3 mL)(图7c). 这种将“时间维度”转化为“空间分布”的策略, 为研究PISA体系中形貌的动力学提供了新途径.
图7 (a)基于连续流工艺, 通过可见光介导的引发-转移-终止聚合合成PEG-b-PHPMA纳米颗粒示意图. (b)针对不同目标聚合度, 连续流水相RAFT-PISA所制备样品的TEM图像. (c)用于合成PEG-b-PHPMA纳米颗粒并可实现颗粒形貌监测的反应装置[100]

Figure 7 (a) General scheme for synthesis of PEG-b-PHPMA nanoparticles via visible-light-mediated iniferter polymerization in a continuous process. (b) TEM images for aqueous RAFT dispersion PISA in flow for targeted degrees of polymerization. (c) Reactor setup for the synthesis of PEG-b-PHPMA nanoparticles enabling monitoring of particle morphology[100]. Copyright 2018, American Chemical Society

Junkers、Zetterlund和Boyer等[101]在微反应器中探索了另一种光诱导RAFT聚合PET-RAFT. 以曙红Y (Eosin Y)/三乙醇胺为催化剂, 在绿光照射(λmax=530 nm)下, 通过水性RAFT PISA快速合成PDMAA-b- (PDAAm-co-PDMAA)纳米颗粒. 研究了亲水嵌段(PDMAA, DP=45~65)、疏水嵌段(PDAAm-co- PDMAA, DP=200~600)链长和固含量(15%~20% (w))对聚合物纳米颗粒形貌的影响. 研究发现, 微反应器显著扩大囊泡形成窗口, 增加macro-CTA DP, 高级形貌的生成不受20% (w)的限制, 随着macro-CTA DP增加和固含量降低, 形成了纯囊泡、水母囊泡或补丁囊泡. 而间歇反应器仅在PDMAA45和20% (w)下获得纯囊泡, 其他条件只能获得混合形貌(蠕虫/囊泡). 然而, 该工艺在高固含量(20% (w))制备时也面临挑战: 由于分散体系黏度剧增, 在增加亲水段PDMAm55的长度时, 易引发反应器堵塞, 导致聚合反应失去控制, 分散度显著变宽(Đ>2). 尽管存在高黏度下的流动限制, 这些基于聚丙烯酰胺纳米颗粒的连续流制备, 仍展现出潜在的药物递送应用前景.
Boyer等[102]利用带光引发剂的RAFT聚合, 研究了连续流非水相体系的photo-PISA. 首先通过热引发RAFT聚合制备低聚乙二醇甲基丙烯酸酯(POEGMA) 大分子链转移剂. 随后, 以聚甲基丙烯酸苄酯(PBzMA)为疏水嵌段, 在合成POEGMA-b-PBzMA纳米颗粒时对溶剂、光引发剂和光强度进行探索. 将优化后的体系(V(乙醇)/V(DMSO)=90/10, 无外加光引发剂)转移到3 mL微反应器中, 仅需4 h即可实现95%以上的单体转化率. 更重要的是, 在连续流条件下实现了非水相photo-PISA的形貌控制(球状→蠕虫状→囊泡), 而间歇反应只能得到球形(因高粘度限制链段运动). 证明了微反应器在连续流非水相RAFT-PISA中合成不同形貌纳米颗粒的潜力.
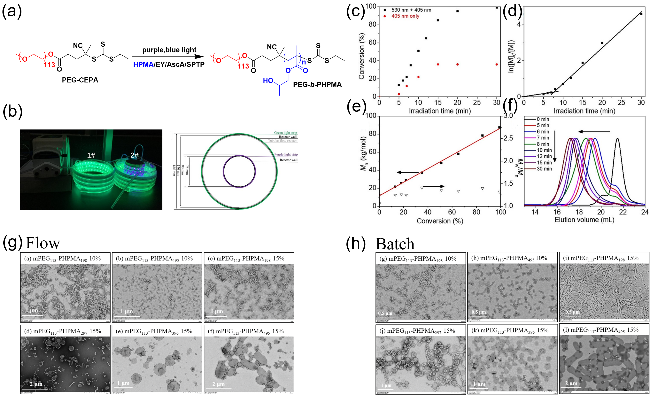
前述RAFT-PISA通常需要惰性气氛来克服氧气抑制问题[103-104]. 为突破这一瓶颈, 研究者探索了两种策略来实现耐氧RAFT-PISA: (i)利用光敏剂(如卟啉类或Eosin Y等)在光照下诱导三线态氧转化为单线态氧, 随后单线态氧迅速与体系中存在的化学淬灭剂(如抗坏血酸)反应而被消耗[105]; (ii)通过引入氧化酶(如葡萄糖氧化酶GOx)建立生物除氧系统. 在葡萄糖存在下, GOx能高效催化氧气转化为过氧化氢, 从而以极高的效率去除体系内的溶解氧[106-108]. 在此背景下, Tan和Boyer等[109]利用带光引发剂的RAFT聚合, 将I型光引发与光诱导脱氧反应和双波长连续流微反应器结合, 实现了在水相介质中快速高效的耐氧photo-PISA过程. 选择光氧化催化剂(Eosin Y)脱氧, I型光引发剂(苯基-2,4, 6-三甲基苯甲酰基亚膦酸钠(SPTP))引发聚合(图8a). 他们设计并制作了微反应器(ID=1 mm)系统, 绿色LED灯(λ=530 nm)缠绕在两个结晶皿外层, 紫色LED灯(λ=405 nm)缠绕在第二个结晶皿内层. 第一个反应器用于去除溶解氧, 第二个反应器用于photo-PISA(图8b), 通过mPEG macro-CTA聚合HPMA. 紫光照射30 min后, 单体转化率仅为36%. 相比之下, 绿光照射15 min后再用紫光照射15 min, 获得了接近定量的单体转化. 随着停留时间的增加, 分子量随转化率线性增长, GPC曲线向高分子量方向移动. 表明Eosin Y/抗坏血酸(AscA)的光诱导脱氧效果显著(图8c~8f). 通过改变HPMA单体浓度和PHPMA DP, 获得不同形貌. 令人惊讶的是, 在间歇反应器中似乎更易形成高级形态. 例如, 在间歇反应器中, 固含量为15% (w)、DP为198时, 可以形成囊泡和蠕虫; 而微反应器在相同条件仅得球形(图8g, 8h). 嵌段共聚物组成不受反应器类型影响, 连续流photo-PISA和间歇photo-PISA的形貌差异可归因于两个原因: (i)间歇photo-PISA中的持续搅拌可增强球-球融合, 从而形成高级形态; (ii)两种情况下的流体动力学不同, 流动photo-PISA中形成层流, 而间歇photo-PISA中形成湍流.
图8 (a)在水相中, 分别在紫光和蓝光照射下, 以mPEG-CEPA为macro-CTA, Eosin Y/AscA为催化体系, SPTP为I型光引发剂, 合成mPEG-b-PHPMA的带光引发剂的RAFT聚合反应机理. (b)用于双波长photo-PISA的微反应器实物照片, 以及该微反应器的所有尺寸参数示意图. (c)在微反应器中, 通过双波长/单波长光照的HPMA水相photo-PISA的聚合动力学. (d)在微反应器中进行的HPMA (15% (w))双波长水相photo-PISA的相关数据曲线. (e)在微反应器中进行的HPMA (15% (w))双波长水相photo-PISA过程中, 数均分子量Mn和分散度Đ随单体转化率的变化关系. (f)在微反应器中通过双波长水相photo-PISA形成的嵌段共聚物的GPC谱图(HPMA浓度为15% (w)). (g, h)分别在微反应器和釜式反应器中, 通过HPMA的双波长水相photo-PISA制备的mPEG-b-PHPMA嵌段共聚物纳米颗粒的TEM图像[109]

Figure 8 (a) RAFT polymerization with photoinitiator for synthesis of mPEG-b-PHPMA under purple and blue light irradiation in water with mPEG-CEPA as macro-CTA, Eosin Y/AscA as catalytic system, and SPTP as type I photoinitiator. (b) Digital image of the flow reactor used for dual-wavelength photo-PISA and schematic illustration of the flow reactor including all dimensions. (c) Polymerization kinetics of aqueous photo-PISA of HPMA performed in a continuous-flow reactor through dual-/single-wavelength light irradiation. (d) Plots of dual-wavelength aqueous photo-PISA of HPMA (15% (w)) performed in a continuous-flow reactor. (e) Evolution of Mn and Đ with monomer conversion for aqueous dual-wavelength photo-PISA of HPMA (15% (w)) performed in a continuous-flow reactor. (f) GPC traces of diblock copolymers formed by dual-wavelength aqueous photo-PISA of HPMA (15% (w)) in a continuous-flow reactor. (g, h) Representative TEM images of mPEG-b-PHPMA diblock copolymer nano-objects prepared by dual-wavelength aqueous photo-PISA of HPMA in the flow reactor and batch reactor[109]. Copyright 2020, American Chemical Society

Tan等[110]研究了连续流条件下GOx脱氧photo-PISA的动力学特性. 研究显示, 仅需0.5 μmol/L的GOx即可在30 min内实现接近定量的转化, 证明了高效的除氧能力; 而在无GOx的情况下, 紫外光照射30 min仅获得38.2%的转化率. 通过系统性改变PHPMA的DP构建了mPEG-b-PHPMA形貌相图. 此外, 升高温度有助于促进高级形貌的形成, 这是因为升高温度会降低亲溶剂嵌段mPEG113和单体HPMA在反应介质中的溶解度. 但超过50 ℃会因GOx失活导致转化率下降. 加入亲溶剂均聚物(如mPEG)可以促进高级形貌的形成, 作用机制在于mPEG对mPEG113-b-PHPMAn纳米颗粒中的成核嵌段(PHPMA)具有增塑效应, 从而增强了链段流动性.

4 耦合新技术的连续流聚合诱导自组装

聚合诱导自组装过程涉及复杂的相变与形貌演化过程. 传统的离线检测手段, 如核磁共振波谱(NMR)、小角X射线散射(SAXS)、动态光散射(DLS)往往局限于获取反应终点的静态数据, 难以精准捕捉自组装过程的动力学特征. 微反应器凭借模块化接口与稳定的流场环境, 更容易与实时表征技术耦合. 结合机器学习、程序化控制等智能化合成技术, PISA的研究范式正逐步由传统的合成向数字化、智能化模式演变: 即通过集成原位分析技术实现对反应进程的实时监控, 进而引入自动化控制与人工智能算法构建“监测-反馈-决策”闭环体系[67,111-114]. 这种由“被动观测”向“主动调控”的转变, 为高分子材料的精准定制与高效制备奠定了坚实基础.
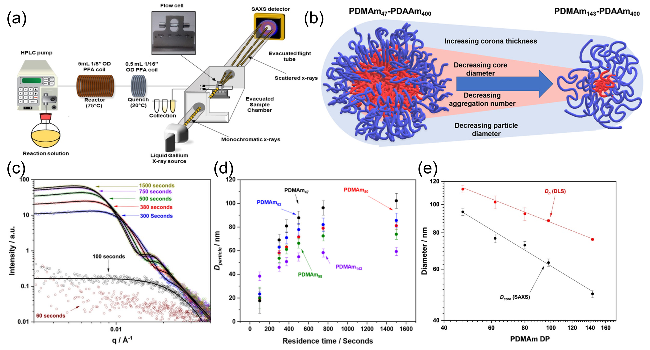
原位小角X射线散射已被广泛用于研究聚合物纳米颗粒的结构特性. 微反应器为SAXS采样提供了稳定的反应状态, 通过停留时间的调控实现了SAXS对于反应动力学的检测. Warren等[115]在微反应器的出口处配备了一个X射线透明流通池(图9a), 实现了低光通量下SAXS仪器对纳米颗粒尺寸的原位监测. 系统表征了在不同PDMAm macro-CTA DP下, PDMAm-b-PDAAm球形纳米颗粒的形成与尺寸演变(图9b). 在线SAXS分析表明, 聚合过程中, 100 s的停留时间内, SAXS图谱显示弱散射信号且无形状因子峰, 表明此时形成的是高度溶剂化、结构松散的聚集体(图9c). 停留时间增加至300 s, SAXS图谱发生显著变化: 在q≈0.3 nm-1处出现明显的形状因子峰, 标志着相分离的发生, 形成了具有核壳结构的球形胶束. 300 s至1500 s, 核的直径(Dcore)持续增大, SAXS特征峰向低q移动(0.3→0.15 nm-1). 这一演化过程首次通过微反应器耦合实验室SAXS原位捕获, 揭示了PISA中“预聚集-致密化-碰撞生长”的三步机制. 固定成核嵌段DP, 随着macro-CTA DP增加, 核的半径(Rcore)减小(图9d). 研究者还将macro-CTA的聚合度与核内聚合物链排列变化相关联: 较短DP (47)的macro-CTA时核呈现弱偏析, 而较长DP (143)的macro-CTA时核则呈现超强偏析. SAXS测得的Dcore与DLS测得的流体动力学直径显示, 尽管高DP macro- CTA时核的直径减小, 但冠层厚度却增加(图9e).
图9 (a)反应器平台示意图, 包括75 ℃管式反应器、20 ℃的淬灭盘管、位于真空样品室内的SAXS流通池以及样品收集装置. (b)当保持PDAAm成核嵌段的DP恒定在约400, 而将PDMAm macro-CTA的DP从47增加至143时, 颗粒尺寸变化的示意图. (c)同一反应体系获得的原位SAXS谱图, 其中实验SAXS数据用空心圆表示, 模型拟合曲线用实线表示. (d)通过RAFT分散聚合合成的一系列PDMAmx-b-PDAAm400共聚物(x=47, 62, 80, 98和143), 其颗粒直径DParticle随停留时间的变化关系. (e)反应1500 s后所得样品的流体动力学直径(Dh, 由DLS测定)与核直径(Dcore, 由SAXS测定)随PDMAm聚合度的变化关系. 图中误差棒根据所测得的流体动力学直径的多分散指数确定[115]

Figure 9 (a) A schematic of the reactor platform comprising a heated tubular coil reactor, a quench coil at 20 ℃, a SAXS compatible flow cell in an evacuated sample chamber and sample collection. (b) Schematic representation of the change in particle dimensions when the DP of the PDMAm macro-CTA is increased from 47 to 143 while maintaining a constant PDAAm core DP of approximately 400. (c) In situ SAXS patterns obtained for the same reactions where experimental SAXS data are shown as hollow circles whilst the fitted model is indicated by the solid line. (d) Diameter of the particle (DParticle) as a function of residence time for a series of PDMAmx-b-PDAAm400 copolymers synthesized by RAFT dispersion polymerization was x=47, 62, 80, 98, and 143. (e) Hydrodynamic diameter (Dh; determined by DLS) and core diameter (Dcore; determined by SAXS) as a function of PDMAm degree of polymerization for samples obtained after 1500 s. Error bars shown are determined by PDI of the hydrodynamic diameter[115]. Copyright 2023, American Chemical Society

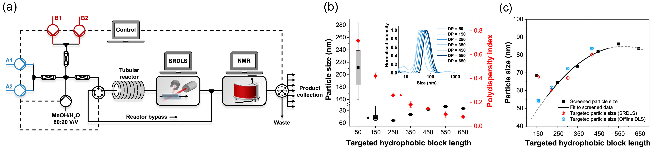
在实时监测的基础上, 与反馈控制算法深度融合, 构建自动化闭环系统, 则能够进一步实现聚合物纳米颗粒形貌与尺寸的精准定制. Warren等[116]将空间分辨动态光散射(SRDLS)和在线流动核磁共振(Flow-NMR)技术应用于连续流PISA过程, 实现了纳米颗粒尺寸的自动化靶向制备(图10a). 逐步增加目标DP (50~650), 以建立目标DP与粒径的关系(图10b). 当DP<250时, 粒径分布呈现双峰性, 这可能是由于PDAAm的DP低于形成明确颗粒所需的临界值所致. DP=250~550范围内, 粒径随DP增加而增大, 符合PISA预期. DP=650时粒径偏小, 原因是高目标DP对应的引发剂浓度较低, 易受PFA反应器管路中氧气淬灭的影响. 基于对DP=250、350、450、550四个点的数据拟合, 建立了可靠的粒径-聚合度模型. 利用该模型预测合成目标尺寸为50、60、70、80 nm的粒子所需目标聚合度分别为157、222、302、420, 结合Flow-NMR提供的实时动力学数据, 成功实现对50~80 nm目标尺寸纳米颗粒的程序化合成(图10c). 该工作展示了一个集发现(自动筛选建立DP-粒径关系)、开发(动力学研究确定最佳条件)与生产(连续制造与自动取样)于一体的闭环智能平台, 极大缩短了功能性聚合物纳米材料的研发周期.
图10 (a)用于PDMAm-b-PDAAm嵌段共聚物纳米颗粒合成及线内表征的反应器平台示意图. (b)在稳态样品收集期间, 通过在线SRDLS测定的7种PDMAm150-b-PDAAmn嵌段共聚物的粒径汇总(插图显示了粒径分布); (c)目标疏水嵌段长度与从筛选数据(黑色方块)获得的粒径(黑色实线)之间的关系[116]

Figure 10 (a) Schematic of the reactor platform for synthesis and inline characterization of PDMAm-b-PDAAm block copolymer nanoparticles. (b) Particle size summary with particle size distributions (inset) for seven PDMAm150-b-PDAAmn block copolymers measured during steady-state sample collection by inline SRDLS. (c) Relationship between targeted hydrophobic block length and resulting particle size (black solid line) obtained from screening data (black squares)[116]. Copyright 2025, American Chemical Society, under the terms of the CC BY 4.0

与小分子合成不同, 聚合物纳米颗粒的制备涉及更为庞大且非线性的参数空间, 单纯的自动化控制难以同时兼顾转化率与多重关键产物指标(如聚合物分散度、粒径及粒径分布指数). 为了赋予反应平台在复杂多维空间中的自主思考与全局优化能力, 可以引入人工智能(AI)与机器学习算法. 针对这一多目标优化难题, Warren等[117]建立了一个高度集成的自驱动实验室平台, 该平台耦合了连续流微反应器与正交在线分析技术(内联NMR监测转化率、近线GPC表征分子量分布、近线DLS测量粒径及分布), 实现了对反应与产物的全方位实时监控. 结合云端框架集成多种机器学习优化算法(TSEMO, RBFNN/RVEA, EA-MOPSO), 以RAFT分散聚合制备80 nm PDMAm-b-PDAAm纳米颗粒为例, 通过4×4×4全因子筛选实验(温度、停留时间及单体与macro-CTA物质的量比[M]∶[mCTA])进行调控, 历时4天完成67个独立反应(64个中心点+3个重复中心点), 绘制了反应空间图. 该实验揭示了反应组成与条件的规律, 使得flow PISA成为收集大规模数据集的理想方法. 这项工作不仅为“按需定制”聚合物纳米颗粒提供了方法论基础, 还强调了高通量筛选、AI优化及混合策略的灵活性是应对复杂多目标优化问题的关键.

5 结论与展望

基于微反应器的流动化学赋能聚合诱导自组装, 取得了阶段性成果: (1)连续流热引发PISA, 在提高聚合过程可控性和纳米颗粒制备效率等方面具有价值, 微反应器极大的比表面积和连续流特征, 有效缩短了反应时间、降低了聚合物分子量多分散性, 通过多反应器级联, 实现了从大分子链转移剂到纳米颗粒的连续化合成. 然而, 连续流热引发PISA所得纳米颗粒的形貌局限在基本形貌, 高级形貌有待突破. (2)连续流光诱导PISA, 在提升光照均匀性、构筑独特高级形貌等方面优势突出. 通过引入酶催化或双波长脱氧策略, 实现了有氧开放环境下纳米颗粒的稳态连续制备. 然而, 在追求高固含量、高分子量时, 反应体系粘度的增加值得重视, 高粘度极易导致微反应器压降上升甚至堵塞, 还将影响聚合的可控性, 亟待设计耐受高粘度的微反应器. (3)耦合新技术的连续流聚合诱导自组装, 为纳米颗粒制备提供了新机遇. 实时表征(SAXS、SRDLS、Flow-NMR)和智能化合成(机器学习、程序化控制)为理解聚合自组装机制和新材料开发提供了强大工具. 然而, 智能化的精度高度依赖于训练数据的质量与边界, 在面对更复杂的高级形貌或受微环境扰动(如微通道管壁氧渗透)时, 模型的普适性与抗干扰性仍有待完善.
展望未来, 连续流聚合诱导自组装研究建议关注以下方面: (1)聚合诱导自组装体系拓展. 除了RAFT聚合以外, 其他可控自由基聚合、开环易位聚合、开环聚合、阴离子聚合等聚合诱导自组装各具特色, 深入研究基于微反应器的连续流不同机理聚合诱导自组装规律值得期待. (2)纳米颗粒形貌调控与性能提升. 充分发挥实时表征、智能化合成等新技术潜力, 深入理解聚合诱导自组装机制, 以应用为导向, 有针对性地设计纳米颗粒的结构与形貌, 阐明材料构效关系, 提升纳米颗粒的性能, 拓展应用领域. (3)连续流聚合诱导自组装放大. 考虑高粘度和粘度不断变化的实际情况, 引入多相流和配备外力的反应器(例如旋转盘反应器和振荡流反应器等), 结合3D打印等增材制造技术, 开发兼具微尺度效应和高通量制备的微反应器, 为规模化制备聚合物纳米颗粒奠定基础.
(Cheng, B.)
[1]
Kataoka, K.; Harada, A.; Nagasaki, Y. Adv. Drug Del. Rev. 2012, 64, 37.

DOI

[2]
Lee, D. E.; Koo, H.; Sun, I. C.; Ryu, J. H.; Kim, K.; Kwon, I. C. Chem. Soc. Rev. 2012, 41, 2656.

DOI

[3]
Samanta, S.; Banerjee, S. L.; Ghosh, S. K.; Singha, N. K. ACS Appl. Mater. Interfaces 2019, 11, 44722.

DOI

[4]
Blackman, L. D.; Varlas, S.; Arno, M. C.; Fayter, A.; Gibson, M. I.; O'reilly, R. K. ACS Macro Lett. 2017, 6, 1263.

DOI PMID

[5]
Jang, S. G.; Audus, D. J.; Klinger, D.; Krogstad, D. V.; Kim, B. J.; Cameron, A.; Kim, S. W.; Delaney, K. T.; Hur, S. M.; Killops, K. L.; Fredrickson, G. H.; Kramer, E. J.; Hawker, C. J. J. Am. Chem. Soc. 2013, 135, 6649.

DOI PMID

[6]
Ding, J.; Zhao, X.; Long, S.; Sun, W.; Du, J.; Fan, J.; Peng, X. Smart Mol. 2025, 3, e70014.

[7]
Mai, Y.; Eisenberg, A. Chem. Soc. Rev. 2012, 41, 5969.

DOI

[8]
Fessi, H.; Puisieux, F.; Devissaguet, J. P.; Ammoury, N.; Benita, S. Int. J. Pharm. 1989, 55, R1.

[9]
Jain, S.; Bates, F. S. Science 2003, 300, 460.

DOI

[10]
Hayward, R. C.; Pochan, D. J. Macromolecules 2010, 43, 3577.

DOI

[11]
Won, Y. Y.; Davis, H. T.; Bates, F. S. Science 1999, 283, 960.

PMID

[12]
Jain, S.; Bates, F. S. Macromolecules 2004, 37, 1511.

DOI

[13]
Derry, M. J.; Fielding, L. A.; Armes, S. P. Prog. Polym. Sci. 2016, 52, 1.

DOI

[14]
Warren, N. J.; Armes, S. P. J. Am. Chem. Soc. 2014, 136, 10174.

DOI

[15]
Boisse, S.; Rieger, J.; Belal, K.; Di-Cicco, A.; Beaunier, P.; Li, M. H.; Charleux, B. Chem. Commun. 2010, 46, 1950.

DOI

[16]
Groison, E.; Brusseau, S.; D'agosto, F.; Magnet, S.; Inoubli, R.; Couvreur, L.; Charleux, B. ACS Macro Lett. 2012, 1, 47.

DOI

[17]
Zhang, X.; Boissé, S.; Zhang, W.; Beaunier, P.; D’agosto, F.; Rieger, J.; Charleux, B. Macromolecules 2011, 44, 4149.

DOI

[18]
Farmer, M. a. H.; Musa, O. M.; Armes, S. P. J. Am. Chem. Soc. 2024, 146, 16926.

DOI

[19]
D'agosto, F.; Rieger, J.; Lansalot, M. Angew. Chem., Int. Ed. 2020, 59, 8368.

DOI

[20]
Li, C.; Zhao, W.; He, J.; Zhang, Y.; Zhang, W. Angew. Chem., Int. Ed. 2022, 61, e202202448.

DOI

[21]
Delaittre, G.; Dire, C.; Rieger, J.; Putaux, J. L.; Charleux, B. Chem. Commun. 2009, 2887.

[22]
Charleux, B.; Delaittre, G.; Rieger, J.; D’agosto, F. Macromolecules 2012, 45, 6753.

DOI

[23]
Sugihara, S.; Blanazs, A.; Armes, S. P.; Ryan, A. J.; Lewis, A. L. J. Am. Chem. Soc. 2011, 133, 15707.

DOI PMID

[24]
Gyorgy, C.; Armes, S. P. Angew. Chem., Int. Ed. 2023, 62, e202308372.

DOI

[25]
Wang, L.; Ding, Y.; Liu, Q.; Zhao, Q.; Dai, X.; Lu, X.; Cai, Y. ACS Macro Lett. 2019, 8, 623.

DOI

[26]
Jennings, J.; Cornel, E. J.; Derry, M. J.; Beattie, D. L.; Rymaruk, M. J.; Deane, O. J.; Ryan, A. J.; Armes, S. P. Angew. Chem., Int. Ed. 2020, 59, 10848.

DOI PMID

[27]
An, N.; Chen, X.; Yuan, J. Polym. Chem. 2021, 12, 3220.

DOI

[28]
Wang, X.; An, Z. Macromol. Rapid Commun. 2019, 40, e1800325.

[29]
Chen, S.-L.; Shi, P.-F.; Zhang, W.-Q. Chin. J. Polym. Sci. 2017, 35, 455.

DOI

[30]
Luckerath, T.; Koynov, K.; Loescher, S.; Whitfield, C. J.; Nuhn, L.; Walther, A.; Barner-Kowollik, C.; Ng, D. Y. W.; Weil, T. Angew. Chem., Int. Ed. 2020, 59, 15474.

DOI

[31]
Wang, G.; Wang, Z.; Lee, B.; Yuan, R.; Lu, Z.; Yan, J.; Pan, X.; Song, Y.; Bockstaller, M. R.; Matyjaszewski, K. Polymer 2017, 129, 57.

DOI

[32]
Matyjaszewski, K. Macromolecules 2012, 45, 4015.

DOI

[33]
Wang, G.; Schmitt, M.; Wang, Z.; Lee, B.; Pan, X.; Fu, L.; Yan, J.; Li, S.; Xie, G.; Bockstaller, M. R.; Matyjaszewski, K. Macromolecules 2016, 49, 8605.

DOI

[34]
Dau, H.; Tsogtgerel, E.; Matyjaszewski, K.; Harth, E. Angew. Chem., Int. Ed. 2022, 61, e202205931.

DOI

[35]
Nicolas, J.; Guillaneuf, Y.; Lefay, C.; Bertin, D.; Gigmes, D.; Charleux, B. Prog. Polym. Sci. 2013, 38, 63.

DOI

[36]
Qiao, X. G.; Lansalot, M.; Bourgeat-Lami, E.; Charleux, B. Macromolecules 2013, 46, 4285.

DOI

[37]
Zhou, C.; Hou, C.; Chen, W.; Wang, L.; Cheng, J. Acta Chim. Sinica 2022, 80, 229 (in Chinese).

DOI

(周楚璐, 侯翠苹, 陈伟, 王立杰, 程建华, 化学学报, 2022, 80, 229.)

DOI

[38]
Purohit, V. B.; Pięta, M.; Patel, D. M.; Pietrasik, J.; Plummer, C. M. Eur. Polym. J. 2025, 223, 113666.

DOI

[39]
Foster, J. C.; Varlas, S.; Blackman, L. D.; Arkinstall, L. A.; O'reilly, R. K. Angew. Chem., Int. Ed. 2018, 57, 10672.

DOI

[40]
Jiang, J.; Zhu, Y.; Du, J. Acta Chim. Sinica 2020, 78, 719 (in Chinese).

DOI

(江金辉, 朱云卿, 杜建忠, 化学学报, 2020, 78, 719.)

DOI

[41]
Zhang, S.; Li, R.; An, Z. Angew. Chem., Int. Ed. 2024, 63, e202315849.

DOI

[42]
Zhu, C.; Nicolas, J. BioMacromolecules 2022, 23, 3043.

DOI

[43]
Shi, Q.; Chen, Y.; Yang, J.; Yang, J. Chem. Commun. 2021, 57, 11390.

DOI

[44]
Li, D.; Wang, G. Macromolecules 2025, 58, 8898.

DOI

[45]
Wang, J.; Cao, M.; Zhou, P.; Wang, G. Macromolecules 2020, 53, 3157.

DOI

[46]
Zhang, W. J.; Chang, Z. X.; Bai, W.; Hong, C. Y. Angew. Chem., Int. Ed. 2022, 61, e202211792.

DOI

[47]
Cheng, X.; Zhang, W. Angew. Chem., Int. Ed. 2024, 63, e202414332.

DOI

[48]
Xu, C.; Zheng, M. X.; Wei, Y.; Yuan, J. Y. Chem. - Eur. J. 2024, 30, e202303586.

DOI

[49]
Zhao, Q.; Liu, Q.; Li, C.; Cao, L.; Ma, L.; Wang, X.; Cai, Y. Chem. Commun. 2020, 56, 4954.

DOI

[50]
Plutschack, M. B.; Pieber, B.; Gilmore, K.; Seeberger, P. H. Chem. Rev. 2017, 117, 11796.

DOI PMID

[51]
Xing, D.; Wang, S.; Fu, Y.; Peng, M.; Kuai, N.; Deng, L.; Wang, Z.; Song, Q. Green Synth. Catal. 2025, 41, 3980.

[52]
Zhang, Z.; Su, R.; Xiao, X.; Yang, J.; Li, Y.; Sun, T.; Liu, Y.; Wu, C. Chin. Chem. Lett. 2026, 37, 111965.

DOI

[53]
Zhu, N.; Huang, W.; Hu, X.; Liu, Y.; Fang, Z.; Guo, K. Chem. Eng. J. 2018, 333, 43.

DOI

[54]
Lv, Y.; Zhang, Y.; Cui, F.; Zhang, Y.; Wang, Z.; Yang, J.; Liu, Q.; Zhao, Y.; Zheng, Y.; Xu, C.; Yan, J. Angew. Chem., Int. Ed. 2025, 64, e202507739.

DOI

[55]
Chen, K.; Zhou, Y.; Han, S.; Liu, Y.; Chen, M. Angew. Chem., Int. Ed. 2022, 61, e202116135.

DOI

[56]
Zhang, B.; Mathoor, A.; Junkers, T. Angew. Chem., Int. Ed. 2023, 62, e202308838.

DOI

[57]
Davidson, C. L. G. T.; Lott, M. E.; Trachsel, L.; Wong, A. J.; Olson, R. A.; Pedro, D. I.; Sawyer, W. G.; Sumerlin, B. S. ACS Macro Lett. 2023, 12, 1224.

DOI PMID

[58]
Zhong, Z.-R.; Chen, Y.-N.; Zhou, Y.; Chen, M. Chin. J. Polym. Sci. 2021, 39, 1069.

DOI

[59]
Wenn, B.; Conradi, M.; Carreiras, A. D.; Haddleton, D. M.; Junkers, T. Polym. Chem. 2014, 5, 3053.

DOI

[60]
Jager, K. S. C.; Ammini, G. D.; Voorter, P. J.; Subramanian, P.; Kumar, A.; Anastasaki, A.; Junkers, T. J. Am. Chem. Soc. 2025, 147, 594.

DOI

[61]
Pointer, W.; Radmall, R.; Tooley, O.; Town, J.; Haggart, D. C. J.; Zhai, Z.; Yang, X.; Lester, D. W.; Wilson, P.; Haddleton, D. M. Polym. Chem. 2025, 16, 3329.

DOI

[62]
Coursari, D.; Efstathiou, S.; Al-Shok, L.; Hall, M. D.; Eissa, A. M.; Liarou, E.; Haddleton, D. M. Polym. Chem. 2025, 16, 1065.

DOI

[63]
Van Herck, J.; Junkers, T. Chemistry-Methods 2022, 2, e202100090.

DOI

[64]
Van Herck, J.; Abeysekera, I.; Buckinx, A.-L.; Cai, K.; Hooker, J.; Thakur, K.; Van De Reydt, E.; Voorter, P.-J.; Wyers, D.; Junkers, T. Digital Discovery 2022, 1, 519.

DOI

[65]
Jensen, K. F. AIChE J. 2017, 63, 858.

DOI

[66]
Junkers, T. J. Flow Chem. 2017, 7, 106.

DOI

[67]
Zaquen, N.; Rubens, M.; Corrigan, N.; Xu, J.; Zetterlund, P. B.; Boyer, C.; Junkers, T. Prog. Polym. Sci. 2020, 107, 101256.

DOI

[68]
Iwasaki, T.; Yoshida, J.-I. Macromolecules 2005, 38, 1159.

DOI

[69]
Nauman, N.; Zaquen, N.; Boyer, C.; Zetterlund, P. B. Polym. Chem. 2020, 11, 4660.

DOI

[70]
Li, Z.; Chen, W.; Zhang, Z.; Zhang, L.; Cheng, Z.; Zhu, X. Polym. Chem. 2015, 6, 1937.

DOI

[71]
Huang, W.; Chen, X.; Lv, Q.; Cai, X.; Tan, W.; Fang, Y. React. Chem. Eng. 2025, 10, 1326.

DOI

[72]
Liu, Z.; Lu, Y.; Yang, B.; Luo, G. Ind. Eng. Chem. Res. 2011, 50, 11853.

DOI

[73]
Xiang, L.; Song, Y.; Qiu, M.; Su, Y. Ind. Eng. Chem. Res. 2019, 58, 21312.

DOI

[74]
Kadirkhanov, J.; Zhong, F.; Zhang, W.; Hong, C. Acta Chim. Sinica 2022, 80, 913 (in Chinese).

DOI

(Kadirkhanov, J., 钟峰, 张文建, 洪春雁, 化学学报, 2022, 80, 913.)

[75]
Liu, C.; Hong, C.-Y.; Pan, C.-Y. Polym. Chem. 2020, 11, 3673.

DOI

[76]
Canning, S. L.; Smith, G. N.; Armes, S. P. Macromolecules 2016, 49, 1985.

PMID

[77]
Peng, J.; Tian, C.; Zhang, L.; Cheng, Z.; Zhu, X. Polym. Chem. 2017, 8, 1495.

DOI

[78]
Parkinson, S.; Hondow, N. S.; Conteh, J. S.; Bourne, R. A.; Warren, N. J. React. Chem. Eng. 2019, 4, 852.

DOI

[79]
Pittaway, P. M.; Ghasemi, G.; Knox, S. T.; Cayre, O. J.; Kapur, N.; Warren, N. J. React. Chem. Eng. 2023, 8, 707.

DOI

[80]
Gody, G.; Barbey, R.; Danial, M.; Perrier, S. Polym. Chem. 2015, 6, 1502.

DOI

[81]
Tanaka, J.; Gurnani, P.; Cook, A. B.; Häkkinen, S.; Zhang, J.; Yang, J.; Kerr, A.; Haddleton, D. M.; Perrier, S.; Wilson, P. Polym. Chem. 2019, 10, 1186.

DOI

[82]
Fujita, M.; Izato, Y.-I.; Iizuka, Y.; Miyake, A. Process Saf. Environ. Prot. 2019, 129, 339.

DOI

[83]
Lowe, A. B.; Mccormick, C. L. Prog. Polym. Sci. 2007, 32, 283.

DOI

[84]
Junkers, T. Macromol. Chem. Phys. 2016, 218,

[85]
Parkinson, S.; Knox, S. T.; Bourne, R. A.; Warren, N. J. Polym. Chem. 2020, 11, 3465.

DOI

[86]
Arrington, K. J.; Matson, J. B. Polym. Chem. 2017, 8, 7452.

DOI

[87]
Otsu, T.; Yoshida, M. Macromol. Rapid Commun. 2003, 3, 127.

[88]
Corrigan, N.; Xu, J.; Boyer, C. Macromolecules 2016, 49, 3274.

DOI

[89]
Yagci, Y.; Jockusch, S.; Turro, N. J. Macromolecules 2010, 43, 6245.

DOI

[90]
Wang, J.; Hu, X.; Zhu, N.; Guo, K. Chem. Eng. J. 2021, 420, 127663.

DOI

[91]
Nomeir, B.; Fabre, O.; Ferji, K. Macromolecules 2019, 52, 6898.

DOI

[92]
Xu, J.; Jung, K.; Atme, A.; Shanmugam, S.; Boyer, C. J. Am. Chem. Soc. 2014, 136, 5508.

DOI

[93]
Yeow, J.; Boyer, C. Adv. Sci. 2017, 4, 1700137.

DOI

[94]
Zhu, N.; Hu, X.; Fang, Z.; Guo, K. ChemPhotoChem 2018, 2, 831.

DOI

[95]
Yan, J.; Pan, X.; Schmitt, M.; Wang, Z.; Bockstaller, M. R.; Matyjaszewski, K. ACS Macro Lett. 2016, 5, 661.

DOI

[96]
Rigoglioso, V. P.; Boydston, A. J. ACS Macro Lett. 2023, 12, 1479.

DOI

[97]
Corrigan, N.; Zhernakov, L.; Hashim, M. H.; Xu, J.; Boyer, C. React. Chem. Eng. 2019, 4, 1216.

DOI

[98]
Zhou, Y.; Gu, Y.; Jiang, K.; Chen, M. Macromolecules 2019, 52, 5611.

DOI

[99]
Cambie, D.; Bottecchia, C.; Straathof, N. J.; Hessel, V.; Noel, T. Chem. Rev. 2016, 116, 10276.

DOI

[100]
Zaquen, N.; Yeow, J.; Junkers, T.; Boyer, C.; Zetterlund, P. B. Macromolecules 2018, 51, 5165.

DOI

[101]
Zaquen, N.; Zu, H.;Kadir, A. M. N. B. P. H. A.; Junkers, T.; Zetterlund, P. B.; Boyer, C. ACS Appl. Polym. Mater. 2019, 1, 1251.

DOI

[102]
Zaquen, N.; Azizi, W. a. a. W.; Yeow, J.; Kuchel, R. P.; Junkers, T.; Zetterlund, P. B.; Boyer, C. Polym. Chem. 2019, 10, 2406.

DOI

[103]
Tan, J.; Dai, X.; Zhang, Y.; Yu, L.; Sun, H.; Zhang, L. ACS Macro Lett. 2019, 8, 205.

DOI

[104]
Tan, J.; Huang, C.; Liu, D.; Zhang, X.; Bai, Y.; Zhang, L. ACS Macro Lett. 2016, 5, 894.

DOI

[105]
Yeow, J.; Chapman, R.; Xu, J.; Boyer, C. Polym. Chem. 2017, 8, 5012.

DOI

[106]
Li, R.-Y.; An, Z.-S. Chin. J. Polym. Sci. 2021, 39, 1138.

DOI

[107]
Tan, J.; Xu, Q.; Li, X.; He, J.; Zhang, Y.; Dai, X.; Yu, L.; Zeng, R.; Zhang, L. Macromol. Rapid Commun. 2018, 39, e1700871.

[108]
Zhou, F.; Li, R.; Wang, X.; Du, S.; An, Z. Angew. Chem., Int. Ed. 2019, 58, 9479.

DOI

[109]
Liu, D.; Cai, W.; Zhang, L.; Boyer, C.; Tan, J. Macromolecules 2020, 53, 1212.

DOI

[110]
Cai, W.-B.; Liu, D.-D.; Chen, Y.; Zhang, L.; Tan, J.-B. Chin. J. Polym. Sci. 2021, 39, 1127.

DOI

[111]
Wang, Z.; Zhou, Y.; Chen, M. Chin. J. Chem. 2021, 40, 285.

DOI

[112]
Yao, Y.; Yang, X.; Aydogan, C.; Town, J.; Pointer, W.; Haddleton, D. M. ACS Polym. Au 2025, 5, 311.

DOI

[113]
Hall, M. D.; Zhang, B.; Liarou, E.; Junkers, T.; Haddleton, D. JACS Au 2026, 6, 2387.

DOI

[114]
Zhou, Y.; Fu, Y.; Chen, M. Chin. J. Chem. 2022, 40, 2305.

DOI

[115]
Guild, J. D.; Knox, S. T.; Burholt, S. B.; Hilton, E. M.; Terrill, N. J.; Schroeder, S. L. M.; Warren, N. J. Macromolecules 2023, 56, 6426.

DOI

[116]
Pittaway, P. M.; Chingono, K. E.; Knox, S. T.; Martin, E.; Bourne, R. A.; Cayre, O. J.; Kapur, N.; Booth, J.; Capomaccio, R.; Pedge, N.; Warren, N. J. ACS Polym. Au 2025, 5, 1.

DOI PMID

[117]
Knox, S. T.; Wu, K. E.; Islam, N.; O'connell, R.; Pittaway, P. M.; Chingono, K. E.; Oyekan, J.; Panoutsos, G.; Chamberlain, T. W.; Bourne, R. A.; Warren, N. J. Polym. Chem. 2025, 16, 1355.

DOI

Outlines

/

〈 〉