


1 引言
丙烯是石化工业中的重要基础原料, 广泛应用于生产聚丙烯、丙烯腈、环氧丙烷以及橡胶、塑料和合成纤维等多种化工产品[1-2]. 目前, 传统的丙烯生产主要来源于石油烃类的蒸汽裂解和催化裂化[3], 但上述工艺中丙烯通常作为副产物形式生成, 其产量与选择性受主反应制约, 难以满足日益增长的需求. 相比之下, 丙烷脱氢(PDH)以丙烷为原料生产丙烯, 具有较高的原子利用率和目标产物选择性, 表现出了巨大的优势[4]. 目前商业PDH催化剂主要包括Pt基催化剂和CrOx基催化剂, 但Pt基催化剂成本高昂, CrOx具有一定的毒性, 且均受限于结焦失活. 因此, 开发低成本、低毒性且稳定的PDH催化剂具有重要意义[5-7].
VOx基催化剂具有优良的脱氢活性、低成本及低毒性等优势, 引发广泛关注[8-14]. 然而, VOx基催化剂在高温下存在严重的结焦问题, 需频繁再生, 从而导致大量CO2排放[15]. 研究表明, VOx物种的聚合状态与催化剂脱氢性能和积炭行为密切相关: 高聚态VOx或V2O5晶体易引发积炭失活, 而降低表面VOx聚合度则有助于抑制焦炭前驱体形成并改善催化剂稳定性[16]. 然而, VOx基催化剂表面钒物种结构复杂、形态多样, 不同聚合度VOx对C—H键活化、丙烯脱附和积炭生成的作用尚未完全明确, 特别是何种VOx结构更有利于实现活性与稳定性的协同优化, 仍需进一步阐明. 此外, 现有VOx聚合度调控策略主要包括调控钒负载量[17-18]、引入助 剂[19-20]和优化载体性质[15,21]等, 但通常难以实现VOx聚合度的定向调控, 可能伴随VOx过度分散或V2O5晶体生成. 因此, 建立有效的VOx聚合度调控方法, 并明确优势VOx物种, 是设计VOx基催化剂的关键.
Al2O3凭借其良好的热稳定性、优异的孔结构以及低廉的成本, 被广泛用作PDH催化剂载体. 其表面配位环境显著影响负载活性物种的聚集及金属-载体相互作用. 其中, 存在于γ-Al2O3中的AlⅤ具有配位不饱和特征, 可作为金属或氧化物物种的锚定位点, 进而影响活性位点的分布[22-24]. 在本研究中, 我们通过尿素改性拟薄水铝石, 成功制备了AlⅤ含量介于5.52%至19.60%的氧化铝材料[25](见支持信息, 图S1), 并研究了AlⅤ位点对VOx物种由高聚态向低聚态及孤立态转变的调控作用. AlⅤ位点在避免钒物种过度聚合引发结焦问题的同时, 有效提升VOx基催化剂的丙烷脱氢活性. 通过关联催化剂的VOx聚合态与还原性质、表面酸性、丙烯吸脱附行为及PDH性能, 阐明了VOx在丙烷脱氢中的作用机制, 并揭示了VOx聚合态与积炭生成和催化稳定性的内在关系.
2 结果与讨论
2.1 催化剂的结构特性及织构性质
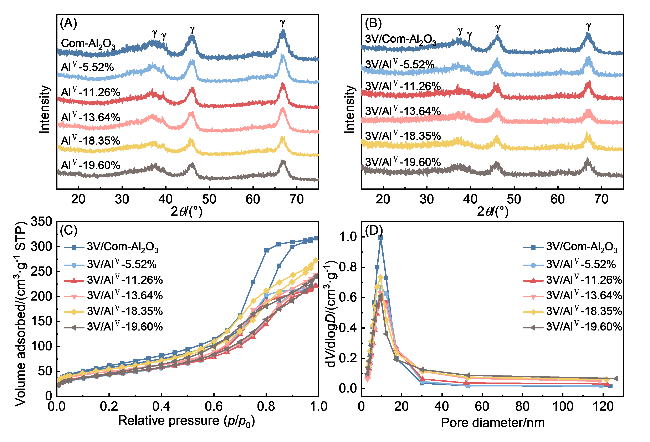
为研究Al2O3载体中AlV位点对表面VOx物种结构及丙烷脱氢性能的影响, 本文制备了具有不同AlV含量的Al2O3载体, 并负载3% (w) VOx得到系列催化剂. 首先, 通过电感耦合等离子体发射光谱(ICP-OES)测定了催化剂的实际钒负载量, 如表S1 (见支持信息)所示. 结果表明, 催化剂的实际负载量接近其理论负载量. 图1(A)、(B)为不同AlV含量Al2O3及其负载VOx后催化剂的XRD谱图. 负载前, 所有载体在39.3°、49.5°以及67.0°处均表现出γ-Al2O3的特征衍射峰(JCPDS#01-075- 0921), 表明样品的主要晶体结构为γ-Al2O3[26]. 负载3% (w) VOx后, 催化剂仍保持γ-Al2O3的特征衍射峰, 说明VOx的引入未明显改变Al2O3的主体晶体结构. 图S2 (见支持信息)和图1(C)、(D)为Al2O3载体及其负载VOx后催化剂的N2吸脱附等温线及孔径分布图, 相关织构参数汇总于表S2和S3 (见支持信息). 所有催化剂和载体均表现出带有H4型回滞环的Ⅳ型等温线特征, 表明所有材料均具有墨水瓶型的介孔结构[27]. 负载3% (w) VOx后, 不同载体的孔结构参数变化存在明显差异. 例如, 3V/AlⅤ-13.64%的BET比表面积仅由179.5 m2·g-1降至176.2 m2·g-1, 而3V/AlⅤ-19.60%则由198.8 m2·g-1明显降至164.7 m2·g-1, 平均孔径由8.0 nm降至6.8 nm, 孔容由0.55 cm3·g-1降至0.40 cm3·g-1. 上述差异可能与VOx物种在载体表面的分布及其对部分孔道的覆盖有关, 具体原因将在后续VOx结构表征中进一步讨论.
2.2 AlⅤ含量对催化剂表面VOx物种聚合度的影响
鉴于XRD技术无法检测粒径小于3 nm的微晶及低含量晶相, 本研究进一步采用对表面物种更为敏感的紫外-可见光漫反射光谱与拉曼光谱, 探究氧化铝载体表面VOx物种的配位结构和聚合状态. 图2(A)展示了VOx/Al2O3催化剂的UV-Vis光谱图. 所有催化剂在500nm以下均呈现较宽的谱带, 表明存在配体-金属电荷转移(LMCT)[28-29]. 根据氧化钒模型化合物的标准光谱, 275和310 nm处的吸收峰分别归属于高度分散的孤立态钒物种和具有四面体配位V—O—V桥键的低聚态钒物种[30], 350至400 nm区间内的吸收峰归因于高度聚合态的四面体配位和畸变的八面体配位钒物种, 400~520 nm区间的吸收通常对应于八面体配位的高聚态VOx(类V2O5)物种[31]. 随着AlV含量由5.52% (w)增加至19.60% (w), 350~400 nm区间吸收带逐渐减弱, 而275和310 nm附近吸收带增强, 说明催化剂表面高聚合态VOx物种减少, 孤立VOx和低聚态VOx物种比例升高. 与此同时, 350到400 nm区间吸收峰逐渐减弱, 表明高度聚合VOx物种逐渐减少. 3V/AlV-5.52%和3V/Com-Al2O3样品在400至600 nm区间内均存在肩峰, 将这归因于其表面存在的过度聚合的V2O5晶体[15,32-33]. 图2(B)为不同VOx/Al2O3的禁带宽度. 当催化剂表面共存多种聚合状态的VOx物种时, VOx物种聚合程度升高会增强电子离域作用, 从而降低禁带宽度, 故所得催化剂的禁带宽度是由体系中禁带宽度最小的VOx物种决定, 不具备统计意义[34]. 随着AlV含量由5.52% (w)增至19.60% (w), 禁带宽度由2.44 eV增至2.84 eV, 表明高聚合态/过度聚合态VOx的光谱贡献总体减弱, VOx趋于分散. 据此, 本文定义了相对聚合度参数作为半定量参数, 并对AlⅤ含量与表面钒物种相对聚合度进行线性拟合, 如图2(C)所示. 结果表明, 随着AlV含量增加, 表面钒物种相对聚合度参数几乎呈线性下降, 即在钒负载量恒定的情况下, 提高AlV含量促使表面钒物种相对聚合度降低, 趋向形成低聚和孤立的钒物种[32-33]. 需要说明的是, 上述基于禁带宽度的半定量结论与Raman以及后续的氢气程序升温还原(H2-TPR)结果一致.
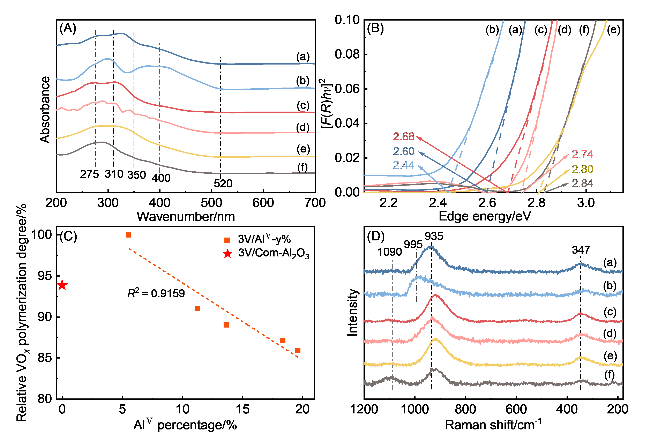
图2 不同AlV含量催化剂UV-vis谱图(A)、禁带宽度图(B)、AlⅤ含量与钒物种聚合度关系图(C)及拉曼光谱(D): (a) 3V/Com-Al2O3; (b) 3V/AlⅤ- 5.52%; (c) 3V/AlⅤ-11.26%; (d) 3V/AlⅤ-13.64%; (e) 3V/AlⅤ-18.35%; (f) 3V/AlⅤ-19.60%Figure 2 UV-vis spectra (A), band gap energies (B), plot of AlV percentage vs. relative VOx polymerization degree (C), and Raman spectra of catalysts with different AlV percentages (D): (a) 3V/Com-Al2O3; (b) 3V/AlⅤ-5.52%; (c) 3V/AlⅤ-11.26%; (d) 3V/AlⅤ-13.64%; (e) 3V/AlⅤ-18.35%; (f) 3V/AlⅤ-19.60% |
在紫外-可见光谱分析的基础上, 采用拉曼光谱技术进一步研究VOx物种聚合状态, 结果如图2(D)所示. 由于氧化铝在100~1200 cm-1波段内无明显的拉曼谱峰[15], 因此将347、935、995和1090 cm-1处出现的一系列特征峰归属于钒物种. 先前的研究表明, 1090 cm-1附近的谱带源于表面分散VOx物种中V=O键的伸缩振动, 这表明催化剂表面存在孤立态的钒物种[34]. 347、935 cm-1附近的谱峰通常与V—O—V或V—O—Al键的伸缩振动相关, 表明存在聚合态的钒物种[1,28-29]. 此外, 将995 cm-1处的谱峰归属于V2O5中V=O键的伸缩振动[35]. 由谱图信息可知, 随着AlⅤ含量的增加, 1090 cm-1附近归属于孤立VOx物种的特征峰逐渐增强, 而347和935 cm-1附近与聚合态VOx物种相关的谱峰相对减弱, 说明催化剂表面VOx物种的聚合程度逐渐降低. 与此同时, 995 cm-1附近V2O5特征峰随AlⅤ含量增加而减弱, 表明高AlⅤ含量有助于抑制VOx物种过度聚合形成过度聚合的V2O5晶体. 该结果与UV-vis中长波长区吸收减弱以及禁带宽度增大的变化趋势一致, 进一步说明提高AlⅤ含量能够促进VOx物种分散, 使其由高聚合态逐渐向低聚态和孤立态转变.
此外, Stobbe-Kreemers等[36]指出钒物种聚合程度的转变不仅改变了催化剂表面的结构, 还会影响其还原性质. 因此, 采用H2-TPR技术来表征不同AlV含量载体负载催化剂的还原性能变化, 探究样品表面钒物种的种类及其相对含量的变化.
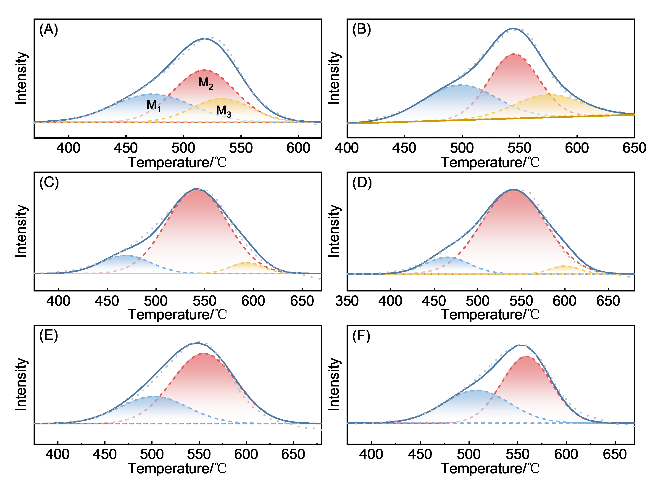
图3 不同AlV含量催化剂H2-TPR分峰拟合图: (A) 3V/Com-Al2O3; (B) 3V/AlⅤ-5.52%; (C) 3V/AlⅤ-11.26%; (D) 3V/AlⅤ-13.64%; (E) 3V/AlⅤ-18.35%; (F) 3V/AlⅤ-19.60%Figure 3 H2-TPR profiles of catalysts with different AlV percentages: (A) 3V/Com-Al2O3; (B) 3V/AlⅤ-5.52%; (C) 3V/AlⅤ-11.26%; (D) 3V/AlⅤ-13.64%; (E) 3V/AlⅤ-18.35%; (F) 3V/AlⅤ-19.60% |
为直观展现样品表面钒物种相对含量的变化, 将AlⅤ含量与H2-TPR分峰拟合结果相关联, 如图4所示. 除3V/Com-Al2O3外, 随着AlⅤ含量的增加, 代表高度聚合的钒氧物种M3峰占比从21.20%开始逐渐降低, 当AlⅤ含量增至18.35% (w)及以上时, 高聚态钒物种几乎消失. 与此同时, 代表低聚态钒物种的M2峰面积占比呈现先增后减的趋势, 特别是当AlⅤ含量为11.26% (w)和13.64% (w)的催化剂中, M2峰占比均远超过50%, 表明在此AlⅤ含量条件下, 催化剂表面钒物种主要以低聚态形式存在. 此外, 还观察到当AlⅤ含量增至18.35% (w)时, 代表孤立态钒物种的M1峰面积有明显提升, 说明表面孤立态VOx位点数量大幅增加; 同时, M2峰面积下降, 占比下降至50%以下, 说明低聚态钒物种含量下降, 孤立态钒物种含量增加. 而当AlⅤ含量进一步增至19.60% (w)时, 数据显示孤立态钒物种代表的M1峰面积占比达到最高. 综上所述, 随着AlⅤ含量增加, 催化剂表面钒物种由高聚合态逐步向孤立态转变, 说明AlⅤ的增加有助于促进表面钒物种的分散.
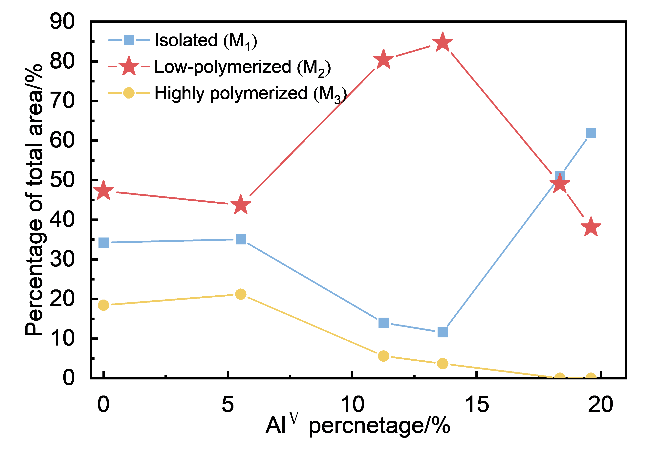
对于3V/Com-Al2O3催化剂而言, 表面钒物种聚合度较高, 存在约18.43%的高聚态钒物种, 聚合度仅次于 3V/AlⅤ-5.52%催化剂, 与前面紫外和拉曼得到的结论一致. 但在所有催化剂H2-TPR结果中, 未检测到过度聚合的V2O5晶体, 推测这是由于V2O5晶体含量较少且在还原气氛中非常稳定, 远高于测试的温度范围所致.
结合前述物理吸附数据可知, 以低聚态VOx为主的3V/AlⅤ-13.64%负载后比表面积几乎不变, 说明低聚态VOx可能以聚集态簇的形式占据有限的表面位点, 对孔道影响较小; 而孤立态VOx占比显著提高的3V/AlⅤ- 19.60%, 其比表面积、孔径和孔容均明显下降, 表明高度分散的孤立态VOx可能覆盖了部分孔道, 降低了N2分子的可接近性.
2.3 AlⅤ含量对催化剂表面VOx物种聚合度的影响机制
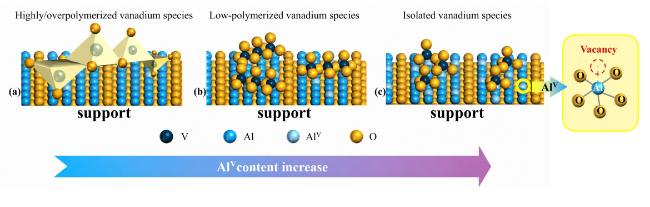
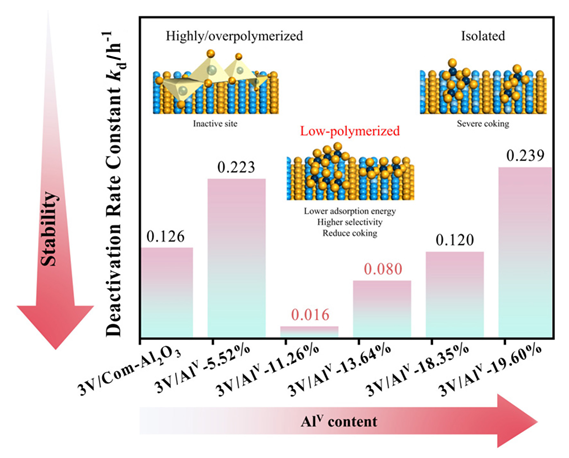
当AlV含量较低时, 如示意图1(a)所示, 载体表面可用于锚定或调控VOx物种的AlV位点数量有限, VOx极易过度聚集, 因而极易生成高聚态的钒物种, 甚至出现少量过度聚合的V2O5晶体, 如3V/AlV-5.52%样品. 当AlV含量适中时, 如示意图1(b)所示, 载体表面AlV位点能够有效调节VOx物种的分散与聚集程度, 使VOx物种主要以低聚态形式存在. 如3V/AlV-11.26%和3V/AlV-13.64%催化剂表面钒物种主要为低聚态, 其占比分别为80.42%和84.74%. 当AlV含量继续升高时, 如示意图1(c)所示, 载体表面AlV位点相对充足, 促进VOx物种进一步分散, 使得VOx在该位点上主要以孤立态形式存在. 由此可见, AlV含量的升高能够降低表面VOx物种的平均聚合程度, 使其由高聚合态逐渐向低聚态并进一步向孤立态转变.
2.4 不同AlⅤ含量VOx/Al2O3催化剂的PDH性能
为考察AlV含量调控VOx聚合态对PDH性能的影响, 对系列VOx/Al2O3催化剂进行了丙烷脱氢反应性能评价(图5). 从300 min内的平均丙烷转化率来看, 3V/Com-Al2O3样品的平均转化率最低, 为12.0% [见支持信息, 图S3(A)]. 相比之下, 以不同AlV含量Al2O3为载体的催化剂均表现出更高的平均转化率, 说明调控载体AlV含量有助于改善VOx/Al2O3催化剂的丙烷脱氢活性. 其中, 3V/AlV-18.35%和3V/AlV-19.60%样品具有较高的平均转化率, 但其转化率随反应时间延长下降较为明显.
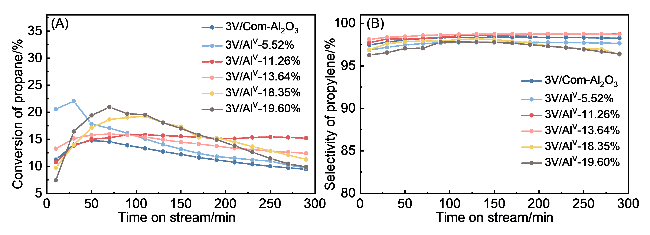
相比之下, 3V/AlV-11.26%和3V/AlV-13.64%样品在经历约50 min的诱导期后, 丙烷转化率基本维持在约15.0%, 并在后续反应过程中保持相对稳定. 结合前述表征结果可知, 这两种催化剂表面VOx物种主要以低聚态形式存在, 说明低聚态VOx物种有利于在维持较高丙烷转化率的同时提高催化剂稳定性. 值得注意的是, 所有催化剂在反应初期均表现出不同程度的诱导期. 新鲜VOx基催化剂表面钒物种以V5+形式存在, 而脱氢的真正活性中心为反应气氛下原位生成的V4+/V3+配位不饱和钒物种[17,39-40]. 反应初期, 丙烷及生成的氢气将表面VOx物种逐步还原、重构, 配位不饱和钒物种增加, 转化率随之提升. 当表面结构趋于稳态时, 转化率趋于稳定, 此后积炭覆盖活性位点引起缓慢失活[5]. 此外, 我们发现诱导期的长短与VOx物种的结构密切相关. 孤立态VOx与载体间V—O—Al键合作用较强, 延缓了表面还原与重构, 故3V/AlⅤ-18.35%和3V/AlⅤ-19.60%表现为最低的初始转化率和最长的诱导期; 高聚态VOx为主的3V/AlⅤ-5.52%初始转化率最高, 但活性位难以维持而快速衰减, 这是由于其中连续V-O-V桥联网络可还原性强; 以低聚态VOx为主的3V/AlⅤ-11.26%和3V/AlⅤ- 13.64%样品约50 min即形成并长期维持的稳定结构, 进一步说明低聚态VOx是兼顾活性与稳定性的优势脱氢物种.
根据图5(B)中的丙烯选择性曲线可知, 所有催化剂的丙烯选择性均在95%以上, 除3V/Com-Al2O3样品外, 催化剂的丙烯选择性随AlV含量的增加先增后减, 呈现出典型的火山型趋势[见支持信息, 图S3(A)], 仅当AlV含量为11.26% (w)和13.64% (w)时, 丙烯选择性比参比催化剂3V/Com-Al2O3有所提升. 而当催化剂中AlV含量过多[18.35% (w)及19.60% (w)]或过少[5.52% (w)]时, 其丙烯选择性均低于3V/Com-Al2O3催化剂. 结合前面表征结果, 推测导致不同AlV含量催化剂之间丙烯选择性存在差异的原因是: AlV与VOx之间存在电子转移, 载体中适中的AlV含量有助于形成低聚态VOx, 从而降低丙烯吸附能, 提高丙烯脱附速率, 减少过度脱氢或裂解反应的发生. 而当AlV含量较低时, 钒物种分散度低, 易引发过度聚合等问题, 导致有效脱氢位点数量减少, 丙烯选择性下降; 当AlV含量较高时, 表面钒物种以孤立态形式存在, 丙烯分子难脱附, 易裂解生成其他副产 物[32]. 此外, 由图S3(B)(见支持信息)可知, 相比于3V/Com-Al2O3样品, 向氧化铝中引入适量的AlV, 可将丙烯时空收率从2.3 mmol·gcat-1·h-1提升至2.8 mmol· gcat-1·h-1. 这些现象说明, 氧化铝中AlV含量对丙烷转化率、丙烯选择性以及丙烯时空收率均起到调控作用.
图6(A)所示为催化剂失活速率常数kd的柱状图, 通过kd值的大小可以评估催化剂的稳定性: kd值越小, 催化剂稳定性越好. 从图中可以观察到, 除3V/Com-Al2O3样品外, 其他催化剂失活速率常数随AlⅤ含量变化呈现先降低后增加的趋势. 其中, 3V/AlV-11.26%和3V/AlV- 13.64%样品的稳定性相对较优, 其余催化剂失活速率常数均较高, 稳定性差. 研究表明, 钒基催化剂的失活主要归因于反应过程中产生的积炭覆盖活性位点所 致[12]. 为说明不同AlV催化剂的积炭情况, 对反应300 min后废催化剂的积炭情况进行分析, 如图6(B)所示, 所有样品都经历了两个主要的失重阶段. 第一个阶段发生在200 ℃以下, 该阶段的失重归因于催化剂表面物理吸附水的脱附引起. 第二个阶段发生在温度上升至400 ℃时, 出现显著失重, 并伴随CO2质谱信号变化(见支持信息, 图S4), 表明催化剂表面的积炭开始燃烧脱除. 为评估催化剂表面的积炭程度, 对所有样品在第二阶段的失重率进行了统计分析. 结果表明, 积炭量随着AlV含量的增加呈现先减后增的趋势. 其中, 3V/AlV- 11.26%和3V/AlV-13.64%样品表现出较低的积炭量, 分别为2.82%和4.58%. 然而, 当AlV含量继续增加时, 积炭量也随之上升, 3V/AlV-19.60%样品的积炭量最高(8.69%), 约为3V/AlV-11.26%的3倍.
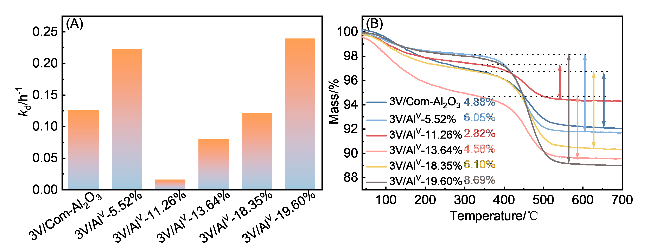
为进一步探究催化剂稳定性及积炭情况与表面钒物种聚合度的关系, 结合前面对聚合度的分析, 将相关数据汇总至图S5(A)、(B)(见支持信息)进行说明. 观察kd和积炭量与钒物种聚合度的拟合曲线, 二者与催化剂表面钒物种聚合度之间呈现U型趋势, 即随着聚合度参数的增加, 均呈现先减后增的趋势, 印证了催化剂稳定性与积炭情况存在关联. 3V/AlV-5.52%催化剂表面多为高度聚合钒物种甚至是大尺寸的V2O5晶体, 表明活化C—H键的VOx位点数量少, 催化剂稳定性不佳. AlV含量增加至11.26% (w)和13.64% (w), 表面钒物种主要以低聚态形式存在, 使得催化剂在保持良好丙烯选择性的同时, 表现出优异的活性和稳定性. AlV含量继续增加至18.35% (w)及19.60% (w)时, 表面钒物种主要以孤立态形式存在, 孤立态钒物种虽然具有高丙烷活化能力, 但未起锚定作用的AlⅤ酸性较强, 会产生较多副产物, 致使催化剂积炭沉积在该位点, 故这两个催化剂具有较高的失活速率常数. 特别地, 观察图S5 (A)、(B)(见支持信息)中数据发现, 3V/AlV-5.52%和3V/AlV-19.60%样品的kd值相近, 但反应后催化剂的积炭量存在较大差异, 综合前面丙烷脱氢反应结果推测, 这可能是由于焦炭沉积位置不同导致: 若焦炭覆盖VOx活性位点, 催化剂迅速失活, 积炭量相对较低(如3V/AlV-5.52%)[41]; 若焦炭转移到氧化铝载体表面, 催化剂在反应过程中表现出持续的失活行为, 产生大量积炭(如3V/AlV-19.60%)[21]. 当AlV含量适中时, 催化剂在丙烷脱氢反应中的稳定性高于商业氧化铝为载体的催化剂3V/Com-Al2O3.
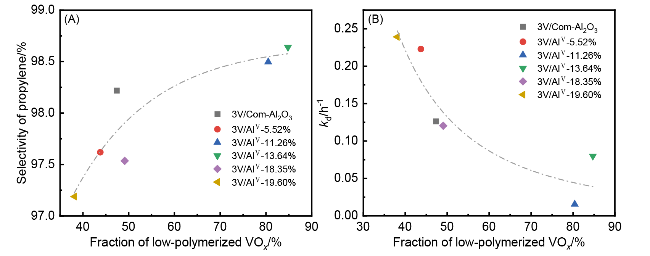
进一步地, 将H2-TPR分峰拟合得到的低聚态VOx物种相对含量与催化剂PDH性能进行关联性分析, 如图7所示. 结果表明, 随着催化剂表面低聚态VOx占比的增加, 丙烯选择性逐渐升高并趋于平稳, 失活速率常数kd则持续下降, 这说明低聚态VOx占比与丙烯选择性呈显著正相关, 与失活速率常数kd呈显著负相关. 上述关联结果进一步印证: 低聚态VOx是丙烷脱氢的优势脱氢物种, 能够实现高丙烯选择性与低失活速率的平衡.
2.5 不同AlⅤ含量VOx/Al2O3催化剂表面酸性及丙烯脱附行为
催化剂表面酸性是影响丙烷脱氢性能的关键因素, 其决定了活性位点对丙烯分子的吸附强度, 进而深刻影响催化剂表面的积炭行为[42].
如图8为催化剂的氨气程序升温脱附(NH3-TPD)图, 并将拟合结果置于表S5 (见支持信息)中. 表中数据显示, 3V/AlV-18.35%和3V/AlV-19.60%催化剂的总酸量明显高于其他样品, 分别达到1.84和1.94 mmol·g-1, 约为其他样品的1.5 倍. 由于这两个样品的表面钒物种主要以孤立态存在, 相比其他聚合度的钒物种, 孤立态钒物种中的V-O-Al基团数量更多, 而在VOx/Al2O3催化剂表面, V-O-Al基团可接受孤对电子, 是Lewis酸中心[43], 因此总酸量较高. 然而, 酸量升高导致丙烯在催化剂表面吸附能升高, 脱氢反应生成的丙烯难以及时脱 附[2,17,44], 增加了副反应发生和焦炭形成的机率, 进而降低了丙烯选择性和催化剂稳定性. 这也是3V/AlV-18.35%和3V/AlV-19.60%催化剂选择性低于3V/Com-Al2O3, 且积炭量较高的原因. 而其他催化剂虽总酸量相近, 但酸性中心强度分布差异显著. 特别地, 3V/AlV-11.26%样品具有三者中最低的强酸含量, 仅占总酸量15.69%, 由于强酸位点对丙烯具有较强吸附及裂解作用[45], 而该催化剂表面强酸位点含量较低, 因此丙烯更易脱附, 积炭量低. 由于3V/Com- Al2O3样品表面酸性较弱, 推测焦炭更倾向于覆盖VOx位点, 从而减少能够有效活化C—H键的位点数量, 导致催化剂失活.
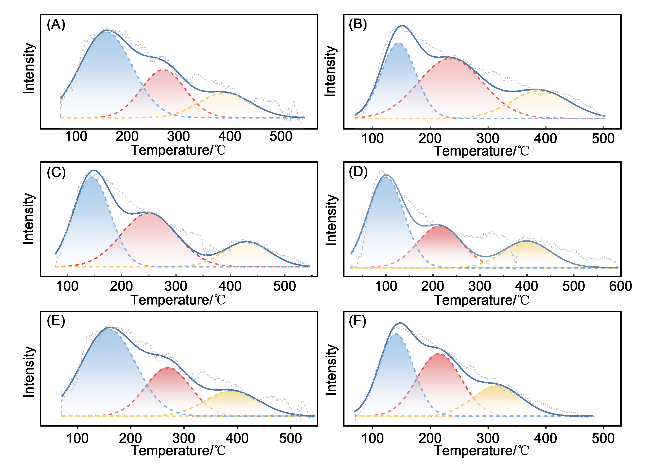
图8 不同AlV含量催化剂NH3-TPD图: (A) 3V/Com-Al2O3; (B) 3V/AlⅤ-5.52%; (C) 3V/AlⅤ-11.26%; (D) 3V/AlⅤ-13.64%; (E) 3V/AlⅤ-18.35%; (F) 3V/ AlⅤ-19.60%Figure 8 NH3-TPD profiles of catalysts with different AlV percentages: (A) 3V/Com-Al2O3; (B) 3V/AlⅤ-5.52%; (C) 3V/AlⅤ-11.26%; (D) 3V/AlⅤ- 13.64%; (E) 3V/AlⅤ-18.35%; (F) 3V/AlⅤ-19.60% |
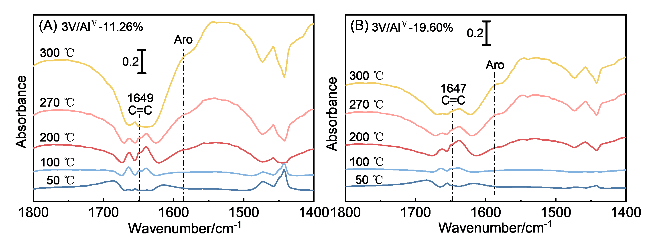
基于前面研究结果可知, 3V/AlⅤ-11.26%催化剂表面以低聚态钒物种为主, 为丙烷脱氢优势活性中心, 相比于其他催化剂, 该催化剂PDH反应性能最优. 为考察PDH过程中丙烯分子在活性位点的吸脱附能力, 对3V/AlⅤ-11.26%和3V/AlⅤ-19.60%进行了C3H6-漫反射红外傅里叶变换光谱(DRIFTS)测试. 在30 ℃下吸附丙烯30 min, 随后经N2吹扫, 升温脱附, 记录不同温度下丙烯分子的脱附情况, 将红外光谱结果汇总至图9中. 将1645 cm-1附近的特征谱带归因于C=C, 用于确定丙烯分子的解吸性能[46], 1555~1620 cm-1区间内的另一特征谱带归因于聚合烃和芳香烃[47-48]. 这些聚合烃为催化剂表面的焦炭前驱体, 可能会逐渐迁移覆盖催化剂表面, 导致VOx基催化剂迅速失活[48-50]. 当脱附温度升至270 ℃时, 3V/AlⅤ-19.60%催化剂表面聚合烃和芳香烃的特征峰强度明显较高, 而3V/AlⅤ-11.26%样品中相关峰强度较弱, 说明前者更易发生焦炭沉积, 后者则表现出较低的积炭倾向. 当温度进一步升至300 ℃时, 3V/AlⅤ-11.26%表面吸附的丙烯已完全脱附, 相关特征峰消失; 而3V/AlⅤ-19.60%样品表面仍可观察到明显的C=C特征峰, 表明其对丙烯的吸附作用更强, 丙烯难以及时脱附. 综上, 我们将3V/AlⅤ-11.26%丙烷脱氢性能较优的原因归因于——催化剂表面大量的低聚态钒物种有助于促进反应过程中丙烯脱附, 避免过度脱氢, 提高目的产物的选择性, 并有效减少焦炭沉积, 实现催化剂稳定性的提升.
2.6 PDH反应过程中催化剂表面不同VOx物种的脱氢行为
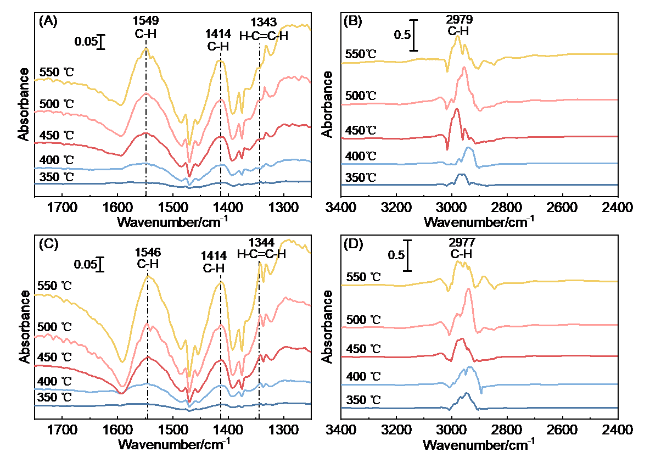
基于前面研究结果可知, VOx基催化剂表面低聚态钒物种为丙烷脱氢的优势活性中心, 且当氧化铝载体AlⅤ含量适中时, 能够有效避免催化剂表面钒物种过度聚合问题, 保留低聚态钒为主要存在形式, 并在反应中展现出较高丙烷转化率和良好的抗结焦性能. 然而, 丙烷在低聚态钒物种上的转变行为仍未可知, 通过原位FTIR进行PDH过程中催化行为的研究较少. 因此, 我们采用原位漫反射红外光谱技术(DRIFT), 对3V/Com- Al2O3(参比催化剂)和3V/AlⅤ-11.26%(主要以低聚态形式存在)催化剂表面钒物种的脱氢行为进行研究. 不同于常规红外光谱测试, 该测试是根据实际固定床反应条件首先对催化剂进行预还原, 然后在300 ℃条件下通入丙烷, 待光谱稳定后测试背景, 检测升温过程中催化行为的差异.
图10为3V/Com-Al2O3和3V/AlⅤ-11.26%样品在丙烷脱氢过程升温阶段催化行为的红外光谱图. 据图中信息可知, 随着温度升高, 催化剂表面逐渐检测到丙烷的转化过程, 3V/AlⅤ-11.26%催化剂在1343 cm-1处观察到明显的特征谱带, 将其归因于丙烯在活性位点上的π-吸附[51]. 相较而言, 3V/Com-Al2O3催化剂在1344 cm-1处的谱带较弱, 表明该催化剂生成的丙烯较少或生成了吸附构型不同于π-吸附的丙烯组分[39]. 此外, 两种催化剂在1546和1414 cm-1附近存在C—H键振动峰, 将其归因于积炭前驱体的生成[39]. 与3V/AlⅤ-11.26%相比, 3V/ Com-Al2O3催化剂在该处的特征谱带强度明显减弱, 表明该催化剂表面的积炭前驱体较少. 综合反应后催化剂的拉曼光谱可知(见支持信息, 图S6), 3V/Com-Al2O3反应后的催化剂中积炭前驱体转化成了无机碳的形式, 在红外光谱中难以检测出来[52], 且其石墨化程度明显高于3V/AlⅤ-11.26%样品. 这便可以解释为何在原位红外升温过程中, 3V/Com-Al2O3催化剂上积炭前驱体的特征峰强度低于3V/AlⅤ-11.26%, 但TG-MS中实际积炭结果却呈现与之相悖的情况. 然而, 两种催化剂在3200~3000 cm-1范围内未观察到归属于烯烃H-C=C-H的特征谱带[53], 表明升温阶段催化剂催化性能较弱无法生成较多丙烯.


为进一步了解稳定条件下表面钒物种聚合度对丙烷脱氢催化行为的影响, 在550 ℃恒温条件下探究催化剂在50 min内的催化行为. 图S7 (见支持信息)为恒温条件下催化剂表面催化行为的红外光谱图, 从图中信息可知, 3V/Com-Al2O3催化剂表面归因于积炭前驱体的特征峰强度(1546 cm-1)随着时间逐渐减弱, 表明在高温条件下, 催化剂表面的积炭前驱体会迅速转化为无机碳物种, 导致3V/Com-Al2O3催化剂反应后表面积炭量较多, 与热重结果一致. 此外, 随着反应进行, 3V/AlⅤ- 11.26%催化剂在3046 cm-1附近出现归属于烯烃C—H键伸缩振动的特征谱峰[53], 且随时间同步增强. 然而, 在3V/Com-Al2O3催化剂在3000~3200 cm-1区间未能发现归属于吸附态丙烯的特征谱峰, 这表明, 3V/AlⅤ- 11.26%催化剂表面以低聚态为主的钒物种具有更高的丙烯生成速率, 从而解释了其优于参比催化剂3V/Com- Al2O3的反应性能, 并进一步证明低聚态钒物种是丙烷脱氢的优势活性中心.
3 结论
本研究通过调控Al2O3载体中AlⅤ含量, 实现了对表面钒物种聚合度的有效调控. 结果表明, 载体中AlⅤ含量提升可促进表面VOx物种的分散, 其存在形式由高聚态VOx或V2O5晶体, 逐渐转变为低聚态VOx, 并在较高AlⅤ含量下进一步趋于孤立态VOx. 随载体AlⅤ含量由5.52% (w)提升至19.60% (w), 表面高聚态VOx占比由21.20%单调降至检测限以下, 低聚态VOx占比最高达84.74%. 由丙烷脱氢性能评价结果可知, 以低聚态VOx物种为主的催化剂表现出最佳反应性能, 其丙烷转化率约15.0%, 丙烯选择性达98.5%, 丙烯时空收率为2.8 mmol·gcat-1·h-1, 表现出较低的失活速率(kd=0.016 h-1). H2-TPR和PDH性能的关联分析表明, 低聚态VOx是丙烷选择性脱氢的优势物种, 其占比与丙烯选择性呈显著正相关、与失活速率常数呈显著负相关. 当表面低聚态VOx占比达80%以上时, 催化剂同时具备高丙烯选择性 (>98.4%)与低失活速率(kd<0.075 h-1), 该占比可作为钒基催化剂理性设计的定量参考判据. 结合表面酸性和原位红外结果, 低聚态VOx兼具较高的丙烯生成能力、适宜的表面酸性和较快的丙烯脱附速率, 可降低深度脱氢和积炭倾向. 本研究为钒基催化剂的设计与反应机理的研究提供了新的思路.
4 实验部分
4.1 催化剂制备
不同AlⅤ含量的氧化铝载体的制备方法参考自我们之前的工作[22], 具体操作过程如下: 取7.5 g经250 ℃焙烧的拟薄水铝石, 与一定量去离子水和尿素混合搅拌30 min. 将混合物转移到晶化釜中, 在140 ℃下晶化24 h. 晶化完成后, 取出混合物进行抽滤、洗涤和干燥, 得到碱式碳酸铝铵. 将所得碱式碳酸铝铵放入马弗炉中, 以1 ℃·min-1的升温速率加热至600 ℃, 并在该温度下煅烧2 h, 最终获得氧化铝载体. 通过精确控制尿素和水的比例、晶化温度和时间、拟薄水铝石的活化条件以及碱式碳酸铝铵的煅烧温度, 得到具有不同AlV含量的氧化铝载体. 所得样品命名为AlV-y%, y%代表所使用的催化剂载体中AlV的含量.
采用等体积浸渍法制备催化剂, 使用商业氧化铝载体和自制的不同AlⅤ含量的氧化铝载体, 制备步骤如下: 将148.5 mg H2C2O4·2H2O和68.9 mg NH4VO3溶于适量水中, 超声处理直到固体完全溶解. 将得到的溶液逐滴浸渍到载体上, 振动样品瓶以确保溶液与载体充分接触. 将混合后的样品在室温静置2 h, 随后放入50 ℃烘箱中继续干燥12 h. 最后, 将干燥后的样品放置马弗炉中, 以2 ℃·min-1的升温速率加热至500 ℃焙烧3 h.
所制备催化剂标记为xV/AlV-y%, 其中x指的是催化剂中钒的负载量为x% (w). 以商业Al2O3为载体制备的催化剂命名为xV/Com-Al2O3.
(Cheng, F.)