Article

Latent Curing and Highly Efficient Degrading Epoxy System Based on B-N Coordination

  • Xiaoran Sun ,
  • Ziyu Liu , * ,
  • Jingkai Liu ,
  • Xiaoqing Liu , *
Expand
  • Ningbo Institute of Materials Technology and Engineering, Chinese Academy of Sciences, Ningbo 315201
* E-mail: ;

For the VSI “Celebration of 80th Anniversary of Chemistry in Lanzhou University”.

Received date: 2026-06-19

  Online published: 2026-08-25

Supported by

National Natural Science Foundation of China(U23A20589)

Abstract

In this study, the bifunctional phenylboronic ester (BACT) was synthesized via a dehydrative condensation reaction between 1,4-benzenediboronic acid and catechol. Subsequently, a thermally reversible B-N coordinated complex (B-M) was prepared through the coordination of BACT with 4-methoxypyridine, which was then employed as a latent curing accelerator for the one-component epoxy/anhydride system (E-51/MTHPA). This molecular design strategically imparts two pivotal functionalities to the formulated resin: exceptional storage stability at room temperature (25 ℃) and markedly enhanced degradability of the crosslinked thermoset network upon exposure to alkaline conditions. Specifically, at ambient temperature, the lone-pair electrons of the pyridinic nitrogen coordinate with the vacant p-orbital of boron, forming a dative B-N bond that effectively blocks the nucleophilic catalytic activity of the pyridine moiety. This coordination temporarily suppresses its ability to initiate the epoxy/anhydride system curing reaction, thereby ensuring prolonged storage life. Upon heating to moderate-to-elevated temperatures (exceeding 60 ℃), the reversible B-N dative bond undergoes thermally induced dissociation, regenerating the active 4-methoxypyridine species to efficiently promote the curing reaction. Concurrently, beyond its role as a reversible protecting group for the catalyst, the BACT actively participates in the curing process with the epoxy/anhydride system, resulting in the covalent incorporation of more easily hydrolyzable borate ester linkages into the crosslinked network. The introduction of these dynamic covalent bonds significantly facilitates network degradation, owing to their rapid cleavage under alkaline conditions. The experimental results robustly corroborate this dual functionality. Notably, after 21 days of storage at room temperature, the experimental group (EP-B-M-0.5%) exhibited a remarkably low curing conversion of only 12.2%, along with a minimal increase in viscosity of just 0.05 Pa•s@80 ℃. In sharp contrast, the control group (EP-M-0.5%) reached a conversion of 70.8% and became fully hardened within the identical storage period, underscoring the critical role of B-N coordination in extending the usable working window. Furthermore, the mechanical and thermomechanical properties of EP-B-M-0.5% remained highly stable throughout the storage period; the tensile strength and glass transition temperature (Tg) showed only marginal variations of +7.6% and +2.2%, respectively, suggesting negligible post-curing or structural alteration during storage. In accelerated degradation tests conducted in a 1 mol/L NaOH aqueous solution, the fully cured EP-B-M-0.5% network demonstrated a degradation rate 4.5 times higher than that of the control EP-M-0.5% sample, unequivocally demonstrating the efficacy of incorporating borate ester junctions in promoting rapid hydrolytic decomposition of the thermoset. Overall, this work offers a promising and operationally simple approach for advancing the processing technology of high-performance epoxy resins while aligning with the principles of green and recyclable material development.

Cite this article

Xiaoran Sun , Ziyu Liu , Jingkai Liu , Xiaoqing Liu . Latent Curing and Highly Efficient Degrading Epoxy System Based on B-N Coordination[J]. Acta Chimica Sinica, 2026 , 84(8) : 1243 -1253 . DOI: 10.6023/A26060207

1 引言

环氧树脂在固化后具有良好的尺寸稳定性、机械性能以及耐化学腐蚀性, 被广泛应用于航空航天、电子封装和建筑涂料等领域[1]. 通常, 环氧树脂在固化过程中需要活泼H或叔胺基团等促进因素, 但这也使得环氧树脂的储存期与可操作期变短; 而双组分环氧树脂虽具有较长的储存期, 却显著降低了施工效率[2-3]. 双氰胺与酰胺型低活性潜伏性固化剂常用于制备单组分环氧树脂体系, 但其后固化温度通常高于200 ℃, 且固化时间较长[4-5]; 因此, 需要开发能够在室温下稳定储存或延迟固化, 在中高温条件下激活固化活性的新型单组分环氧树脂体系.
当前解决上述问题的主流策略包括: (1)通过在固化促进剂结构, 如吡啶上引入位阻基团或吸电子基团来降低亲核性[6-13]; (2)对固化剂或固化促进剂进行物理封装以限制其与环氧基团接触[14-17]; (3)通过可逆的物理或化学相互作用, 与促进环氧树脂开环的活性因子进行结合, 暂时性的降低其路易斯碱性[18-29]. 其中, 策略(3)具有制备过程高效的优势, 有望成为平衡单组分环氧树脂室温储存稳定性与中高温固化活性这一核心矛盾的关键策略. 江南大学的马松琪和西安交通大学的王淑娟团队通过热可逆的D-A反应[27]、受阻仲胺与异氰酸酯间的反应[2,28], 制备了潜伏性固化剂与固化促进剂; 在室温下, 固化活性因子受到位阻作用或活性基团封闭反应的影响, 路易斯碱性大幅下降, 使固化前驱体在较长时间内保持稳定; 在高温下, 可逆作用解离并释放活性因子, 促进固化. 然而可逆化学反应通常需要较高温度才能触发逆反应, 这对于环氧树脂的梯度固化过程是不利的. 此外, 马松琪等[29]还通过咪唑叔胺与ZnCl2的配位作用、咪唑仲胺与异氰酸酯的反应制备了动态交联网络型潜伏性固化促进剂, 受热后双动态键解离将释放出咪唑促进剂, 且ZnCl2通过与酸酐固化剂配位, 进一步降低了环氧-酸酐反应的活化能; 以此为基础制备的单组分环氧体系具备良好的储存稳定性与温度响应性, 但热可逆交联网络结构的制备相对复杂且经充分的机械研磨后才可均匀分散. 因此, 需要进一步探究易制备、易加工且具有良好温度响应性的潜伏性固化剂.
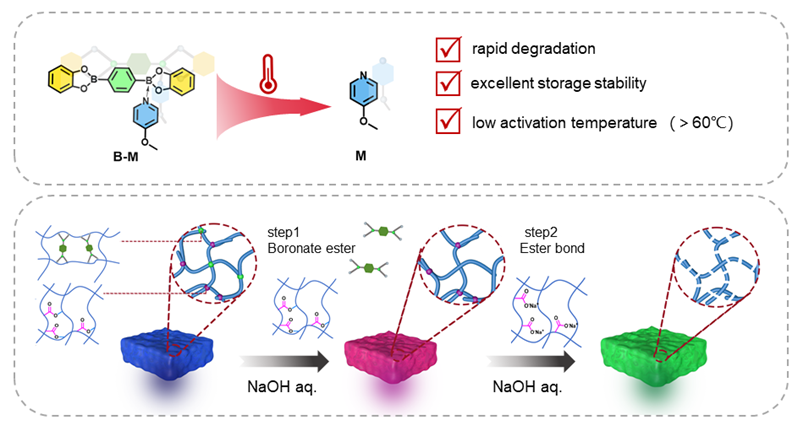
基于上述问题, 我们通过1,4-苯二硼酸和邻苯二酚之间的脱水缩合反应, 制备了双官能度苯基硼酸酯(BACT); 随后, 通过BACT与4-甲氧基吡啶(MeOPy)的B-N配位作用构建了可逆配位体(B-M). 其中, B原子的空轨道与吡啶N上的孤对电子结合[30-32], 在室温下暂时阻碍了其对环氧树脂固化的促进作用; 在中高温下(>60 ℃) B-N解离, 重新激活吡啶N的固化促进作用. 这种小分子间的配位络合物仅通过物理相互作用形成, 制备简单且呈易分散的粉末状. 此外, 高温下被释放出的硼酸酯结构能够参与环氧-酸酐的固化反应, 并在交联网络中形成动态硼酸酯键, 在保持良好热学、力学性能的基础上, 显著提升环氧固化物在碱性条件下的降解性, 同步实现单组分环氧树脂体系的稳定储存与高效降解特性. 该研究工作旨在推动兼具潜伏性固化与可控降解功能的新型单组分环氧树脂体系的理论创新与应用技术发展.

2 结果与讨论

2.1 BACT与B-M的结构表征

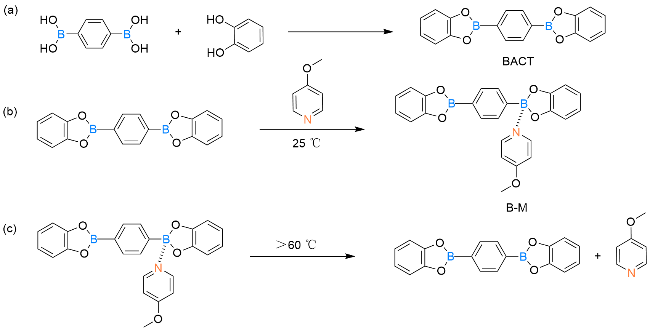
首先, 通过1,4-苯二硼酸和邻苯二酚之间的脱水缩合制备了BACT(图1a), 通过1H NMR对其进行结构表征发现, 除氘代DMSO溶剂H2O的峰之外, 其余特征峰的积分以及化学位移均能与目标分子一一对应[32], 上述结果证明BACT被成功合成(支持信息, 图S1a). 随后, 以MeOPy作为路易斯碱与BACT进行配位, 形成B-M配合物(图1b). 选用MeOPy的原因是甲氧基取代基的存在能够使吡啶N上的孤对电子亲核性增强, 从而配位效率更高[33]. 经FT-IR表征发现, 位于1468 cm-1处的B—O特征峰发生了明显的红移(1412 cm-1), 并且在985 cm-1处出现了明显的B-N特征峰(支持信息, 图S1b)[32]. 此外, 与BACT相比, B-M的XPS和SEM-EDS表征结果也显示出N元素的存在(支持信息, 图S2a~2c和S3), 且由于配位作用, B-M中的B电子结合能向高位偏移(支持信息, 图S2d~2e). 上述表征结果证明了B-M的成功制备. 随后, 通过固体11B NMR对B-M产物的配位数进行了定量表征(支持信息, 图S4), 位于δ=25左右的特征峰对应BACT中的B; 在B-N配位作用发生后, 在δ=2.9处检测到一个新的特征峰, 配位后的B成为了sp3杂化正四面体结构的中心[32]. 但δ=25处的特征峰并未完全消失, 且两个峰的积分面积接近, 这证明BACT的两个B中的其中一个与吡啶N发生了配位作用(支持信息, 图S4); 由于配位速率以及配位体B-M析出的速率较快, 另一端的B在动力学上来不及与吡啶N形成配位, 因为形成了BACT与MeOPy比例为1∶1的配位体B-M.
图1 BACT合成(a)、BACT和MeOPy之间配位(b)与解离(c)的化学方程式

Figure 1 Chemical equations for BACT synthesis (a), and coordination (b) and (c) dissociation between BACT and MeOPy

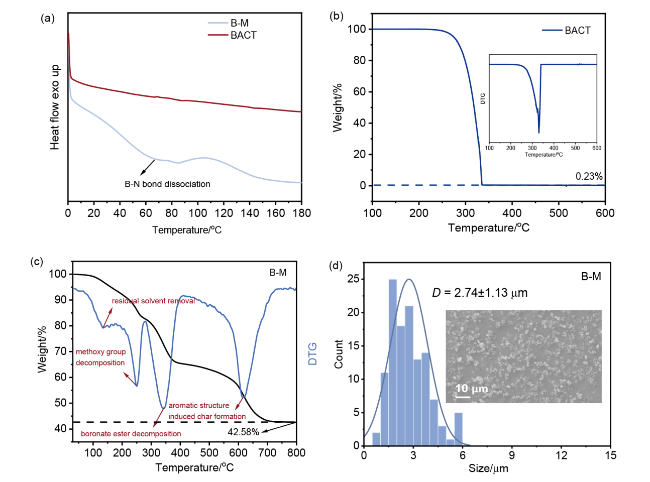
BACT的差示扫描量热仪(DSC)升温扫描曲线并未呈现明显的吸放热现象, 而B-M在60~90 ℃范围内出现明显的吸热峰(图2a), 表明B-M的B-N在该温度范围内发生解离(图1c)[29]. 与BACT的单一热分解过程且残碳率仅有0.23%相比(图2b), B-M的热分解过程分为多个阶段(图2c)[34]: (I)残余溶剂挥发; (II) MeOPy结构上甲氧基分解; (III)游离的硼酸酯结构分解(与图2b中的分解过程对应); (IV) 在吡啶N的催化作用下, 硼酸酯与吡啶的芳香结构形成了较多的无规残碳(42.6%)[35]. 通过SEM对粉末状的B-M进行尺寸表征发现, 整体尺寸较为均一且分布较窄(1~5 μm), 这有利于其在液态环氧树脂前驱体中均匀分散(图2d)[29].
图2 (a) BACT与B-M的DSC升温曲线; BACT (b)与B-M (c)的热失重曲线; (d) B-M的微观形貌与粒径分布

Figure 2 (a) DSC temperature rise curves of BACT and B-M; thermogravimetric curves of BACT (b) and B-M (c); (d) microstructure and particle size distribution of B-M

2.2 单组分环氧树脂体系EP-B-M-x的制备、储存稳定性与基础性能表征
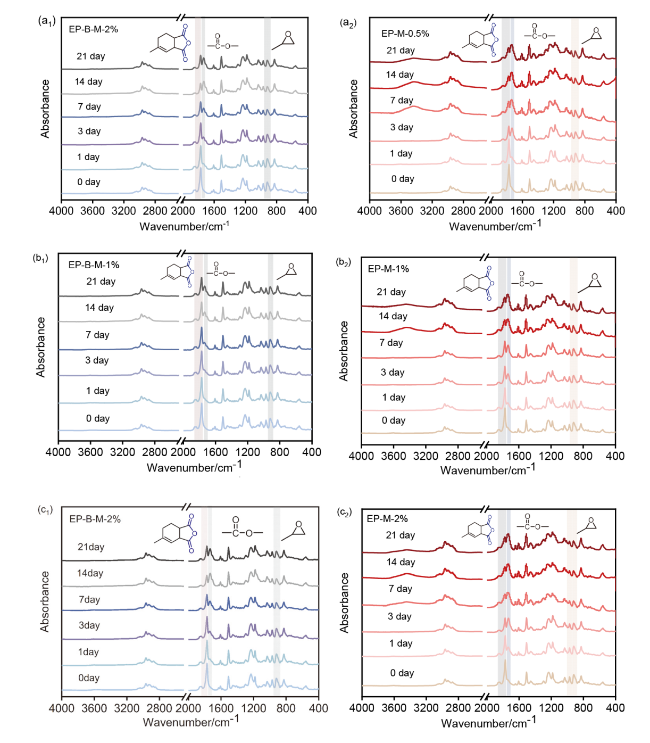
我们尝试将B-M作为潜伏性固化促进剂引入E-51与MTHPA的固化体系, 替代常规的固化促进剂MeOPy. 首先制备了以MeOPy作为固化促进剂的对照组样品EP-M-x, 其中, MeOPy分别为E-51与MTHPA总质量的0.5%, 1%和2%. 实验组EP-B-M-x中的固化促进剂B-M用量与相应对照组样品中的MeOPy物质的量保持一致, 且固化前驱体均经过30 min超声处理, 从而保持分散均匀. 对两组固化前驱体进行21 d的室温(25 ℃)储存稳定性实验, 期间通过DSC和FT-IR检测固化前驱体的剩余放热量和化学结构变化(支持信息, 图S5, 图3), 通过Eq. (1)对储存期内的固化程度α (%)的变化进行计算[28]:
$\alpha (\%)=\frac{\Delta H\text{'}}{\Delta H}\times 100\%$
其中, ΔH表示DSC测试得到的初始固化前驱体的固化放热量; ΔH'表示经过一定储存时间后的固化剩余放热量; 如图3所示, EP-M-x在室温下依然在短时间内发生了明显的固化行为. 此外, 酸酐的红外特征峰(1774 cm-1)显著下降, 固化后形成的酯键特征峰(1730 cm-1)出现, 且环氧基团的特征峰(910 cm-1)逐渐下降[29]. EP-B-M-x的固化程度均显著低于相应的对照组EP-M-x(支持信息, 图S5, 图S7, 表1), 尤其是EP-B-M-0.5%在储存期过后的酯键特征峰仍不明显. 但在B-M添加水平较高的情况下, EP-B-M-1%和EP-B-M-2%也会出现较为明显的固化行为(支持信息, 图S7, 表1), 这可能是由于以下因素: (Ⅰ)超声过程中, 少量的B-M中的B-N可能发生解离, 为保持分散与固化结构的均匀性, 这种处理过程难以避免; (Ⅱ)游离硼酸酯结构中的B表现出路易斯弱酸性, 也具有相对较弱的环氧固化促进性[36]. 为表征游离的B对储存稳定性的影响, 我们制备了对照组样品EP-B-2%, 其中添加了与EP-B-M-2%中的B-M等物质的量的BACT作为固化促进剂, 经DSC测试发现BACT虽有固化促进作用, 但固化温度范围远高于EP-B-M-2%和EP-M-2%(图5a~5b和支持信息图S6). 经过21 d的储存期后发现(路易斯酸促进环氧树脂自固化过程, 酸酐不参与其中, 因此放热量相比EP-B-M-x和EP-M-x显著减小)(表1), 在游离的B物质的量为EP-B-M-2%两倍的前提下, 固化程度依旧远低于EP-B-M-2%. 因此, 游离的B对储存稳定性的影响是次要的, 而B-N在前驱体制备过程中的外界刺激响应性为主要因素. 尽管在目前, 分散过程中难以避免超声等力学因素的影响, 但通常环氧固化促进剂的质量占比通常<2.0%; 与之对应的, EP-B-M-0.5% [1.9% (w)]经过储存期后的固化程度仍然仅有12.2%, 且随着时间增长趋于稳定. 因此, 尽管有上述负面因素, 但EP-B-M-0.5%仍然具有较好的储存稳定性, 后续将以EP-B-M-0.5%及其相应的对照组为例进行研究.
图3 (a1)~(c1) EP-B-M-x和(a2)~(c2) EP-M-x固化前驱体储存期间的结构FT-IR表征

Figure 3 FT-IR spectra of EP-B-M-x (a1)~(c1) and EP-M-x (a2)~(c2) curing precursors during storage period

表1 EP-B-M-x和EP-M-x的固化剩余放热(单位J/g)和固化程度(α)随储存时间的变化

Table 1 Residual curing heat release (in units of J/g) and the curing degree (α) of EP-B-M-x and EP-M-x during storage period

0 d 1 d 3 d 7 d 14 d 21 d α/%
EP-B-M-0.5% 262.8 257.1 253.0 244.9 231.1 230.5 12.2
EP-B-M-1% 295.2 279.4 269.2 240.5 210.0 206.2 30.2
EP-B-M-2% 274.2 265.0 187.5 160.6 153.4 150.9 45.0
EP-M-0.5% 272.7 236.4 163.9 102.3 85.1 79.7 70.8
EP-M-1% 297.0 273.2 201.9 155.2 100.5 85.0 71.4
EP-M-2% 292.5 268.1 230.9 127.6 71.5 67.9 76.8
EP-B-2% 73.1 72.5 71.3 65.0 61.6 61.0 16.6
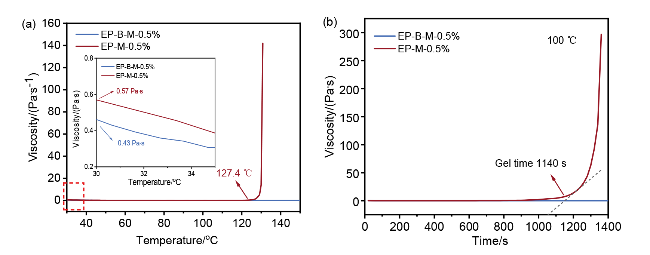
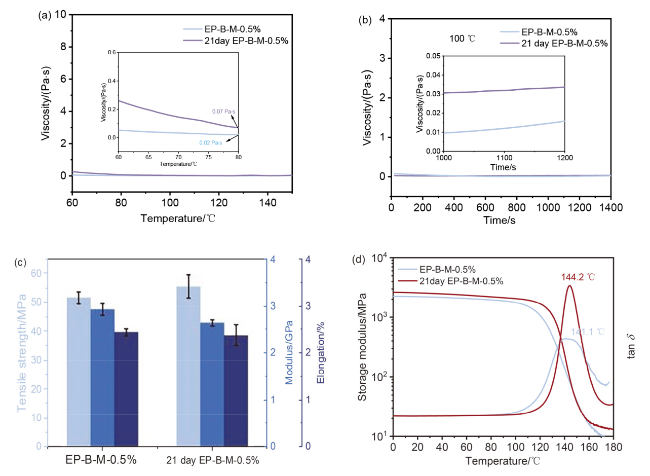
在对前驱体进行固化之前, 预先对其加工性能与固化动力学进行了表征. 根据EP-B-M-0.5%与EP-M-0.5%的粘度-温度(图4a)和100 ℃下恒温的粘度-时间(图4b)曲线发现, EP-M-0.5%的凝胶点出现时, EP-B-M-0.5%的粘度变化仍然平稳, 证明EP-B-M-0.5%即使在高温下, 相比于EP-M-0.5%, 也具备明显延迟固化特性; 与此同时, 在凝胶点出现之前, 二者之间的粘度差别很小(图4a), B-M虽为固体, 但由于其较小的粒径与均匀的粒径分布, 可以较好地分散在环氧固化前驱体中. 这些特性能够有效地确保EP-B-M-0.5%在高温下也具备足够的操作期. 通过DSC对EP-B-M-0.5%和EP-M-0.5%在不同升温速率下的固化曲线进行表征发现, EP-B-M-0.5%的固化起始与峰值温度均显著高于EP-M-0.5%, 且有更窄的半峰宽(图5a~5b), 结合Kissinger (Eq. 2)和Ozawa (Eq. 3)法计算得到的固化活化能(Ea)(图5c~5d)[29], 表明EP-B-M-0.5%的固化反应对温度的变化更加敏感, 且有效固化温度被限制在了更高且更窄的范围内[37]. 上述实验结论与B-M潜伏性固化剂的特征是相符的. 对同一样品, 不同升温速率下固化放热峰的起始(Ti)、峰值(Tp)与终止温度(To)分别进行线性拟合, 并将升温速率外推至0, 初步得到EP-M-0.5%和EP-B-M-0.5%的恒温梯度固化程序(图5e~5f)[28]. 其中, EP-M-0.5%的固化程序设定为70 ℃/2 h+130 ℃/2 h+180 ℃/2 h. 而EP-B-M-0.5%由于在固化过程中发生了B-N解离, 该因素会对动力学计算结果产生干扰, 使得计算得到的整体固化程序向高温偏移. 因此选择DSC测试得到的B-N发生解离后的温度(90 ℃)作为起始固化温度, 同时也对另外两个固化阶段的温度进行等温度差的校准, 将EP-M-0.5%的固化程序设定为90 ℃/2 h+140 ℃/2 h+180 ℃/2 h. 固化结束后随炉缓慢冷却至室温, 并进一步对得到的样条进行基础性能表征.
$-ln\frac{q}{{T}_{p}^{2}}=\mathrm{ln}(\frac{AR}{{E}_{a}})+\frac{{E}_{a}}{R\times {T}_{p}}$
$lnq+\frac{1.052{E}_{\text{a}}}{R\times {T}_{p}}+\mathrm{ln}F(x)+5.331=ln(\frac{A\times {E}_{a}}{R})$
其中q表示升温速率, Tp为固化反应的放热峰值温度, F(x)是与转化率相关的参数, A表示指前因子, R为气体常数.
图4 EP-B-M-0.5%与EP-M-0.5%的(a)粘度-温度曲线和(b) 100 ℃下粘度-时间曲线

Figure 4 (a) Viscosity-temperature curves and (b) viscosity-time curves at 100 ℃ of EP-B-M-0.5% and EP-M-0.5%

图5 EP-M-0.5% (a)与EP-B-M-0.5% (b)在不同升温速率下非等温DSC固化曲线; 通过Kissinger (c)和Ozawa (d)方程计算固化活化能; EP-M-0.5% (e)与EP-B-M-0.5% (f)的温度-升温速率(T-β)线性拟合

Figure 5 Non-isothermal DSC curves of EP-M-0.5% (a) and EP-B-M-0.5% (b) at different heating rates; curing activation energy calculated by the Kissinger (c) and Ozawa (d) method; temperature-heating rate (T-β) linear fitting curves of EP-M-0.5% (e) and EP-B-M-0.5% (f)

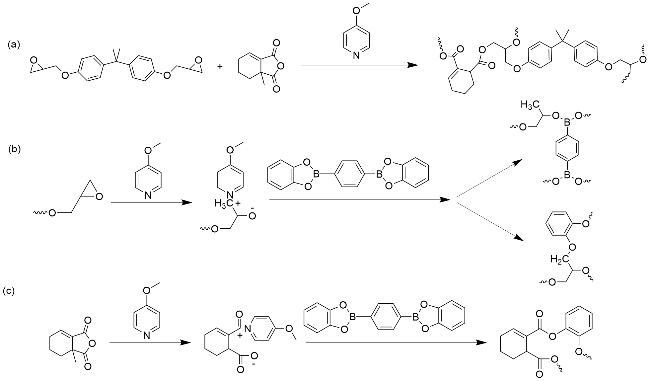
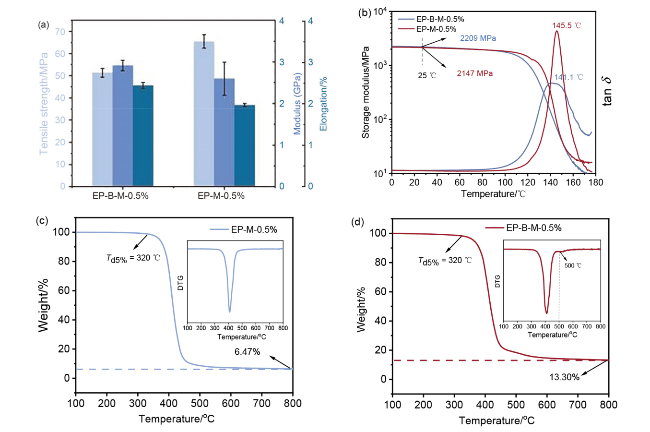
EP-B-M-0.5%和EP-M-0.5%的交联网络主体均为E-51与MTHPA之间经阴离子固化形成(图6a), 但也存在以下区别: (Ⅰ)二者的固化程序有所不同, 对于热固性树脂来说, 即使是相同结构单元组成的交联结构, 该因素也会对力学性能产生影响[38]; (Ⅱ) BACT中的硼酸酯键也能够参与环氧树脂的固化反应, 在交联网络中形成新的硼酸酯键, 使得二者的交联网络存在微小差异(图6b~6c)[39]. 相比于EP-M-0.5%, EP-B-M-0.5%的拉伸强度略有下降, 但模量与应变略有提升, 整体力学性能仍保持在较高水平(图7a). 通常, EP-B-M-0.5%的固化温度较高, 易形成热应力, 使交联网络刚性提升; 而键能较弱且较为柔性的硼酸酯键, 又在一定程度上改善了韧性. 因此, 力学性能的变化可以看作是两个因素平衡之下的结果. 通过动态热机械分析仪(DMA)对二者的储能模量与Tg的表征也反映了这一点. 在25 ℃下, EP-B-M-0.5%的储能模量(E')高于EP-M-0.5%, 表明刚性提升; 但Tg略低于EP-M-0.5%, 这是因为在高温下热应力充分松弛, 决定Tg的主要是交联网络本身的结构特征(图7b). 这与上述拉伸性能的结果相符合. EP-B-M-0.5%和EP-M-0.5%的热分解初始温度(Td5%)均出现在320 ℃左右, 峰值温度在410 ℃左右, 表明B-M加入并未对热稳定性造成负面影响(图7c~7d). 值得注意的是, EP-B-M-0.5%在500 ℃左右出现了第二阶段热分解(图7d), 这与B-M热分解过程中催化成碳过程相对应(图2c), 进而得到了更高的残碳率.
图6 (a)叔胺促进剂作用下, 环氧与酸酐的固化反应方程式; (b), (c)硼酸酯参与环氧树脂固化的反应方程式

Figure 6 (a) The curing reaction equation of epoxy and anhydride under the action of tertiary amine accelerator; (b), (c) the reaction equation of borate ester participating in the epoxy resin curing

图7 EP-M-0.5%与EP-B-M-0.5%的(a)拉伸力学性能; (b)动态热机械性能; (c), (d)热失重曲线

Figure 7 (a) Tensile mechanical properties; (b) dynamic thermomechanical properties; (c), (d) thermal gravimetric curves of EP-M-0.5% and EP-B-M-0.5%

2.3 单组分环氧树脂体系EP-B-M-0.5%储存期过后的性能分析

对经过21 d储存期后的EP-B-M-0.5% (21 day EP-B-M-0.5%)进行固化前驱体粘度、固化物力学和动态热机械性能评价, 并与初始EP-B-M-0.5%固化前驱体及其固化物进行对比. 根据粘度-温度与粘度-时间(100 ℃)曲线的测试结果, 与EP-B-M-0.5%相比, 21 d EP-B-M-0.5%在凝胶化发生前的粘度略有提升但依旧保持较好的流动性, 且在测试时间范围内未出现凝胶化现象, 仍满足浇筑成型的需求(图8a~8b)[29]. 采取与EP-B-M-0.5%相同的程序进行固化后进行力学性能表征, 拉伸强度与拉伸模量分别出现了轻微的提升与下降(图8c). 在前文中提到, 热固性树脂在高温固化下易产生热应力, 这会导致固化物的刚性增加. 而根据前文中的数据分析, EP-B-M-0.5%在室温下储存时会进行12%左右的初始固化, 这对于树脂加工性的影响较小, 但在低温下进行初始固化是减小热应力的有效方法[40]. DMA测试结果也显示, tan δ的峰值提高且半峰宽变窄(图8d), 证明交联网络相比于EP-B-M-0.5%变得更加均匀, 这也是热应力减小造成的[41]. 但需要注意的是, EP-B-M-0.5%与21 day EP-B-M-0.5%之间性能的变化程度微小, 均保持在环氧树脂合理的性能范围内.
图8 21 d储存期前后EP-B-M-0.5%固化前驱体的(a)粘度-温度变化曲线; (b)粘度-时间曲线; 储存期前后EP-B-M-0.5%固化物的(c)拉伸力学性能; (d)动态热机械性能

Figure 8 (a) Viscosity-temperature curves and (b) viscosity-time curves of EP-B-M-0.5% curing precursor before and after 21 day storage period; (c) tensile mechanical properties and (d) dynamic thermal mechanical properties of the EP-B-M-0.5% cured material before and after the storage period

2.4 单组分环氧树脂体系的碱降解性能分析

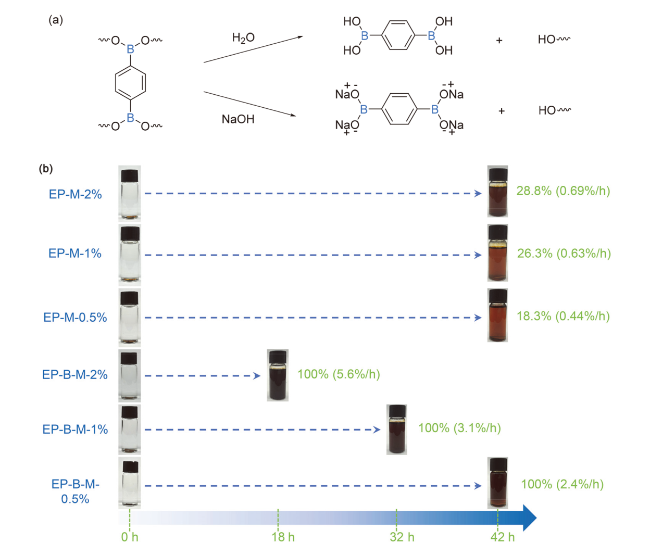
我们选用1 mol/L NaOH的丙酮与水混合溶液作为降解液, 其中丙酮与水的体积比为1∶1. 选择丙酮作为溶剂的原因是其与环氧树脂结构具有较好的亲和力, 在低于Tg的温度下(60 ℃)也能够对环氧交联网络进行有效渗透与溶胀, 从而促进分解[42]. EP-B-M-x的降解速率显著快于EP-M-x, 并且能在42 h内完全降解. 其中, EP-M-0.5%的降解速率为0.44%/h, 而EP-B-M-0.5%的降解速率高达2.4%/h, 相比提升了4.5倍; 且B-M添加量较高的样品降解速率更快(图9b). 对于EP-M-x交联网络来说, 结构中的酯键能够使其在碱性条件下降解, 但酯键的热分解活化能较高, 降解速率较慢[43-45]. 硼酸酯键的键能较低, 在碱性条件下更易分解(图9a)[46]; 在快速分解的同时, 也提升了降解液的渗透与溶胀速率, 进一步提高了EP-B-M-x的降解速率.
图9 (a)硼酸酯键降解化学反应方程式; (b) EP-B-M-x和EP-M-x的降解速率变化

Figure 9 (a) Chemical reaction equation for borate ester bonds degradation; (b) changes in degradation rates of EP-B-M-x and EP-M-x

3 结论

(1)本研究以B-N配位作用为基础, 制备了环氧树脂的潜伏性固化促进剂B-M, 证明了B-M对E-51-MTHPA固化体系的潜伏固化作用. 与对照组样品EP-M-0.5%相比, 该潜伏性固化体系EP-B-M-0.5%在粘度、力学和Tg等关键性能方面, 均保持在较高水平. 此外, 经过21 d储存期后, EP-B-M-0.5%的固化程度仅为12.2%, 粘度仅提升0.05 Pa•s@80 ℃, 而对照组样品的固化程度高达70.8%且表观完全硬化; 且在储存期前后, 该潜伏性固化体系的力学(+7.6%)与Tg (+2.2%)等关键性能仍保持稳定.
(2) B-M在受热分解后释放出硼酸酯结构参与环氧树脂的固化反应, 其在碱性条件下的快速水解与促进溶胀的特性显著提升了交联网络的降解效率; 与EP-M-0.5%相比, EP-B-M-0.5%在相同碱性条件下的降解速率提升了4.5倍, 且在42 h内降解完全.
综上所述, 本研究采用一种简单高效的策略制备了环氧树脂潜伏性固化促进剂及其单组分固化体系, 同步实现了单组分环氧树脂固化体系的稳定储存及其固化物的高效降解, 对环氧树脂加工技术及可持续材料发展具有重要借鉴意义.

4 实验部分

4.1 苯基硼酸酯(BACT)的制备

取邻苯二酚24.0 g和1,4-对苯二硼酸16.8 g于500 mL的单口烧瓶中, 加入200 mL甲苯作为反应溶剂, 在140 ℃下加热回流24 h, 同时用分水器收集反应分离的水. 待反应结束后, 冷却样品至室温, 过滤并用乙醇多次洗涤固体, 收集白色固体后放入65 ℃烘箱中烘干, 计算产率为85.5%, 1H NMR (DMSO-d6, 400 MHz) δ: 7.43 (s, 4H), 6.76 (dd, J=5.6, 3.4 Hz, 4H), 6.64 (dd, J=5.6, 3.3 Hz, 4H); 11B NMR (Solid, 600 MHz) δ: 34.19~11.30 (m, 2B); IR (KBr) ν: 1520, 1468 cm-1.

4.2 配位体(B-M)的制备

取BACT 9.805 g (0.0312 mol)超声溶解于225 mL DMSO中, 加入3.405 g MeOPy, 搅拌均匀后, 快速倒入甲苯中并快速搅拌(体积为DMSO的20倍), 随后转入带磁力搅拌的圆底烧瓶中, 在60 ℃下反应6 h. 反应完成后, 冷却至室温, 随后缓慢抽滤得到白色配合物B-M, 计算产率为56.3%, 11B NMR (Solid, 600 MHz) δ: 33.62~10.92 (m, 1B), 10.92~-8.15 (m, 1B); IR (KBr) ν: 1510, 1458, 1435, 1412, 985 cm-1.

4.3 环氧树脂固化前驱体和固化物(EP-B-M-x和EP-M-x)的制备

称取E-51与MTHPA2.5 g和2.2 g, 按两者总质量的0.5%, 1%, 2%分别加入0.0235, 0.047, 0.094 g MeOPy, 搅拌将其混合均匀, 得到对照组固化前驱体. 将固化前驱体分别倒入模具中, 在60 ℃真空烘箱中抽真空30 min以排除气泡, 随后按照70 ℃/2 h+130 ℃/2 h+180 ℃/2 h的程序固化, 完成后随炉缓慢冷却至室温脱模, 制得对照组环氧树脂固化物(EP-M-x). 按MeOPy的不同质量比将产物分别标记为EP-M-0.5%, EP-M-1%, EP-M-2%.
以对照组EP-M-0.5%, EP-M-1%和EP-M-2%的MeOPy用量为基准, 保持吡啶N原子的物质的量一致, 向E-51与MTHPA混合物中分别加入0.0912, 0.1828, 0.364 g的B-M, 搅拌并超声分散30 min, 得到实验组固化前驱体. 将固化前驱体分别倒入模具中, 在60 ℃真空烘箱中抽真空30 min以排除气泡, 随后按照90 ℃/2 h+140 ℃/2 h+180 ℃/2 h的程序固化, 完成后随炉缓慢冷却至室温脱模, 制得实验组环氧树脂固化物(EP-B-M-x). 将产物分别标记为EP-B-M-0.5%, EP-B-M-1%, EP-B-M-2%.
以实验组EP-B-M-2%的B-M用量为基准, 保持B原子的物质的量一致, 向E-51与MTHPA混合物中加入0.135 g BACT, 搅拌并超声分散30 min, 得到对照组固化前驱体. 将产物标记为EP-B-2%.

4.4 固化环氧树脂的降解

降解方式为碱降解, EP-B-M-x和EP-M-x的样条置于1 mol/L NaOH (VV丙酮=1∶1)溶液中, 维持恒温在60 ℃条件下降解.
(Lu, Y.)
[1]
Hou, B.; Lan, T.; Zu, L.; Dong, S.; Xu, L. Polym. Bull. 2025, 82, 11323.

DOI

[2]
Wang, X.; Li, F.; Jing, C.; Yang, S.; Du, S.; Zhang, F.; Ma, S. Sci. China Chem. 2025, 68, 4529.

DOI

[3]
Zeng, K.; Deng, Y.; Zhou, L.; Zhou, X.; Yu, C. Insulating Materials 2026, 59, 23 (in Chinese).

(曾昆, 邓莹, 周鲁直, 周学翔, 余传柏, 绝缘材料, 2026, 59, 23.)

[4]
Lv, K.; Feng, Y.; Yin, H. Materials Research and Application 2025, 19, 136 (in Chinese).

(吕锟, 冯玉军, 殷鸿尧, 材料研究与应用, 2025, 19, 136.)

[5]
Huang, T.; Li, Y.; Feng, J.; Huang, Z.; Liu, Q.; Wu, Y. Acta Materiae Compositae Sinica 2027, 44, DOI: 10.13801/j.cnki.fhclxb.20260610.004 (in Chinese).

(黄天龙, 李运潮, 冯健, 黄增彪, 刘潜发, 巫运辉, 复合材料学报, 2027, 44, DOI: 10.13801/j.cnki.fhclxb.20260610.004.)

[6]
Cheng, J.; Wang, J.; Yang, S.; Zhang, Q.; Huo, S.; Zhang, Q.; Hu, Y.; Ding, G. Compos. Part B-Eng. 2019, 177, 107440.

DOI

[7]
Kudo, K.; Furutani, M.; Arimitsu, K. J. Polym. Sci., Polym. Chem. 2018, 56, 471.

DOI

[8]
Arimitsu, K.; Fuse, S.; Kudo, K.; Furutani, M. Mater. Lett. 2015, 161, 408.

DOI

[9]
Zhang, Q.; Wang, J.; Yang, S.; Cheng, J.; Ding, G.; Huo, S. Compos. Part B-Eng. 2019, 177, 107380.

DOI

[10]
Yang, S.; Huo, S.; Wang, J.; Zhang, B.; Wang, J.; Ran, S.; Fang, Z.; Song, P.; Wang, H. Compos. Part B-Eng. 2021, 207, 108601.

DOI

[11]
Lei, D.; Ma, W.; Wang, L.; Zhang, D. J. Appl. Polym. Sci. 2015, 132, 42563.

[12]
Shi, K.; Shen, Y.; Yang, Y.; Wang, T. J. Appl. Polym. Sci. 2020, 138, e49730.

[13]
Sun, X.; Gou, H.; Zhou, Y.; Wei, W.; Li, X.; Liu, X. Thermosetting Resin 2022, 37, 6 (in Chinese).

(孙鑫, 苟浩澜, 周洋龙, 魏玮, 李小杰, 刘晓亚, 热固性树脂, 2022, 37, 6.)

[14]
Jung, S.; Kim, Y. S.; Jang, H. G.; Park, J. H.; Park, M.; Choi, Y. S.; Kim, J. ACS Appl. Polym. Mater. 2022, 4, 6111.

DOI

[15]
Li, C.; Tan, J.; Gu, J.; Xue, Y.; Qiao, L.; Zhang, Q. Compos. Sci. Technol. 2017, 142, 198.

DOI

[16]
Zhao, M.; Li, X.-M.; Gao, J. Polymer 2025, 317, 127924.

DOI

[17]
Zhang, B.; Ma, A.; Li, J.; Xiao, S.; Li, C.; Zhao, W.; Zhang, G.; Zhang, H. J. Mater. Sci. 2022, 57, 16541.

DOI

[18]
Wang, J.; Wang, J.; Yang, S.; Xu, R.; Ding, G.; Liu, W.; Sun, J.; Chen, K.; Duan, L.; Zhou, G.; Liu, X.; Huo, S. Polym. Degrad. Stab. 2025, 239, 111383.

DOI

[19]
Wang, J.; Wang, J.; Yang, S.; Chen, K. Compos. Part B-Eng. 2023, 253, 110571.

DOI

[20]
Yang, B.; Mao, Y.; Zhang, Y.; Bian, G.; Zhang, L.; Wei, Y.; Jiang, Q.; Qiu, Y.; Liu, W. Polymer 2019, 178, 121586.

DOI

[21]
Yu, Z.; Ma, S.; Liu, Y.; Su, Y.; Feng, H.; Li, P.; Dong, Y.; Tang, Z.; Zhang, K.; Zhu, J. Eur. Polym. J. 2022, 164, 110965.

DOI

[22]
Xu, Y.; Shi, X.; Lu, J.; Qi, M.; Guo, D.; Chen, L.; Wang, Y. Compos. Part B-Eng. 2020, 184, 107673.

DOI

[23]
Wang, J.; Wang, J.; Yang, S.; Chen, X.; Chen, K.; Zhou, G.; Liu, X.; Xu, L.; Huo, S.; Song, P.; Wang, H. Chem. Eng. J. 2024, 485, 149852.

DOI

[24]
Wang, J.; Chen, X.; Wang, J.; Yang, S.; Chen, K.; Zhu, L.; Huo, S.; Song, P.; Wang, H. Polym. Degrad. Stab. 2023, 208, 110261.

DOI

[25]
Li, H.; Li, Y. Q.; You, Y.; Xie, H. B. ACS Macro Lett. 2024, 13, 775.

DOI

[26]
Liu, W. Composites Science and Engineering 2026, 4, 72 (in Chinese).

(刘伟, 复合材料科学与工程, 2026, 4, 72.)

[27]
Li, F.; Wang, Y.; Wang, Q.; Wang, B.; Du, S.; Zhang, F.; Ma, S. Macromolecules 2024, 57, 9950.

DOI

[28]
Wang, L.; Chang, Y.; Zhang, Y.; Gao, C.; Wang, G.; Jing, X.; Wang, S. Chem. Mater. 2026, 38, 4128.

DOI

[29]
Jing, C.; Peng, Y.; Wang, X.; Zhang, F.; Ma, S. Macromolecules 2025, 58, 9064.

DOI

[30]
Liu, J.; Wang, L. Acta Polymerica Sinica 2017, 12, 12 (in Chinese).

(刘俊, 王利祥, 高分子学报, 2017, 12, 12.)

[31]
Liu, R.; Meng, B.; Hu, J.; Liu, J. Acta Chim. Sinica 2023, 81, 1295 (in Chinese).

DOI

(刘蕊, 孟彬, 胡俊丽, 刘俊, 化学学报, 2023, 81, 1295.)

DOI

[32]
Wang, J.; You, W.; Chen, L.; Xiao, D.; Xiao, X.; Shan, T.; Liu, Y.; Liu, M.; Li, G.; Yu, W.; Huang, F. Angew. Chem. Int. Ed. 2024, 63, e202405761.

DOI

[33]
Sheepwash, E.; Luisier, N.; Krause, M. R.; Noe, S.; Kubik, S.; Severin, K. Chem. Commun. 2012, 48, 7808.

DOI

[34]
Zhai, D.; Gao, J.; Tian, Q.; Jiang, C. Journal of Hebei University (Natural Science Edition) 2008, 28, 3 (in Chinese).

(翟丁, 高俊刚, 田庆, 蒋超杰, 河北大学学报(自然科学版), 2008, 28, 3.)

[35]
Xu, C.; He, C.; Dong, J.; Yun, J.; Yang, S.; Du, Y.; Xie, Z.; Dong, X.; Li, Z.; Matyjaszewski, K.; Pan, X. Nat. Commun. 2026, 17, 6560.

DOI

[36]
Smith, R. E.; Smith, C. H. J. Appl. Polym. Sci. 1986, 31, 929.

DOI

[37]
Daelman, B.; Debuyck, J.; Scholiers, V.; Winne, J. M.; Du Prez, F. E. Angew. Chem. Int. Ed. 2025, 65, e19828.

DOI

[38]
Li, Y.; Shen, X.; Yang, S.; Wang, X.; Shan, S. Shanghai Plastics 2026, 54, 33 (in Chinese).

(李亚群, 沈兰晓, 杨舒婷, 王祥, 单士常, 上海塑料, 2026, 54, 33.)

[39]
Chen, L.; Wang, Y. Macromolecules 2024, 57, 9498.

DOI

[40]
Cai, C.; Li, C.; Zhang, Q.; Liu, Y.; Yu, R.; Li, X.; Wei, Z. Plastics Science and Technology 2023, 51, 60 (in Chinese).

(蔡程帆, 李超群, 张奇, 刘一帆, 于人同, 李雄, 魏忠正, 塑料科技, 2023, 51, 60.)

[41]
Wang, M.; Liu, Z.; Wang, T.; Ma, J.; Cheng, J.; Liu, X.; Zhang, J. Chem. Eng. J. 2025, 510, 161661.

DOI

[42]
Sun, X.; Zhang, Y.; Wang, Y.; Niu, M.; Liu, Z.; Liu, J.; Liu, X. Eur. Polym. J. 2026, 250, 114713.

DOI

[43]
Zheng, X.; Wu, Y.; Liu, H.; Gao, Z.; Du, G. Materials Reports 2025, 39, 72 (in Chinese).

(郑新蕾, 吴艳玲, 刘赫, 高展瑶, 杜根行, 材料导报, 2025, 39, 72.)

[44]
Liu, J.; Dai, J.; Wang, S.; Liu, X. Scientia Sinica Chim. 2026, 56, 61 (in Chinese).

(刘敬楷, 代金月, 王帅朋, 刘小青, 中国科学:化学, 2026, 56, 61.)

[45]
Yao, Y.; Xiao, H.; Yan, C.; Sha, Q.; Su, Z. Composites Science and Engineering 2026, 6, 146 (in Chinese).

(姚亚琳, 肖洪晴, 闫冲冲, 沙骑骑, 苏志强, 复合材料科学与工程, 2026, 6, 146.)

[46]
Du, B.; Mi, H.; Du, Y.; Li, Q.; Wang, Y.; Kong, X. Chem. Eng. J. 2026, 529, 173029.

DOI

Outlines

/