Article

Machine Learning-Assisted Elucidation of the Adsorption Structure-Mechanism Relationship of Uranyl on Covalent Organic Frameworks★

  • Shibo Sun a ,
  • Sheng Wang a ,
  • Hanyang Wang a ,
  • Chenkuo Lan a ,
  • Jing Ma a ,
  • Qizhao Wang b ,
  • Zhenli Sun , a, * ,
  • Xiangke Wang , a, *
Expand
  • a College of Environmental Science and Engineering, North China Electric Power University, Beijing 102206
  • b College of Chemistry and Chemical Engineering, Northwest Normal University, Lanzhou 730070

★For the VSI “Celebration of 80th Anniversary of Chemistry in Lanzhou University”.

Received date: 2026-06-20

  Online published: 2026-09-07

Supported by

The National Natural Science Foundation of China(U24B20195)

The Fundamental Research Funds for the Central Universities(2026SL008)

Abstract

Covalent organic frameworks (COFs) have shown significant potential in the adsorption and separation of uranyl ions ($\mathrm{UO}_{2}^{2+}$) due to their structural designability, ordered pore architectures, and tunable functional groups. However, existing research has largely focused on improving the performance of individual materials, while a systematic understanding of the relationship between COFs structural features and uranyl adsorption mechanisms remains limited. In this study, we constructed a COFs-uranyl adsorption dataset comprising 105 valid samples based on literature data. We standardized the adsorption mechanisms reported in the literature into five types: coordination, redox, coordination-redox coupling, coordination-electrostatic coupling, and weak interactions. By integrating statistical analysis, machine learning classification, and SHapley Additive exPlanations (SHAP) analysis, we systematically investigated the associations between COFs structural parameters and uranyl adsorption mechanisms. The results showed that coordination-related interactions were dominant in uranyl adsorption by COFs, accounting for over 80% of the samples, indicating the importance of nitrogen- and oxygen-containing coordination sites and pore accessibility in uranyl enrichment. SHAP analysis further showed that bandgap, pore size, and specific surface area made substantial contributions to model-based mechanism classification. Samples with lower band gaps were more likely to be classified as involving redox-related mechanisms, while moderate pore sizes and higher specific surface areas were closely associated with pore accessibility and the exposure of coordination sites. Framework ordering may also contribute to electrostatically assisted enrichment by affecting pore connectivity and interfacial charge distribution. This work reveals data-driven associations between COFs structural features and uranyl adsorption mechanisms, providing valuable insights into mechanism identification and the rational design of COFs-based uranyl adsorbents.

Cite this article

Shibo Sun , Sheng Wang , Hanyang Wang , Chenkuo Lan , Jing Ma , Qizhao Wang , Zhenli Sun , Xiangke Wang . Machine Learning-Assisted Elucidation of the Adsorption Structure-Mechanism Relationship of Uranyl on Covalent Organic Frameworks★[J]. Acta Chimica Sinica, 2026 , 84(9) : 1418 -1427 . DOI: 10.6023/A26060214

1 引言

近年来, 随着核能利用的持续发展, 铀的高效分离、富集与回收已成为环境化学和核化学领域的重要研究方向[1]. 特别是在海水提铀及核工业废水处理中, 目标铀物种往往浓度较低, 并受到复杂溶液化学环境、多种共存离子及天然有机物的干扰, 其界面识别与选择性分离过程面临较大挑战[2-3]. 此外, $\mathrm{UO}_{2}^{2+}$具有较强配位能力和界面反应活性, 易与体系中的含氧或含氮配体发生作用, 从而进一步影响其富集路径和分离效率[4]. 因此, 发展具有高选择性、高稳定性和可调界面作用能力的功能材料, 对于铀资源回收和放射性环境安全具有重要意义.
共价有机框架(Covalent organic frameworks, COFs)作为一类新型多孔有机材料, 因其结构可设计性强、孔道有序以及官能团可调控等特点, 在铀吸附领域展现出良好的应用前景[5-6]. 通过引入含氮、含氧等配位基团, COFs能够与铀酰离子形成稳定配位结构, 同时其可调孔结构和位点环境也有助于提高吸附位点的可达性与利用效率[7-8]. 近年来, 研究者通过调控COFs中的官能团类型、共轭结构及孔道特征, 实现了对铀吸附容量、选择性及界面作用行为的有效调节. 例如, 有研究通过调控磺酸功能化COFs的堆叠模式, 构筑了具有铀酰识别能力的孔道环境, 其在天然海水中吸附24 h后, 吸附容量达到31.5 mg/g[9]. 部分研究发现, COFs的共轭骨架、局部电荷分布及光/电响应特性能够影响U(VI)的界面电子转移过程, 并可能促进U(VI)还原为U(IV)[10-11]. 也有研究表明, COFs对铀的吸附过程可能涉及配位作用、静电辅助吸附和氧化还原反应等多种机制, 不同作用方式之间往往存在竞争或协同关系, 并共同决定材料的吸附行为与界面稳定性[12]. 因此, COFs吸附铀酰并非仅由单一官能团或单一孔结构决定, 而是受到配位位点、孔道环境、电子结构和界面状态等多因素协同调控.
尽管近年来COFs材料在铀吸附方面取得了显著进展, 相关研究已从单纯官能团引入逐渐扩展到孔结构调控、局域电荷调节以及吸附–转化协同等方向, 但不同结构特征如何影响吸附机制与铀酰转化过程仍缺乏系统认识. 已有研究表明, COFs的孔道堆叠方式和功能位点分布能够影响$\mathrm{UO}_{2}^{2+}$的选择性识别与富集, 电子结构和局部电荷分布则可能参与U(VI)还原及静电辅助吸附过程[12]. 这些结果进一步说明, 多因素耦合作用在铀酰离子的捕获过程中不可忽视. 然而, 不同文献中的材料结构、实验条件、评价指标和机制判据存在明显差异, 使已有结果难以直接比较与归纳. 此外, 多机制协同铀捕获现象已经在有机框架材料中有所报道, 例如配位、化学还原和光催化还原可在同一材料中共同参与铀捕获过程[13]; 但这类机制证据通常来源于特定材料体系, 尚难直接转化为跨材料的结构–机制规律. 特别是在复杂界面体系中, 不同结构参数往往并非独立作用, 而是共同参与电子转移、界面富集及稳定配位等过程, 从而影响最终吸附路径. 因此, 有必要从跨文献、多材料和多机制类型的角度出发, 对COFs铀吸附行为进行系统归纳与定量分析, 以回答“哪些结构特征更倾向于对应何种吸附机制”这一关键问题.
随着数据驱动方法的发展, 机器学习为复杂吸附体系中多因素关系的解析提供了新的研究思路. 相比于传统统计分析方法, 机器学习能够在高维非线性数据中识别潜在规律, 已被用于地下水铀浓度预测和材料性质建模等研究中[14-15]. 近年来, 可解释机器学习方法的发展, 使模型分析结果能够进一步与材料结构特征及物理化学机制相结合, 提高模型的透明度和结果的可解释性, 并为复杂体系中的结构-机制关系解析提供支持[1,16]. 对于COFs体系吸附铀而言, 不同结构参数往往同时影响电子转移、界面富集和稳定配位等过程, 单一变量或单一材料体系的实验结果难以直接归纳出总体规律. 在此背景下, 机器学习可作为一种辅助工具, 用于从分散文献数据中提取多变量关联关系, 并识别与不同吸附机制相关的关键结构因素[17]. 然而, 现有研究多集中于吸附性能预测, 对结构参数与不同吸附机制之间的关联仍缺乏系统分析, 尚未形成可比较的结构-机制认识[18].
基于此, 本文系统整理公开文献数据, 构建了包含105组有效样本的COFs-铀酰吸附数据集, 并将文献报道的吸附机制标准化归并为配位作用、氧化还原作用、配位-氧化还原耦合作用、配位-静电耦合作用和弱相互作用五类, 建立了可比较的机制标签体系. 在此基础上, 结合统计分析与可解释机器学习方法, 考察带隙、孔径、孔容、比表面积和结晶有序性等结构变量与不同吸附机制之间的关联, 并通过SHapley Additive exPlanations (SHAP)分析识别其对机制分类的相对贡献. 研究结果在当前数据范围内, 从电子结构、孔环境和骨架有序性等角度归纳了不同吸附机制对应的结构特征, 为理解COFs铀酰吸附过程和优化材料结构提供了数据依据.

2 结果与讨论

2.1 铀吸附机制分类与作用模式归纳

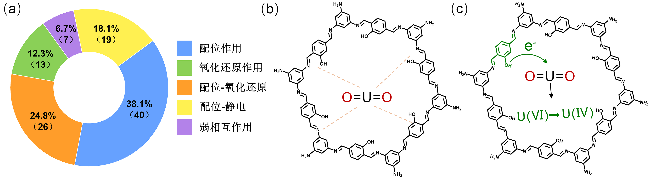
基于表1所示的机制标签归并规则, 本文将COFs对铀酰离子的吸附机制归纳为五类, 包括配位作用、氧化还原作用、配位–氧化还原耦合作用、配位–静电耦合作用以及弱相互作用(图1). 从统计结果来看, 配位作用在105组样本中占比最高, 为38.1%; 氧化还原作用、配位-氧化还原耦合作用、配位-静电耦合作用和弱相互作用分别占12.3%、24.8%、18.1%和6.7%(图1a). 其中, 配位作用及两类配位耦合机制合计占81.0%, 说明配位作用是最常见的铀酰离子捕获机制. COFs骨架中的含氮、含氧、含硫或含磷等供电子位点, 与$\mathrm{UO}_{2}^{2+}$形成稳定配位结构, 使材料表现出较强的铀酰识别和富集能力(图1b). 已有研究通过协同螯合位点设计表明, 合理构筑COFs中的供电子配位环境能够显著增强$\mathrm{UO}_{2}^{2+}$的选择性识别与富集能力[19]. 除官能团类型外, 配位位点在孔道中的暴露程度和空间分布同样重要, 因为它们直接影响$\mathrm{UO}_{2}^{2+}$与骨架活性位点的有效接触.
表1 COFs-铀吸附机制标签归并规则及判定依据a

Table 1 Rules and criteria for labeling and determining the adsorption mechanism of COFs-uranium

机制类别 原始机制标签 判定依据 典型证据
配位作用 配位、螯合、表面
络合、配位键作用
$\mathrm{UO}_{2}^{2+}$与COFs骨架中的N/O/S/P等
供电子位点形成稳定结合
傅里叶变换红外光谱法(FTIR)/X射线光电子能谱(XPS)中N, O, S和P等官能团峰位或结合能变化; 扩展X射线吸收精细结构(EXAFS)证实U—O/U—N等配位结构; 密度泛函理论(DFT)显示较强结合能或稳定配位构型; 吸附前后官能团特征变化
氧化还原
作用
氧化还原、化学还
原、光催化还原、
电化学还原
U(VI)发生电子转移, 形成
U(IV)或低价铀物种
XPS出现U(IV)信号; 光催化或电化学还原证据; 光电流、EPR或能带分析等电子转移证据
配位-氧化
还原作用
配位-氧化还原、
螯合-还原、配位-
化学还原、配位-
光催化还原
$\mathrm{UO}_{2}^{2+}$先通过配位作用实现界面
富集, 随后发生电子转移或价态转化
配位证据与U(IV)或低价铀证据同时存在; 或光/电催化还原过程伴随明显官能团络合证据
配位-静电
作用
配位-静电、配位-
离子交换、静电-
离子交换-配位
配位结合同时伴随表面电荷吸引、
离子交换或pH依赖富集过程
Zeta电位变化; pH依赖吸附行为; 离子竞争实验; 表面电荷分析; FTIR/XPS配位证据
弱相互作用 物理吸附、物理嵌
合、氢键、范德华
力、π-π作用、非特
异性吸附
缺乏明确强配位或价态变化证据,
吸附主要依赖孔结构匹配或弱界
面作用
孔结构匹配分析; 氢键、范德华力或π-π作用讨论; 较弱光谱变化; 非特异性吸附现象

a For samples that exhibit multiple modes of action, they are classified first based on whether there is clear evidence of U(VI) oxidation state change and coordination. If multiple pieces of evidence are present simultaneously, their coupling mechanism characteristics are retained.

图1 COFs铀酰吸附机制示意图: (a)不同类型占比; (b)配位作用; (c)氧化还原作用

Figure 1 Schematic illustration of uranyl adsorption mechanisms by COFs: (a) distribution of mechanism categories; (b) coordination effect; (c) redox effect

氧化还原作用更强调COFs骨架与U(VI)之间的电子转移过程(图1c). 在这类体系中, 材料可能通过光响应或电荷转移过程向U(VI)提供电子, 进而诱导其向U(IV)或其他低价铀物种转化. 由于该过程涉及电子跃迁、能级匹配和界面反应条件, 材料的能带结构、共轭结构和光电响应特性往往会对其产生影响. 通常, 较窄的带隙有利于降低电子跃迁所需能量, 并可能在能级位置匹配的条件下促进界面电子转移, 从而改善光诱导铀捕获过程. 例如, 低带隙苯并噁唑连接COFs已被用于光增强铀回收研究, 说明调控COFs的电子结构和光响应特性有助于提升光诱导铀捕获能力[20]. 需要指出的是, 氧化还原过程并非由带隙这一单一参数决定, 还需结合能级位置、局部配位环境和外部反应条件进行综合判断.
实际COFs体系中, 铀酰捕获往往并不局限于单一作用路径. 配位-氧化还原耦合作用就是其中较有代表性的一类, 占全部样本的24.8%. 在该类体系内, $\mathrm{UO}_{2}^{2+}$首先通过配位作用在COFs界面富集, 随后通过局部电子转移发生价态转化. 与单纯氧化还原过程相比, 这类机制更强调界面预富集对后续电子转移的促进作用, 因此更可能出现在兼具丰富配位位点和电子转移能力的COFs体系中. 已有报道表明, 选择性配体结合化学还原和光催化还原可在同一COFs材料中协同参与铀捕获过程, 说明配位富集与电子转移并非彼此独立, 可能共同提高铀酰捕获效率和界面稳定性[21]. 此外, 已有研究将吸附与光催化功能整合于COFs纳米空间, 实现了海水中铀的高效提取, 进一步说明多功能结构单元协同调控对于铀酰捕获具有重要意义[22].
除电子转移过程外, 界面电荷状态也会影响铀酰离子的富集与结合. 配位-静电耦合作用主要表现为配位结合与静电吸引、离子交换或pH依赖性富集过程的共同参与. 在这类体系中, COFs表面的局部电荷分布可影响$\mathrm{UO}_{2}^{2+}$在孔道或界面上的富集行为, 从而增加其接近配位位点的机会. 该类机制在数据集中占比为18.1%, 说明静电吸引通常不是孤立作用, 而是与配位结合共同参与铀酰离子的界面富集. 在实际水环境中, $\mathrm{UO}_{2}^{2+}$的水合状态、pH依赖性赋存形态及共存离子竞争均可能影响其与COFs表面的静电作用和配位结合过程, 因此配位-静电耦合作用更能反映复杂体系中界面富集行为的复合特征. 骨架有序性和局部缺陷可能通过改变孔道可达性及界面电荷分布, 对铀酰离子的静电富集和配位结合产生不同影响, 其具体作用仍取决于材料结构及溶液化学条件.
相比之下, 弱相互作用机制在整体数据集中占比较低, 仅为6.7%. 这类体系的文献证据主要指向孔限域、范德华力、氢键或其他非特异性界面作用, 且未显示明确的强配位作用或价态转化. 与强配位或氧化还原过程相比, 弱相互作用机制对孔环境和外部条件更敏感, 其吸附稳定性和选择性通常更依赖材料微环境性质. 部分体系中, 氢键作用及孔道匹配仍可能参与$\mathrm{UO}_{2}^{2+}$的局部界面稳定化, 但其作用强度和选择性通常需要更多表征证据进一步确认. 需要强调的是, 弱相互作用机制的归类应具有相应的文献证据, 不能仅依据缺乏配位或价态转化证据作出判断.

2.2 数据集组成与特征空间分析

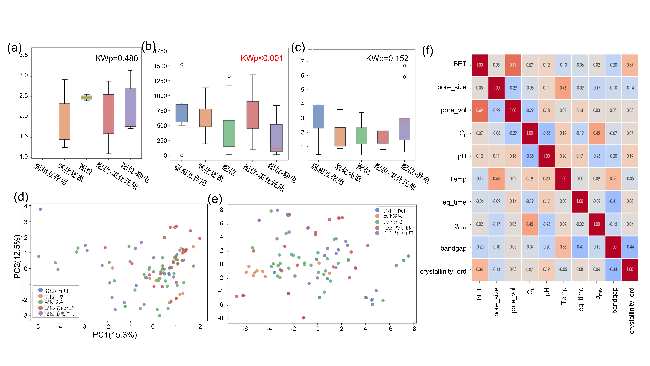
为揭示不同吸附机制对应的结构差异, 本文进一步比较了不同机制样本在关键结构参数空间中的分布特征. 图2a~2c分别给出了不同机制样本的带隙、比表面积和孔径分布. 结果显示, 不同机制在关键结构参数上表现出一定差异, 但这种差异并非在所有变量上均达到显著水平. 其中, 带隙在不同机制之间呈现一定的分布差异, 但Kruskal-Wallis检验未达到统计学显著水平(p=0.480), 表明当前样本尚不足以支持利用带隙这一单一参数区分不同机制类别. 已有研究表明, 低带隙COFs可用于光增强铀回收, 供-受体结构和光响应单元的调控也会影响铀酰捕获过程, 说明电子结构可能参与铀酰吸附与转化, 但其具体作用还需结合能级匹配、界面反应环境和配位位点综合分析[20,22]. 相比之下, 比表面积在不同机制之间的总体分布存在显著差异(p<0.001), 表明比表面积与机制类别之间存在统计学关联, 并提示界面暴露程度和孔道可达性可能是与机制差异相关的重要结构因素. 这一结果与已有COFs铀酰吸附研究中所强调的“孔道环境和配位位点可接近性对选择性富集具有重要影响”一致[19]. 孔径分布也呈现一定变化趋势, 但组间差异不显著(p=0.152), 说明孔结构对吸附机制的影响可能并非表现为孔径的单独作用, 而是与位点暴露、孔道连通性及局部界面环境有关.
图2 (a)不同吸附机制样本的带隙、(b)比表面积和(c)孔径分布; (d) PCA得分图; (e) t-SNE降维可视化结果; (f)主要结构参数与实验变量的相关性热图

Figure 2 (a) Distributions of bandgap, (b) specific surface area, and (c) pore size among samples assigned to different uranyl adsorption mechanisms; (d) PCA score plot; (e) t-SNE visualization; (f) correlation heatmap of the main structural parameters and experimental variables

为进一步考察不同机制在多变量空间中的整体分布, 本文采用主成分分析(PCA)与t-分布随机邻域嵌入(t-SNE)对数据集进行降维可视化分析. PCA结果显示(图2d), 第一主成分和第二主成分分别解释15.3%和12.5%的数据方差, 累计解释率为27.8%. 不同机制样本在主成分空间中存在一定分布差异, 但类别之间仍有明显重叠, 说明现有结构参数尚不能在二维主成分空间中将五类机制完全分离, 不同机制之间可能共享部分结构特征. 鉴于前两个主成分的累计解释率有限, 该结果主要用于展示样本的总体分布, 而不作为机制分类的独立依据. 这一特征在t-SNE可视化结果中也有所体现(图2e): 部分机制样本在局部空间形成相对集中的分布区域, 但不同类别之间仍存在交叉. 由于t-SNE主要反映样本的局部邻域关系, 其结果仅用于探索性可视化. 综合两种降维结果可以看出, 不同机制样本具有一定的结构分布差异, 但这种差异难以由单一变量解释, 可能与电子结构、孔结构、位点可达性和界面电荷等多种因素的共同作用有关.
图2f给出了主要结构参数和实验变量之间的相关性关系. 结果显示, 多数变量之间未表现出强线性相关性, 说明不同变量提供了相对独立的信息. 其中, 比表面积与孔容之间呈较强的正相关(r=0.69), 反映出孔容与界面暴露程度之间的关联; 带隙与结晶有序性之间呈中等程度的负相关(r=-0.44), 提示电子结构变化可能与骨架有序性存在关联. 此外, 初始浓度与qmax之间呈一定正相关(r=0.45), 表明文献报道的最大吸附容量可能受到实验浓度范围的影响, 在进行跨文献比较时应考虑实验条件差异. qmax与多数单一结构参数之间未表现出稳定的强线性相关关系, 说明最大吸附容量难以由某一结构参数单独解释, 而可能受到材料结构、实验条件和吸附机制等因素的共同影响, 但该结果并不排除变量之间存在非线性关系.

2.3 吸附机制分类模型性能分析

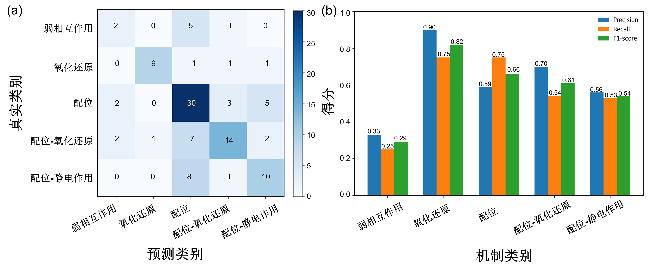
为判断结构参数是否能够支撑吸附机制识别, 本文采用随机森林对五类吸附机制进行分类. 图3展示了随机森林模型的分类结果. 根据图3b中各类别的F1-score计算, 模型的F1-macro约为0.58, 表明现有特征能够提供一定的机制分类信息, 但模型整体性能仍有提升空间. 混淆矩阵显示, 不同机制类别的识别结果存在明显差异(图3a). 配位作用样本中有30个被正确识别, 占该类样本的75.0%; 配位-氧化还原耦合和配位-静电耦合样本则有一部分被识别为配位作用. 弱相互作用样本中仅2个分类正确, 其余样本主要被识别为配位作用. 上述误判主要发生在具有配位特征的类别之间, 反映了这些机制在结构特征上的相似性.
图3 吸附机制分类模型的性能: (a)随机森林模型的混淆矩阵; (b)不同机制类别的Precision、Recall和F1-score

Figure 3 Performance of the adsorption-mechanism classification model: (a) confusion matrix for the random forest model; (b) precision, recall, and F1-score for each mechanism class

各类别的评价指标进一步显示(图3b), 氧化还原作用的F1-score最高, 为0.82; 配位作用、配位-氧化还原耦合作用和配位-静电耦合作用的F1-score分别为0.66, 0.61和0.54; 弱相互作用最低, 仅为0.29. 氧化还原作用具有相对较高的识别率, 说明该类样本在现有特征空间中表现出较为一致的分类特征. 三类配位相关机制的识别结果相对接近, 说明仅依据现有结构参数还难以清晰区分配位作用及其耦合机制. 弱相互作用样本数量较少且所涉及的界面作用较为多样, 其分类结果需谨慎解释. 因此, 本文主要利用分类模型识别结构变量与机制类别之间的关联, 而不将模型输出作为吸附机制的绝对判定.

2.4 结构变量贡献与机制驱动关系的SHAP分析

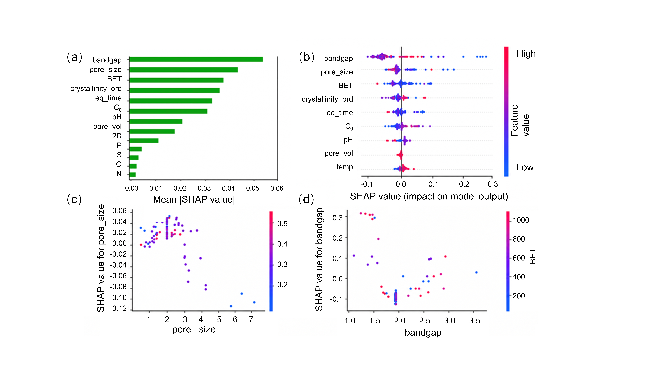
为进一步识别影响铀酰吸附机制分类的关键结构变量, 本文基于随机森林模型引入SHAP方法, 对不同变量对模型输出的贡献进行量化分析, 可用于分解各输入变量对模型预测结果的贡献. 全局平均SHAP结果显示, bandgap, pore_size和比表面积检测法(BET)是贡献最高的三个结构变量(图4a), 说明电子结构、孔环境及界面暴露程度是影响COFs铀酰吸附机制差异的主要因素. 其中, bandgap表现出最高平均SHAP值, 表明电子结构相关变量在机制判别中具有较高权重; pore_size和BET的较高贡献则说明孔道匹配和位点可接近性同样参与机制区分. 相比之下, 2D结构特征以及P, S, O, N等元素组成变量的整体贡献较低, 说明单纯元素组成或二维骨架类型并不足以直接决定吸附机制, 机制差异更可能与局部电子结构、孔道环境和界面状态有关.
图4 基于SHAP的结构变量贡献与机制关联. (a)全局平均SHAP特征重要性排序; (b)全局SHAP beeswarm分析; (c)配位机制中pore_size的SHAP依赖关系; (d)氧化还原机制中bandgap的SHAP依赖关系

Figure 4 Analysis of the contribution of structural variables and the mechanism-driven relationship based on SHAP. (a) Global average SHAP feature importance ranking; (b) Global SHAP beeswarm analysis; (c) SHAP dependency relationship of pore_size in the coordination mechanism; (d) SHAP dependency relationship of bandgap in the redox mechanism

全局SHAP beeswarm结果进一步反映了不同变量对模型输出的作用方向(图4b). Bandgap, pore_size, BET, crystallinity_ord和eq_time等变量在样本中表现出较明显的SHAP分布差异, 说明这些变量不仅贡献较高, 而且在不同机制类别中可能具有不同作用贡献. 相比之下, P, S, O和N等元素组成特征的SHAP值多集中在零附近, 进一步说明这些变量更多提供背景性结构信息, 而不是单独决定机制类型的主导因素. 该结果与前文相关性分析和机制分类模型结果一致, 即COFs铀酰吸附机制难以由单一组成特征解释, 而更依赖多变量结构特征的共同作用.
从具体机制来看, 配位作用表现出较明显的孔结构依赖特征. Pore_size的SHAP依赖关系显示, 适中孔径通常对应较高正向贡献, 而过大孔径逐渐转为负向作用(图4c). 这一结果说明, 稳定配位不仅依赖配位位点本身, 还受到孔道空间匹配和局部富集环境影响. 已有研究表明, 当COFs孔径与铀酰水合物尺寸相匹配时, 可形成更有利的尺寸匹配吸附环境, 从而提高铀吸附效率. 因此, 适中的孔结构有利于$\mathrm{UO}_{2}^{2+}$进入孔道并接近活性位点, 同时可能产生一定限域效应, 从而增强局部界面富集与稳定结合; 而过大的孔道可能削弱局部富集能力, 降低铀酰离子与配位位点的有效接触概率. 该规律也得到梯度孔径对照实验验证: 调控多孔有机骨架孔径与水合铀酰尺寸匹配时, 孔道限域可显著提升官能团与$\mathrm{UO}_{2}^{2+}$的配位概率. 结果说明, 孔结构并非简单地越大越有利, 而是存在与配位识别相匹配的适宜范围. 氧化还原相关机制主要受电子结构调控. Bandgap的SHAP依赖关系显示, 较低bandgap样本通常对应较高正向SHAP值, 更容易被模型识别为氧化还原相关机制(图4d). 当bandgap处于较低范围时, 材料电子跃迁所需能量降低, 在能级匹配和供电子结构存在的条件下, 更有利于界面电子转移和局域电子富集过程发生, 从而促进U(VI)向U(IV)的价态转化. 已有低带隙苯并噁唑连接COFs的研究表明, 调控COFs的带隙和光响应特性可改善光增强铀回收过程[20]. 多变量COFs中供受体连接体和偕胺肟捕获位点的协同设计也显示, 电子结构调控与吸附位点构筑共同影响铀提取性能[23]. 随着 bandgap增大, 其正向贡献整体降低, 说明电子转移能力减弱后, 氧化还原路径的发生可能受到限制. 需要指出的是, bandgap并非唯一决定因素, BET所反映的界面暴露程度、局部配位环境及反应条件也可能共同影响电子转移过程.

2.5 局部机制解释与协同作用路径

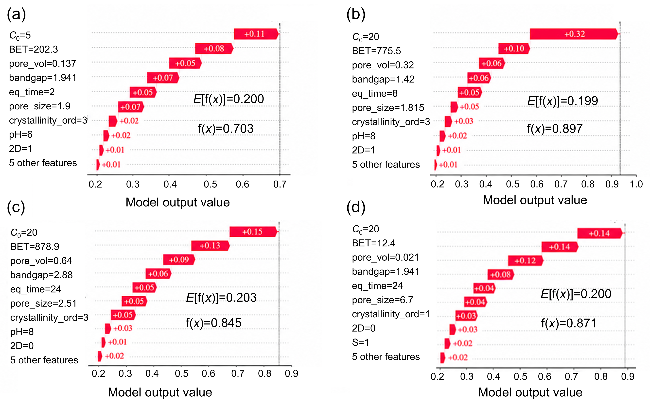
为考察全局SHAP结果在具体样本中的表现, 本文选取四类代表性样本进行局部SHAP waterfall分析(图5). 与全局平均SHAP不同, waterfall展示了各变量单一样本模型输出的贡献, 可用于研究不同机制样本中的组合效应. 对于配位机制样本(图5a), BET, pore_vol, pore_size, bandgap和eq_time的贡献较高, 表明该样本的模型识别除配位位点信息外, 还与孔结构及位点可达性相关. 已有研究表明, 孔径与铀酰水合物尺寸匹配时可形成更有利的吸附环境, 从而提高铀酰富集效率[24].
图5 不同吸附机制的局部SHAP解释分析. (a)配位机制; (b)氧化还原机制; (c)配位-氧化还原耦合机制; (d)配位-静电耦合机制. 每个waterfall图从基线期望值E[f(x)]出发, 按照变量贡献逐步累加至样本预测输出f(x)

Figure 5 Local SHAP explanations for different adsorption mechanisms. (a) Coordination mechanism; (b) Redox mechanism; (c) Coordination-redox coupled mechanism; (d) Coordination-electrostatic coupled mechanism. Each waterfall plot starts from the baseline expected value E[f(x)], and accumulates variable contributions step by step to the sample prediction output f(x)

对于氧化还原机制样本(图5b), bandgap表现出最明显的正向贡献, 反映了电子结构信息在该样本分类中的重要性. 在能级匹配和适当反应条件下, 较低的bandgap可能有利于界面电子转移及U(VI)向U(IV)的转化, 这与低带隙苯并噁唑连接COFs用于光增强铀回收的报道一致[12]. 此外初始浓度(C0)、eq_time、pH、BET和pore_size也表现出一定贡献, 表明氧化还原过程也会受到反应条件和界面接触效率影响, 而并非由bandgap单独决定.
对于配位-氧化还原耦合机制(图5c), pore_vol和bandgap是贡献较高的两个变量, 分别对应孔道开放性和电子转移能力. 该结果与这类机制的基本过程一致: $\mathrm{UO}_{2}^{2+}$需要先在COFs界面富集并接近活性位点, 随后才可能发生电子转移或价态转化. 分别反映孔道富集和电子转移相关信息在模型判别中的作用. 已有研究也表明, 配体结合与还原过程可在同一COFs材料中共同参与铀捕获[21].
对于配位-静电耦合机制样本(图5d)则表现出不同特征, crystallinity_ord、pore_size和BET对模型输出贡献较高, 说明骨架有序性、孔道可达性和界面暴露程度可能共同影响$\mathrm{UO}_{2}^{2+}$在孔道或表面附近的富集过程. 与氧化还原样本相比, 该样本并未表现出bandgap的单一主导作用, 更强调孔结构和界面电荷相关因素的共同影响. 考虑到本研究数据来自多篇已发表文献, 不同研究在实验条件、光照条件、溶液化学环境和表征手段等方面存在差异, 上述局部SHAP结果仅反映模型在当前数据范围内识别到的特征关联, 不代表变量与吸附机制之间存在严格的因果关系, 仍需通过统一条件下的控制实验、原位表征和理论计算进一步验证.

3 结论

本文基于文献数据构建了COFs–铀吸附数据集, 并结合机制标签归并、统计分析、机器学习分类和SHAP可解释性方法, 系统分析了COFs结构参数与铀吸附机制之间的关系. 结果表明, COFs中铀吸附行为可归纳为配位作用、氧化还原作用、配位-氧化还原耦合作用、配位–静电耦合作用和弱相互作用五类机制, 其中配位相关作用占主导地位, 说明供电子位点及其可达性仍是COFs捕获$\mathrm{UO}_{2}^{2+}$的基础. 不同机制对应的结构特征存在一定差异: 氧化还原相关机制更依赖bandgap所代表的电子结构特征, 配位机制更多受到pore_size、pore_vol 和BET等孔结构及界面暴露因素影响, 而配位–静电耦合机制则与crystallinity_ord、孔道可达性及表面电荷状态相关. 随机森林分类和SHAP分析进一步表明, 结构参数中包含一定的机制判别信息, 但不同机制之间仍存在交叉, 反映出COFs中铀吸附过程具有明显的多机制协同特征. COFs铀吸附机制并非由单一结构变量决定, 而是与电子结构、孔环境和界面状态的共同作用密切相关. 通过建立标准化机制标签, 本文从数据驱动角度系统归纳了COFs结构特征与不同铀酰吸附路径之间的关联, 为后续机制研究与材料结构设计提供参考.

4 方法

4.1 数据集构建与机制分类

本文以“uranium adsorption”、“uranyl adsorption”、“U(VI) adsorption”、“covalent organic frameworks”和“COFs”等为关键词, 组合检索Web of Science数据库, 并通过相关综述及代表性文献的参考文献进行补充检索, 构建COFs-铀酰吸附数据集. 依据文献来源、数据完整性及机制证据可靠性对样本进行筛选, 剔除纯理论研究以及机制界定模糊或证据不足的样本, 最终获得105组有效样本, 具体信息见支持信息表S1. 数据内容主要包括材料结构参数, 如比表面积(BET)、孔径(pore_size)、孔容(pore_vol)、带隙(bandgap)、结晶度(crystallinity_ord)等; 实验条件, 如C0、pH、温度及平衡时间等. 不同文献中的初始浓度统一换算为mg/L, 温度统一换算为K. 对于缺失值较多、表征信息不完整或机制证据不足的样本予以剔除. 机制标签不明确或核心结构参数完全缺失的样本予以剔除, 其他缺失值按第4.3节所述方法处理. 对原始数据进行统一整理与标准化, 主要变量及统计范围见表2.
表2 COFs-铀吸附数据集中主要结构参数与实验变量统计a

Table 2 Statistics of main structural parameters and experimental variables in the COFs-uranium adsorption dataset

类别 参数 单位 缩写 数据范围 样本数
吸附剂结构 比表面积 m2/g SA 0.80~1713.00 98
孔径 nm pore_size 0.40~7.49 68
孔容 cm³/g pore_vol 0.02~0.90 33
带隙 eV bandgap 1.25~3.58 35
结晶有序性 — crystallinity 高/中/低 102
实验条件 初始浓度 mg/L C0 0.0033~500.00 105
pH — pH 1.50~9.00 105
温度 K T 293.00~318.00 105
平衡时间 h eq_time 0.03~288.00 98

a The crystalline orderliness is classified based on the PXRD characterization results in the literature and the author's description of the material's crystallinity/ordering; samples with clear and strong diffraction peaks are classified as high, those with identifiable but weak diffraction peaks are classified as medium, and those with indistinct or reported as amorphous/lowly ordered diffraction peaks are classified as low.

基于文献报道的实验结果、表征证据及机理分析,本文对COFs中铀酰离子的吸附机制进行了标准化归并. 针对“配位”“螯合”“表面络合”“化学还原”“光催化还原”“静电作用”“离子交换”和“物理吸附”等不同表述, 两位具有COFs材料研究背景的作者依据统一判据, 分别对原始机制描述、结合位点、价态变化、光谱变化、表面电荷及理论计算等证据进行独立审核, 将其归纳为配位作用、氧化还原作用、配位-氧化还原耦合作用、配位-静电耦合作用和弱相互作用五类. 对于同时涉及多种作用方式的样本, 若配位证据与U(VI)还原或价态转化证据同时存在, 则归为配位-氧化还原耦合作用; 若存在配位结合与静电吸引或离子交换证据, 但无明确价态变化, 则归为配位-静电耦合作用; 若缺乏明确的强配位或价态转化证据, 而主要涉及物理吸附、氢键或其他弱界面作用, 则归为弱相互作用. 机制证据不足的样本不纳入训练数据. 机制标签的判定依赖于原文献所报告的实验证据, 双人独立标注和交叉核对虽可降低主观偏倚, 但不同文献的表征深度和实验条件差异仍可能带来一定不确定性. 具体机制标签归并规则及判定依据见表1.

4.2 特征空间分析方法

为分析不同吸附机制在多变量空间中的分布特征及结构差异, 本文采用主成分分析(Principal Component Analysis, PCA)与t-分布随机邻域嵌入(t-distributed Stochastic Neighbor Embedding, t-SNE)对数据集进行特征空间可视化分析[25-26]. PCA通过线性降维提取数据中的主要方差方向, 用于揭示不同结构参数之间的整体关联关系及样本在低维空间中的全局分布特征; t-SNE则通过非线性映射方法保留样本间局部邻域关系, 用于观察不同吸附机制样本的局部聚集与重叠特征.
分析过程中, 以COFs的结构参数及实验条件变量作为输入特征. 分类结构变量进行数值编码, 机制标签仅用于样本分组和可视化标记, 不作为降维输入. 连续变量在降维前进行标准化, 以减小量纲和取值范围差异的影响. 连续变量采用中位数插补处理, 分类变量按类别编码, 样本缺失详情见支持信息表S2. PCA结果用于比较不同机制样本在主成分空间中的分布并分析变量载荷, t-SNE结果用于观察样本的局部结构相似性.

4.3 结构-机制关系分析方法

在吸附机制分类的基础上, 进一步对COFs结构参数与铀吸附机制之间的关系进行分析. 本文将归纳得到的五类吸附机制, 即配位作用、氧化还原作用、配位-氧化还原耦合作用、配位-静电耦合作用以及弱相互作用, 作为机制分类标签, 并以材料结构参数及实验条件作为输入变量构建分类数据集. 首先对bandgap, BET, 孔径, 孔容及结晶度等关键参数进行统计分析, 结合箱线图、相关性分析及特征空间分布结果, 比较不同机制之间的结构差异及变量变化规律.
在此基础上, 采用随机森林模型对吸附机制进行分类, 采用分层随机抽样将数据集按8∶2划分为训练集和测试集, 并在训练集中进行5折分层交叉验证. 模型性能主要采用F1-score、Precision、Recall 及混淆矩阵等指标进行比较. 考虑到本研究数据集来源于文献整理, 样本量有限, 且不同机制类别之间可能存在样本数量不均衡及关键变量数据缺失问题. 为确保建模质量, 首先剔除了机制标签不明确及核心结构参数完全缺失的样本. 考虑到部分连续变量存在偏态或极端值, 本文采用训练集中位数进行缺失值插补, 即仅利用训练数据计算中位数, 再用于相应的验证集或测试集, 以避免数据泄露并减小极端值的影响. 全部输入变量均完整的样本仅有9组, 且只涵盖两类机制, 无法支持稳定的五分类建模, 因此未单独建立完整样本模型. 因此本文将机器学习结果定位为结构-机制关联分析的辅助证据, 而非对吸附机制的绝对判定.
进一步结合SHAP方法分析不同结构参数对机制分类结果的贡献, 通过特征重要性、依赖关系及典型样本解释结果, 识别影响不同吸附机制形成的关键结构参数, 并分析其作用方向与协同关系. 本研究同时构建两组模型并采用相同的数据划分及建模流程, 其中模型一以COFs结构参数和实验条件为输入, 模型二仅以材料本征结构参数为输入, 具体结果及SHAP分析见支持信息图S1. 本文还采用K近邻插补以及剔除高缺失变量两种策略开展敏感性分析, 以评估缺失值处理对模型结果的影响. 对于不同机制之间差异较为明显的关键变量, 进一步采用Kruskal-Wallis检验进行统计比较, 以验证变量分布差异的显著性. 通过统计分析与可解释机器学习结果的结合, 本文从电子结构、孔结构及界面有序性等角度讨论不同吸附机制对应的结构关联特征.
(Lu, Y.)
[1]
Sun Z.; Chen Z.; Wang S.; Tai X.; Wang X. Innovation 2026, 7, 101093.

[2]
Ma J.; Zhang T. Y.; Yu F. Coord. Chem. Rev. 2026, 556, 217641.

DOI

[3]
Wang N.; Pang H.; Yu S.; Gu P.; Song S.; Wang H.; Wang X. Acta Chim. Sinica 2019, 77, 143 (in Chinese).

DOI

(王宁, 庞宏伟, 于淑君, 顾鹏程, 宋爽, 王宏青, 王祥科, 化学学报, 2019, 77, 143.)

DOI

[4]
Yang L.; Xiao H.; Qian Y.; Zhao X.; Kong X.-Y.; Liu P.; Xin W.; Fu L.; Jiang L.; Wen L. Nature Sustain. 2022, 5, 71.

DOI

[5]
Geng K.; He T.; Liu R.; Dalapati S.; Tan K. T.; Li Z.; Tao S.; Gong Y.; Jiang Q.; Jiang D. Chem. Rev. 2020, 120, 8814.

DOI

[6]
Sun Z. L.; Chen Z. S.; Tai X. S.; Wang X. K. Sci. China Chem. 2025, 68, 3923.

DOI

[7]
Sun Z.; Liao Y.; Zhang Y.; Sun S.; Kan Q.; Wu Z.; Yu L.; Dong Z.; Wang Z.; He R.; Wang L.; Meng Q.; Wang H.; Wang Q.; Mao L.; Pan D.; Wang S.; Zhang Z.; Zhu W.; Liu S.; Wakeel M.; Hu B.; Duan T.; Tai X.; Wang X. Sustain. Carbon Mater. 2025, 1, e007.

[8]
Liu S.; Tao B.; Zuo B.; Zheng K.; Abdelfattah W.; Bao J.; Yan G.; Wang T.; Wang R.; Li Z.; Melhi S.; Alshahrani W. A.; Xu X. Chem. Eng. J. 2024, 500, 156783.

DOI

[9]
Guo L.; Liu Y.; Jia Y.; Huang Z. C.; Gong L.; Xie X.; Luo F. J. Am. Chem. Soc. 2025, 147, 31340.

DOI

[10]
Niu C.; Zhang C.; Liu X.; Liang R.; Qiu J. Nat. Commun. 2023, 14, 4420.

DOI

[11]
Yang H.; Hao M.; Xie Y.; Liu X.; Liu Y.; Chen Z.; Wang X.; Waterhouse G. I.; Ma S. Angew. Chem. Int. Ed. 2023, 62, e202303129.

[12]
Cui W.; Zhang C.; Xu R.; Chen X.; Jiang W.; Li Y.; Liang R.; Zhang L.; Qiu J. Appl. Catal. B-Environ. 2021, 294, 120250.

DOI

[13]
Zhang H. L.; Liu W.; Li A.; Zhang D.; Li X. Y.; Zhai F. W.; Chen L. H.; Chen L.; Wang Y. L.; Wang S. Angew. Chem. Int. Ed. 2019, 58, 16110.

DOI

[14]
Lopez A. M.; Wells A.; Fendorf S. Environ. Sci. Technol. 2021, 55, 352.

DOI

[15]
Allen A. E. A.; Tkatchenko A. Sci. Adv. 2022, 8, eabm7185.

[16]
Liu X.; Lu D.; Zhang A.; Liu Q.; Jiang G. Environ. Sci. Technol. 2022, 56, 2124.

DOI

[17]
Li J.; Song Q.; Liu Z.; Wang D. Acta Chim. Sinica 2024, 82, 387 (in Chinese).

DOI

(李珺卿, 宋千禧, 刘子义, 王东琪, 化学学报, 2024, 82, 387.)

DOI

[18]
Sun Z.; Sun S.; Wang S.; Wang H.; Zhang Y.; Huang J.; Fan F.; Yang Y.; Wang X. Sci. China Chem. 2026, 69, 3477.

DOI

[19]
Xie Y.; Wu Y.; Liu X.; Hao M.; Chen Z.; Waterhouse G. I.; Wang X.; Yang H.; Ma S. Cell Rep. Phys. Sci. 2023, 4, 101220.

[20]
Cui W.; Zhang C.; Xu R.; Chen X.; Yan R.; Jiang W.; Liang R.; Qiu J. Small 2021, 17, 2006882.

DOI

[21]
Xu R.; Cui W.; Zhang C.; Chen X.; Jiang W.; Liang R.; Qiu J. Chem. Eng. J. 2021, 419, 129550.

DOI

[22]
Hao M.; Chen Z.; Liu X.; Liu X.; Zhang J.; Yang H.; Waterhouse G. I.; Wang X.; Ma S. CCS Chem. 2022, 4, 2294.

DOI

[23]
Hao M.; Xie Y.; Liu X.; Chen Z.; Yang H.; Waterhouse G. I.; Ma S.; Wang X. JACS Au 2023, 3, 239.

DOI

[24]
Zhang J.; Zhou L.; Jia Z.; Li X.; Qi Y.; Yang C.; Guo X.; Chen S.; Long H.; Ma L. Nanoscale 2020, 12, 24044.

DOI PMID

[25]
van der Maaten, L. J. Mach. Learn. Res. 2014, 15, 3221.

[26]
Jolliffe I. T.; Cadima J. Philos. Trans. R. Soc. A 2016, 374, 20150202.

DOI

Outlines

/

〈 〉