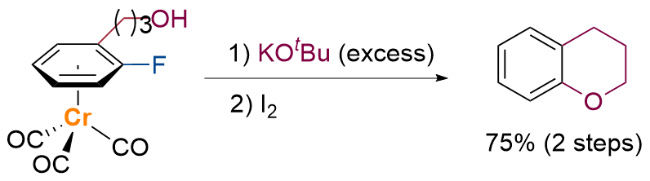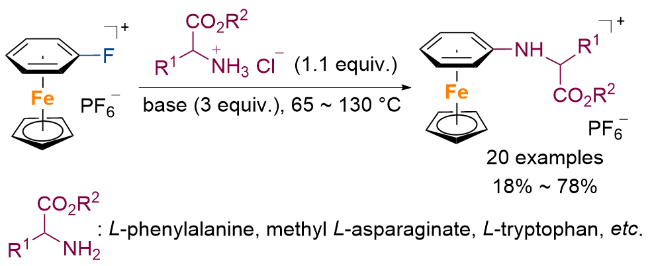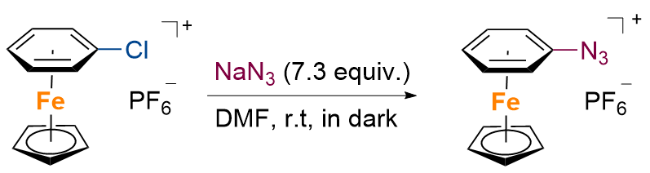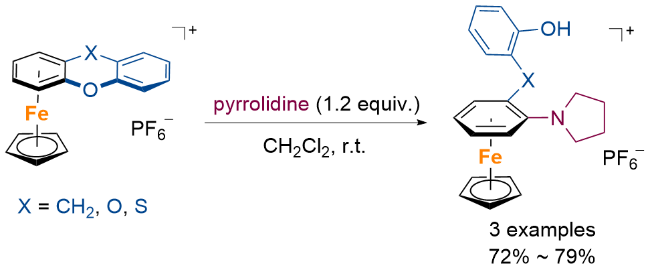REVIEWS

Nucleophilic Aromatic Substitution Reactions via π-Coordination-Activation Transition Metals

  • Yixuan Ma a ,
  • Kai Chen a ,
  • Hang Shi , a, b, *
Expand
  • a Key Laboratory of Precise Synthesis of Functional Molecules of Zhejiang Province, Department of Chemistry, School of Science and Research Center for Industries of the Future, Westlake University, Hangzhou 310030
  • b Institute of Natural Sciences, Westlake Institute for Advanced Study, Hangzhou 310024

Received date: 2024-08-30

  Revised date: 2024-09-10

  Online published: 2024-11-20

Supported by

“Pioneer” and “Leading Goose” Research and Development Program of Zhejiang Province(2022SDXHDX0006)

Abstract

Aromatic rings are fundamental building blocks prevalent in natural products, pharmaceuticals, and chemical materials. Nucleophilic aromatic substitution (SNAr) is one of the key strategies for functionalizing aromatic compounds. However, SNAr reaction has primarily been applied to aromatic compounds bearing electron-withdrawing substituents, which facilitate nucleophilic attack on the ring. The π-coordination with electrophilic transition metals can overcome this limitation by enhancing the electrophilicity of aromatic rings, leading to the successful development of numerous SNAr reactions involving arene π-complexes over the past several decades. Beyond stoichiometric reactions of preformed complexes, recent efforts have focused on exploring transition-metal-catalyzed SNAr reaction and obtained notable progress. This review highlights SNAr reactions mediated by transition metals, such as chromium (Cr), iron (Fe), ruthenium (Ru), manganese (Mn), and rhodium (Rh), emphasizing the role of π-coordination in activating the aromatic ring.

Cite this article

Yixuan Ma , Kai Chen , Hang Shi . Nucleophilic Aromatic Substitution Reactions via π-Coordination-Activation Transition Metals[J]. Chinese Journal of Organic Chemistry, 2025 , 45(6) : 2074 -2085 . DOI: 10.6023/cjoc202408036

芳香化合物在自然界中广泛分布, 并作为物质原料和功能分子在药物研发、天然产物合成与化工材料领域发挥着举足轻重的作用. 美国Arizona大学的Njardarson等[1]发布的2023年全球销售额前200位的小分子药物中有170种含有芳香环结构, 占比达到85%. 因此, 发展高效的芳香化合物制备与转化方法不但会丰富合成化学的知识体系, 而且将为包括药物在内的功能分子开发提供有力的支撑.
芳香亲核取代(SNAr)是一类亲核试剂对亲电性芳香环进攻并取代其离去基团的反应, 已被广泛应用于芳基卤代物和硝基苯类化合物的化学转化与修饰[2]. SNAr反应有三种可能的机理, 分别为加成再消除的分步机制、协同机制以及消除生成苯炔中间体再加成机制[3]. 据Dean G. Brown统计, 在2014年发表的125篇药物化学相关文章中, SNAr反应是除酰胺键的构建之外使用频率最高的方法[4]. 在SNAr反应过程中, 芳香环的π*轨道参与亲核试剂的加成, 因此通常反应依赖苯环上的强吸电子基团, 以促进亲核试剂进攻并稳定离域的负离子[5]. 为克服上述挑战, 化学家们开发了多种策略来拓宽SNAr反应的底物适用范围. 代表性的策略包括: 协同芳香亲核取代(CSNAr)策略利用活化试剂或在较强的碱性条件下实现部分非缺电子芳环底物的官能团转化[6]; 单电子氧化策略经由芳基自由基阳离子中间体进而实现取代反应[7]. 除此之外, 利用具有π酸性质的过渡金属配合物替代共价键连接的吸电子取代基来活化苯环, 为具有苯环结构芳香化合物的SNAr转化提供了一种新颖、有效的策略. 本文将围绕过渡金属π配位活化, 系统性地总结了其在SNAr反应中的应用与发展.

1 化学计量反应研究进展

Fischer等[8]于1955年合成并表征了首个过渡金属与苯环形成的π配合物[二苯铬, (η6-benzene)2Cr], 并且于两年后报道了Cr(CO)3配位的化合物(η6-benzene)-Cr(CO)3[9]. 从此, 关于η6-芳香化合物配合物的研究拉开了序幕. 多种金属配合物在SNAr反应中的催化活性被发掘, 其中代表性的例子包括(η6-arene)Cr(CO)3、[CpFe(η6-arene)]、[CpRu(η6-arene)]、[(η6-arene)Mn-(CO)3]和[CpRh(η6-arene)]2+[10]. 在过渡金属配合物中, 当苯环的给电子作用大于中心金属的反馈作用时, 苯环的亲电性将被提升(Scheme 1a). 对比不同过渡金属对芳香环的π配位活化, 在配体相同时其吸电子能力与所带正电荷呈现正相关趋势(Scheme 1b): 金属配合物所带正电荷越多, 活化能力越强, 对应的配合物在SNAr反应中表现出越高的反应性[10-11]. 相比于同周期的Ru(II), Rh(Ⅲ)的活化能力显著升高, 在SNAr反应中该配合物的反应性相当于具有三个硝基取代基的芳香环; Cr(0)的活化能力弱, 与芳环对位连有一个硝基的芳香环反应性接近[12]. 此外, 金属活化能力受配体影响, 例如CO配体作为典型的π受体可显著提高Cr(CO)3中金属Cr(0)的吸电子活化能力.
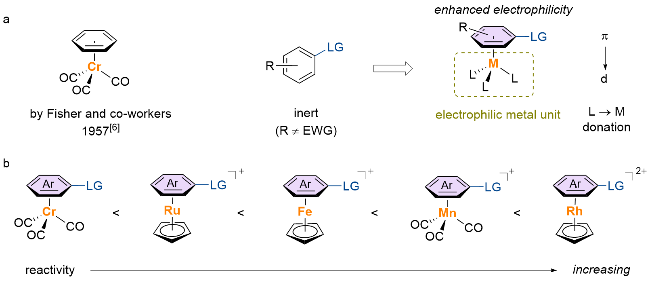
图式1 过渡金属π配位活化苯环

Scheme 1 π-Coordination activation of benzene rings with transition metals

1.1 铬(Cr)配合物的SNAr反应

1.1.1 氧亲核试剂参与的SNAr反应

1959年, Nichol等报道了η6-芳香环配合物的SNAr甲氧基化反应[12]. (η6-chlorobenzene)Cr(CO)3于甲醇钠的甲醇溶液中回流24 h可以90%的收率得到亲核取代产物(η6-anisole)Cr(CO)3 (Scheme 2a). 由于氟苯的亲电性强于氯苯, 在相同的反应体系中, 配合物(η6-floroben-zene)Cr(CO)3于45 ℃下反应12 h, 即可以相近的收率(85%)被转化为取代产物(Scheme 2b). 相关动力学实验也表明η6-氟苯配合物的SNAr烷氧基化反应速率快于η6-氯苯配合物[13]. 1986年, Mahaffy等[14]完成了多种η6-氟代芳香化合物配合物的SNAr烷氧基化反应. 在取代反应结束后, 采用光照或碘氧化处理可脱除金属Cr(0)释放芳基醚产物. 该反应兼容烷基、甲氧基、胺基等官能团, 受芳香环位阻影响较小, 对于二氟代芳烃底物, 反应得到两次烷氧基化的产物(Scheme 2c).
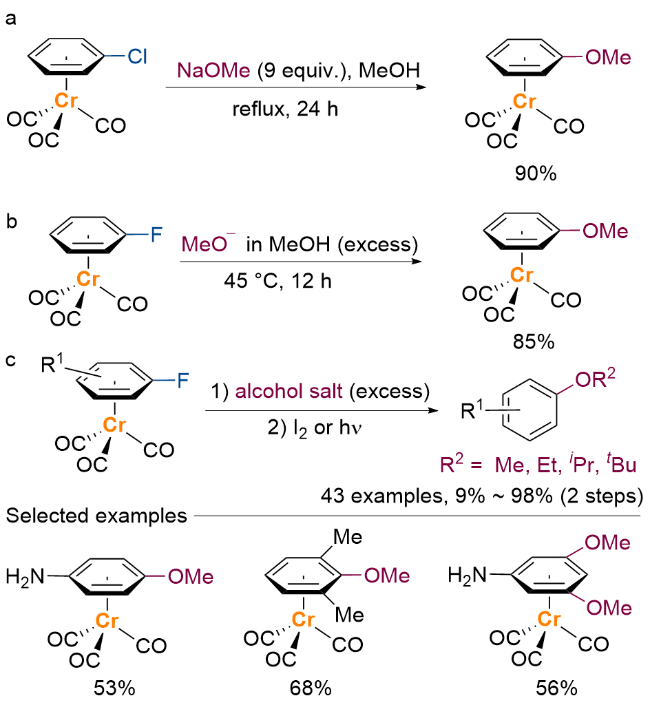
图式2 (η6-arene)Cr(CO)3的烷氧基化反应

Scheme 2 Alkoxylation of (η6-arene)Cr(CO)3

Cr(CO)3的π配位活化策略亦可应用于分子内的环化反应[15]. 例如η6-邻氟苯丙醇配合物在叔丁醇钾的作用下可以发生分子内的SNAr反应, 随后经碘氧化脱除金属Cr(0), 并得到产物苯并二氢吡喃(75%收率, Scheme 3)[15a].
图式3 (η6-arene)Cr(CO)3的分子内烷氧基化

Scheme 3 Intramolecular alkoxylation of (η6-arene)Cr(CO)3

1.1.2 氮亲核试剂参与的SNAr反应

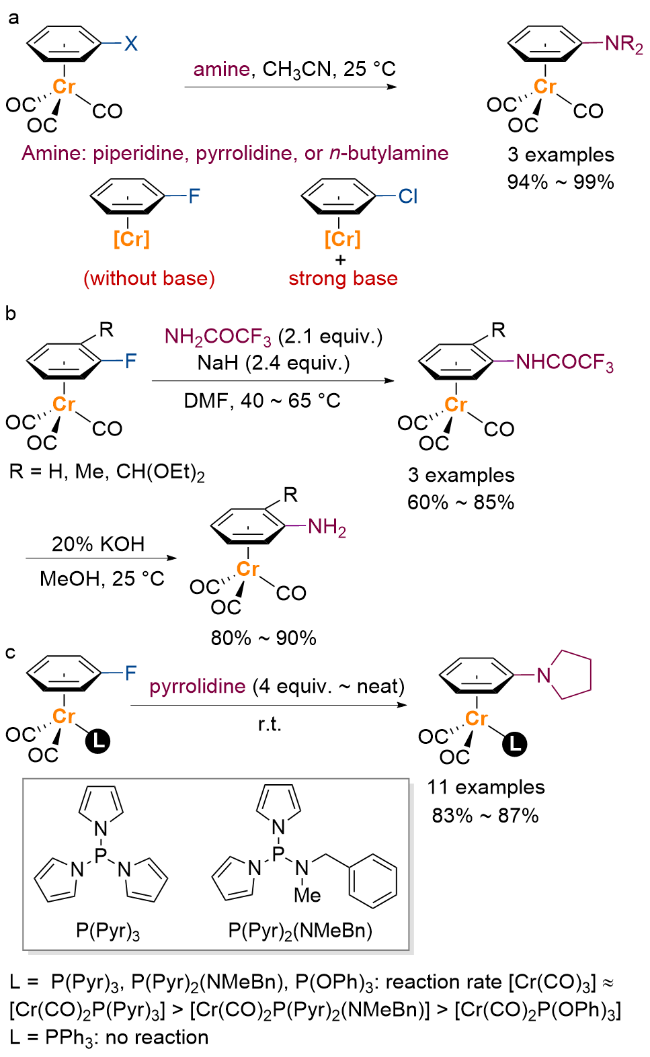
相比于醇类亲核试剂, 胺的亲核性更高, 因此易与η6-氟苯、氯苯等配合物发生取代类型的反应[16]. 其中, η6-氟苯配合物在室温下可与一级胺、二级胺发生SNAr反应生成苯胺类配合物, 反应不需要添加碱[16a]. 但对于η6-氯苯配合物而言, 胺化反应在同等实验条件下无法发生(Scheme 4a)[17], 该SNAr胺化反应需要在强碱(氢化钠等)的存在下进行[16c-16d]. 将η6-氟代芳烃配合物与三氟乙酰胺反应, 随后在碱性条件下水解, 可以制备η6-芳基伯胺配合物[16d]. 然而, 该报道只展示了邻位取代的芳基氟代物可参与的取代反应(Scheme 4b).
图式4 (η6-arene)Cr(CO)3的胺化反应

Scheme 4 Amination of (η6-arene)Cr(CO)3

此外, 化学家们使用膦配体替代一个CO配体, 对配体效应进行了考察, 发现反应速率与膦配体的吸电子能力呈现正相关性[18]: 三吡咯膦[P(Pyr)3]作为配体时, 配合物反应速率与η6-氟苯的三羰基铬配合物相近; 而三苯基膦配体(PPh3)由于其较强的供电子性, 使得其氟苯配合物无法参与SNAr胺化反应(Scheme 4c). 膦配体的引入可以使铬连接至固定相, 从而有望通过固相合成手段实现SNAr反应[18a].

1.1.3 硫、磷亲核试剂参与的SNAr反应

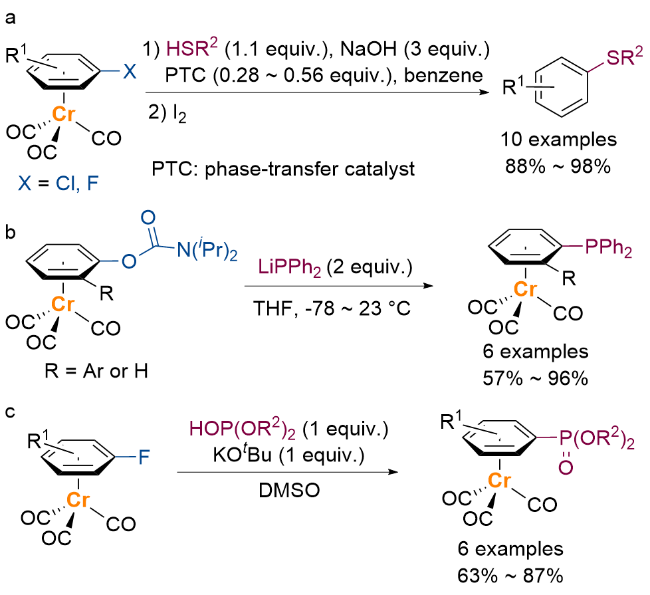
除杂原子氧和氮之外, 硫和膦类亲核试剂也可以与(η6-arene)Cr(CO)3发生SNAr反应. 如Scheme 5a所示, η6-氯苯和η6-氟苯配合物在碱性条件下与硫醇或硫醇盐发生取代反应[19]. 在反应结束后加入碘进行氧化破坏配合物, 作者以88%~98%的收率获得芳基硫醚产物[20]. 膦盐或磷酸盐也可以作为亲核试剂(Schemes 5b和5c), 该方法为制备具有不同芳基取代的膦配体提供了有效手段[21].
图式5 硫和磷亲核试剂参与的SNAr反应

Scheme 5 SNAr reactions of (η6-arene)Cr(CO)3 with sulfur and phosphorus nucleophiles

1.1.4 碳亲核试剂参与的SNAr反应

1974年, Semmelhack等[22]报道了碳负离子(丙二酸二乙酯钠盐)作为亲核试剂与η6-卤代苯配合物发生的SNAr反应. 与杂原子亲核试剂参与的SNAr反应相似, 碳亲核试剂与氯苯配合物的反应性低于其与氟苯配合物, 而碘苯配合物无法被转化为取代产物(Scheme 6a). 此外, 亲核试剂的性质差异对反应的区域选择性产生显著的影响: 当亲核性较强时(共轭酸pKa>20), 亲核试剂优先进攻芳香环的非取代位点; 当亲核性较弱时(共轭酸pKa<18), 相对稳定的碳负离子参与的加成反应具有可逆性. 当亲核试剂进攻至离去基团取代的位点(Cipso), 加成产物失去离去基团生成取代产物[10].
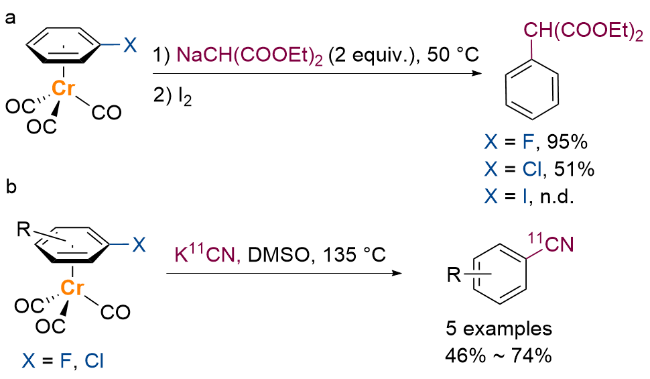
图式6 碳亲核试剂参与的SNAr反应

Scheme 6 SNAr reactions with carbon nucleophiles

该策略已被Långström等[23]用于发展同位素标记的方法. 使用11C标记的氰化钾作为亲核试剂时, 在较高的反应温度下可以中等至较高的收率完成η6-氟苯和η6-氯苯配合物的氰基化(Scheme 6b).

1.1.5 自由基参与的取代反应

1995年, Schmalz等[24]报道了自由基参与的配合物分子内异位取代反应. 如Scheme 7a所示, 二碘化钐(SmI2)单电子还原羰基产生自由基中间体, 该中间体与Cr(CO)3配位的苯环结构发生分子内自由基加成, 生成有17个价电子的Cr配合物. 经再次单电子还原、质子化等过程生成η5-铬配合物; 最终通过消除一分子甲醇生成取代产物. 该反应被应用于制备具有抗炎活性的有机铬先导化合物[25]. 2002年, 李超忠等[26]发展了自由基参与的分子间异位取代反应(Scheme 7b). 与分子内反应机理类似, 该反应利用SmI2还原酮类化合物生成的碳自由基进攻η6-氯苯配合物, 进一步离去HCl完成取代反应. 控制实验表明自由基加成步骤倾向于发生在取代基(Me)或离去基团(Cl)的间位, 没有观察到进攻离去基团Cipso位而生成原位取代的产物.
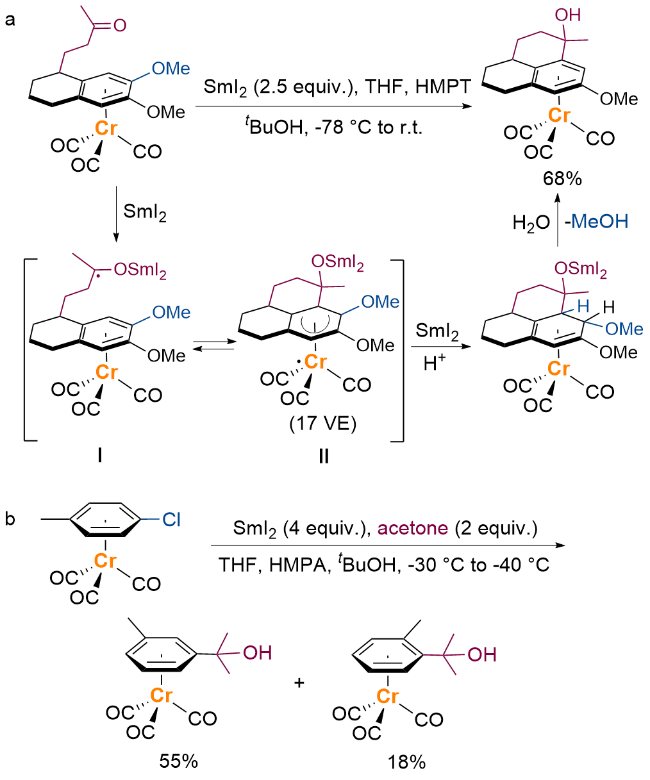
图式7 自由基参与的异位取代反应

Scheme 7 Radical aromatic substitutions reactions

1.2 铁(Fe)配合物的SNAr反应

[CpFe(η6-arene)]配合物可以由二茂铁在AlCl3的参与下与芳香化合物通过配体交换而制备得到[27]. 由于Fe(Ⅱ)的拉电子能力高于Cr(0), [CpFe(η6-arene)]配合物的SNAr反应性通常强于(η6-arene)Cr(CO)3配合物. Fe(Ⅱ)的氟苯配合物活性高而易发生水解, 因此关于该配合物的制备及SNAr反应鲜有报道. 相比之下, 对于η6-氯苯与η6-硝基苯配合物的研究更为丰富.

1.2.1 氧亲核试剂参与的SNAr反应
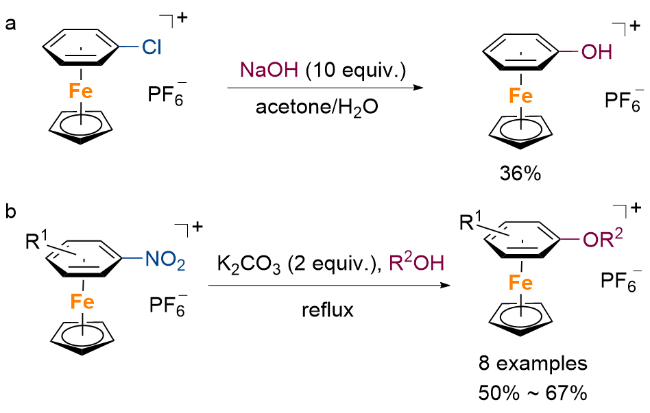
配合物[CpFe(η6-phenol)]由Helling等[28]通过[CpFe(η6-chlorobenzene)]的SNAr羟基化反应制备(Scheme 8a). 除氯苯外, 硝基苯也被成功用于π配位活化的SNAr反应. η6-硝基苯配合物在碱性条件下于醇中回流, 将以中等至较高的收率转化为相应的η6-芳基醚配合物(Scheme 8b)[29].
图式8 [CpFe(η6-arene)]的羟基化与烷氧基化反应

Scheme 8 Hydroxylation and alkoxylation of [(η6-arene)-FeCp]

1.2.2 氮亲核试剂参与的SNAr反应

由于Fe(Ⅱ)的活化作用强于Cr(0), 一级胺或二级胺在不额外添加碱的条件下即可参与氯苯、硝基苯配合物的胺化反应[30], [(η6-chlorobenzene)Cr(CO)3]的胺化需在强碱条件下进行(Scheme 9a, b).
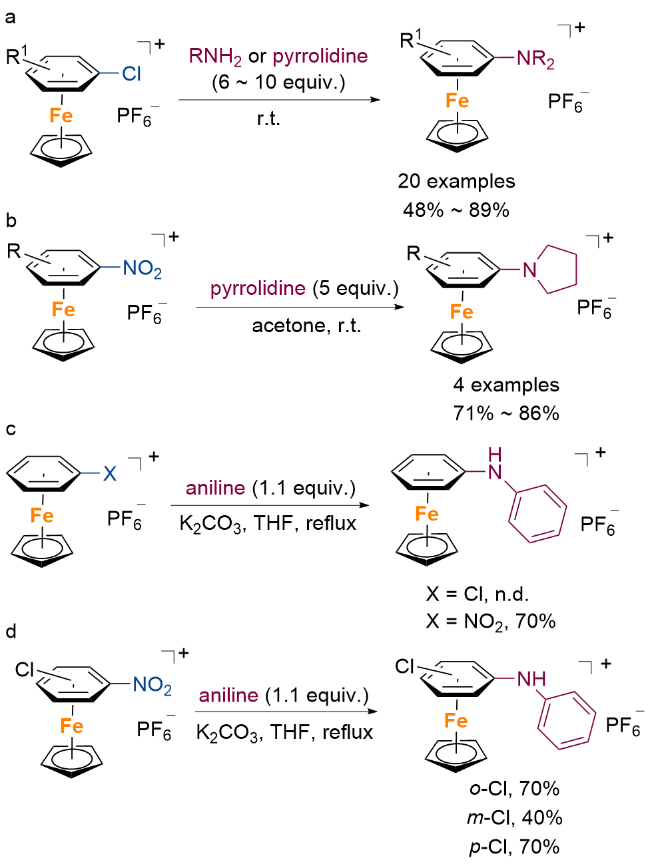
图式9 [CpFe(η6-arene)]的胺化反应

Scheme 9 Amination of [CpFe(η6-arene)]

采用亲核性弱于烷基胺的苯胺类亲核试剂时, 可以在弱碱性条件下实现η6-硝基苯配合物的SNAr胺化反应(Scheme 9c). 然而, η6-氯苯配合物的芳胺化反应无法发生, 可能的原因是硝基的强吸电子能力使得其配合物的反应性高于η6-氯苯配合物. 当芳香环中同时含有硝基和氯取代基时, 使用1.1 equiv.的苯胺作为亲核试剂, 只能观察到硝基被苯胺取代的产物, 其中, 邻硝基氯苯与对硝基氯苯的胺化收率高于间硝基氯苯(Scheme 9d)[31].
1997年, Roberts等[32]报道了[CpFe(η6-fluoroben-zene)]配合物与氨基酸的SNAr反应, 用于合成带有氨基酸侧链的配合物(Scheme 10), 其中, L-苯丙氨酸、L-天冬氨酸甲酯、L-色氨酸等16种氨基酸可被兼容. 该反应的原料[CpFe(η6-fluorobenzene)]采用其前期发展的微波方法制备, 收率为25%~30%[33].
图式10 [CpFe(η6-fluorobenzene)]的胺化反应

Scheme 10 Amination of [CpFe(η6-fluorobenzene)]

除胺之外, 叠氮化钠可以与η6-氯苯配合物发生SNAr反应得到η6-苯基叠氮配合物(Scheme 11), 但该产物的稳定性差, 在后处理或加热过程中易分解为氮宾物种, 进而被还原为η6-苯胺配合物或发生重排反应得到η5-环己二烯基腈配合物[34].
图式11 [CpFe(η6-chlorobenzene)]的叠氮化反应

Scheme 11 Azidation of [CpFe(η6-chlorobenzene)]

具有环醚结构的配合物可与吡咯烷发生SNAr胺化反应生成开环产物[35]. 当分子同时具有两个醚键时, 只生成单取代的产物(Scheme 12); 当硫醚和氧醚基团同时存在时, 吡咯烷选择性地取代氧醚部分.
图式12 [CpFe(η6-arene)]的开环胺化

Scheme 12 Ring-opening amination of [CpFe(η6-arene)]

1.2.3 硫亲核试剂参与的SNAr反应

[CpFe(η6-chlorobenzene)]可以在室温条件下与Na-SH发生SNAr反应. 由于[CpFe]的吸电子作用, 取代产物苯硫酚发生去质子化生成硫酮结构, 经酸化可被转化为硫酚配合物[CpFe(thiophenol)]PF6 (Scheme 13a)[28].
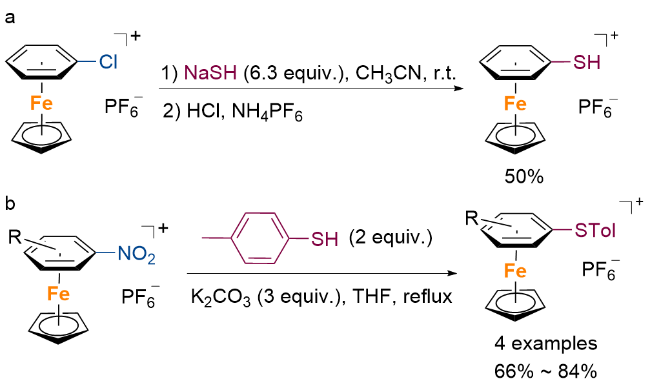
图式13 [CpFe(η6-arene)]的硫醚化反应

Scheme 13 Thioetherification of [CpFe(η6-arene)]

1985年, Lee与Sutherland等[29]发现亲核性更弱的对甲基苯硫酚也可以作为亲核试剂, 在弱碱环境下与η6-硝基苯配合物发生SNAr反应, 以较高的收率得到二芳基硫醚配合物(Scheme 13b).
上文主要介绍了含有单个离去基团的苯环配合物的SNAr反应. 除此之外, 多卤代苯配合物的SNAr反应也有所报道[10b,36]. 通过调节亲核试剂的用量与变换反应条件, 可实现烷氧基负离子、胺、碳负离子、硫酚等亲核试剂与双取代氯苯发生一次SNAr反应, 获得单取代产物[37]. 其中, 当胺作为亲核试剂时, 纵使加入过量的胺也未发现过度取代的现象. 作者推测, 在碱性条件下生成的苯胺配合物失去质子, 从而形成环外亚胺配合物, 该中性配合物亲电性差, 无法参与亲核取代. 但当过量的氧负离子和硫酚作为亲核试剂时, 均可以发生两次SNAr反应得到双取代产物. 该反应可以进一步扩展至分子内的SNAr反应, 以实现噻噁吩、吩噁嗪及其类似物的制备[37-38].

1.2.4 碳亲核试剂参与SNAr反应

1984年, Moriarty和Gill等[39]报道了碳亲核试剂与η6-铁配合物的SNAr反应. 1,3-二羰基化合物作为亲核试剂, 在碳酸钾的作用下对离去基团(Cl)的Cipso进行亲核加成反应, 形成η5中间体. 作者推测, 离去基团通过消除形式离去, 形成带有环外双键结构的配合物; 经由酸化处理发生质子化生成最终取代产物(Scheme 14a). 与Cr(0)配合物反应现象类似, 只有相对稳定的碳负离子才可以发生SNAr反应. 若采用强亲核性的碳负离子(如MeLi等), 则难以避免在苯环的非取代位点发生不可逆的亲核加成反应[10a].
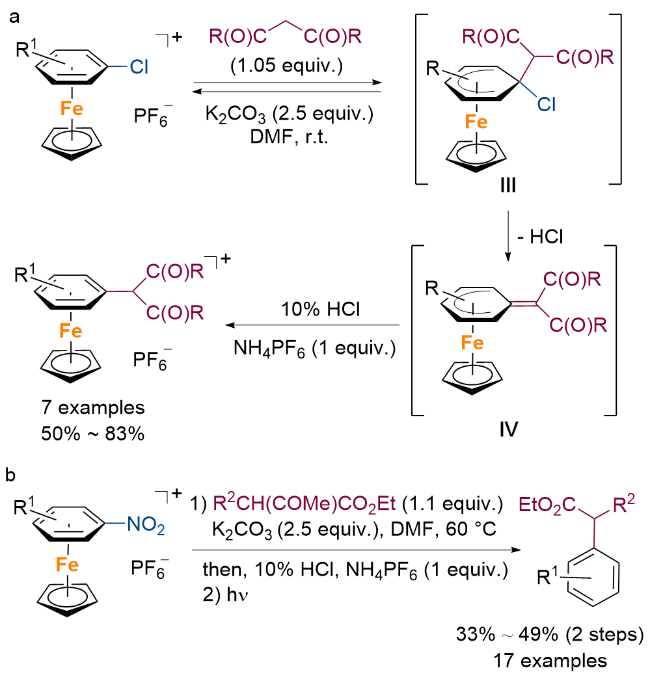
图式14 [CpFe(η6-arene)]的烷基化反应

Scheme 14 Alkylation of [CpFe(η6-arene)]

η6-硝基苯配合物作为底物时, 也可发生碳亲核试剂参与的SNAr反应[30b]. 例如1997年, Abd-El-Aziz等[40]使用β-酮酯类合物作为亲核试剂, 完成了一系列η6-硝基苯配合物的转化反应, 随后经由光照解离获得游离产物(Scheme 14b).

1.3 钌(Ru)配合物的SNAr反应

钌与铁为同族元素, [CpRu(Ⅱ)]的活化能力略弱于[CpFe(Ⅱ)], 但是Ru(Ⅱ)配合物的芳环配位和解离更为容易[10b].
1980年, Nesmeyanov等[41]报道了[CpRu(η6-chloro-benzene)]配合物的SNAr烷氧基化与胺化反应, 但文献难以获得而收率不详. 后续研究表明, 同[CpFe-(η6-are-ne)]和(η6-arene)Cr(CO)3配合物类似, [CpRu(η6-chloro-benzene)]可以与NaCN、NaSPh等亲核试剂发生SNAr反应, 以较高的收率生成相应的取代产物[42]. 此外, 由于Ru(Ⅱ)的活化能力略弱于Fe(Ⅱ), [CpRu(η6-fluo-robenzene)]能够稳定存在, 已被用于实现SNAr醚化与胺化反应(Scheme 15)[42].
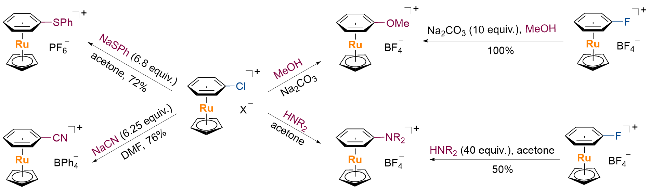
图式15 [CpRu(η6-hetorobenzene)]的SNAr反应

Scheme 15 SNAr reactions of [CpRu(η6-heterobenzene)]

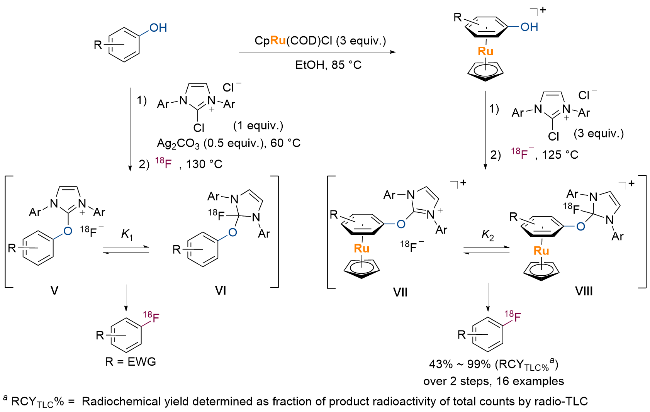
2017年, Ritter等[43]报道了[CpRu(Ⅱ)]活化的苯酚参与SNAr脱氧氟化反应(Scheme 16). 作者推测苯酚与CpRu(COD)Cl发生配体交换形成[CpRu(η6-phenol)]配合物, 进一步与活化试剂氯化咪唑反应, 并与18F生成活性中间体, 再经由分子内的SNAr反应得到游离的氟化产物. 该反应的无金属版本于2016年被报道. 在没有Ru的配位活化作用下, 带有吸电子取代基的苯酚同样可以完成转化[44], 但对于富电子底物, 难以在痕量“18F”源存在下进行氟化反应. [CpRu(Ⅱ)]的引入攻克了这一挑战, 其π配位活化作用增强了苯环的亲电性, 使得K2K1, 从而可用于制备一系列18F标记的氟代芳香化合物.
图式16 [CpRu(Ⅱ)]活化的苯酚SNAr脱氧氟化反应

Scheme 16 SNAr deoxyfluorination of phenols via [CpRu(Ⅱ)]activation

同年, Walton等[45]报道了[CpRu(η6-nitrobenzene)]-PF6的脱硝三氟甲基化反应(Scheme 17). 该反应利用Ru(Ⅱ)的π配位活化作用增强芳环的亲电性, 从而驱动了弱亲核试剂三氟甲基负离子对苯环的加成. 反应以氟化钾作为引发剂, (三氟甲基)三甲基硅烷(TMSCF3)作为“CF3”源, N,N-二甲基甲酰胺(DMF)为溶剂, 在0 ℃下观察到SNAr三氟甲基化产物以及硝基邻位的亲核加成的副产物, 二者比例为1∶1. 尝试改变反应的温度未观察到二者比例的变化. 通过光照或氧化的方法可实现苯环的解离, 其中光照解离后可以重新得到配合物前体[CpRu(CH3CN)3]PF6. 遗憾的是, 该论文仅展示了两例转化, 分别为η6-硝基苯和η6-对甲基硝基苯. 作者评估了其它离去基团, 但结果为原料保留(LG=CF3, COOH, F)或以较低的收率转化为邻位亲核加成的产物(LG=CN, Cl).
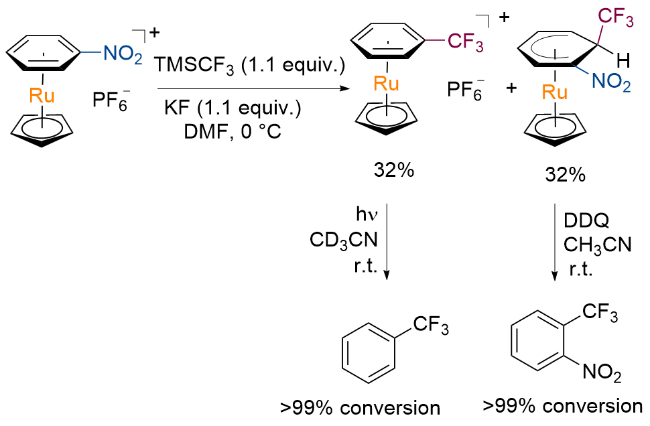
图式17 [CpRu(η6-nitrobenzene)]PF6的三氟甲基化反应

Scheme 17 Trifluoromethylation of [CpRu(η6-nitrobenzene)]-PF6

除苯环类配合物的SNAr反应外, [CpRu]也可以与吲哚的苯环配位. 当离去基团为Cl或NO2时, 可以实现一系列亲核试剂对η6-吲哚-钌配合物的SNAr醚化、胺化、烷基化和硫醚化等反应[46].

1.4 锰(Mn)配合物的SNAr反应
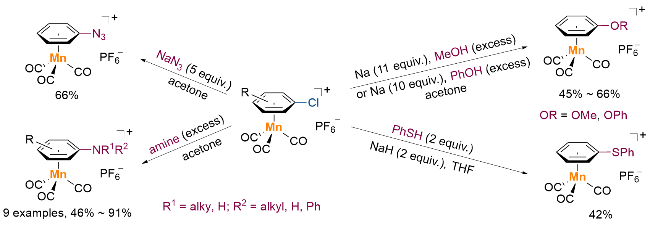
[(η6-arene)Mn(CO)3]于1957年由Coffield等[47]首次制备, 但对于该类配合物的SNAr反应研究较少. 直至1975年, Pauson等报道了[(η6-chlorobenzene)Mn-(CO)3]PF6配合物参与SNAr反应的系统性研究结果[17]. [(η6-chlorobenzene)Mn(CO)3]PF6可以与甲醇、苯酚、胺、氨气、苯硫酚、叠氮等不同类型的亲核试剂发生反应(Scheme 18).
图式18 [(η6-arene)Mn(CO)3]的SNAr反应

Scheme 18 SNAr reactions of [(η6-arene)Mn(CO)3]

Pauson等对比了不同金属配位的氯苯类型芳香化合物在SNAr胺化反应中的表现. 在不额外添加碱的条件下, Cr(CO)3配合物无法得到胺化产物; [CpFe]配合物的SNAr胺化速率慢于[Mn(CO)3]配合物, 且当亲核试剂为芳胺时, 该反应无法进行. [Mn(CO)3]对苯环的活化能力相当于离去基团的邻对位连有两个硝基, 因此反应可以兼容弱亲核剂. 例如与苯胺在室温下3 min内即可反应完全, 得到芳胺配合物, 并且[Mn(CO)3]的强吸电子能力导致η6-苯胺配合物具有部分亚胺的特性. 以上结果表明η6-芳环金属配合物的SNAr反应性顺序为: [(η6-arene)Mn(CO)3]>[CpFe(η6-arene)]>(η6-are-ne)Cr(CO)3.
由于配合物[(η6-fluorobenzene)Mn(CO)3]活性高, 在分离与纯化过程中极易溶剂化或水解[17], 因此关于η6-氟苯类型配合物的研究与报道较少.

2 催化反应研究进展

上文总结了η6-芳香化合物在取代反应中的应用范例. 虽然过渡金属π配位活化作用彰显了其拓展SNAr适用范围的强大能力, 但是存在着原子经济性和步骤经济性的挑战. 首先, 基于配合物的化学计量反应将消耗大量的过渡金属及配体; 其次, 需要预先制备配合物并且在取代反应结束后进行解离操作以获得目标芳香化合物. 因此, 为进一步发展高效、绿色、经济的SNAr官能团化方法, 化学家们开始探索催化循环, 尝试通过使用催化量的金属来实现SNAr反应. 基于对配合物芳香环交换的研究[48], 可设想亲核取代的产物与芳香化合物原料进行配体交换, 将再生取代反应的前体配合物, 并且获得游离的目标产物. Scheme 19展示了简化的催化循环[49]: (1)原料与催化剂金属中心配位生成活性η6-芳香环配合物; (2)在金属的吸电子活化作用下, 亲核取代离去基团发生SNAr反应; (3)原料通过芳环交换(配体交换)取代目标产物, 同时再生活性配合物.
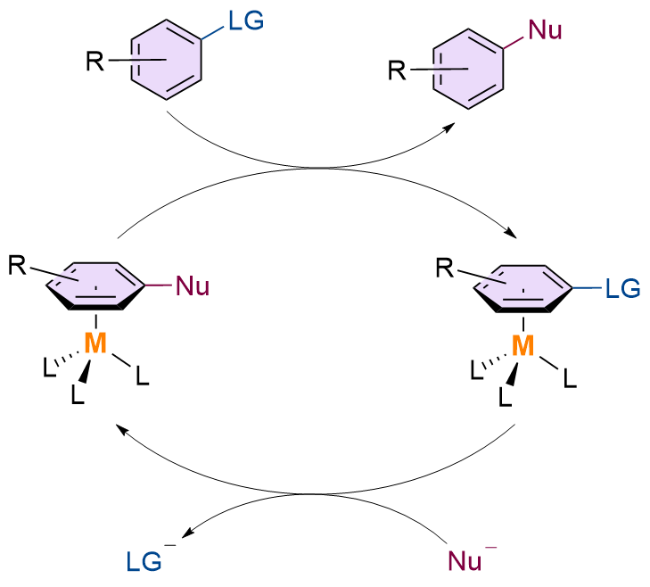
图式19 催化循环示意图

Scheme 19 Catalytic cycle

1984年, Traylor等[50]对(η6-arene)Cr(CO)3配合物的芳环交换研究表明: 芳环交换首先需要芳香化合物从金属中心部分解离, 从稳定的η6配位模式变为稳定性较低的η4配位模式, 该步骤需要克服较高的能垒. 随后η4配合物在体系中配位性分子的协助下与游离芳香化合物实现交换. 因此, 芳环交换的速率与原料和产物的配位性有关, 亦受体系中溶剂和亲核试剂等的影响[48a,51]. 若要实现高效的催化循环, 需要保证循环中亲核取代和芳环交换彼此兼容, 并且避免亲核试剂的竞争配位干扰η6-芳香化合物的生成. 相较于已被广泛报道的配合物SNAr反应, 过渡金属催化的SNAr反应研究进展迟缓.

2.1 卤代苯类化合物的SNAr反应

1980年, Houghton等[52]报道了氟苯的分子内SNAr催化反应(Scheme 20a). 以[EtCp*Rh(benzene)]2PF6作为催化剂可得到环醚化的产物, 但催化效率较低且底物有局限, 此后未见其它分子内SNAr催化反应的报道. 2010年, Shibata等[53]利用1,5-bisdiphenylphosphinopentane (DPPPent)作为P,C,P三齿配体, 实现了Ru(Ⅱ)催化氟苯SNAr胺化反应(Scheme 20b). 考虑到生成的氟化氢物种会使催化剂失活, 因此加入三乙基硅烷(Et3SiH)与三乙胺(Et3N)作为添加剂中和氟化氢. 后续研究认为: Et3SiH与Et3N的加入使得PCP三齿配体-钌配合物变为κ2形式的双膦-钌氢物种, 该物种可能是真正的活性中间 体[54]. 此外, 当[Ru(benzene)Cl2]2作为催化剂时, 加入P(p-C6H4F)3作为配体亦可以实现氟代芳香化合物的胺化反应, 但上述Ru(Ⅱ)催化反应均需要使用5 equiv.的氟代底物, 收率中等至良好.
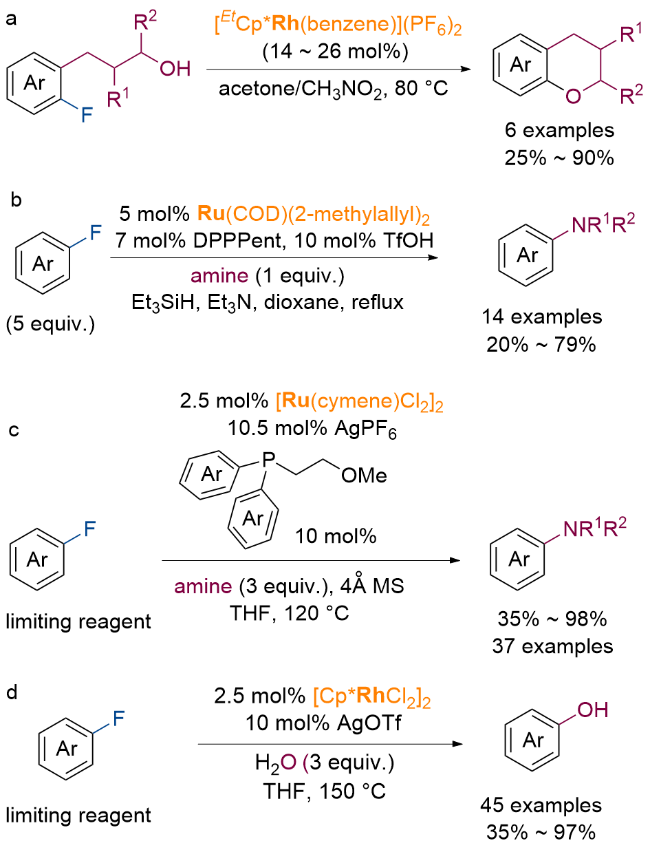
图式20 过渡金属催化的氟苯类化合物的SNAr反应

Scheme 20 Transition-metal-catalyzed SNAr reactions of aryl fluorides

2020年, 石航等[55]通过发展配体实现了氟代底物为限量反应物的SNAr胺化反应. 作者提出: 介稳型(hemilabile) P,O-双齿配体中的弱配位性氧醚结构可以促进取代产物苯胺从金属中心上解离并稳定形成的η4配位中间体, 同时由于侧链具有柔性并且醚配位能力弱, 减少了反应底物氟苯与Ru配位时的干扰, 有利于芳环交换的进行(Scheme 20c). 该反应可用于电中性和富电子芳基氟代物, 底物适用范围广. 与Ru相比, 三价金属铑(Rh(III))活化能力更强, 且芳香环配合物稳定性差. 2021年, 石航等[56]使用[Cp*RhCl2]2作为催化剂, 实现了氧作为亲核试剂的分子间SNAr反应, 可以由氟代芳香化合物直接制备酚或烷基芳基醚类化合物(Scheme 20d). 在机理研究中, 通过将η6-氟苯配合物在低温下经由甲醇钠处理, 作者成功监测并分离得到了SNAr甲氧基化反应的可能中间体(η5配合物), 为长久以来关于η6-芳基卤代物参与取代反应的加成-消除分步机理假设提供了证据.
相较氟代芳香化合物而言, 氯代与溴代芳香化合物的SNAr反应性更低. 2015年, Walton等[57]报道了一例对甲基氯苯与4-(对甲苯基)吗啉的SNAr胺化反应: 180 ℃反应14 d的转化率为90%(Scheme 21a), 但报道中未见其它氯苯或胺类亲核试剂参与的反应. 同年, Grushin 等[58]报道了Ru(Ⅱ)催化的氯苯的氟化反应(Scheme 21b), 该反应需要溶剂量的氯苯参与, 反应温度为180 ℃, 最高转化数为8.9; 但对于具有取代基的氯苯(如对甲基氯苯), 没有观测到催化循环. 溴苯和碘苯在该条件下以较低的转化数得到氟苯产物. 2023年, 石航等[59]针对惰性的氯代与溴代芳香化合物, 使用活化能力更强的金属Rh(III)催化剂[Cp*RhCl2]2, 实现了弱亲核试剂六氟异丙醇参与的SNAr反应. 该反应难以通过传统Pd或Cu催化的交叉偶联方法实现, 且得到的多氟烷基芳基醚结构具有更好的脂溶性以及代谢稳定性, 在药物开发中具有潜在的应用前景(Scheme 21c).
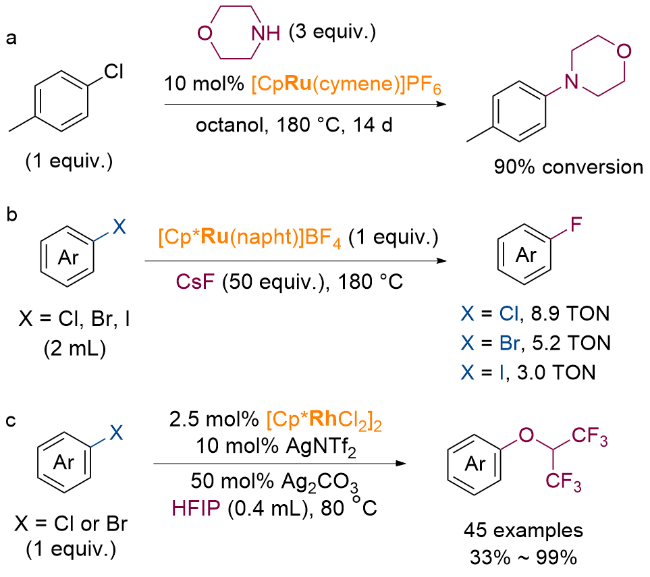
图式21 过渡金属催化的其它卤代芳烃的SNAr反应

Scheme 21 Transition-metal-catalyzed SNAr reactions of other aryl halides

2.2 苯酚的胺化反应

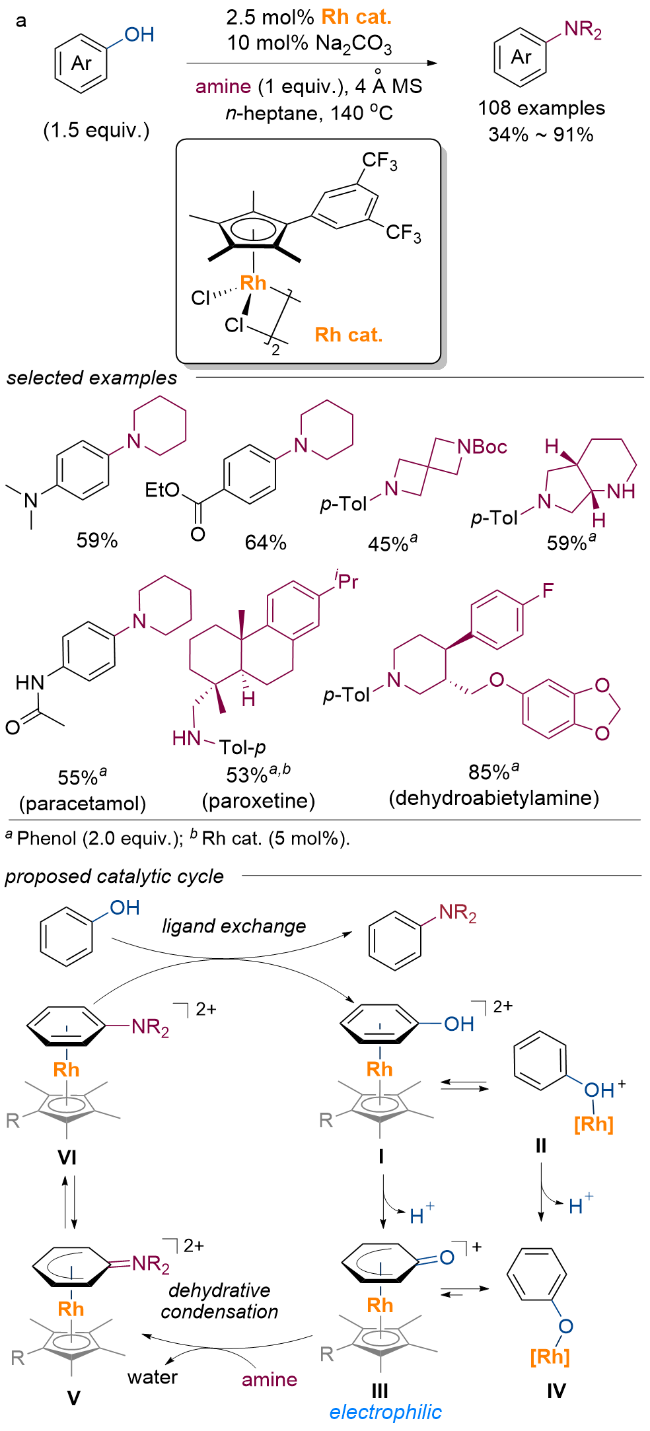
相较卤代芳烃而言, 廉价易得的酚类化合物的SNAr反应更具有吸引力. 由于苯酚为富电子芳香化合物, 通常需要等物质的量的活化试剂将其转化为亲电性物种, 使酚的C—O键更加容易断裂, 随后通过交叉偶联或CSNAr实现苯酚化合物的脱氧转化[60]. 2021年, 石航等[61]利用苯酚极性反转的催化策略, 实现了Rh(III)催化的苯酚胺化反应(Scheme 22), 反应官能团兼容性广, 对于一级、二级胺均可适用. 亦有望应用于复杂分子的后期修饰, 如扑热息痛(paracetamol)、脱氢枞胺(dehydro-abietylamine)和帕罗西汀(paroxetine)等.
图式22 Rh(III)催化的苯酚的胺化反应

Scheme 22 Rh(III)-catalyzed amination reactions of phenols

根据机理探究实验, 作者提出如下催化循环假设: Rh(III)催化剂与苯酚进行π配位或σ配位生成配合物I. 随后二者在碱(胺)的作用下发生去质子化形成更稳定的亲电性“(η5-phenoxo)Rh(III)”配合物中间体III. III与胺进行酮胺缩合得到亚胺阳离子中间体V. V异构化得到η6-苯胺铑配合物VI. VI和苯酚进行芳环交换生成产物苯胺, 并且再生配合物I完成催化循环.
相较于Rh(III)催化剂而言, Ru(Ⅱ)催化剂价格更为低廉, 但由于Ru(Ⅱ)的亲电性不足, 活化芳环及芳环交换的能力较弱, 因此使用传统的Cp型配体或膦配体难以实现富电子化合物苯酚的胺化反应. 受Rh(III)催化的苯酚胺化中形成“(η5-phenoxo)Rh”中间体启发, 石航 等[62]尝试使用“phenoxo”代替Cp类型配体, 使用[(η5-phenoxo)2Ru]作为催化剂, 以良好的收率得到胺化产物. 实验表明phenoxo在取代过程和芳环交换过程中均起到了重要作用. 考虑到[(η5-phenoxo)2Ru]可以通过市售的[(cymene)RuCl2]2在反应中原位生成, 故采用[(cymene)-RuCl2]2作为最终催化剂, 以中等至较高的收率实现了Ru(Ⅱ)催化苯酚与胺的脱水缩合胺化反应(Scheme 23). 于此同时, Ritter等[63]对[(η5-phenoxo)Ru(η6-arene)]的芳环交换进行了研究, 表明phenoxo配体可以提升芳环交换的速率, 并展示了Ru(Ⅱ)催化的氟苯SNAr醚化反应. 上述工作为Ru(Ⅱ)催化剂的改造提供了新的思路, 亦有可能为新反应类型的探索提供帮助.
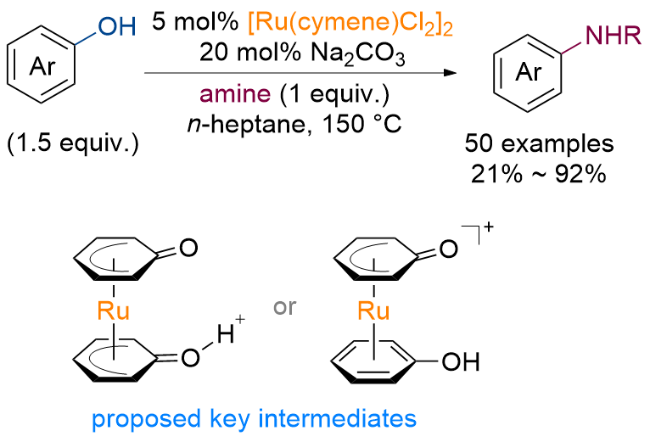
图式23 Ru(Ⅱ)催化的苯酚的胺化反应

Scheme 23 Ru(Ⅱ)-catalyzed amination reactions of phenols

2.3 吡啶类化合物的芳香亲核取代反应

作为杂芳香环的代表性结构之一, 吡啶环广泛存在于小分子药物中; 因此, 发展修饰与转化吡啶环的方法是合成化学的重要研究方向. 在众多方法中, SNAr反应因其操作简便, 被用于实现吡啶环上的官能团多样性转化. 然而, SNAr反应底物范围主要集中于缺电子吡啶的氟代物、氯代物或硝基吡啶[2-3], 富电子的氨基吡啶类化合物需要采用额外的步骤被预先转化为亲电性的活性物种, 进而完成取代反应. 近日, 石航等[64]通过研究过渡金属与吡啶环的π配位反应, 实现了Ru(II)催化的氨基吡啶SNAr胺化反应(Scheme 24). 该反应的官能团兼容性好, 并且当采用含立体中心或者15N标记的烷基胺时, 产物的立体构型与标记率均保持较好. Ru(Ⅱ)配合物实验表明η6-氨基吡啶是重要的反应活性中间体. 配合物实验表明相较于Cp*, 三叔丁基取代的Cp配体可以显著提高Ru(Ⅱ)催化剂的活化能力. 作者通过对η6-氨基吡啶配合物及其催化反应的研究, 为杂环芳香化合物的官能团催化转化提供了新的思路.
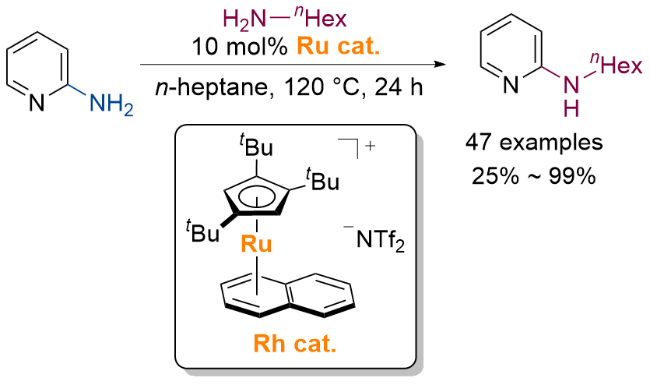
图式24 过渡金属催化的氨基吡啶的胺化反应

Scheme 24 Transition-metal-catalyzed amination of aminopyridines

3 总结与展望

综上所述, Cr(0)、Fe(Ⅱ)、Ru(Ⅱ)、Mn(Ⅰ)、Rh(III)等过渡金属可以与芳香环π配位, 并显著增强芳香环的亲电性, 进而实现电中性和富电子芳香化合物的SNAr反应. 不同金属配合物活化下的η6-芳香化合物的反应性顺序为: [CpRh(η6-arene)]2+>[(η6-arene)Mn(CO)3]>[CpFe(η6-arene)]>[CpRu(η6-arene)]>(η6-arene)Cr-(CO)3. 在过渡金属的π配位活化作用下, 配合物的SNAr反应已经取得了较大成功, 可以完成多种芳环底物的SNAr烷氧基化、胺化、烷基化等反应, 但该策略采用分步的方法来实现, 需要额外的操作步骤来引入及移除过渡金属. 因此化学家们开始尝试使用催化量的过渡金属实现惰性芳香化合物的SNAr转化, 并取得了一定的进展, 如Ru(Ⅱ)催化的氟苯、苯酚、氨基吡啶的胺化反应. 近期, Rh(III)催化的SNAr反应将芳香环底物从氟苯扩展至氯苯、溴苯甚至富电子化合物苯酚, 实现了羟基化、六氟异丙氧基化、胺化等一系列转化[65].
在配合物的SNAr反应研究中, 关于η6-杂芳香环配合物及其参与SNAr反应有待进一步开发. 利用过渡金属的π配位活化策略研究η6-杂环配合物的性质与反应性, 对于杂环化合物的官能团转化具有指导意义.
相较配合物反应而言, 对过渡金属催化的SNAr反应研究处于早期阶段, 仍有广阔的空间有待进一步探索. 例如降低反应温度, 克服体系中的配位性物质可能与芳环的配位存在的竞争, 解决强亲核试剂对芳环进攻位点的区域选择性问题等. 因此, 探索π配位活化机制以及开发新的金属及配体作为催化剂, 将有利于扩大过渡金属催化反应的应用场景以及提升催化效率.
(Li, L.)
[1]
McGrath, N. A.; Brichacek, M.; Njardarson, J. T. J. Chem. Educ. 2010, 87, 1348.

[2]
Bunnett, J. F.; Zahler, R. E. Chem. Rev. 1951, 49, 273.

[3]
Terrier, F.The SNAr Reactions: Mechanistic Aspects. In Modern Nucleophilic Aromatic Substitution, Ed.: Terrier, F., Wiley-VCH, Weinheim, 2013, pp. 1-94.

[4]
Brown, D. G.; Bostrom, J. J. Med. Chem. 2016, 59, 4443.

[5]
Carey, F. A.; Sundberg, R. J. Advanced Organic Chemistry: Part A: Structure and Mechanisms, Springer, New York, 2000, Vol. 5, pp. 816-821.

[6]
(a) Rohrbach, S.; Smith, A. J.; Pang, J. H.; Poole, D. L.; Tuttle, T.; Chiba, S.; Murphy, J. A. Angew. Chem. Int. Ed. 2019, 58, 16368.

(b) Neumann, C. N.; Ritter, T. Acc. Chem. Res. 2017, 50, 2822.

[7]
(a) Tay, N. E. S.; Nicewicz, D. A. J. Am. Chem. Soc. 2017, 139, 16100.

(b) Huang, H.; Lambert, T. H. Angew. Chem. Int. Ed. 2020, 59, 658.

(c) Pistritto, V. A.; Schutzbach-Horton, M. E.; Nicewicz, D. A. J. Am. Chem. Soc. 2020, 142, 17187.

(d) Shin, N. Y.; Tsui, E.; Reinhold, A.; Scholes, G. D.; Bird, M. J.; Knowles, R. R. J. Am. Chem. Soc. 2022, 144, 21783.

[8]
Fischer, E.; Hafner, W. Z. Naturforsch. B 1955, 10, 665.

[9]
Fischer, E. O. Angew. Chem. 1957, 69, 715.

[10]
(a) Semmelhack, M. F. Transition Metal Arene Complexes: Nucleophilic Addition. In Comprehensive Organometallic Chemistry II, Eds.: AbelE. W.; StoneF. G. A.; WilkinsonG., Elsevier, Oxford, 1995, pp. 988-992.

(b) Semmelhack, M. F.; Chlenov, A. Top. Organomet. Chem. 2004, 7, 43.

[11]
Knipe, A. C.; McGuinness, S. J.; Watts, W. E. J. Chem. Soc., Chem. Commun. 1979, 842.

[12]
Nicholls, B.; Whiting, M. C. J. Chem. Soc. 1959, 551.

[13]
Brown, D. A.; Raju, J. R. J. Chem. Soc. A 1966, 40.

[14]
(a) Hamilton, J.; Mahaffy, C. A.; Albright, T.; Semmelhack, M. Synth. React. Inorg. Met.-Org. Chem. 1986, 16, 61.

(b) Hamilton, J.; Mahaffy, C. A. Synth. React. Inorg. Met.-Org. Chem. 1986, 16, 1363.

[15]
(a) Houghton, R. P.; Voyle, M.; Price, R. J. Organomet. Chem. 1983, 259, 183.

(b) Semmelhack, M.; Bisaha, J.; Czarny, M. J. Am. Chem. Soc. 1979, 101, 768.

(c) Del Buttero, P.; Baldoli, C.; Molteni, G.; Pilati, T. Tetrahedron: Asymmetry 2000, 11, 1927.

(d) Baldoli, C.; Del Buttero, P.; Maiorana, S.; Papagni, A. J. Chem. Soc., Chem. Commun. 1985, 1181.

[16]
(a) Bunnett, J.; Hermann, H. J. Org. Chem 1971, 36, 4081.

(b) Perez, M.; Potier, P.; Halazy, S. Tetrahedron Lett. 1996, 37, 8487.

(c) Maiorana, S.; Baldoli, C.; Del Buttero, P.; Di Ciolo, M.; Papagni, A. Synthesis 1998, 1998, 735.

(d) Baldoli, C.; Del Buttero, P.; Maiorana, S. Tetrahedron Lett. 1992, 33, 4049.

[17]
Pauson, P. L.; Segal, J. A. J. Chem. Soc., Dalton Trans. 1975, 1677.

[18]
(a) Semmelhack, M.; Hilt, G.; Colley, J. H. Tetrahedron Lett. 1998, 39, 7683.

(b) Maiorana, S.; Baldoli, C.; Licandro, E.; Casiraghi, L.; de Magistris, E.; Paio, A.; Provera, S.; Seneci, P. Tetrahedron Lett. 2000, 41, 7271.

[19]
(a) Alemagna, A.; Cremonesi, P.; Del Buttero, P.; Licandro, E.; Maiorana, S. J. Org. Chem. 1983, 48, 3114.

(b) Dickens, M. J.; Gilday, J. P.; Mowlem, T. J.; Widdowson, D. A. Tetrahedron 1991, 47, 8621.

[20]
Alemagna, A.; Del Buttero, P.; Gorini, C.; Landini, D.; Licandro, E.; Maiorana, S. J. Org. Chem 1983, 48, 605.

[21]
(a) Nelson, S. G.; Hilfiker, M. A. Org. Lett. 1999, 1, 1379.

(b) Kirschke, K.; Deutsch, J.; Niclas, H.-J. Phosphorus, Sulfur Silicon Relat. Elem. 1996, 117, 293.

[22]
(a) Semmelhack, M.; Hall, H. J. Am. Chem. Soc. 1974, 96, 7091.

(b) Semmelhack, M.; Hall, H. J. Am. Chem. Soc. 1974, 96, 7092.

[23]
Andersson, Y.; Långström, B. J. Chem. Soc., 1994, 1395.

[24]
(a) Schmalz, H. G.; Siegel, S.; Bats, J. W. Angew. Chem. Int. Ed. 1995, 34, 2383.

(b) Schmalz, H.-G.; Siegel, S.; Schwarz, A. Tetrahedron Lett. 1996, 37, 2947.

[25]
Bielig, H.; Velder, J.; Saiai, A.; Menning, M.; Meemboor, S.; Kalka-Moll, W.; Krönke, M.; Schmalz, H. G.; Kufer, T. A. ChemMedChem 2010, 5, 2065.

[26]
Lin, H.; Yang, L.; Li, C. Organometallics 2002, 21, 3848.

[27]
Khand, I.; Pauson, P.; Watts, W. J. Chem. Soc. C 1968, 2257.

[28]
Helling, J. F.; Hendrickson, W. A. J. Organomet. Chem. 1979, 168, 87.

[29]
Chowdhury, R.; Lee, C.; Piórko, A.; Sutherland, R. Synth. React. Inorg. Met.-Org. Chem. 1985, 15, 1237.

[30]
(a) Lee, C.; Gill, U.; Iqbal, M.; Azogu, C.; Sutherland, R. J. Organomet. Chem. 1982, 231, 151.

(b) Lee, C.; Abd-El-Aziz, A.; Chawdhury, R.; Piorko, A.; Sutherland, R. Synth. React. Inorg. Met.-Org. Chem. 1986, 16, 541.

[31]
Abd-El-Aziz, A. S.; Piórko, A.; Lee, C. C.; Sutherland, R. G. Can. J. Chem. 1989, 67, 1618.

[32]
Roberts, R. M.; Johnsen, E. J. Organomet. Chem. 1997, 544, 197.

[33]
Dabirmanesh, Q.; Fernando, S. I.; Roberts, R. M. J. Chem. Soc., 1995, 743.

[34]
Lee, C.; Azogu, C.; Chang, P.; Sutherland, R. J. Organomet. Chem. 1981, 220, 181.

[35]
Lee, C.; Piórko, A.; Steele, B.; Gill, U.; Sutherland, R. J. Organomet. Chem. 1983, 256, 303.

[36]
(a) Pearson, A. J.; Gelormini, A. M. J. Org. Chem. 1994, 59, 4561.

(b) Sutherland, R. G.; Abd-El-Aziz, A. S.; Piórko, A.; Gill, U. S.; Lee, C. C. J. Heterocycl. Chem. 1988, 25, 1107.

(c) Abd-El-Aziz, A. S.; De Denus, C. R.; Todd, E. K.; Bernardin, S. A. Macromolecules 2000, 33, 5000.

[37]
Lee, C.; Abd-El-Aziz, A.; Chowdhury, R.; Gill, U.; Piórko, A.; Sutherland, R. J. Organomet. Chem. 1986, 315, 79.

[38]
Sutherland, R. G.; Piórko, A.; Gill, U. S.; Lee, C. C. J. Heterocycl. Chem. 1982, 19, 801.

[39]
(a) Moriarty, R. M.; Gill, U. S. Organometallics 1986, 5, 253.

(b) Gill, U.; Moriarty, R. Synth. React. Inorg. Met.-Org. Chem. 1986, 16, 485.

[40]
Abd-El-Aziz, A.; Boraie, W.; Al-Salem, N.; Sadek, S.; Epp, K. J. Chem. Soc., 1997, 1469.

[41]
Nesmeyanov, A.; Bolesova, I.; Shul'pina, L. Dokl. Akad. Nauk SSSR 1980, 254, 1408.

[42]
Vol'kenau, N.; Bolesova, I.; Shul'pina, L.; Kitaigorodskii, A. J. Organomet. Chem. 1984, 267, 313.

[43]
Beyzavi, H.; Mandal, D.; Strebl, M. G.; Neumann, C. N.; D'Amato, E. M.; Chen, J.; Hooker, J. M.; Ritter, T. ACS Cent. Sci. 2017, 3, 944.

[44]
Neumann, C. N.; Hooker, J. M.; Ritter, T. Nature 2016, 534, 369.

[45]
Pike, J. A.; Walton, J. W. Chem. Commun. 2017, 53, 9858.

[46]
Gill, U.; Moriarty, R.; Ku, Y.; Butler, I. J. Organomet. Chem. 1991, 417, 313.

[47]
Coffield, T.; Sandel, V.; Closson, R. J. Am. Chem. Soc. 1957, 79, 5826.

[48]
(a) Walton, J. W.; Wilkinson, L. A. Organomet. Chem. 2018, 42, 125.

(b) Shvydkiy, N. V.; Perekalin, D. S. Coord. Chem. Rev. 2020, 411, 213238.

[49]
Takemoto, S.; Matsuzaka, H. Tetrahedron Lett. 2018, 59, 697.

[50]
Traylor, T.; Stewart, K.; Goldberg, M. J. Am. Chem. Soc. 1984, 106, 4445.

[51]
Perekalin, D. S.; Karslyan, E. E.; Trifonova, E. A.; Konovalov, A. I.; Loskutova, N. L.; Nelyubina, Y. V.; Kudinov, A. R. Eur. J. Inorg. Chem. 2013, 2013, 481.

[52]
(a) Houghton, R. P.; Voyle, M.; Price, R. J. Chem. Soc., Chem. Commun. 1980, 884.

(b) Houghton, R. P.; Voyle, M.; Price, R. J. Chem. Soc., 1984, 925.

[53]
Otsuka, M.; Endo, K.; Shibata, T. Chem. Commun. 2010, 46, 336.

[54]
Mueller, B. R.; Schley, N. D. Dalton Trans. 2020, 49, 10114.

[55]
Kang, Q.-K.; Lin, Y.; Li, Y.; Shi, H. J. Am. Chem. Soc. 2020, 142, 3706.

[56]
Kang, Q. K.; Lin, Y.; Li, Y.; Xu, L.; Li, K.; Shi, H. Angew. Chem. Int. Ed. 2021, 60, 20391

[57]
Walton, J. W.; Williams, J. M. J. Chem. Commun. 2015, 51, 2786.

[58]
Konovalov, A. I.; Gorbacheva, E. O.; Miloserdov, F. M.; Grushin, V. V. Chem. Commun. 2015, 51, 13527.

[59]
Su, J.; Chen, K.; Kang, Q.-K.; Shi, H. Angew. Chem. Int. Ed. 2023, 62, e202302908.

[60]
Qiu, Z.; Li, C.-J. Chem. Rev. 2020, 120, 10454.

[61]
Chen, K.; Kang, Q.-K.; Li, Y.; Wu, W.-Q.; Zhu, H.; Shi, H. J. Am. Chem. Soc. 2022, 144, 1144.

[62]
Chen, K.; Ma, Y.; Lin, Y.; Li, J.-Y.; Shi, H. J. Am. Chem. Soc. 2024, 146, 15833.

[63]
Schulte, T.; Wang, Z.; Li, C.-C.; Hamad, A.; Waldbach, F.; Pampel, J.; Petzold, R.; Leutzsch, M.; Bahns, F.; Ritter, T. J. Am. Chem. Soc. 2024, 146, 15825.

[64]
Chen, J.; Lin, Y.; Wu, W.-Q.; Hu, W.-Q.; Xu, J.; Shi, H. J. Am. Chem. Soc. 2024, 146, 22906.

[65]
Chen, K.; Shi, H. Acc. Chem. Res. 2024, 57, 2194.

Outlines

/