REVIEWS

Recent Advances in Ni-Catalyzed Migratory Cross-Coupling Reactions

  • Haichen Ma a, ,
  • Junqian Zhou a, ,
  • Jiali Wang a, ,
  • You Wang , a, * ,
  • Shaolin Zhu , a, b, c, *
Expand
  • a School of Chemistry and Chemical Engineering, Nanjing University, Nanjing 210093
  • b School of Chemistry and Chemical Engineering, Henan Normal University, Xinxiang, Henan 453007
  • c Shanghai Key Laboratory for Molecular Engineering of Chiral Drugs, Shanghai Jiao Tong University, Shanghai 200240
* E-mail: ;

The authors contributed equally to this work.

Received date: 2024-08-29

  Revised date: 2024-10-15

  Online published: 2024-11-28

Supported by

National Key R&D Program of China(2022YFA1503200)

National Natural Science Foundation of China(92156004)

National Natural Science Foundation of China(22271146)

National Natural Science Foundation of China(22271143)

Natural Science Foundation of Jiangsu Province(BK20230078)

Open Research Fund of School of Chemistry and Chemical Engineering, Henan Normal University, and the Open Research Fund of Shanghai Key Laboratory for Molecular Engineering of Chiral Drugs

Abstract

As a powerful tool for skeletal editing technology, transition-metal-catalyzed migratory cross-coupling enables the selective functionalization of distal C—H bonds through the synergistic combination of dynamic 1,n-M/H shift and selective cross-coupling utilizing readily accessible chemicals, thereby simplifying the synthesis route and improving synthesis efficiency. In the past decade, significant progress has been made in Ni-catalyzed migratory cross-coupling, including developments in modes of 1,n-Ni/H shift, diverse functionalization, and strategies to control the regio-and stereochemistry. The recent advancements in nickel-catalyzed migratory cross-coupling transformations are summarized, broadly categorized into two types: (1) migratory hydrofunctionalization and difunctionalization of olefins via iterative 1,2-Ni/H shift for the selective functionalization of remote C(sp3)—H bonds, and (2) migratory cross-coupling via through-space 1,4-Ni/H shift for the selective functionalization of remote C(sp2)—H bonds.

Cite this article

Haichen Ma , Junqian Zhou , Jiali Wang , You Wang , Shaolin Zhu . Recent Advances in Ni-Catalyzed Migratory Cross-Coupling Reactions[J]. Chinese Journal of Organic Chemistry, 2025 , 45(6) : 1871 -1904 . DOI: 10.6023/cjoc202408035

在过去二十多年里, 丰产金属[1], 特别是镍[2]催化的偶联化学得到了快速发展. 其中, Fu[2b]发展的氧化还原中性偶联反应以及Weix, Gong和Reisman等发展的还原偶联反应[2c]在这一领域中表现突出(Scheme 1, A). 然而, 这些转化不足之处在于偶联反应需要两分子预活化底物, 且反应位点局限于两分子底物活性最高的原位位点. 为推动镍催化偶联化学的进一步发展, 探索更廉价易得的烃类底物的远程惰性C—H键的直接官能团化将为分子编辑提供新工具. 本文将重点介绍近年来1,n-Ni/H迁移模式的发展及相关迁移偶联化学的最新研究进展(Scheme 1, B)[3-5].
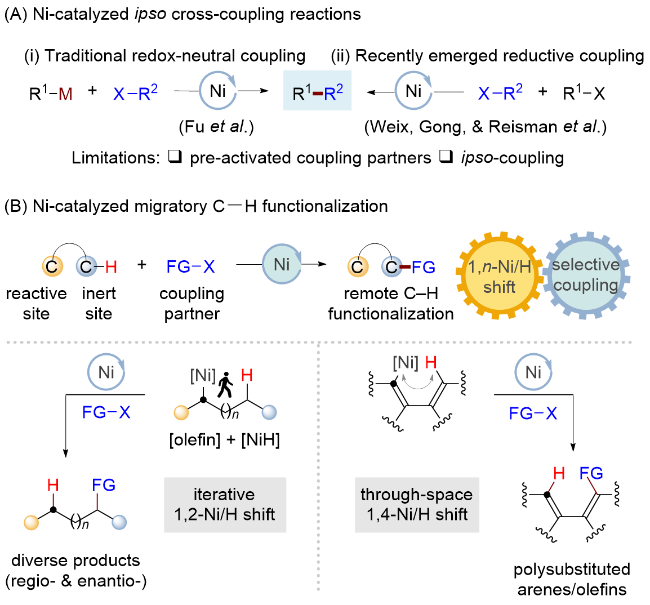
图式1 镍催化的迁移偶联化学

Scheme 1 Ni-catalyzed migratory cross-coupling reactions

烯烃来源广泛且易于制备, 也是石油炼化产业中的大宗化学品, 烯烃官能团化是有机化学的一个重要研究领域. 在过去二十年中, 丰产金属如Fe, Co, Ni, Cu和Mn催化的烯烃原位选择性氢官能团化和双官能团化取得了显著的进展, 然而这些转化主要集中在烯烃C=C双键的原位. “链行走或金属行走”用来描述烷基金属物种沿着烷基碳链发生迭代的1,2-或者1,3-M/H迁移过程. 早在20世纪80年代, 人们就在烯烃聚合反应中观察到镍和钯催化剂能发生烷基金属的迁移异构现象[6]. 在过去十年中, 化学家通过发展镍氢化学, 开发了温和条件下产生镍氢物种的新方式, 发展了高效的1,2-Ni/H迁移配体, 实现了烯烃的系列迁移单官能团化[3]和迁移双官能团化[4]. 迁移过程中, 镍氢物种催化的烯烃异构过程既有可解离的模式, 又有非解离的模式. 这些进展极大丰富了远程C(sp3)—H键官能团化工具箱. 本文第一部分将重点阐述这一领域的研究进展(Scheme 1, B).
作为一类重要的核心结构单元, 多取代芳烃和多取代烯烃广泛存在于药物、材料和天然产物分子结构中. 然而, 目前模块化高效合成这些核心结构的方法仍然十分有限. 在第一部分讨论的1,2-Ni/H迁移偶联化学基础上, 本文的第二部分将重点介绍空间1,4-Ni/H迁移偶联化学及其实现的远程C(sp2)—H键官能团化[5], 并探讨其在合成多取代芳烃和多取代烯烃方面的研究进展(Scheme 1, B).

1 迭代的1,2-Ni/H迁移偶联

1.1 镍氢催化体系启动的烯烃迁移官能团化

1.1.1 迁移氢芳基化

1.1.1.1 反应发现

2017年, 朱少林课题组[7]通过外加等物质的量的氢源和镍催化剂现场产生镍氢, 基于高迁移活性配体的开发, 通过串联迭代的1,2-Ni/H迁移和选择性偶联化, 首次成功构建了镍氢催化的烯烃迁移还原偶联反应体系. 该策略通过原位生成的镍氢物种和烯烃底物现场生成烷基镍物种, 避免了传统偶联反应中所需的等物质的量的金属试剂的预制备, 同时也提高了反应的官能团兼容性. 该过程的一大好处是后续的选择性偶联和原来烯烃的几何构型以及位置没有太大的关系. 以烯烃迁移还原氢芳基化为例(Scheme 2), 该反应以NiCl2为催化剂前体, 6,6'-二甲基-2,2'-联吡啶(L1)为迁移配体, 工业副产品聚甲基氢硅氧烷(PMHS)为氢源, 氟化铯为碱, 易得易制备的烯烃和商业可得的芳基碘为原料, 在室温下以优异的区域选择性实现了烯烃及其异构体混合物的迁移苄位归一化芳基化, 高效制备一类重要的1,1-二芳基烷烃类药物分子骨架. 该反应条件温和, 底物适用范围广, 活化和非活化的端烯以及顺(反)式或者顺反混合的内烯都适用于该反应(Scheme 2).
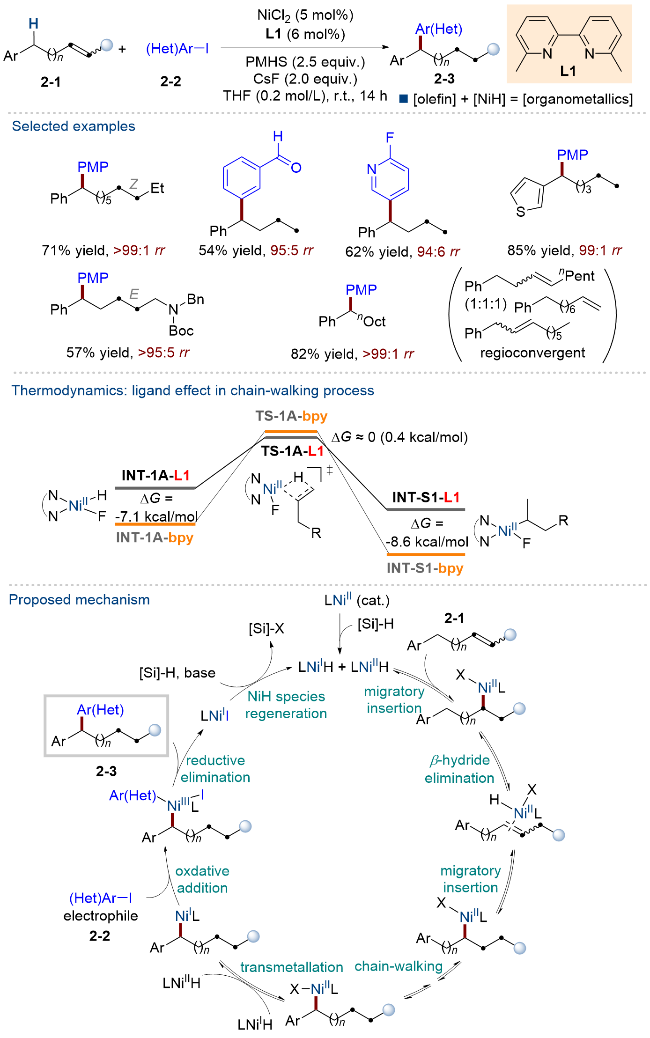
图式2 镍氢催化烯烃的迁移还原氢芳基化

Scheme 2 NiH-Catalyzed reductive migratory hydroarylation of alkenes

该反应成功的关键因素之一是开发了能够同时促进动态链行走和选择性偶联的配体(L1). 密度泛函计算表明, 联吡啶配体L1中6,6'-位烷基取代基阻碍了相应的镍(II)氢和烷基镍(II)物种形成理想的平面正方形构型, 升高了这两个中间体的能量, 降低了链行走过程中的能垒, 从而提高了迁移活性(Scheme 2).
作者设想如下的催化循环(Scheme 2): 二价镍前体在配体和等物质的量的硅氢存在下, 原位生成一价和二价镍氢物种混合物. 相比一价镍氢物种, 二价镍氢可以更有效地促进烯烃链行走过程, 插入烯烃得到二价烷基镍物种, 随后发生快速迭代的β-H消除/迁移插入过程, 得到烯烃碳链上不同位置的烷基镍物种. 其中二价烷基镍与一价镍发生转金属后可以生成相应的一价烷基镍物种. 通过上述催化过程, 得到系列不同位置的一价和二价烷基镍的混合物. 如果某个位置的烷基镍异构体能优先和芳基碘发生选择性偶联, 通过选择性氧化加成−还原消除就可以得到单一的迁移偶联产物和碘化镍, 体系中外加的氟盐和硅氢可与碘化镍交换再生活性镍氢物种, 从而完成催化循环.

1.1.1.2 反应发展
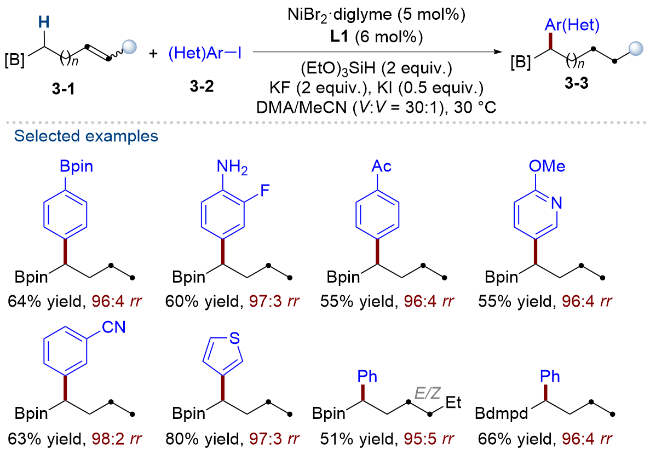
2019年, 朱少林课题组[8]将烯烃底物范围拓展到含硼烯烃, 使用芳基碘为芳基化试剂, 6,6'-二甲基-2,2'-联吡啶(L1)作为配体, 温和条件下通过迁移芳基化反应, 以优异的区域选择性得到了硼α-位芳基化的α-芳基烷基硼产物(Scheme 3). 产物中的硼官能团可以进行多样化衍生.
图式3 迁移氢芳基化合成α-芳基烷基硼酸酯

Scheme 3 Migratory hydroarylation to access α-aryl alkylboronates

迁移偶联反应的一大挑战在于同时控制反应的区域和对映选择性. 2021年, 朱少林和梁勇课题组[9a]合作, 通过配体接力催化策略, 成功实现了烯烃的迁移不对称氢芳基化(Scheme 4). 传统的金属催化转化过程中, 经典策略需要挑战性地设计结构和功能复杂的单个配体来同时促进催化循环的各个步骤, 实现反应效率和选择性. 为了简化配体设计, 同时提高反应效率和选择性, 朱少林课题组提出了配体接力催化的概念. 以迁移不对称官能团化为例, 通过选择性组合两个结构简单的不同功能配体, 其中迁移配体(烷基取代联吡啶配体L2)负责镍催化的高效迁移异构过程, 相应的手性偶联配体(手性氨基醇配体L3)负责镍催化循环中高效率以及高区域和对映选择性的偶联. 最终以优异的区域和对映选择性, 高收率地实现了含硼烯烃的迁移不对称氢芳基化. 计算和实验结果表明该反应对映选择性决定步骤在于手性配体调控的选择性氧化加成. 配体接力催化策略促进的迁移不对称偶联反应中的一大关键在于合适的配体组合. 为了实现优异的区域和对映选择性, 在相应的选择性偶联步骤中, 手性偶联配体配位的相应烷基镍物种的偶联活性要远远大于相应迁移配体配位的烷基镍物种的背景偶联反应.
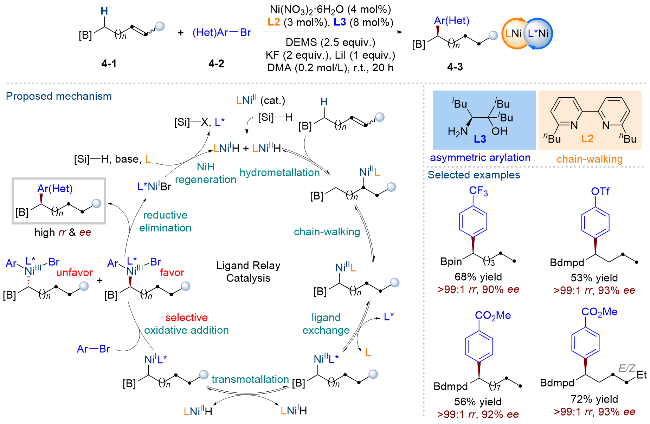
图式4 迁移不对称氢芳基化合成手性α-芳基烷基硼酸酯

Scheme 4 Asymmetric migratory hydroarylation to access chiral α-aryl alkylboronates

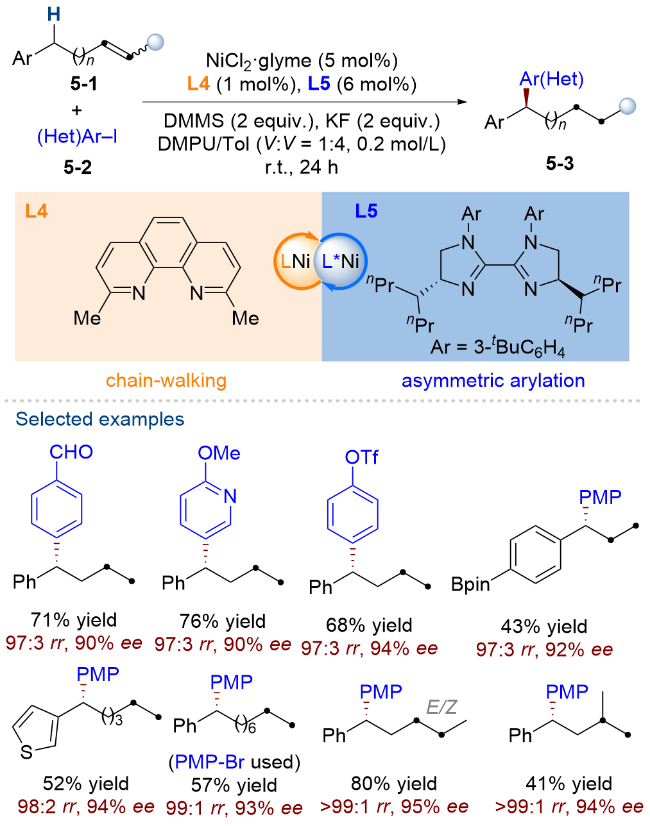
2022年, 朱少林和梁勇课题组[9b]利用该配体接力催化策略, 进一步将烯烃底物扩展到含芳基烯烃(Scheme 5). 通过简单组合链行走配体菲啰啉L4和不对称偶联配体L5, 成功实现了远程含芳基烯烃底物的苄位选择性迁移不对称氢芳基化, 以优异的区域和对映选择性制备了手性1,1-二芳基烷烃.
图式5 迁移不对称氢芳基化合成手性1,1-二芳基烷烃

Scheme 5 Asymmetric migratory hydroarylation to access chiral 1,1-diarylalkanes

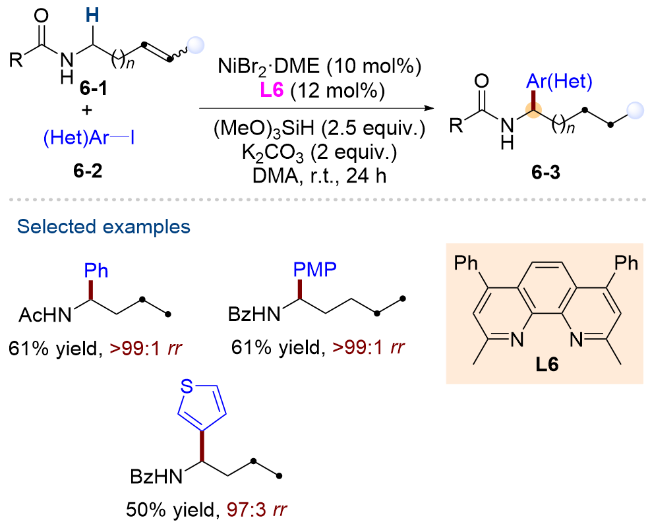
2024年, 王超和鞠国栋课题组[10]报道了镍氢催化的烯胺底物与芳基碘化物的迁移氢芳基化反应, 高效制备了一系列α-芳基取代脂肪胺衍生物(Scheme 6). 反应适用于不同链长的烯烃底物. 该工作利用烯烃底物中的酰胺导向基, 烷基镍中间体迁移得到热力学稳定的优势N-α-位五元环镍中间体, 从而优先在此位置发生选择性芳基化.
图式6 远程含氮烯烃的迁移氢芳基化合成α-芳基脂肪胺

Scheme 6 Migratory hydroarylation of alkenyl amides to access α-aryl-substituted aliphatic amines

同期, 朱少林课题组[11]简单组合链行走菲啰啉配体L7和不对称芳基化配体L8, 通过接力催化策略实现了上述迁移氢芳基化反应的不对称转化, 以良好的区域和对映选择性实现了手性α-(杂)芳基取代胺及其衍生物的高效制备(Scheme 7, A). 进一步的研究发现, 烯烃的底物范围不限于链状烯烃, 该策略还适用于环状烯烃2,5-二氢吡咯烷-1-甲酸苄酯, 以良好的产率和优异的区域和对映选择性得到手性N-α-(杂)芳基取代的杂环化合物(Scheme 7, B).
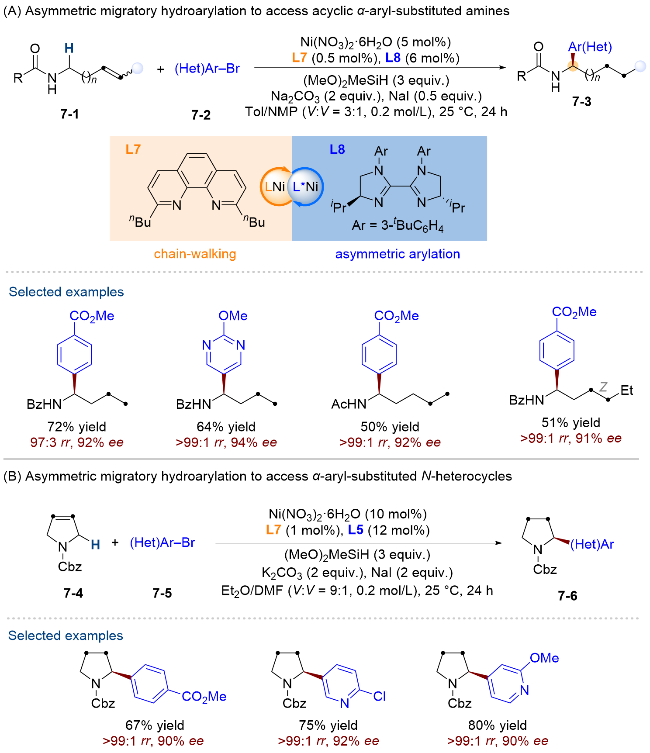
图式7 迁移不对称氢芳基化合成手性α-芳基胺

Scheme 7 Asymmetric migratory hydroarylation to access chiral α-aryl-substituted amines

常见氢源除了硅氢, 在还原性Mn或Zn粉存在的条件下, 烷基卤化物也可作为氢源和烯烃前体. 2017年, 朱少林课题组[12]报道了烷基溴与芳基溴的迁移还原亲电偶联反应(Scheme 8, A). 在经典的镍催化的还原交叉亲电偶联反应中, 通常Ni(0)优先对芳基卤化物而不是烷基卤化物氧化加成. 作者发现在链行走配体L1的调控下, 可以逆转Ni(0)对两种卤代烃(芳基卤化物和烷基卤化物)的氧化加成反应活性, L1Ni(0)可以选择性地与非活化烷基卤化物进行氧化加成, 生成烷基镍物种来参与后面的链行走和选择性芳基化. 猜测的反应机理如下: 首先, 锰粉还原二价镍到零价镍, 零价镍选择性地与烷基溴发生氧化加成生成二价烷基镍中间体, 紧接着发生迭代的β-H消除/迁移插入的链迁移过程生成热力学稳定的苄位二价烷基镍物种, 再被锰粉还原为一价烷基镍中间体, 其与芳基溴发生氧化加成-还原消除得到目标1,1-二芳基产物, 同时生成的一价镍再被锰粉还原为零价镍, 完成整个催化循环.
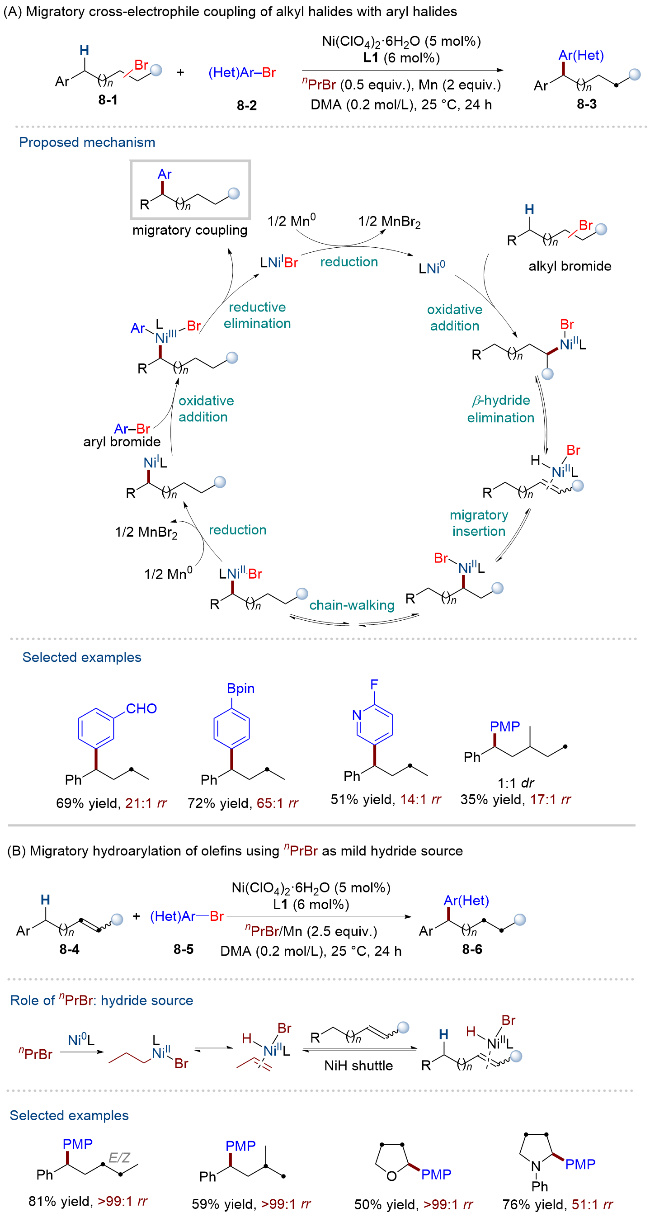
图式8 使用烷基卤化物作为烯烃前体和氢源的迁移芳基化

Scheme 8 Migratory arylation using alkyl halide as olefin precursor and hydride source

在上述过程中, 作者发现额外添加商业可得的nPrBr作为氢源能提高反应收率. 受此启发, 朱少林课题组[7]直接利用商业可得的nPrBr作氢源, 在等物质的量的锰粉作还原剂条件下, 实现了各种烯烃和芳基溴的迁移氢芳基化(Scheme 8, B). 其中nPrBr在催化剂Ni(0)和还原剂锰的作用下, 氧化加成生成的丙基镍发生β-H消除, 原位生成关键的镍氢和丙烯加合物, 后续从丙烯上解离的镍氢物种可以实现底物烯烃的迁移氢芳基化反应. 值得注意的是, 实验中未明显观察到nPrBr的芳基化产物, 表明该迁移交叉偶联反应具有较好的化学选择性.
2020年, 阴国印和蓝宇课题组[13a]报道了烷基卤化物和芳基硼酸的迁移偶联(Scheme 9, A). 反应的机理可能是经过二价烷基镍的迁移异构, 合适位置的烷基镍选择性和芳基硼酸转金属/还原消除得到目标的迁移苄位芳基化产物. 2024年, 王鹏课题组[13b]报道了使用溴丙烷作为氢源, 与零价镍氧化加成, 经β-H消除, 解离丙烯得到二价镍氢中间体. 接着镍氢物种插入远程含导向基的烯烃, 得到的烷基镍物种发生快速的迁移异构, 最后得到更加稳定的N配位六元环烷基镍物种, 其选择性和芳基硼酸转金属, 接着还原消除得到迁移芳基化产物(Scheme 9, B).
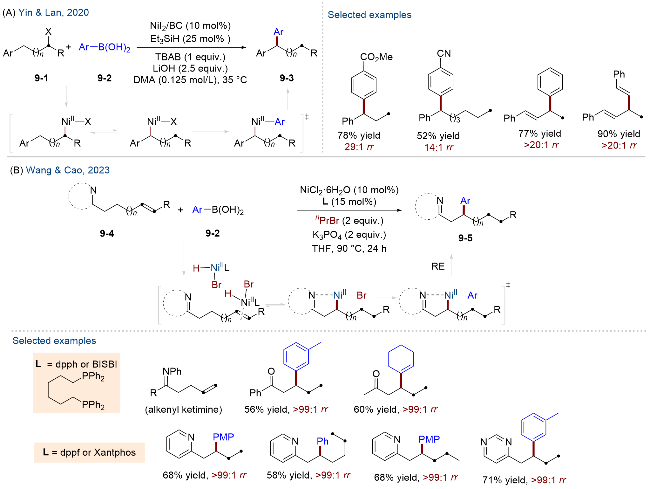
图式9 氧化还原中性条件下的迁移氢芳基化

Scheme 9 Migratory hydroarylation under redox-neutral conditions

2020年, 朱少林课题组[14]报道了二胺配体L9促进的镍催化烯烃与芳基硼酸的氧化还原中性迁移氢芳基化反应(Scheme 10). 反应以甲醇和芳基硼酸分别作为氢源和芳基源, 生成关键物种Ar-Ni(II)-H, 经过插入烯烃-链行走-选择性还原消除得到了一系列结构多样的1,1-二芳基烷烃. 设想的反应机理如下: 首先, 二价镍前体与芳基硼酸反应形成零价镍物种, 然后与醇氧化加成生成二价镍氢中间体, 随后与芳基硼酸发生转金属反应形成活性二价芳基镍氢, 插入烯烃生成烷基-镍-芳基中间体; 紧接着发生迭代的β-H消除/迁移插入过程生成热力学稳定的苄位二价烷基镍物种, 选择性还原消除得到目标产物和零价镍, 完成整个催化循环.
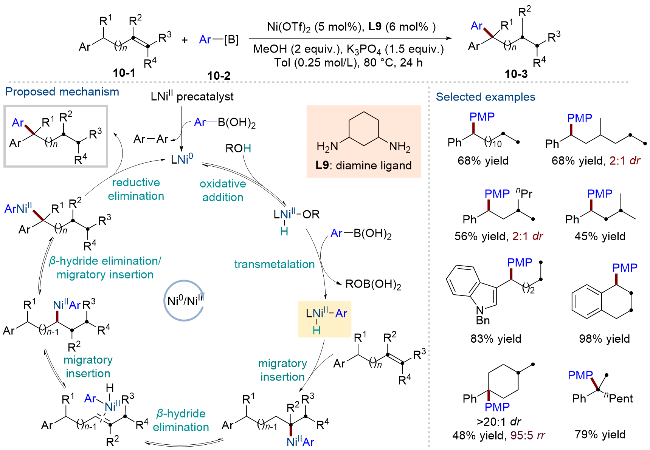
图式10 氧化还原中性条件下的迁移氢芳基化

Scheme 10 Migratory hydroarylation under redox-neutral conditions

1.1.2 迁移氢烷基化

使用多样化的烷基偶联试剂, 镍氢催化的烯烃(迁移)氢烷基化可以构建常见的C(sp3)—C(sp3)键, 在偶联位点选择性的基础上, 通过手性配体调控, 还可以进一步控制反应的对映选择性, 具有非常强的实用性, 也是目前所有迁移官能团化转化中研究最多最热门的一个分支. 镍氢催化的烯烃(迁移)不对称氢烷基化可以从消旋的烷基偶联试剂出发, 通过对映归一化烷基化在烷基偶联试剂一侧构建手性中心, 也可以通过镍氢物种对烯烃的对映选择性迁移插入在烯烃一侧构建手性中心. 下面按照烷基化试剂和烯烃类型的多样性展开介绍.

1.1.2.1 多样性烷基化试剂
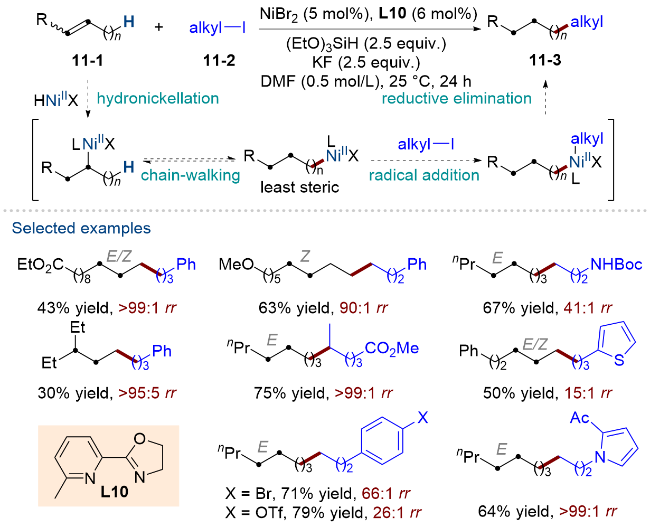
2018年, 基于最初迁移氢芳基化的研究基础, 朱少林课题组[15]以烷基卤化物为亲电试剂, 实现了镍氢催化的非活化烯烃的迁移氢烷基化反应(Scheme 11). 该反应以简单的6-甲基吡啶-噁唑啉L10为迁移配体, 以良好收率和端位选择性得到线性迁移氢烷基化产物. 其中双键的顺反构型以及位置对区域选择性基本没有影响, 烯烃底物包括非活化的端烯以及顺(反)式烯烃或者顺反异构烯烃混合物. 值得指出的是, 该反应条件同样适用于非活化烯烃的迁移端位芳基化[10].
图式11 端位选择性的内烯烃迁移氢烷基化

Scheme 11 Migratory hydroalkylation of internal olefins with terminal regioselectivity

随后, Martin课题组[16a]使用同样的策略, 利用α-卤代硼烷作为亲电烷基化试剂, 通过类似的迁移端位烷基化得到了系列烯烃端位烷基化的烷基硼产物(Scheme 12, A). 2022年, Martin课题组[16b]α-单氟取代的烷基溴作为烷基化试剂, L10为配体, 通过类似的迁移端位烷基化, 合成了一系列单氟烷基化产物(Scheme 12, B).
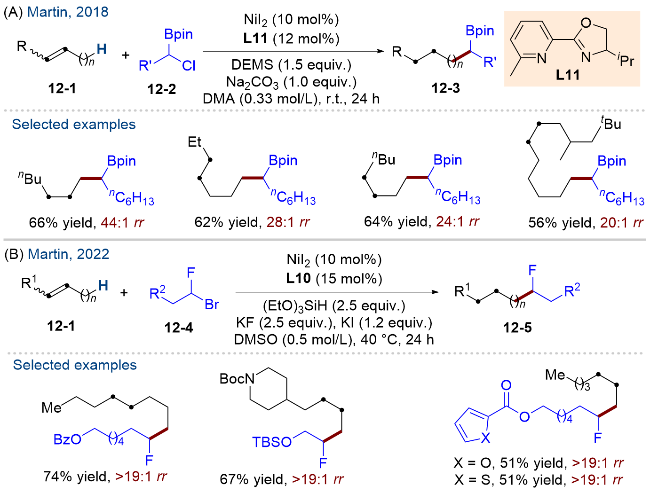
图式12 内烯烃和α-杂原子取代的烷基卤的迁移氢烷基化

Scheme 12 Migratory hydroalkylation of internal olefins with α‑heteroatom substituted alkyl halides

2018年底, 朱少林课题组[17]通于手性迁移配体L12的开发, 在低温下(-25 ℃)成功实现了烯烃与消旋α-溴代酰胺的迁移不对称氢烷基化反应, 以优异的区域和对映选择性得到了一系列烯烃端位不对称烷基化产物(Scheme 13). 从反应机理可以看出, 反应的对映选择性决定步骤是对映选择性的自由基加成. 该策略可用于石化产业中烯烃异构体混合物的区域和立体归一化转化, 以优异的区域和对映选择性得到高附加值α-手性酰胺单一产物, 进一步展示了其潜在的合成应用价值. 同期, Fu课题组[18]报道了非活化端烯烃和外消旋的卤代烷烃(包括二级α-溴代酰胺/酯和三级α-溴代-β-内酰胺)的原位不对称氢烷基化.
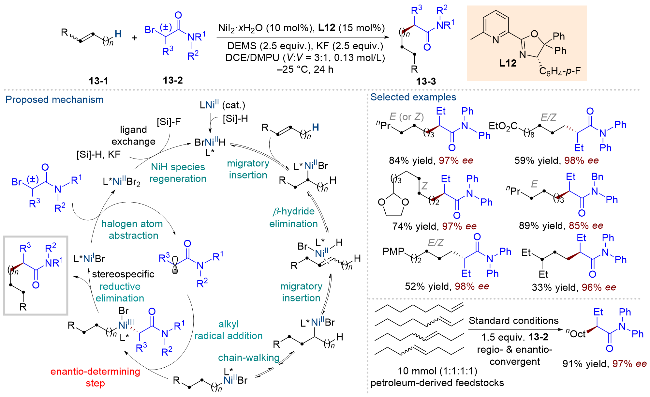
图式13 烯烃与消旋α-溴代酰胺的端位选择性迁移不对称氢烷基化

Scheme 13 Asymmetric migratory hydroalkylation of olefins and racemic α-bromo amides with terminal regioselectivity

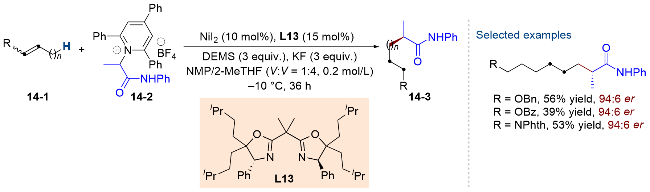
2022年, 商明课题组[19]使用α-氨基酸的吡啶盐衍生物为烷基化试剂, 采用手性双噁唑啉配体L13实现了非活化内烯烃的迁移端位不对称烷基化(Scheme 14).
图式14 α-氨基酰胺吡啶盐衍生物为烷基化试剂的迁移不对称氢烷基化

Scheme 14 Asymmetric migratory hydroalkylation using α-amino acids derived pyridinium salts as alkylation reagents

1.1.2.2 多样性烯烃

以烯烃远程氮原子上的保护基团为导向基团, 2019年, 胡喜乐课题组[20]使用消旋的迁移配体PyrOx-L14, 实现了环状烯烃3-吡咯啉底物的迁移氢烷基化反应, 合成了一系列结构多样的N-α-烷基化四氢吡咯(Scheme 15, A). N-碳酸酯基团在一定程度上稳定了N-α-烷基镍中间体, 从而使N-α-烷基化占优势. 将N-杂环内烯烃的去对称化与N-酰基保护的导向基团结合, 2023年, 荣子强课题组[21]使用手性配体BOX-L15实现了该反应的不对称转化, 合成了一系列手性N-α-烷基四氢吡咯(Scheme 15, B).
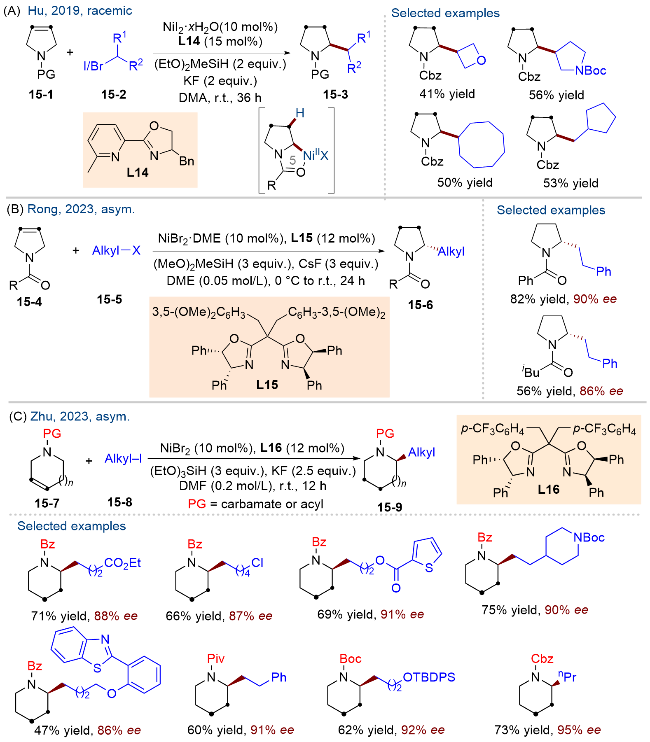
图式15 N-杂环烯烃迁移不对称氢烷基化

Scheme 15 Asymmetric migratory hydroalkylation of N-heterocyclic alkenes

2023年, 朱少林课题组[22]使用手性配体BOX-L16, 实现了镍氢催化的六元氮杂环烯烃的迁移不对称氢烷基化(Scheme 15, C). 反应以N-杂环烯烃异构体及其混合物为原料, 烷基碘代物为烷基化试剂, 高区域和立体选择性地实现了N-α-烷基取代的手性六元氮杂环的高效构建, 可用于多种生物碱的高效合成. 反应的对映选择性决定步骤可能是镍氢的对映选择性插入.
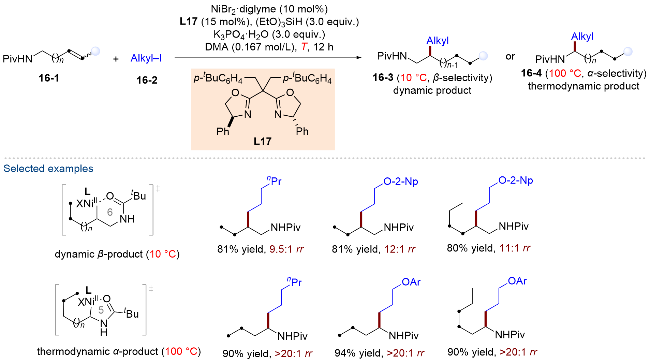
2022年, 傅尧和陆熹团队[23]报道了温度调控的烯烃区域发散性迁移氢烷基化反应. 以远程酰胺取代的开链烯烃为底物, 烷基碘代物为烷基化试剂, 采用消旋的配体BOX-L17, 通过温度调节即可获得N-α-或β-位烷基化产物(Scheme 16). 实验结果和理论计算表明, 在较低的反应温度下(10 ℃), 迁移得到六元环β-烷基镍中间体在动力学层面上优先捕获烷基自由基, 再经历还原消除从而生成β-位选择性氢烷基化产物(16-3). 而在高温下(100 ℃), 环收缩可形成热力学更稳定的五元环烷基镍中间体, 然后捕获烷基自由基, 还原消除生成α-位选择性氢烷基化产物(16-4).
图式16 温度调控的区域发散性烯烃迁移氢烷基化

Scheme 16 Temperature regulated regiodivergent migratory hydroalkylation of alkenes

同年, 舒伟课题组[24]和王超课题组[25]分别报道了通过配体调控上述迁移氢烷基化反应的区域选择性. 舒伟课题组发现, 以烷基碘(少数情况下使用活化的烷基溴)为烷基化试剂, 使用Bn-BOX配体L18可得到N-β-位选择性烷基化产物, 而使用Ph-Box配体L19则可得到N-α-位选择性烷基化产物 (Scheme 17, A). 王超课题组发现, 使用双噁唑啉类配体L20则可得到N-β-位选择性烷基化产物, 而使用菲罗啉类L4可得到N-α-位选择性烷基化产物(Scheme 17, B).
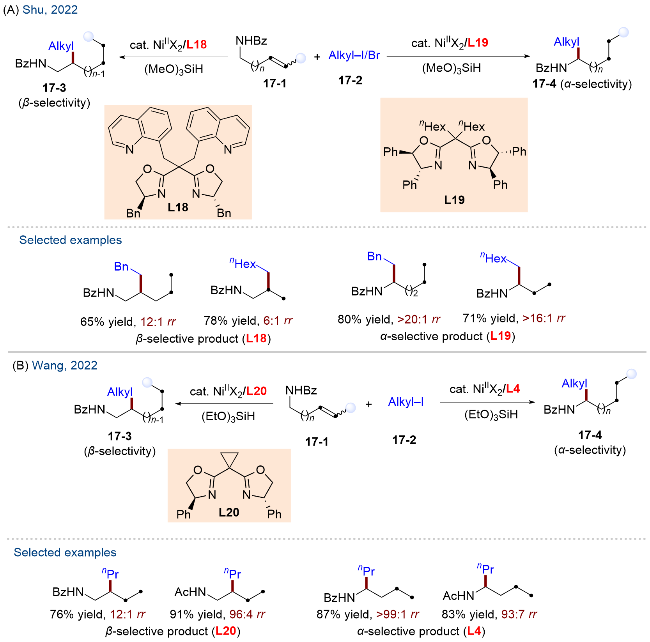
图式17 配体调控的区域发散性烯烃迁移氢烷基化

Scheme 17 Ligand-controlled regiodivergent migratory hydroalkylation of alkenes

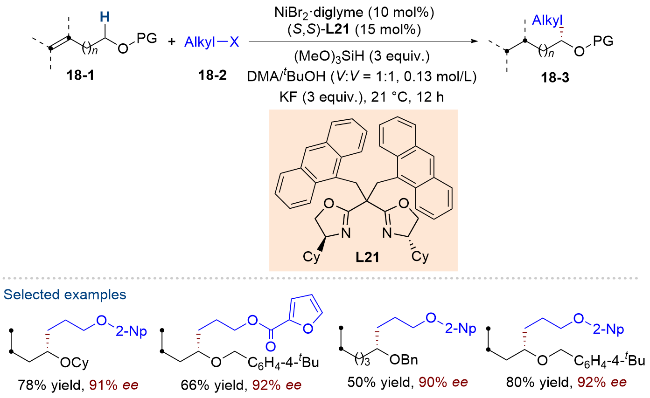
2023年, 傅尧和陆熹团队[26]以双亚甲基蒽为边臂的双噁唑啉L22为手性配体, 烷基卤化物为烷基供体, 实现了镍氢催化的远程醚官能团导向的α-位选择性烯基迁移不对称氢烷基化(Scheme 18).
图式18 远程醚导向的烯烃迁移不对称氢烷基化

Scheme 18 Ether-directed asymmetric migratory hydroalkylation

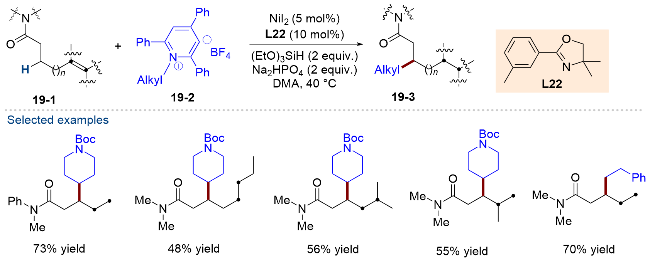
2023年, Martin课题组[27]以烯烃远程酰胺官能团为迁移导向基, L22为迁移配体, 以烷基胺的吡啶盐为烷基化试剂, 通过脱氨烷基化成功实现了镍氢催化的烯烃迁移氢烷基化, 在酰胺导向基的β-位选择性烷基化(Scheme 19).
图式19 固有酰胺导向的脱氨迁移氢烷基化

Scheme 19 Native amide-directed deaminative migratory hydroalkylation

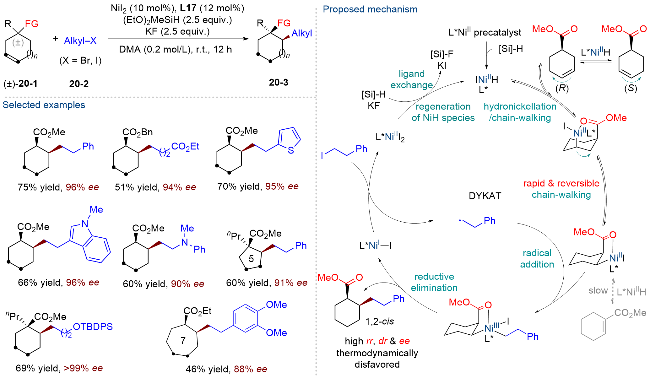
2023年, 朱少林课题组[28]通过新颖的镍氢催化动态动力学迁移不对称氢烷基化策略(DYKAT), 以消旋的酯基取代环状烯烃及其异构体为原料, 成功实现了热力学不稳定的手性顺式1,2-二取代环烷烃产物的选择性制备, 反应具有优异的区域和对映选择性(Scheme 20). 在环烯底物中酯基导向基的作用下, 镍氢插入烯烃发生迁移异构, 得到的手性1,2-顺式烷基镍异构体优先捕获烷基自由基得到三价镍中间体, 最后立体专一性地还原消除得到光学纯的顺式1,2-二取代环烷烃产物.
图式20 消旋环烯烃的迁移不对称氢烷基化

Scheme 20 Dynamic kinetic asymmetric migratory hydroalkylation of racemic cycloalkenes

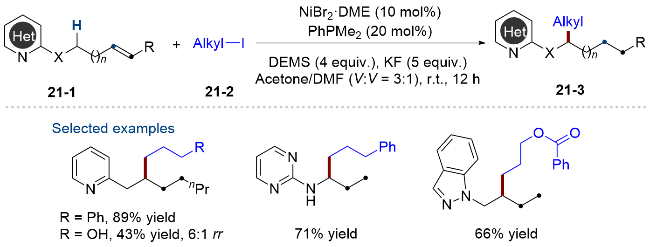
2024年, 梁永民课题组[29]在烯烃底物中引入吡啶、异喹啉或嘧啶等氮杂环作为导向基, 单膦配体(PhPMe2)促进迁移, 镍氢迁移过程中形成的热力学稳定的五元环烷基镍中间体优先捕获烷基自由基, 得到β-位选择性烷基化产物(Scheme 21). N-和C-系链烯烃都可以作为底物使用, 反应收率随着烯烃碳链长度的增加而略有下降.
图式21 镍氢催化氮杂芳烃导向的烯烃迁移氢烷基化

Scheme 21 NiH-Catalyzed azaarene-directed migratory hydroalkylation

1.1.2.3 烷基卤化物作为烯烃前体

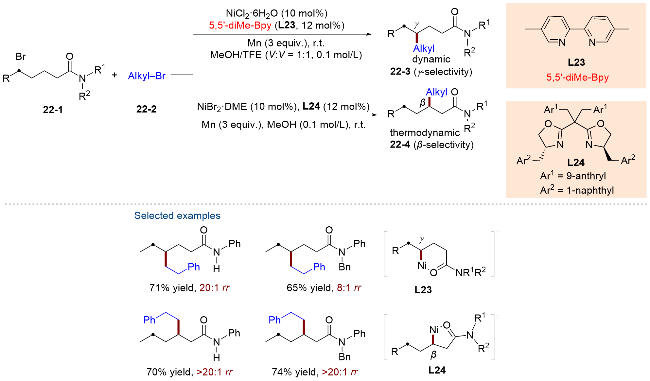
在还原剂如Mn粉条件下, 使用烷基溴同时作为烯烃前体和氢源, 2023年, 舒伟课题组[30]实现了配体控制的烷基溴化物的区域多样性还原烷基化偶联(Scheme 22). 反应的特点是通过选择合适的配体和反应条件可以实现区域多样性的选择性烷基化. 从相同的烷基卤代烃原料出发, 原位形成的镍氢物种在沿着碳链动态迁移的过程中, 使用配体L23可以选择性地在六元环镍物种阶段捕获烷基自由基, 得到相应的γ-位选择性烷基化的动力学产物22-3. 使用配体L24可以选择性地在五元环镍物种阶段捕获烷基自由基, 得到相应的β-位选择性烷基化的热力学产物22-4.
图式22 配体控制烷基卤化物的区域多样性亲电交叉偶联

Scheme 22 Ligand-controlled regiodivergent migratory cross-electrophiles coupling of two alkyl halides

1.1.3 迁移氢烯基化

和前面的芳基化和烷基化相比, 烯烃与烯基溴化物的迁移氢烯基化反应更具挑战性, 因为无论是底物烯烃和烯基溴, 还是烯基化产物, 都含有C=C双键, 均有可能经历竞争性的链行走或烯基化过程.
2021年, 龚和贵课题组和朱少林课题组[31a]合作报道了镍氢催化的烯烃与烯基溴化物的迁移氢烯基化反应(Scheme 23, A), 以高收率和优异的区域选择性获得了苄位烯基化产物. 研究发现, 低温下使用频哪醇硼烷(HBpin)作为氢源, 能顺利地进行目标的迁移氢烯基化反应, 同时防止烯烃产物进一步异构化或随后的烯基化. 张淳课题组[31b]进一步拓展了烯烃底物的范围到远程硼酸酯取代的烯烃, 高效构建了烯丙基硼酸酯(Scheme 23, B).
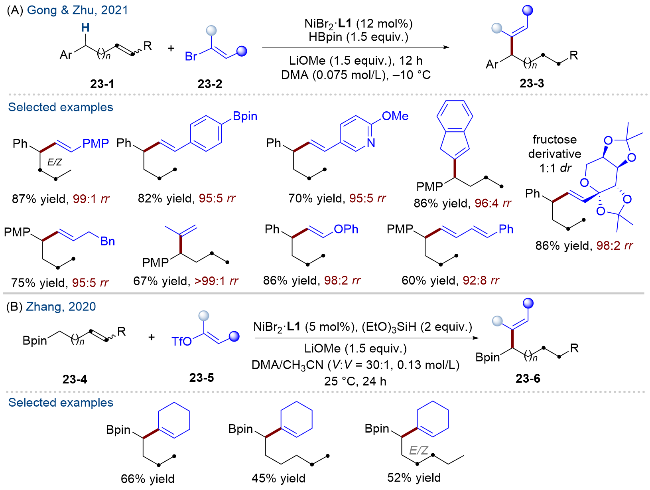
图式23 烯烃与烯基亲电试剂的迁移氢烯基化

Scheme 23 Migratory hydroalkenylation of alkenes with alkenyl electrophiles

1.1.4 迁移氢炔基化

与上述迁移氢烯基化反应类似, 烯烃的迁移氢炔基化反应的难点也在于反应的化学选择性. 生成的NiH物种必须选择性地插入底物烯烃而不是炔烃试剂或炔基化产物. 2021年, 朱少林课题组[32a]报道了镍氢催化的烯烃与炔基溴化物的迁移氢炔基化反应, 以高产率和优异的区域选择性获得了相应的苄位炔基化产物(Scheme 24, A). 2023年, 王超课题组[32b]基于1,1'-双(二苯基膦)二茂铁(dppf)双膦配体实现了非活化烯烃迁移氢炔基化, 以中等至优秀的产率生成α-取代的炔丙基胺(Scheme 24, B).
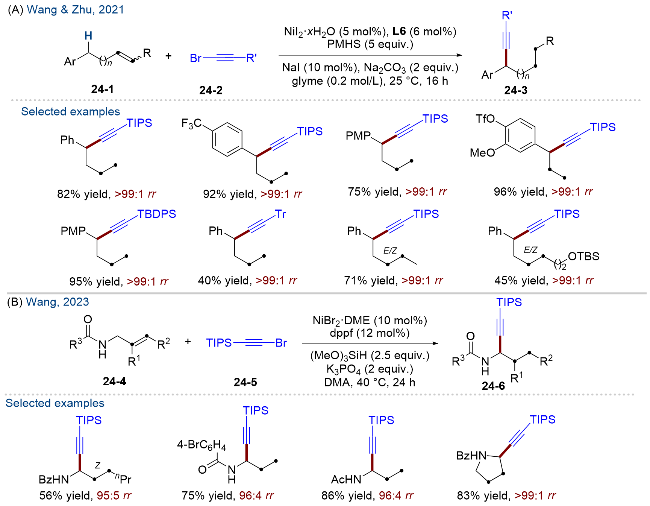
图式24 烯烃与炔基溴化物的迁移氢炔基化

Scheme 24 Migratory hydroalkynylation of alkenes with alkynyl bromides

1.1.5 迁移脱氟烯烃偶联反应

偕二氟烯烃作为一类重要的有机含氟化合物, 在药物分子设计中可以将其看作是醛基或者酮基的生物电子等排体, 可以显著提高药物的稳定性和活性, 同时偕二氟烯烃类化合物也是含氟聚合物的聚合单体, 并且在有机合成中可以转化为多种多样的含氟化合物, 因此发展温和高效的偕二氟烯烃合成方法具有重要意义. 2020年, 朱少林课题组[33a]报道了镍氢催化非活化烯烃与三氟甲基取代烯烃的迁移脱氟交叉偶联制备偕二氟烯烃的新方法(Scheme 25, A). 当烯烃链上有芳基或者N, O杂原子时, 可以高选择性地得到苄位或者N, O杂原子的α-位偕二氟代烯丙基化产物. 迁移生成的某个位置的烷基镍物种选择性被三氟甲基取代的受体烯烃捕获, 并经过随后的β-氟消除得到迁移脱氟偶联产物.
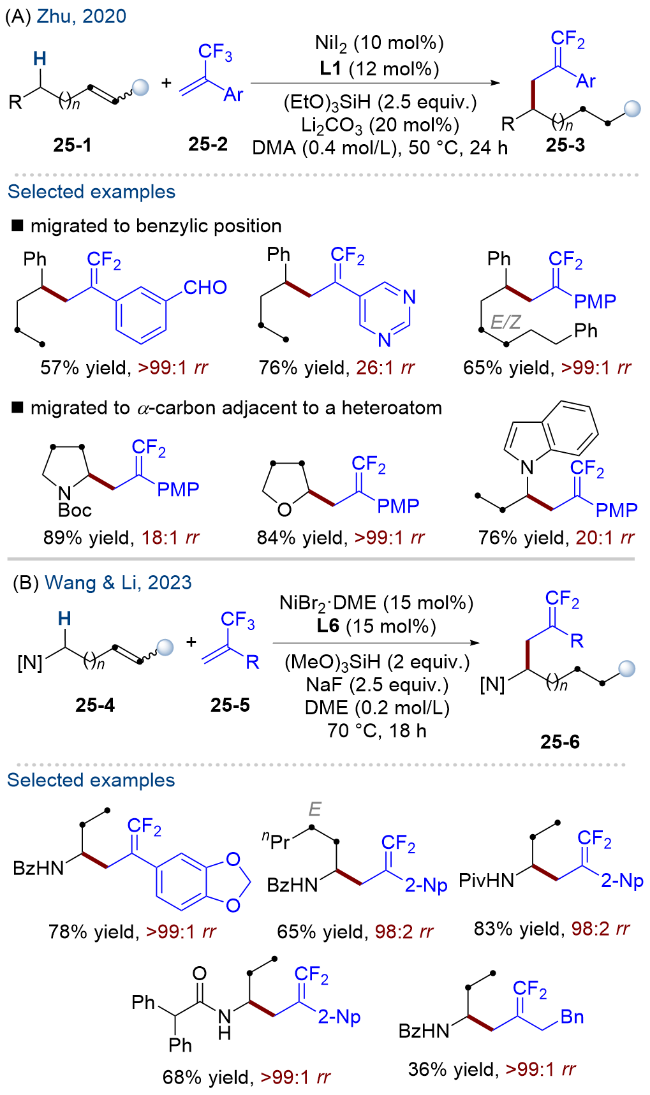
图式25 镍氢催化的烯烃迁移脱氟交叉偶联

Scheme 25 NiH-catalyzed migratory defluorinative cross-coupling of olefin

2023年, 王超和李文艺课题组[33b]合作发展了镍氢催化的远程酰基胺导向的烯基与芳基/烷基取代的三氟甲基烯烃的迁移氢偕二氟烯丙基化反应, 得到了迁移的α-选择性产物(Scheme 25, B).

1.1.6 迁移氢羧基化和迁移氢酰基化反应

1.1.6.1 迁移羧基化
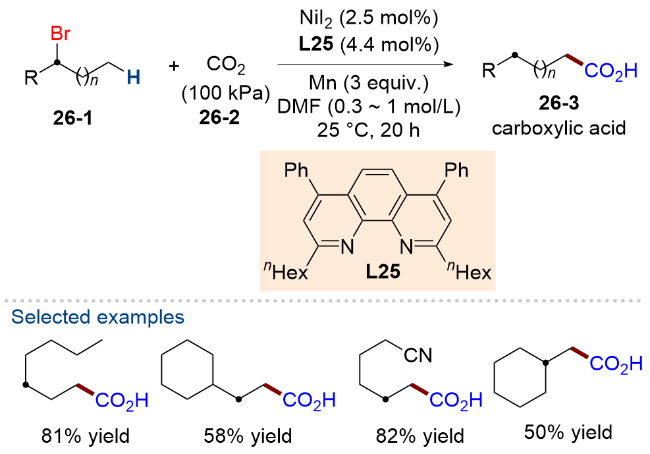
2017年, Martin课题组[34]报道了卤代烷烃和温室气体二氧化碳(CO2)的迁移羧基化, 成功实现了室温和常压下制备线性脂肪酸(Scheme 26). 在反应过程中, 可以从廉价的烷烃出发, 预先通过溴化反应将不饱和烃类化合物转变为溴化烃, 所得到的溴代烷烃异构体混合物无需提纯即可作为烯烃前体, 随后和CO2发生镍催化的迁移归一化还原羧基化制备高附加值脂肪羧酸.
图式26 镍催化的卤代烷迁移远程C(sp3)—H羧基化

Scheme 26 Ni-catalyzed migratory carboxylation of discrete alkyl halides at remote C(sp3)—H sites

2024年, 唐勇和周友运课题组[35]报道了镍催化的非活化烯烃与二氧化碳的迁移不对称羧基化反应(Scheme 27). 在温和的条件下, 该反应利用手性边臂双噁唑啉(Sa-BOX)配体, 实现了烯烃底物与二氧化碳的迁移苄位不对称羧基化, 以优异的区域和对映选择性得到了α-手性羧酸. 作者利用氘代实验证明了反应的氢源来自甲醇, 且链行走过程中有烯烃-镍氢络合物的解离过程. 可能的反应机理如下: 镍通过Mn还原生成零价镍, 和甲醇发生氧化加成生成二价镍氢中间体插入烯烃底物生成烷基镍中间体; 随后, 手性配体控制烷基中间体进行β-H消除和迁移插入的链行走过程后得到手性苄基中间体, 该中间体经CO2插入和质子化后生成手性的α-芳基羧酸产物.
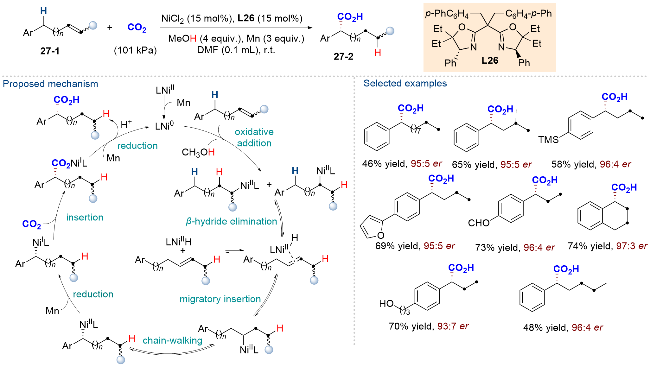
图式27 镍催化的烯烃与CO2的迁移不对称氢羧基化反应

Scheme 27 Ni-catalyzed asymmetric migratory hydrocarboxylation of alkenes with CO2

1.1.6.2 迁移氢酰基化

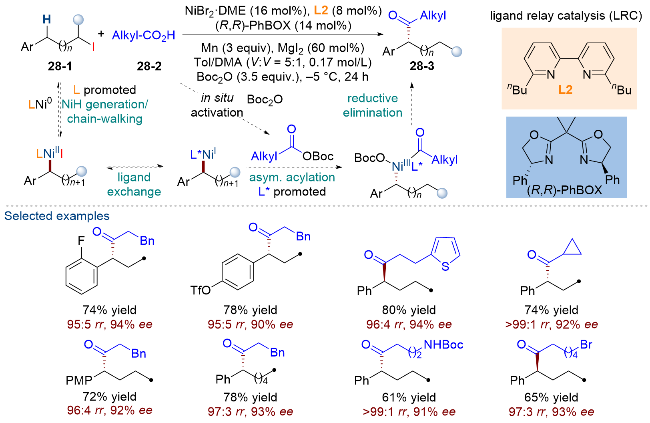
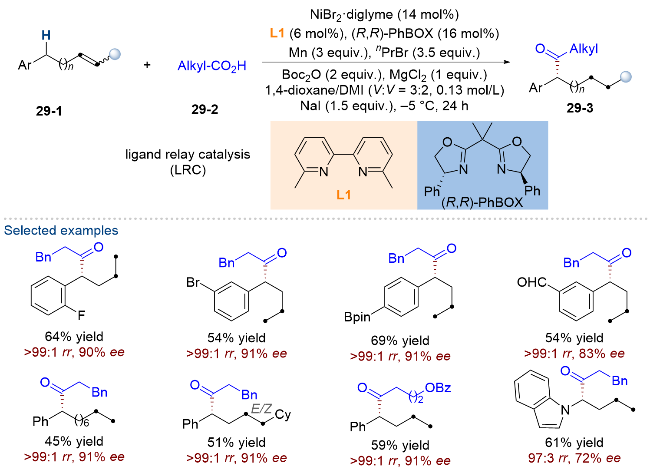
来源丰富的烷基羧酸可以通过添加Boc2O原位形成活化的亲电酰化试剂, 在其2019年报道迁移酰基化反应[36]的基础上, 2022年, 朱少林课题组[37]进一步通过配体接力策略实现了镍催化的迁移还原不对称酰基化反应, 以高产率和优异的区域/对映选择性构建了一系列手性α-芳基酮类化合物. 反应经历两个催化阶段, 第一阶段由联吡啶类迁移配体实现烯烃或卤代烷烃底物的链行走, 随后发生配体交换, 经历第二阶段手性噁唑啉配体促进的不对称酰基化. 这种配体接力催化的策略可以显著提高反应的催化效率和选择性, 实现克级规模合成手性α-芳基酮类化合物.
反应可以从卤代烃出发, 和脂肪羧酸反应, 利用Mn粉作为还原剂, 实现烷基碘化物的迁移还原不对称酰基化(Scheme 28).
图式28 配体接力催化策略促进的卤代烷烯烃与烷基羧酸间的迁移还原不对称酰化

Scheme 28 Ligand relay catalysis enabled asymmetric reductive migratory acylation of alkyl halides with alkyl carboxylic acids

反应也可以从烯烃出发, 和脂肪羧酸反应, 利用nPrBr/Mn作为氢源, 也可以实现烯烃的的迁移还原不对称氢酰基化(Scheme 29).
图式29 配体接力催化策略促进的烯烃与烷基羧酸的迁移还原不对称氢酰化

Scheme 29 Ligand relay catalysis enabled asymmetric reductive migratory hydroacylation of alkenes with alkyl carboxylic acids

1.1.7 迁移氢硫醚化反应

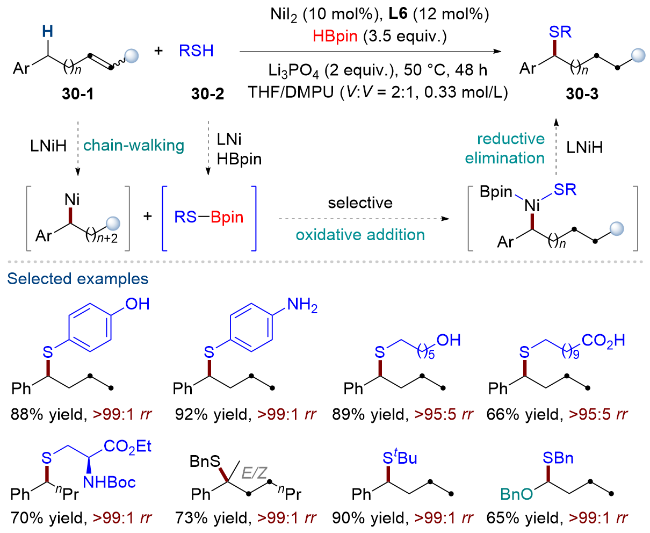
2019年, 朱少林课题组[38]报道了镍氢催化的烯烃与硫醇的迁移氢硫醚化反应(Scheme 30). 该反应以菲啰啉类(L7)为迁移配体, HBpin为氢源, 直接利用商业可得的亲核性硫醇硫醇为原料, 通过原位方式现场生成亲电的硫醚化试剂(RS-Bpin)和相应的迁移烷基镍中间体反应, 以优异的区域选择性得到系列迁移氢硫醚化产物. 在此过程中, 四氢呋喃作为溶剂是再生镍氢的必要条件, 而其它亲核基团如醇, 酸, 胺和酰胺等不受影响. 文中展示的反应的偶联位点可以是热力学稳定的苄位或者杂原子的α-位.
图式30 镍催化的烯烃与硫醇的迁移氢硫化反应

Scheme 30 Ni-catalyzed migratory hydrothiolation of olefins with thiols

1.1.8 迁移氢胺化反应

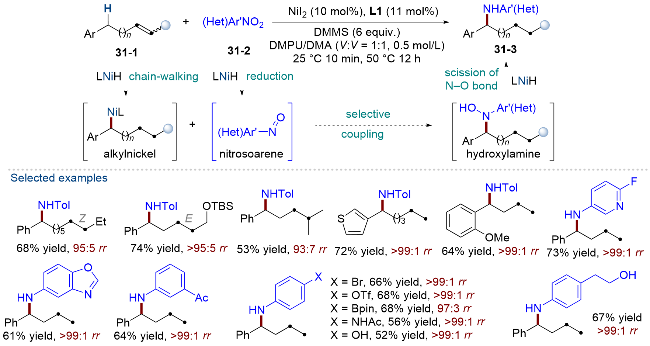
2018年, 朱少林课题组[39]以烯烃与硝基芳烃为原料, 实现了迁移氢胺化制备芳胺产物(Scheme 31). 机理实验表明, 由硝基芳基经还原原位生成的中间体亚硝基芳烃是真正的亲电试剂.
图式31 镍催化的烯烃与硝基芳烃的迁移氢胺化反应

Scheme 31 Ni-catalyzed migratory hydroamination of olefins with nitroarenes

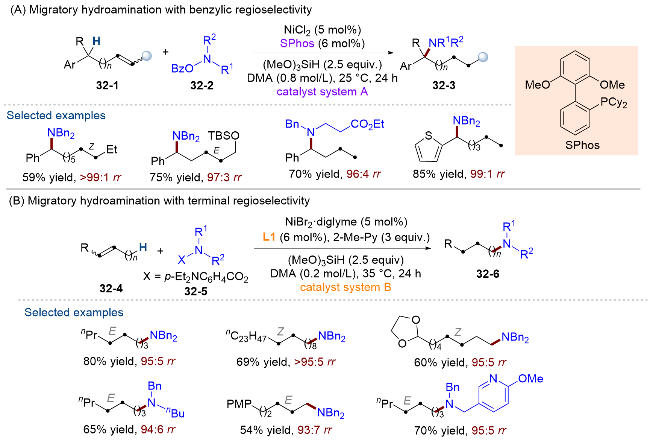
2020年, 朱少林课题组[40]发现CuH化学中常见的亲电胺化试剂羟胺酯也同样适用于镍氢体系, 通过调控配体, 使用2-二环己基膦基-2',6'-二甲氧基联苯基(SPhos)配体实现了迁移远程苄位选择性氢胺化, 使用L1实现了端位选择性的迁移氢胺化(Scheme 32). 在镍氢化学中, 迁移配体除了常用的N,N双齿配体外, 该工作还首次发现膦配体SPhos也是一种高效的迁移偶联配体.
图式32 配体调控的烯烃区域多样性迁移氢胺化

Scheme 32 Ligand-enabled regiodivergent migratory hydroamination

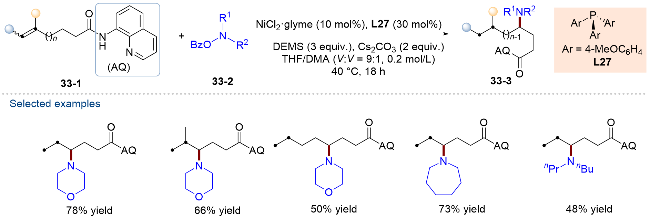
使用类似的单磷配体, 2021年, Hong课题组[41]实现了具有双齿导向酰胺基团的烯烃底物的区域选择性迁移氢胺化, 通过六元环镍中间体的选择性胺化, 实现了相应的γ-胺基酰胺的合成(Scheme 33).
图式33 γ-位选择性迁移氢胺化

Scheme 33 γ-Selective migratory hydroamination

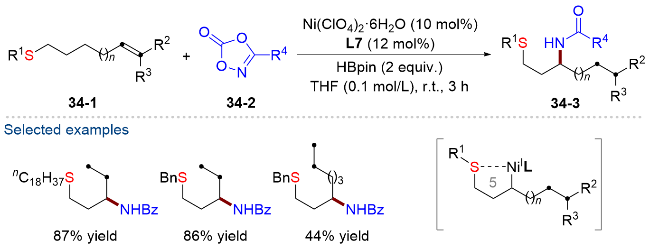
2021年, 余永耀课题组[42]以二噁唑酮作为亲电酰胺化试剂, 实现了硫醚导向的烯烃远程γ-C(sp3)—H选择性酰胺基化反应(Scheme 34). 反应通过螯合作用稳定瞬态的五元环镍中间体, 实现烷基镍物种在稳定的γ-亚甲基位点选择性胺化.
图式34 硫醚导向的迁移氢胺化

Scheme 34 Thioether-directed migratory hydroamidation

2023年, 王超课题组[43]报道了配体调控的含远程酰胺导向基团的烯烃区域选择性迁移氢胺化反应(Scheme 35, A). 实验结果表明, 使用菲啰啉类配体L6时, 反应优先通过五元环镍中间体发生后续的选择性胺化, 获得N-α-位选择性的1,1-二胺热力学产物; 当使用联吡啶类配体L1时, 反应优先通过六元环镍中间体发生后续的选择性胺化, 获得N-β-位选择性的1,2-二胺动力学产物. 进一步研究发现, 当使用手性配体L28时, 可以以优异的区域和对映选择性实现β-选择性迁移不对称氢胺化反应(Scheme 35, B).
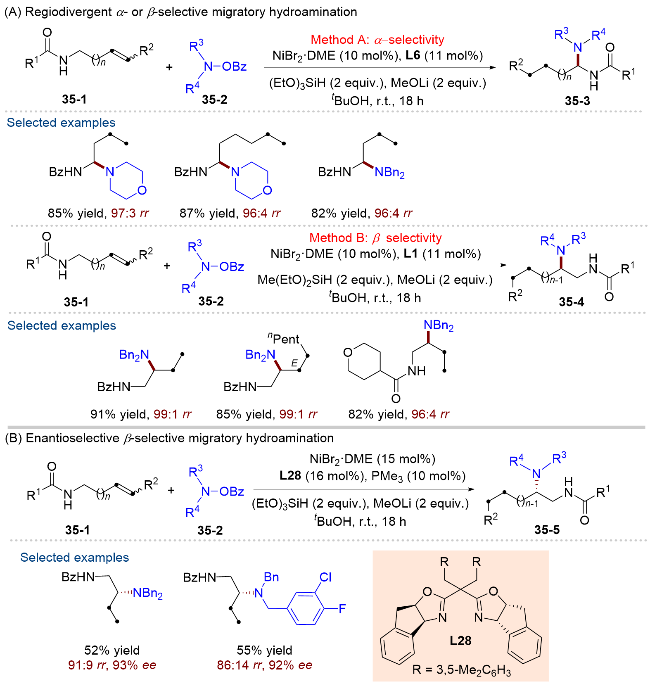
图式35 配体调控酰胺导向的区域多样性迁移氢胺化和迁移不对称氢胺化

Scheme 35 Ligand-controlled regiodivergent migratory hydroamination and enantioselective migratory hydroamination

2023年, 张万斌和袁乾家课题组[44]报道了温和条件下镍催化烯烃与未活化的胺或醇的迁移氢胺化和氢醚化反应(Scheme 36). 以迁移氢胺化为例, 反应可能的机理如下: 作为氢化物给体和自由基前体的叔丁基碘(tBuI)均裂形成碘自由基, 去氧化胺得到氨基自由基阳离子, 磷酸钾攫取质子得到高活性的胺自由基; 与此同时, 叔丁基自由基氧化镍(I)为镍(II), 自身通过β-H消除得到异丁烯; 镍(II)与烯烃配位后形成的中间体沿烷基链经历链行走过程, 通过多次β-H消除和插入, 最终获得稳定的五元环烷基镍(II)中间体; 中间体与胺自由基被烷基镍选择性捕获, 还原消除最终获得偕二胺和N,O-缩醛类产物.
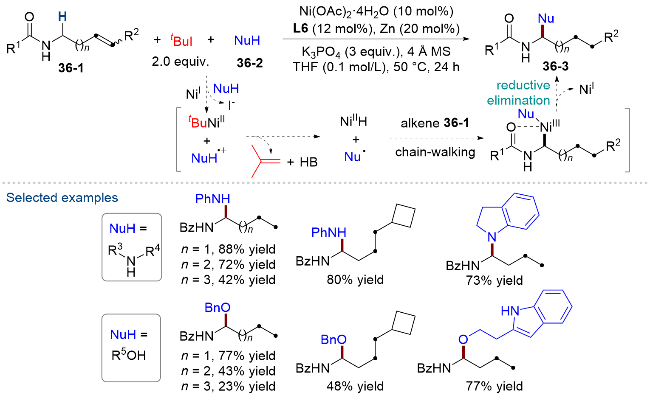
图式36 镍催化的烯烃与未活化胺和醇的直接迁移氢胺/醚化

Scheme 36 Ni-catalyzed migratory hydroamination and hydroetherification of alkenes with unactivated amines and alcohols

1.2 镍硼催化体系启动的烯烃迁移官能团化

有机含硼化合物是一类重要的有机合成中间体, 硼官能团能进行多样性的衍生化, 进一步得到多样性产物. 前面一部分我们综述了通过引入等物质的量的硅氢产生镍氢物种对烯烃底物插入, 后续经历动态迁移和选择性偶联得到迁移偶联产物. 类似使用等物质的量的联硼X2B-BX2, 如B2pin2等替代硅氢, 产生的镍硼物种对烯烃底物插入来启动反应, 后续经历类似的动态迁移和选择性偶联得到烯烃1,n-双官能团化产物. 这类反应为合成含硼化合物提供了一类模块化的合成策略. 按照迁移的位点选择性, 常见的迁移产物可以分为1,1-双官能团化、1,3-双官能团化以及少量1,n-双官能团化(n>3). 下面按照引入的官能团种类的不同进行展开介绍.

1.2.1 迁移硼芳基化

1.2.1.1 反应发现

2019年, 阴国印课题组[45]首次报道了镍催化的端烯烃迁移1,n-硼芳基化(n>2) (Scheme 37, A). 该反应以二价镍NiBr2•DME为镍源, C-6取代的PyrOx-L29为迁移配体, 在等物质的量的B2pin2和LiOMe存在条件下, 原位生成的镍硼物种Bpin-Ni(II)-Br对端烯烃插入生成相应的烷基镍, 后续通过烷基镍迁移, 选择性地在苄位芳基化得到目标产物, 其中烯烃链增长所得目标产物的产率都有所降低.
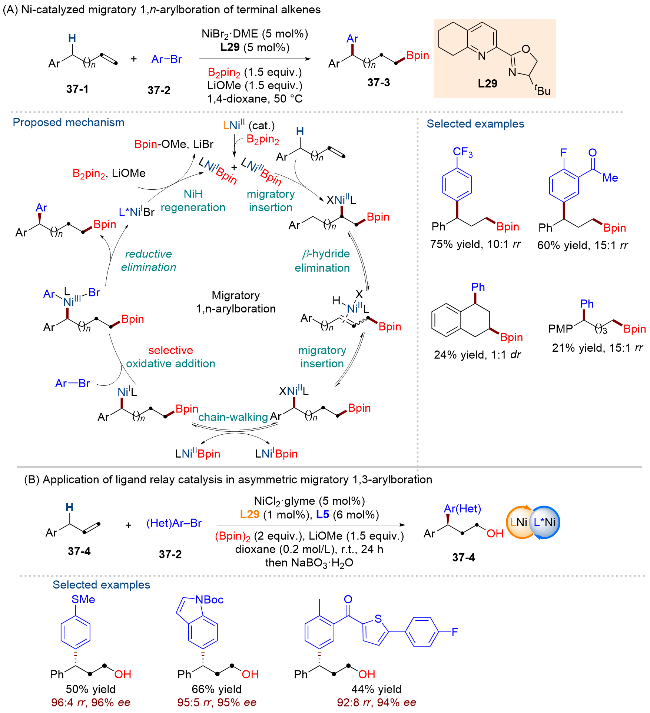
图式37 镍催化的端烯烃迁移1,n-硼芳基化反应

Scheme 37 Ni-catalyzed migratory 1,n-arylboration of terminal alkenes

在此基础上, 2022年, 朱少林和梁勇课题组[9b]通过配体接力策略(组合迁移配体L29和不对称偶联配体L5)进一步实现了Ni(II)-Bpin物种引发的烯烃迁移不对称硼芳基化(Scheme 37, B).

1.2.1.2 反应发展
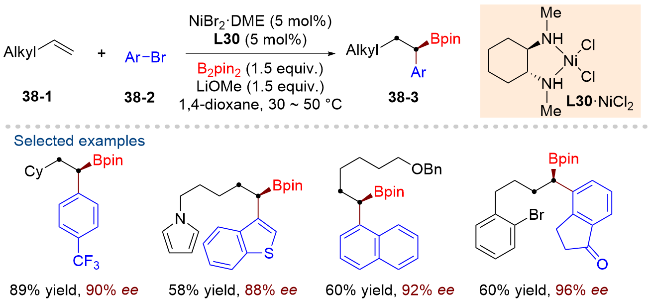
2020年, 阴国印课题组[46]报道了镍催化烷基取代端烯烃的迁移1,1-不对称硼芳基化反应(Scheme 38). 该反应以手性1,2-二胺配体L30为配体, LiOMe为碱, 得到手性1,1-硼芳基化产物. 值得注意的是, 机理上反应从镍硼启动, 经历迁移后得到稳定的硼α-位烷基镍中间体, 选择性芳基化得到1,1-双取代的产物.
图式38 镍催化的端烯烃迁移不对称1,1-硼芳基化反应

Scheme 38 Ni-catalyzed migratory asymmetric 1,1-arylboration of terminal alkenes

在此基础上, 2023年, 阴国印课题组[47a]实现了环己烯的迁移1,3-硼芳基化反应(Scheme 39, A). 2024年, 他们[47b]进一步实现了1,4-环己二烯的1,3-硼芳基化反应(Scheme 39, B).
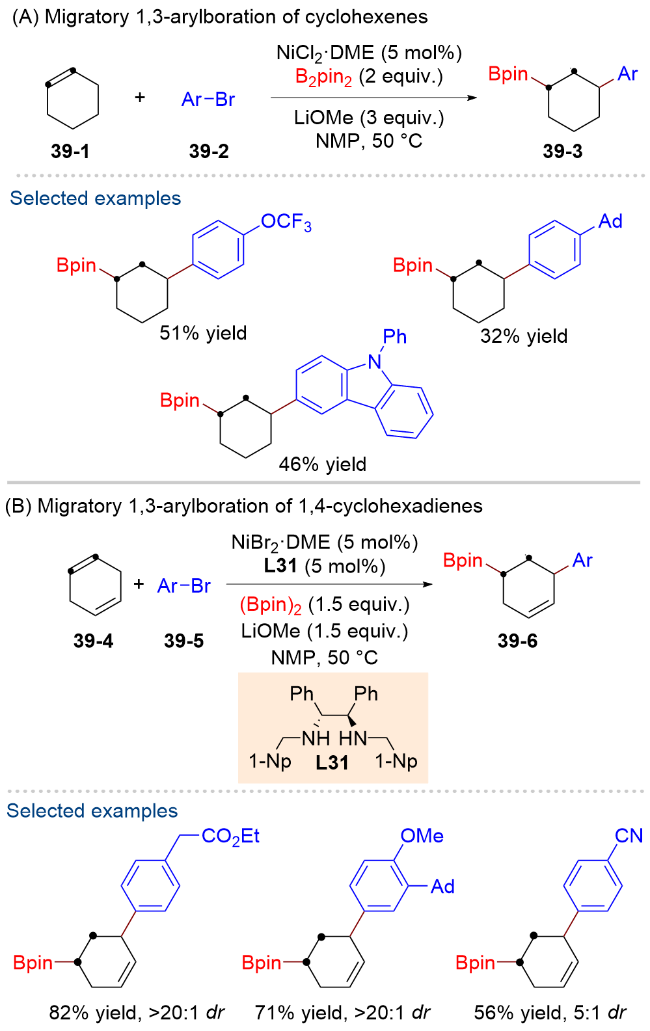
图式39 镍催化环己烯和1,4-环己二烯的迁移1,3-硼芳基化

Scheme 39 Ni-catalyzed migratory 1,3-arylboration of cyclohexenes and 1,4-cyclohexadienes

1.2.2 迁移硼烷基化

1.2.2.1 端烯烃

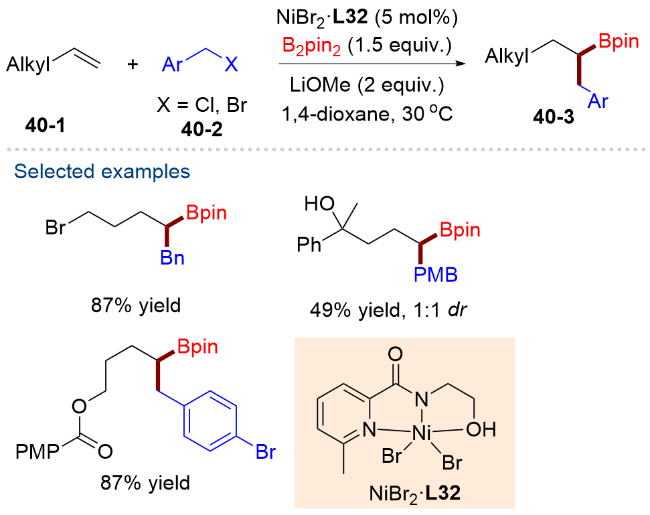
2019年, 阴国印课题组[48]报道了镍催化烷基取代端烯烃的迁移1,1-硼苄基化反应(Scheme 40). 该反应采用配体L32, 以苄溴或者苄氯为烷基化试剂, 制备1,1-硼烷基化产物. 和1,1-硼芳基化类似, 反应也是从镍硼启动, 经历迁移后得到稳定的硼α-位烷基镍中间体, 选择性苄基化得到1,1-双取代的产物.
图式40 镍催化的端烯烃迁移1,1-硼苄基化反应

Scheme 40 Ni-catalyzed migratory 1,1-benzylboration of terminal alkenes

在此基础上, 2023年, 阴国印课题组[49]报道了镍催化烷基取代端烯烃的迁移不对称1,1-硼烷基化反应(Scheme 41). 该反应利用手性配体L33可以实现系列手性烷基硼酸酯类化合物的合成. 该工作一个有意思的地方在于反应的对映选择性决定步骤, 相关机理实验得出反应可能的机理如下: 原位生成二价镍硼物种启动反应, 插入端烯烃后得到的烷基镍进一步发生β-氢消除和镍氢的迁移插入, 得到两种立体构型的镍α-位烷基镍中间体, 捕获烷基自由基得到三价镍中间体, 其中一个构型优先还原消除, 另一构型相反的三价镍中间体发生均裂得到硼α-位烷基自由基和二价镍物种, 在手性配体的调控下发生自由基对二价烷基镍的再结合过程, 实现立体构型的反转, 从而立体归一化地得到高ee值的目标产物.
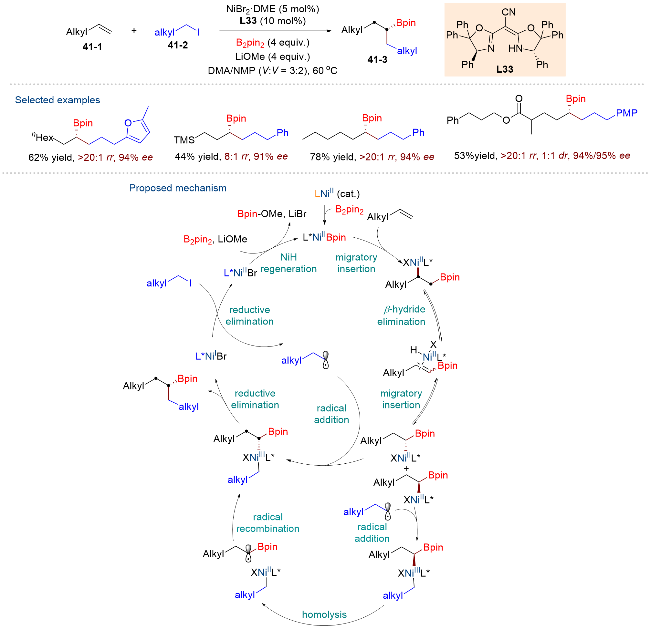
图式41 镍催化的端烯烃迁移不对称1,1-硼烷基化反应

Scheme 41 Ni-catalyzed asymmetric migratory 1,1-alkylboration of terminal alkenes

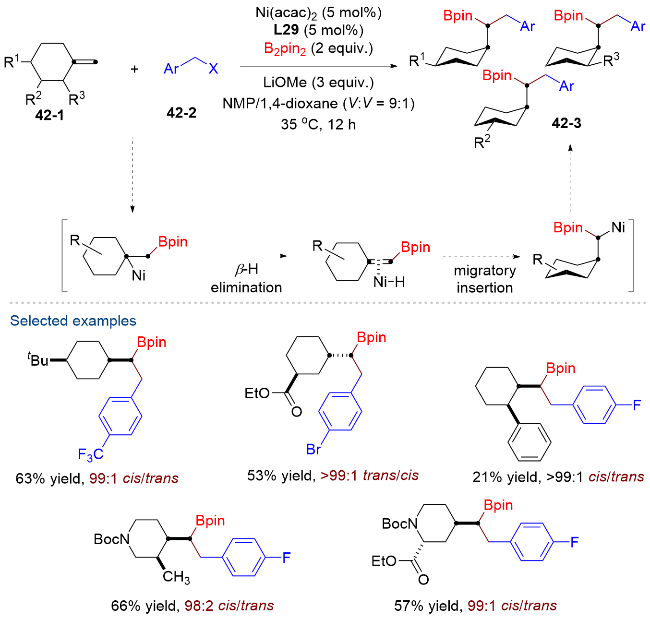
2022年, 阴国印课题组[50]报道了以不同位点取代的亚甲基环己烷为原料, 苄基氯代物为烷基化试剂的迁移1,1-硼苄基化反应, 合成了1,2-顺式、1,3-反式以及1,4-顺式烷基取代的环己烷产物(Scheme 42). 反应具有优秀的非对映选择性和底物适用范围. 在机理上, 作者推测是因为在烯烃的端位先加成了具有较大位阻的基团(Bpin), 在空间上限制了下一步烷基化过程的立体选择性, 从而得到单一的产物.
图式42 镍催化取代亚甲基环己烷的迁移1,1-硼苄基化反应

Scheme 42 Ni-catalyzed migratory 1,1-benzylboration of substituted methylenecyclohexanes

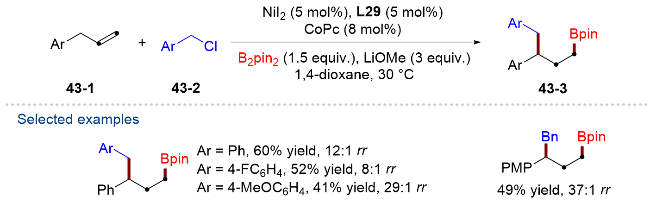
2022年, 阴国印课题组[51]报道了镍催化苯丙烯和苄氯的迁移1,3-硼苄基化反应(Scheme 43). 该反应利用PyrOx-L29为迁移配体, 当添加酞菁钴(CoPc)为添加剂时, 可以极大地提高反应的选择性和产率.
图式43 镍催化的端烯烃迁移1,3-硼苄基化反应

Scheme 43 Ni-catalyzed migratory 1,3-benzylboration of terminal alkenes

1.2.2.2 环状烯烃

2021年, 阴国印课题组[52]报道了杂环烯烃的迁移1,3-硼烷基化反应(Scheme 44). 使用双胺配体L34, 系列五元、六元氧杂环烯以及六元氮杂环烯均可与一级和二级烷基溴化物等烷基亲电试剂进行反应, 高区域和非对映选择性地得到迁移顺式1,3-硼烷基化产物(Scheme 44, A). 其中氮杂六元环底物得到硼远离杂原子的硼烷基化产物, 暗示镍硼物种插入烯烃底物时金属镍和杂原子有一定的配位作用. 反应的高dr值暗示反应过程中得到的烷基镍物种发生迁移时生成的镍氢物种没有从环烯烃中间体上解离, 而是通过非解离的方式实现迁移, 得到相应的1,3-顺式烷基镍中间体. 使用手性双胺配体L35时相应的五元或六元氧杂环烯底物可以进一步高对映选择性地得到目标产物, 但相应的六元氮杂环烯无法在该条件下进行反应(Scheme 44, B). 反应从镍硼物种启动, 经历插入/迁移后得到的杂原子α-位烷基镍物种优先捕获烷基自由基, 最后进行还原消除得到相应的产物.
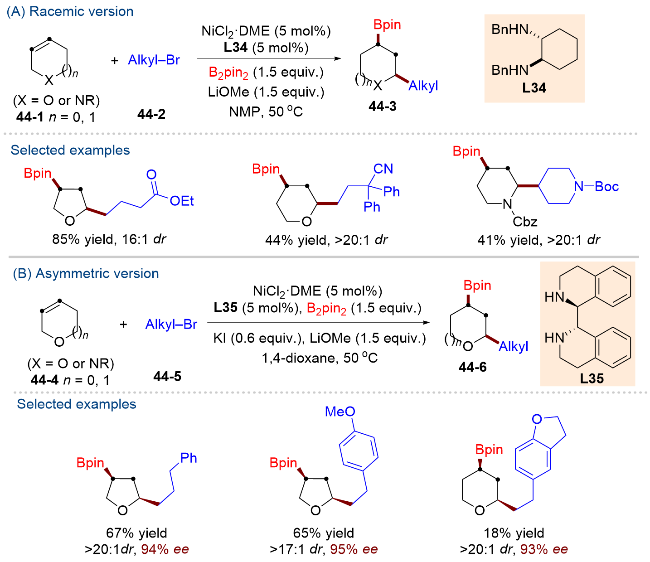
图式44 镍催化杂环烯烃迁移1,3-硼烷基化

Scheme 44 Ni-catalyzed migratory 1,3-alkylboration of endocyclic olefins

随后, 阴国印课题组[47a]发现在没有配体条件下, NiCl2•DME可以直接催化环己烯发生迁移1,3-硼烷基化反应(Scheme 45, A). 2024年, 他们[47b]使用1,2-二胺作为配体, 进一步实现了1,4-环己二烯的迁移1,3-硼芳基化反应(Scheme 45, B).
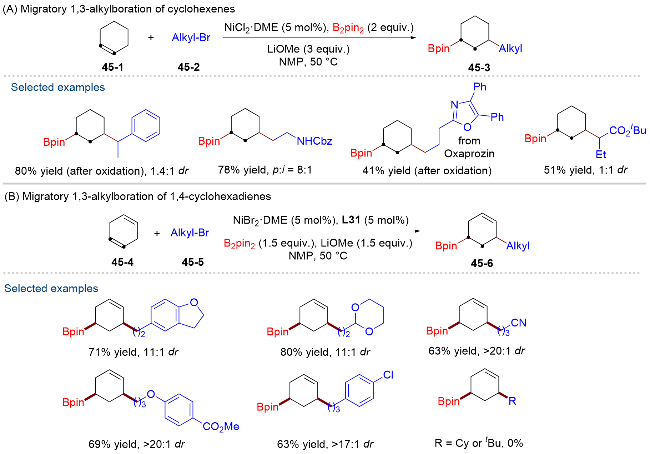
图式45 镍催化环己烯和1,4-环己二烯的迁移1,3-硼烷基化

Scheme 45 Ni-catalyzed migratory 1,3-alkylboration of cyclohexenes and 1,4-cyclohexadienes

1.2.3 迁移硼烯基化

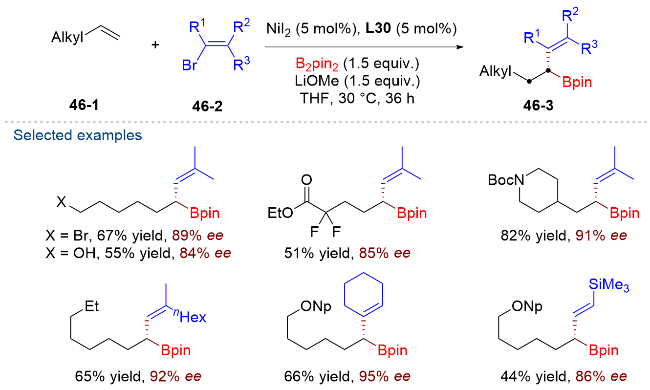
2022年, 阴国印课题组[53]报道了镍催化烷基取代端烯烃和烯基溴的迁移1,1-硼烯基化反应(Scheme 46). 该反应机理和条件与前述迁移不对称1,1-硼芳基化类似, 以手性的1,2-二胺L30为配体, 高对映选择性地得到迁移的1,1-硼烯基化产物.
图式46 镍催化的端烯烃迁移不对称1,1-硼烯基化反应

Scheme 46 Ni-catalyzed migratory asymmetric 1,1-alkenylboration of terminal alkenes

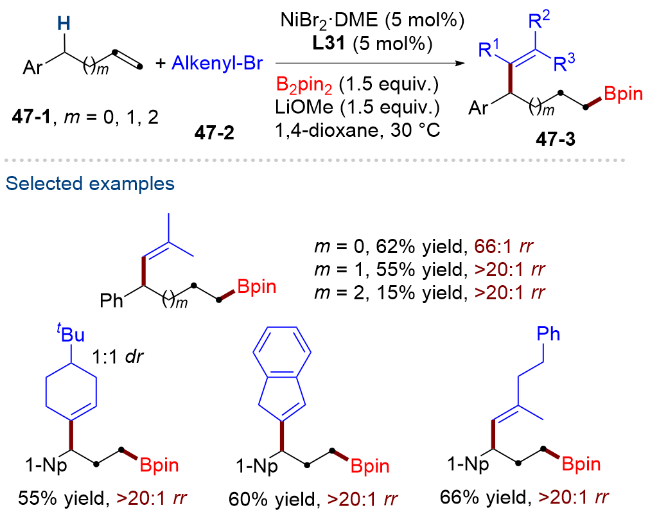
2024年, 阴国印课题组[54]报道了远程含芳基的非活化端烯烃的迁移1,n-硼烯基化反应(Scheme 47). 该反应利用手性1,2-二胺L31作为迁移偶联配体, 实现了苄位选择性烯基化, 在温和的条件下得到迁移1,n-硼烯基化产物(n=m+3), 随着烯烃底物碳链增长, 其产率逐渐降低. 模版底物在1,4-二氧六环溶剂下可以选择性地生成手性迁移产物, 但ee值仅有49%.
图式47 镍催化的端烯烃迁移1,n-硼烯基化反应

Scheme 47 Ni-catalyzed migratory 1,n-alkenylboration of terminal alkenes

1.2.4 迁移硼炔基化

2020年, 阴国印课题组[55]报道了镍催化烷基取代端烯烃的迁移1,1-硼炔基化反应(Scheme 48). 该反应利用同骨架不同取代基的配体L29L36调控端位烯烃与一分子炔烃或两分子炔烃进行偶联反应. 使用L29作为配体时(Scheme 48, A), 相应的迁移1,1-硼炔基化反应和前面的迁移1,1-硼芳基化反应类似, 得到1,1-硼炔基化产物48-4. 使用配体L36作为配体时(Scheme 48, B), 得到的1,1-硼炔基化产物可以进一步和炔基溴48-2偶联, 得到相应的1,1-双炔基化产物48-5.
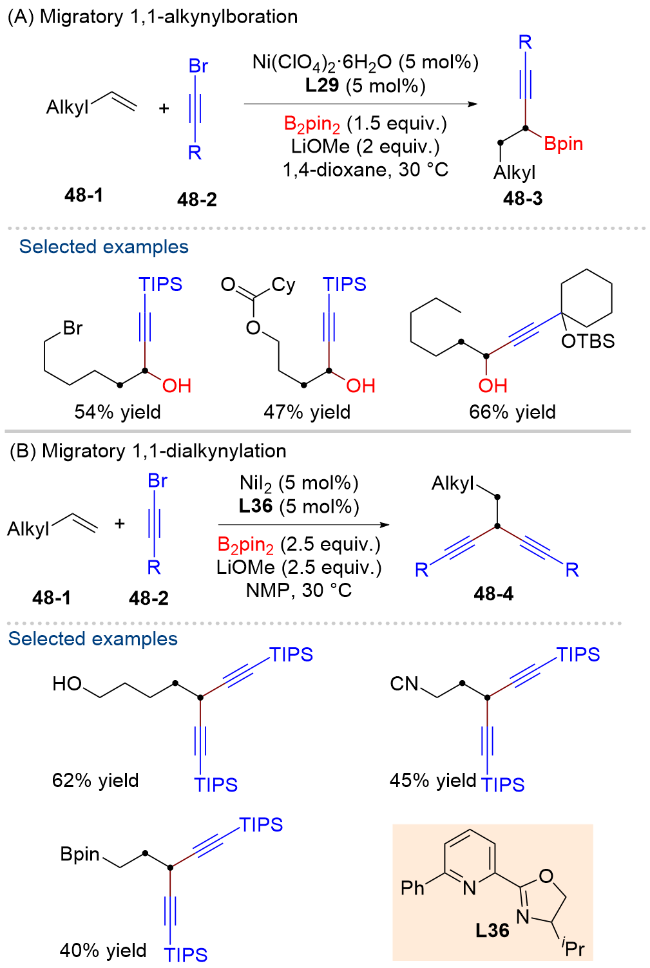
图式48 镍催化的端烯烃迁移1,1-硼炔基化和1,1-双炔基化反应

Scheme 48 Ni-catalyzed migratory 1,1-alkynylboration and 1,1-dialkynylation of terminal alkenes

1.2.5 迁移硼胺基化

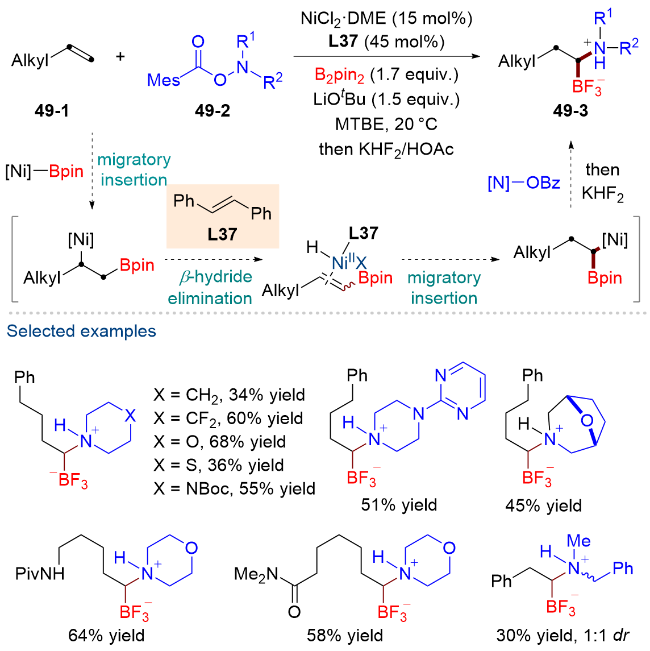
2023年, Martin课题组[56]报道了镍催化烷基取代端烯烃的1,1-硼胺基化反应, 用于高效合成一类具有较高应用价值的α-胺基硼酸衍生物(Scheme 49). 与前面烯烃迁移硼碳化使用LiOMe作碱有所不同, 这里的烯烃迁移1,1-硼胺化使用叔丁醇锂为碱, 无需配体或者使用配位较弱的烯烃配体L37.
图式49 镍催化的端烯烃迁移1,1-硼胺基化反应

Scheme 49 Ni-catalyzed migratory 1,1-aminoboration of terminal alkenes

同年, Brown课题组[57]也报道了非活化端烯的1,1-硼胺基化反应, 同样用于制备α-胺基硼酸衍生物(Scheme 50, A). 该反应无需配体, 直接以NiCl2•DME为催化剂, 以预处理过的联硼-碱混合物作为反应的硼源(预混和tBuLi/Bpin2生成活性tBuBpin物种), 反应的端烯底物范围也适用于更为挑战性的1,1-二取代端烯烃. 在反应中, 若氮原子上取代基由苄基更换为位阻较小的甲基时产率会明显降低, 位阻较大的环己基时产率相对会提升. 和上述Martin课题组设想的较为常见的Ni-Bpin中间体直接插入烯烃不同, 作者推测镍硼物种的插入/迁移过程有亲电试剂[N]-OBz的参与: 镍催化剂和活性tBuBpin物种形成Ni-Bpin中间体并不直接插入烯烃, 而是优先和Bn2NOBz反应形成Bn2N-Ni(II)-Bpin中间体和•OBz自由基, 生成的Bn2N-Ni(II)-Bpin中间体迁移插入烯烃, 随后该中间体经历β-H消除和迁移插入得到硼基α-位的镍物种, 再选择性捕获一个•OBz自由基生成高价镍还原消除得到目标产物. 在该工作中, Brown课题组还同时实现了镍催化环己烯底物的迁移1,3-硼胺基化反应, 以优异的区域和非对映选择性得到1,3-硼胺基化产物(Scheme 50, B).
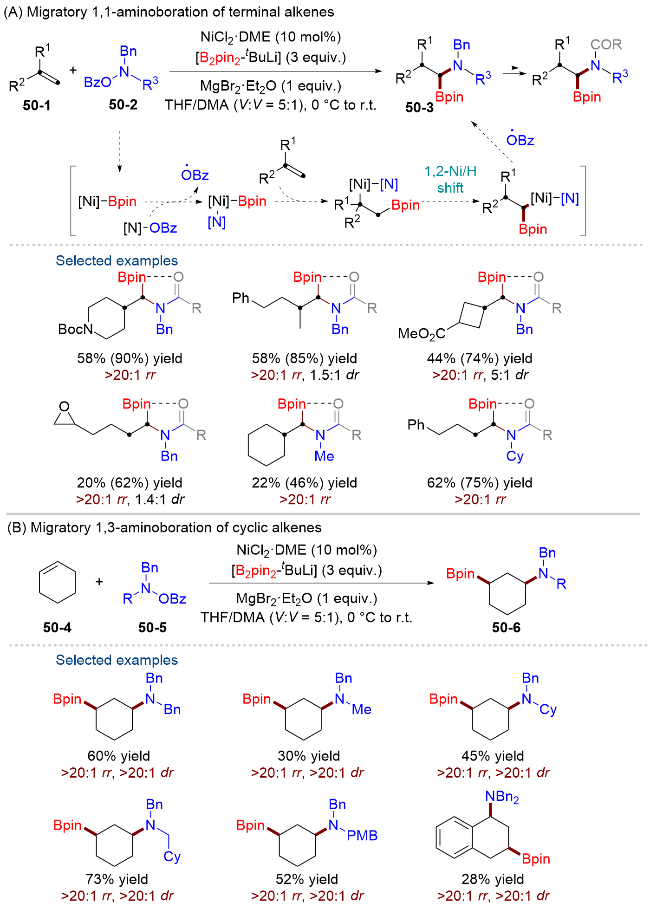
图式50 镍催化的烯烃迁移1,1-与1,3-硼胺基化反应

Scheme 50 Ni-catalyzed migratory 1,1-and 1,3-aminoboration of alkenes

2 空间的1,4-Ni/H迁移偶联

2.1 烯基到芳基1,4-Ni/H迁移
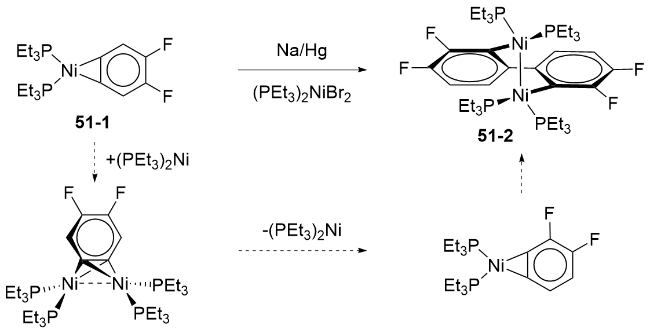
前面一部分介绍了过去十多年时间里烷基镍经过迭代的连续1,2-Ni/H交换模式实现迁移偶联. 除了烷基镍, 烯基/芳基镍也可以通过空间的1,4-Ni/H交换实现迁移偶联. 关于Pd、Rh、Ir等贵金属催化的1,4-或者1,5-M/H空间迁移偶联反应研究较为成熟, 而丰产金属类似迁移过程研究较少. 2006年, SJohnson课题组[58]报道了苯炔中间体可以和磷配体配位的零价镍作用, 通过1,4-Ni/H交换过程实现苯环的C—H键活化生成相应的芳基镍络合物(Scheme 51). 虽然未在实验中捕捉到相应的Ni—H中间体, 但是也为后续研究提供了理论基础.
图式51 镍催化的苯炔异构化

Scheme 51 Ni-catalyzed isomerization of an aryne complex

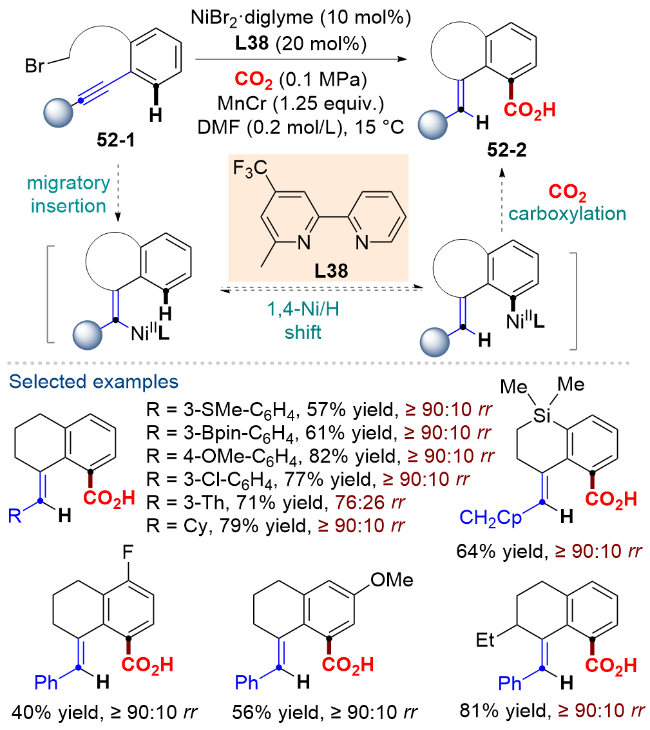
2020年, Martin课题组[59]报道了1,4-Ni/H交换的催化过程, 反应利用NiBr2·diglyme为镍源, L38为必要的迁移配体, CO2为羧基化试剂, MnCr为还原剂, 通过烯基到芳基的1,4-迁移实现了远端芳基的C(sp2)—H键羧基化反应, 高选择性合成芳基羧酸类衍生物(Scheme 52). 机理上, 作者利用氘代实验证明了反应经由1,4-Ni/H交换, 再进行二氧化碳插入过程. 而作者分离出的二价烯基镍和二价芳基镍两种中间体均可以在无金属还原剂的情况下发生芳基位点羧基化得到目标产物, 说明在1,4-镍/氢迁移和二氧化碳插入的过程中金属镍均是以二价形式存在.
图式52 烯基到芳基1,4-镍/氢交换串联CO2偶联实现远程芳基C(sp2)—H羧基化

Scheme 52 Catalytic alkenyl-to-aryl 1,4-Ni/H shift followed by carboxylationcross-coupling with CO2 enabled aryl C(sp2)—H carboxylation

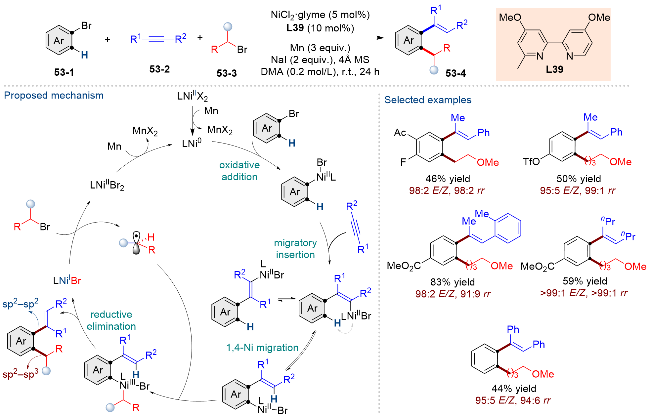
2021年, 朱少林和Martin课题组合作[60]报道了镍催化1,4-镍/氢交换实现芳基溴化物的原位和邻位双官能团化反应(Scheme 53). 该反应实现了芳基溴、炔烃和烷基溴的多组份迁移偶联, 高区域选择性和Z/E选择性地合成了一系列多取代芳烃. 作者经同位素实验和控制中间体Z/E构型实验证明了该反应的1,4-镍迁移过程优先于烷基化, 并且烯基镍中间体的Z/E构型可以快速相互转变. 可能机理如下: 经氧化加成、芳基镍中间体与炔烃经顺式迁移插入得到二价烯基镍中间体, 经过动态的1,4-镍/氢交换过程得到芳基镍中间体; 该中间体优先捕捉烷基自由基并进行还原消除生成双官能团化产物.
图式53 烯基到芳基1,4-镍/氢交换过程实现芳基溴化物的原位/邻位双官能团化

Scheme 53 Catalytic alkenyl-to-aryl 1,4-Ni/H shift enabled ipso/ortho difunctionalization of aryl bromides

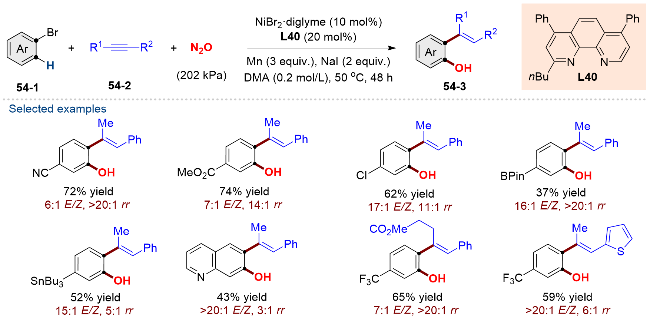
在此基础上, 2023年, Martin课题组[61]使用温室气体N2O作为偶联试剂替代烷基卤化物, 通过镍催化1,4-镍/氢交换过程实现了芳基溴化物的原位烯基化-邻位羟基化反应, 以良好的E/Z和产率得到相应的酚类产物(Scheme 54). 反应也是目前为止不多的N2O参与偶联的一个实例.
图式54 烯基到芳基1,4-镍/氢交换过程

Scheme 54 Catalytic alkenyl-to-aryl 1,4-Ni/H shift enabled ipso/ortho alkenylation-hydroxylation of aryl bromides

2.2 芳基到烯基1,4-Ni/H迁移

先前的机理研究已经证明了烯基镍和芳基镍中间体之间的1,4-镍/氢迁移过程是可逆的, 那么在适当情况下, 亦可以发生原位生成的芳基镍中间体通过可逆的1,4-镍/氢迁移过程得到烯基镍, 然后选择性捕获烯基镍中间体得到相应迁移烯基位点官能团化产物. 2023年, 基于该思想, 梁永民/刘雪原课题组[62](Scheme 55)和朱少林课题组[63](Scheme 56)同时报道了芳基到烯基的1,4-镍迁移偶联过程, 用于制备多取代烯烃. 梁永民/刘雪原的工作以芳基碘为起始原料[62], 和零价镍氧化加成后生成二价芳基镍, 在迁移配体调控下可以实现可逆的1,4-镍迁移得到位阻小、活性高且立体选择性好的烯基镍物种, 其选择性捕获烷基自由基(来自烷基溴), 通过迁移烷基化以优秀立体选择性得到一系三取代烯烃.
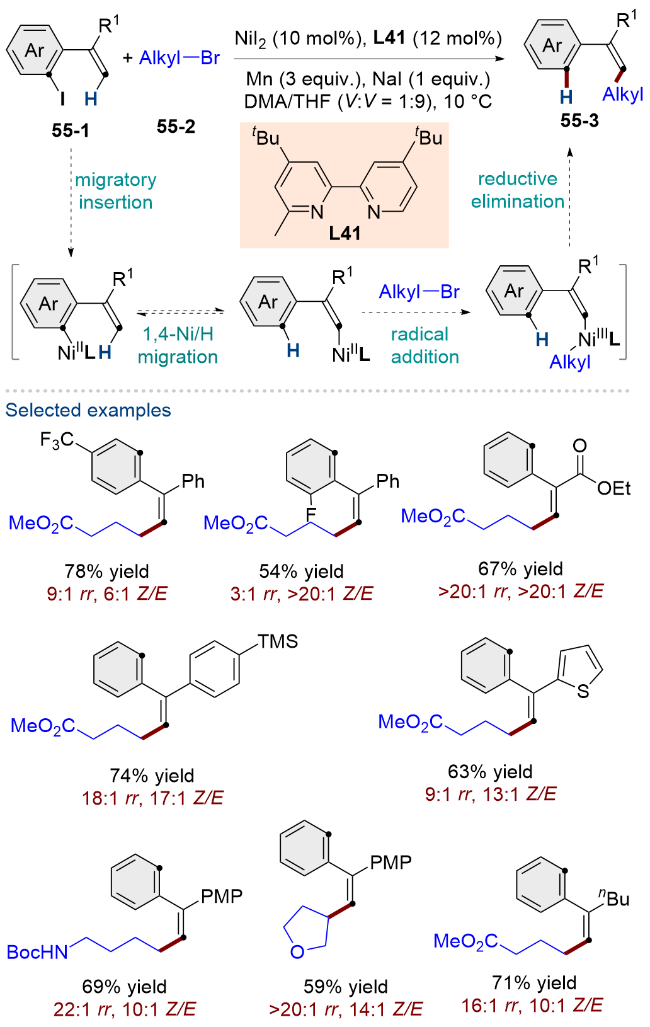
图式55 芳基碘化物的芳基到烯基1,4-镍迁移烷基化反应

Scheme 55 Migratory vinyl alkylation of aryl iodides via aryl-to-alkenyl 1,4-Ni/H shift

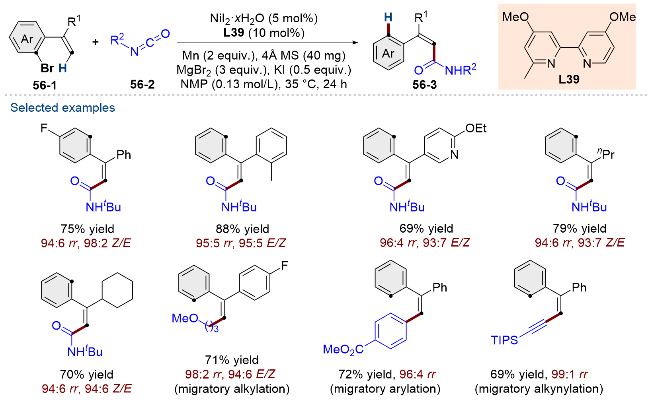
图式56 芳基到烯基1,4-镍/氢迁移-还原偶联合成多取代烯烃

Scheme 56 Aryl-to-alkenyl 1,4-Ni/H shift/reductive coupling to access multisubstituted olefins

朱少林课题组[63]以芳基溴为底物, 在镍催化条件下, 氧化加成得到的二价芳基镍经过芳基到烯基的1,4-镍/氢动态交换, 得到的烯基镍物种与异氰酸酯、烷基溴、芳基氯或炔基溴等偶联试剂进行选择性偶联, 得到多种功能团取代的三取代烯烃(Scheme 56).

3 总结与展望

综上所述, 过去的几年时间里, 通过碳金属物种动态迁移异构结合选择性偶联的策略, 丰产金属镍催化的迁移偶联化学取得了一系列进展, 从易得原料出发, 在温和条件下, 实现了底物挑战性远程惰性位点选择性官能团化. 在此过程中取得了一系列的进展: (1)开发了多样性的迁移模式, 迁移模式从迭代的连续1,2-Ni/H迁移(chain-walking)发展到空间的1,4-Ni/H迁移; (2)开发了系列高活性迁移配体, 通过升高相应碳镍物种的过渡态能量降低了迁移异构的能垒, 从而提高了迁移活性; (3)开发了系列碳和杂原子偶联试剂, 实现了迁移官能团化的多样性; (4)开发了配体接力催化策略, 简化了单个配体的结构和功能, 通过科学组合不同配体, 提高了反应整体催化效率和选择性. 目前该领域虽然取得了一系列进展, 但是仍然面临着一系列挑战, 包括: (1)反应位点的区域发散性. 目前通过迁移异构较容易实现热力学稳定的碳镍物种选择性偶联或者位阻较小的碳镍物种的动力学选择性偶联, 也能实现含导向基底物、导向基稳定的碳镍物种的选择性偶联. 但是, 如何选择性实现底物碳链任意位点的偶联仍然是该领域的一大挑战. 从仿生角度出发, 发展(拟)酶配体, 通过其口袋的灵活改造, 有望实现不同反应位点碳镍物种偶联活性和反应对映选择性的区分. (2)从更加易得的烷烃和芳烃原料出发的直接迁移偶联. 为了形成迁移所需的碳镍物种, 目前的转化大多局限于烯烃/烷基卤或者芳基卤/硼酸等原料, 相信随着光/电等外场条件的辅助和活化策略的进一步开发, 未来可以从更易得的烃类原料出发实现相关转化. (3)转化的重要工业化应用. 工业化涉及到反应效率和催化成本, 丰产金属催化有其天生的优势, 将迁移偶联和连续流化学、光电等外场激励等手段相结合, 相信迁移偶联反应未来一定会应用于精细化学品和功能分子的工业化合成中.
(Zhao, C.)
[1]
Bullock, R. M.; Chen, J. G.; Gagliardi, L.; Chirik, P. J.; Farha, O. K.; Hendon, C. H.; Jones, C. W.; Keith, J. A.; Klosin, J.; Minteer, S. D.; Morris, R. H.; Radosevich, A. T.; Rauchfuss, T. B.; Strotman, N. A.; Vojvodic, A.; Ward, T. R.; Yang, J. Y.; Surendranath, Y. Science 2020, 369, No. eabc3183.

[2]
(a) Tasker, S. Z.; Standley, E. A.; Jamison, T. F. Nature 2014, 509, 299.

(b) Fu, G. C. ACS Cent. Sci. 2017, 3, 692.

(c) Poremba, K. E.; Dibrell, S. E.; Reisman, S. E. ACS Catal. 2020, 10, 8237.

(d) Diccianni, J. B.; Diao, T. Trends Chem. 2019, 1, 830.

(e) Ogoshi, S. Nickel Catalysis in Organic Synthesis: Methods and Reactions, John Wiley & Sons, New York, 2019.

[3]
(a) Larionov, E.; Li, H.; Mazet, C. Chem. Commun. 2014, 50, 9816.

(b) Vasseur, A.; Bruffaerts, J.; Marek, I. Nat. Chem. 2016, 8, 209.

(c) Sommer, H.; Juliá-Hernández, F.; Martin, R.; Marek, I. ACS Cent. Sci. 2018, 4, 153.

(d) Zhang, M.; Ji, Y.; Zhang, C. Chin. J. Chem. 2022, 40, 1608.

(e) Wang, Y.; He, Y.; Zhu, S. Acc. Chem. Res. 2023, 56, 3475.

[4]
(a) Dhungana, R. K.; Sapkota, R. R.; Niroula, D.; Giri, R. Chem. Sci. 2020, 11, 9757.

(b) Li, Y.; Yin, G. Acc. Chem. Res. 2023, 56, 3246.

[5]
(a) Shi, F.; Larock, R. C. Top. Curr. Chem. 2009, 292, 123.

(b) Rahim, A.; Feng, J.; Gu, Z. Chin. J. Chem. 2019, 37, 929.

(c) Li, M.-Y.; Wei, D.; Feng, C.-G.; Lin, G.-Q. T Chem.-Asian J. 2022, 17, e202200456.

[6]
(a) Möhring, V. M.; Fink, G. Angew. Chem., Int. Ed. 1985, 24, 1001.

(b) Johnson, L. K.; Killian, C. M.; Brookhart, M. J. Am. Chem. Soc. 1995, 117, 6414.

[7]
He, Y.; Cai, Y.; Zhu, S. J. Am. Chem. Soc. 2017, 139, 1061.

[8]
Zhang, Y.; Han, B.; Zhu, S. Angew. Chem., Int. Ed. 2019, 58, 13860.

[9]
(a) Zhang, Y.; Ma, J.; Chen, J.; Meng, L.; Liang, Y.; Zhu, S. Chem 2021, 7, 3171.

(b) He, Y.; Ma, J.; Song, H.; Zhang, Y.; Liang, Y.; Wang, Y.; Zhu, S. Nat. Commun. 2022, 13, 2471.

[10]
Shi, H.; Wang, J.; Zhu, Y.; Li, H.; Ju, G.; Zhang, L.; Wang, C. Chin. Chem. Lett. 2024, 35, 109333.

[11]
Zhou, J.; He, Y.; Liu, Z.; Wang, Y.; Zhu, S. Adv. Sci. 2024, 11, 2306447.

[12]
Chen, F.; Chen, K.; Zhang, Y.; He, Y.; Wang, Y.-M.; Zhu, S. J. Am. Chem. Soc. 2017, 139, 13929.

[13]
(a) Li, Y.; Luo, Y.; Peng, L.; Li, Y.; Zhao, B.; Wang, W.; Pang, H.; Deng, Y.; Bai, R.; Lan, Y.; Yin, G. Nat. Commun. 2020, 11, 417.

(b) He, H.-D.; Chitrakar, R.; Cao, Z.-W.; Wang, D.-M.; She, L.-Q.; Zhao, P.-G.; Wu, Y.; Xu, Y.-Q.; Cao, Z.-Y.; Wang, P. Angew. Chem., Int. Ed. 2024, 63, e202313336.

[14]
He, Y.; Liu, C.; Yu, L.; Zhu, S. Angew. Chem., Int. Ed. 2020, 59, 9186.

[15]
Zhou, F.; Zhu, J.; Zhang, Y.; Zhu, S. Angew. Chem., Int. Ed. 2018, 57, 4058.

[16]
(a) Sun, S.-Z.; Börjesson, M.; Martin-Montero, R.; Martin, R. J. Am. Chem. Soc. 2018, 140, 12765.

(b) Yue, W.-J.; Martin, R. ACS Catal. 2022, 12, 12132.

[17]
Zhou, F.; Zhang, Y.; Xu, X.; Zhu, S. Angew. Chem., Int. Ed. 2019, 58, 1754.

[18]
Wang, Z.; Yin, H.; Fu, G. C. Nature 2018, 563, 379.

[19]
Sun, S.-Z.; Cai, Y.-M.; Zhang, D.-L.; Wang, J.-B.; Yao, H.-Q.; Rui, X.-Y.; Martin, R.; Shang, M. J. Am. Chem. Soc. 2022, 144, 1130.

[20]
Qian, D.; Hu, X. Angew. Chem., Int. Ed. 2019, 58, 18519.

[21]
Wang, X.; Xue, J.; Rong, Z.-Q. J. Am. Chem. Soc. 2023, 145, 15456.

[22]
Chen, C.; Guo, W.; Qiao, D.; Zhou, J.; Wang, Y.; Zhu, S. CCS Chem. 2023, 6, 898.

[23]
Wang, J.-W.; Liu, D.-G.; Chang, Z.; Li, Z.; Fu, Y.; Lu, X. Angew. Chem., Int. Ed. 2022, 61, e202205537.

[24]
Yang, P.-F.; Shu, W. Angew. Chem., Int. Ed. 2022, 61, e202208018.

[25]
Zhao, L.; Zhu, Y.; Liu, M.; Xie, L.; Liang, J.; Shi, H.; Meng, X.; Chen, Z.; Han, J.; Wang, C. Angew. Chem., Int. Ed. 2022, 61, e202204716.

[26]
Wang, J.-W.; Li, Z.; Liu, D.; Zhang, J.-Y.; Lu, X.; Fu, Y. J. Am. Chem. Soc. 2023, 145, 10411.

[27]
Rodrigalvarez, J.; Wang, H.; Martin, R. J. Am. Chem. Soc. 2023, 145, 3869.

[28]
Chen, C.; Guo, W.; Qiao, D.; Zhu, S. Angew. Chem., Int. Ed. 2023, 62, e202308320.

[29]
Shao, Y.-P.; Chi, Z.-M.; Liang, Y.-M. Sci. China: Chem. 2024, 67, 1935.

[30]
Zhao, W.-T.; Meng, H.; Lin, J.-N.; Shu, W. Angew. Chem., Int. Ed. 2023, 62, e202215779.

[31]
(a) Liu, J.; Gong, H.; Zhu, S. Angew. Chem., Int. Ed. 2021, 60, 4060.

(b) Zhang, P.; Zhang, M.; Ji, Y.; Xing, M.; Zhao, Q.; Zhang, C. Org. Lett. 2020, 22, 8285.

[32]
(a) Jiang, X.; Han, B.; Xue, Y.; Duan, M.; Gui, Z.; Wang, Y.; Zhu, S. Nat. Commun. 2021, 12, 3792.

(b) Liu, M.; Shi, H.; Meng, X.; He, R.; Huang, J.; Wang, J.; Lv, J.; Wang, C. CCS Chem. 2023, 6, 1929.

[33]
(a) Chen, F.; Xu, X.; He, Y.; Huang, G.; Zhu, S. Angew. Chem., Int. Ed. 2020, 59, 5398.

(b) Zhu, L.; Huang, J.; Meng, F.; Tan, Z.; Meng, X.; Xiao, Y.; Zhang, L.; Li, W.; Wang, C. Org. Chem. Front. 2023, 10, 5623.

[34]
Juliá-Hernández, F.; Moragas, T.; Cornella, J.; Martin, R. Nature 2017, 545, 84.

[35]
Zhou, L.; Li, L.; Zhang, S.; Kuang, X.-K.; Zhou, Y.-Y.; Tang, Y. J. Am. Chem. Soc. 2024, 146, 18823.

[36]
He, J.; Song, P.; Xu, X.; Zhu, S.; Wang, Y. ACS Catal. 2019, 9, 3253.

[37]
Jiang, X.; Sheng, F.-T.; Zhang, Y.; Deng, G.; Zhu, S. J. Am. Chem. Soc. 2022, 144, 21448.

[38]
Zhang, Y.; Xu, X.; Zhu, S. Nat. Commun. 2019, 10, 1752.

[39]
Xiao, J.; He, Y.; Ye, F.; Zhu, S. Chem 2018, 4, 1645.

[40]
Zhang, Y.; He, J.; Song, P.; Wang, Y.; Zhu, S. CCS Chem. 2020, 3, 2259.

[41]
Lee, C.; Seo, H.; Jeon, J.; Hong, S. Nat. Commun. 2021, 12, 5657.

[42]
Du, B.; Ouyang, Y.; Chen, Q.; Yu, W.-Y. J. Am. Chem. Soc. 2021, 143, 14962.

[43]
Xie, L.; Liang, J.; Bai, H.; Liu, X.; Meng, X.; Xu, Y.-Q.; Cao, Z.-Y.; Wang, C. ACS Catal. 2023, 13, 10041.

[44]
Song, T.; Luo, Y.; Wang, K.; Wang, B.; Yuan, Q.; Zhang, W. ACS Catal. 2023, 13, 4409.

[45]
Wang, W.; Ding, C.; Li, Y.; Li, Z.; Li, Y.; Peng, L.; Yin, G. Angew. Chem., Int. Ed. 2019, 58, 4612.

[46]
Wang, W.; Ding, C.; Yin, G. Nat. Catal. 2020, 3, 951.

[47]
(a) Kong, W.; Bao, Y.; Lu, L.; Han, Z.; Zhong, Y.; Zhang, R.; Li, Y.; Yin, G. Angew. Chem., Int. Ed. 2023, 62, e202308041.

(b) Ren, Y.; Wang, L.; Ding, C.; Li, Y.; Yin, G. Chin. J. Chem. 2024, 42, 356.

[48]
Li, Y.; Pang, H.; Wu, D.; Li, Z.; Wang, W.; Wei, H.; Fu, Y.; Yin, G. Angew. Chem., Int. Ed. 2019, 58, 8872.

[49]
Li, Z.; Shi, H.; Chen, X.; Peng, L.; Li, Y.; Yin, G. J. Am. Chem. Soc. 2023, 145, 13603.

[50]
Li, Y.; Li, Y.; Shi, H.; Wei, H.; Li, H.; Funes-Ardoiz, I.; Yin, G. Science 2022, 376, 749.

[51]
Li, Y.; Wei, H.; Yin, G. Tetrahedron Lett. 2022, 100, 153889.

[52]
Ding, C.; Ren, Y.; Sun, C.; Long, J.; Yin, G. J. Am. Chem. Soc. 2021, 143, 20027.

[53]
Sun, C.; Li, Y.; Yin, G. Angew. Chem., Int. Ed. 2022, 61, e202209076.

[54]
Sun, C.; Ding, C.; Yu, Y.; Li, Y.; Yin, G. Fundam. Res. https://doi.org/10.1016/j.fmre.2023.03.016.

[55]
Li, Y.; Wei, H.; Wu, D.; Li, Z.; Wang, W.; Yin, G. ACS Catal. 2020, 10, 4888.

[56]
Talavera, L.; Freund, R. R. A.; Zhang, H.; Wakeling, M.; Jensen, M.; Martin, R. ACS Catal. 2023, 13, 5538.

[57]
Lyu, M.-Y.; Morais, G. N.; Chen, S.; Brown, M. K. J. Am. Chem. Soc. 2023, 145, 27254.

[58]
Keen, A. L.; Johnson, S. A. J. Am. Chem. Soc. 2006, 128, 1806.

[59]
Börjesson, M.; Janssen-Müller, D.; Sahoo, B.; Duan, Y.; Wang, X.; Martin, R. J. Am. Chem. Soc. 2020, 142, 16234.

[60]
He, Y.; Börjesson, M.; Song, H.; Xue, Y.; Zeng, D.; Martin, R.; Zhu, S. J. Am. Chem. Soc. 2021, 143, 20064.

[61]
Zhang, H.; Rodrigalvarez, J.; Martin, R. J. Am. Chem. Soc. 2023, 145, 17564.

[62]
Wang, C.-T.; Liang, P.-Y.; Li, M.; Wang, B.; Wang, Y.-Z.; Li, X.-S.; Wei, W.-X.; Gou, X.-Y.; Ding, Y.-N.; Zhang, Z.; Li, T.-K.; Liu, X.-Y.; Liang, Y.-M. Angew. Chem., Int. Ed. 2023, 62, e202304447.

[63]
Yang, J.; Gui, Z.; He, Y.; Zhu, S. Angew. Chem., Int. Ed. 2023, 62, e202304713.

Outlines

/