



1 结果与讨论
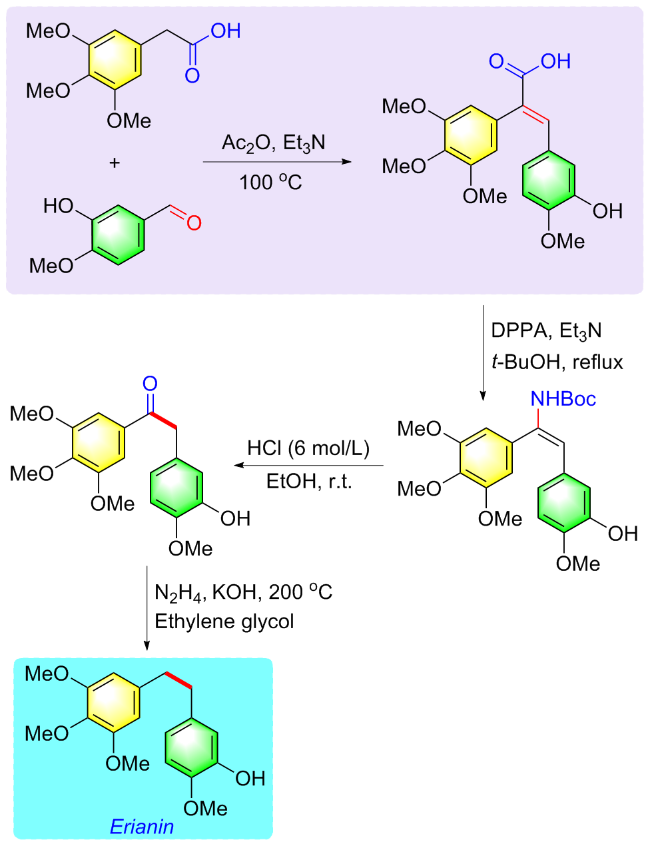
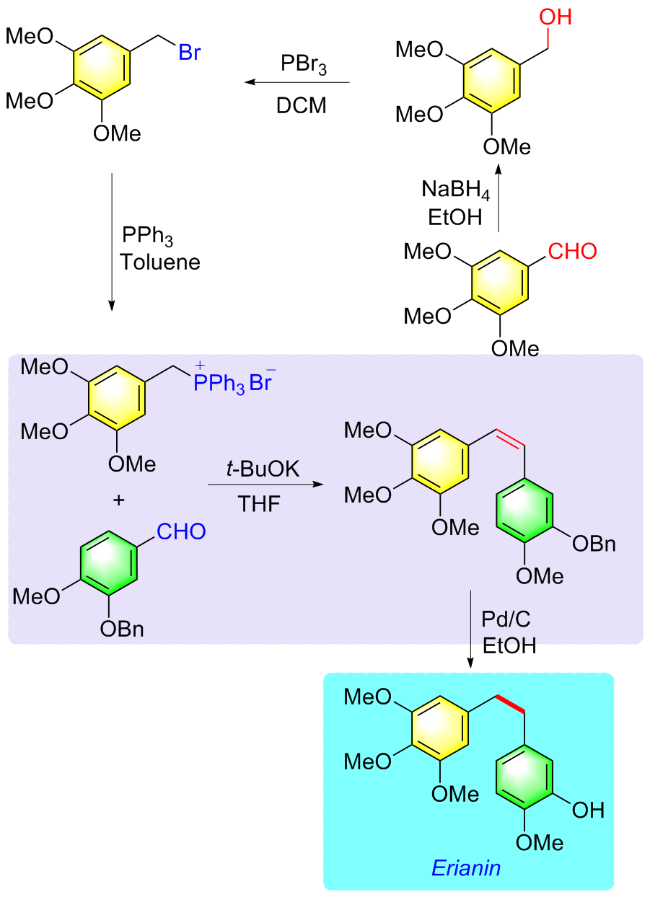
路线I是Perkin反应及黄鸣龙还原需要在较高温度下进行(100~200 ℃), 还需使用浓盐酸进行保护基的脱除, 反应条件剧烈, 不利于产物的进一步衍生化. 此外, 反应中所用的水合肼是管制品, 且毒性大, 不能满足工业生产和绿色化学的要求. 该路线文献报道的总收率在40%~60%. 虽然路线II的反应条件温和, 但合成步骤冗长, 产物纯化困难, 合成效率低(总收率在30%左右). Wittig反应需要先制备相应的季鏻盐, 膦叶立德对水和氧气敏感, 反应后会产生大量三苯氧膦副产物, 原子经济性差, 不适合大规模工业生产. 此外, 该路线还要对异香兰素羟基进行保护-脱保护等繁琐操作, 导致反应的总收率偏低. 综上所述, 开发一条操作简单、反应高效的毛兰素合成新路线十分必要.
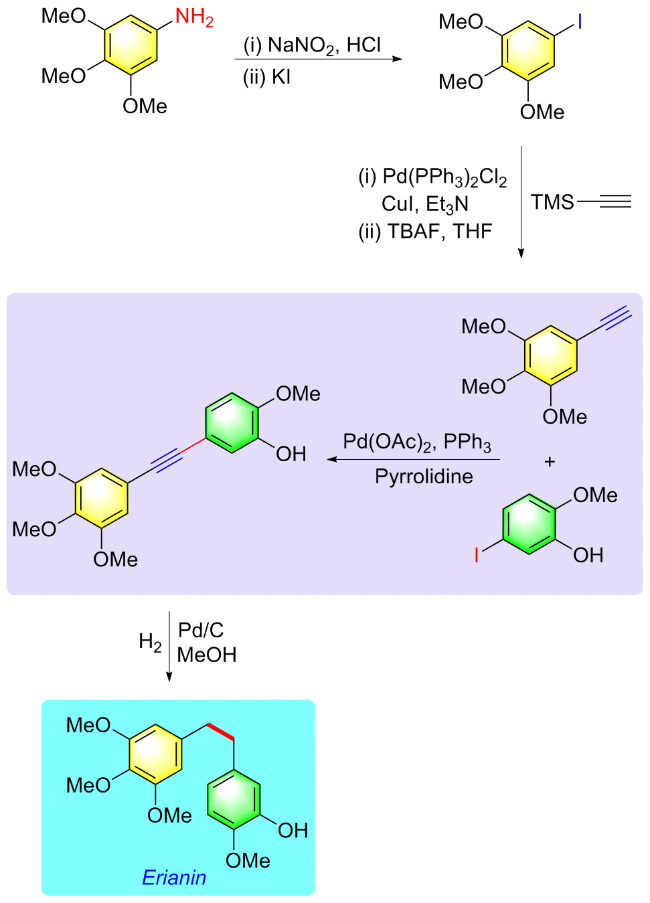
在对毛兰素分子进行逆合成分析时, 作者注意到可先合成关键的二苯乙炔中间体, 再进行催化加氢得到目标产物, 而相关炔烃可方便地由Sonagashira偶联制备. 具体合成路线如Scheme 3所示. 毛兰素合成路线可简化为以下4个部分: (1) 5-碘-2-甲氧基苯酚的制备; (2) 3,4,5-三甲氧基苯乙炔的制备; (3)将步骤一和二中制备的两个原料利用Sonagashira反应进行偶联; (4)将所得到的二苯乙炔中间体进行加氢还原.
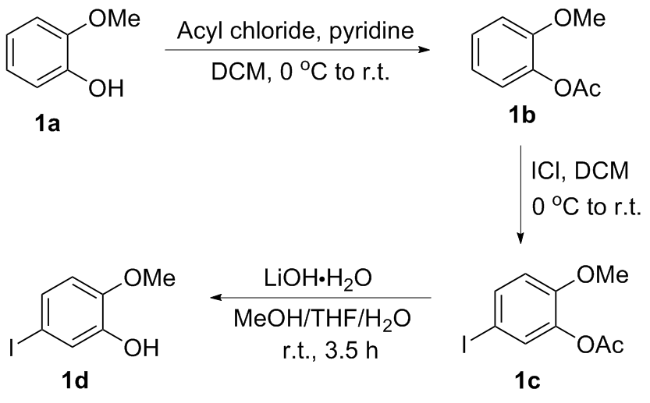
对5-碘-2-甲氧基苯酚的制备, 作者选择从愈创木酚出发, 首先用乙酰氯对酚羟基进行酰化得到中间产物, 再用氯化碘对苯环上甲氧基的对位进行碘化反应, 最后脱掉乙酰基, 得到5-碘-2-甲氧基苯酚(Scheme 4).
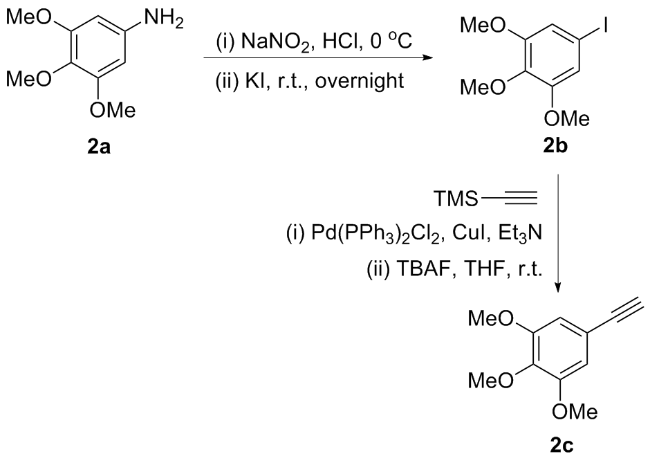
对3,4,5-三甲氧基苯乙炔的制备(Scheme 5), 作者选择从3,4,5-三甲氧基苯胺开始, 利用经典的重氮化反应, 先将其转化为重氮盐, 再使用碘化钾将其转化为3,4,5-三甲氧基碘苯, 之后经Sonagashira偶联及脱硅基反应,得到3,4,5-三甲氧基苯乙炔. 另外, 该化合物已商品化,可直接从试剂公司购买得到.
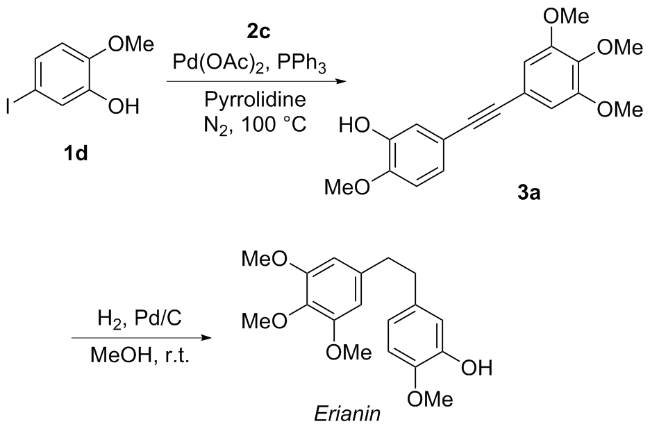
将前两步得到的两个原料再次通过Sonagashira偶联得到关键的二苯乙炔中间体, 最后经催化氢化得到目标产物毛兰素(4a) (Scheme 6).


2 结论
作者从工业上简单易得的愈创木酚与商品化的廉价3,4,5-三甲氧基苯胺为基本原料, 经4步线性反应, 以49%总收率高效地合成了毛兰素分子(如果从商品化的3,4,5-三甲氧基苯乙炔算起, 则只需要2步反应即可, 总收率90%). 该合成路线的关键是二苯乙炔类中间体的构建, 可由5-碘-2-甲氧基苯酚和3,4,5-三甲氧基苯乙炔通过Sonagashira偶联得到. 该路线在保证条件温和的前提下, 减少了柱层析步骤, 操作简单、高效. 此外, 所得的二苯乙炔中间体还可用于其它毛兰素衍生物的合成(如叁键经部分还原, 可以得到顺式/反式烯烃; 也可转换为羰基或发生其它环加成反应), 极大地方便了毛兰素相关化合物库的构建, 有利于加快毛兰素类药物的研发.
3 实验部分
3.1 仪器与试剂
核磁共振数据用Bruker AV-400 (400 MHz)核磁共振仪测定(以TMS为内标); 气-质联用采用Shimadzu GCMS-QP2020测定; 低分辨液-质联用使用Agilent 6120 Quadrupole LC-MS测定; 薄层色谱检测利用UV254 nm显色. 所使用的试剂除特别说明均是从试剂公司购买并直接使用, 其中四氢呋喃与二氯甲烷是从J&K所购买的超干溶剂.
3.2 实验方法
3.2.1 5-碘-2-甲氧基苯酚(1d)的合成
在一个100 mL反应瓶中, 加入2-甲氧基苯酚(1a) (2.0 g, 16 mmol), 吡啶(3.0 mL, 37.2 mmol)和二氯甲烷(40 mL). 冰浴搅拌下, 将乙酰氯(18 mmol)逐滴加入该溶液. 用薄层色谱(TLC)检测反应进程(展开剂: 乙醚/正己烷, V∶V=1∶1). 反应结束后(5 min左右), 将反应溶液倒入冰冷的稀盐酸中, 水相用二氯甲烷萃取三次, 合并有机相并用饱和食盐水洗涤, 无水硫酸钠干燥、过滤, 真空浓缩, 得到2.8 g浅黄色油状物1b, 粗产率100%.
冰浴搅拌下, 将氯化碘溶液(3.3 g溶于20 mL二氯甲烷)逐滴加入到溶有化合物1b的二氯甲烷(40 mL)中, 加料完成后, 逐渐恢复到室温反应. 反应结束后(2 h左右), 将反应溶液倒入冰冷的饱和氯化铵溶液中. 水层用二氯甲烷萃取三次, 合并有机相并用饱和食盐水洗涤、无水硫酸钠干燥、过滤并真空浓缩, 得到3.8 g浅黄色固体1c, 粗产率93%.
将化合物1c溶于甲醇/四氢呋喃/水(V∶V∶V=3∶3∶1, 共140 mL)中, 加入水合氢氧化锂(11.8 g, 280 mmol), 在室温下搅拌反应. 用TLC检测反应进程(展开剂: 乙醚/正己烷, V∶V=1∶1). 反应结束后(3.5 h左右), 将反应液倒入冰冷的稀盐酸中, 水层用乙醚萃取三次, 合并有机相并用饱和食盐水洗涤, 无水硫酸钠干燥、过滤并真空浓缩, 得到3.0 g灰白色固体5-碘-2-甲氧基苯酚(1d), 粗产率80%, 可直接用于下一步反应. 若进一步纯化, 可以使用200~300目的硅胶进行柱层析纯化(洗脱剂: 石油醚/乙酸乙酯, V∶V=40∶1). 1H NMR (CDCl3, 400 MHz) δ: 7.23 (d, J=2.1 Hz, 1H), 7.16 (d, J=8.4 Hz, 1H), 6.60 (d, J=8.4 Hz, 1H), 5.61 (s, 1H), 3.87 (s, 3H). GC-MS (EI) calcd for C7H7IO2 249.9, found 249.9. 相关核磁数据与已报道文献一致[8].
3.2.2 3,4,5-三甲氧基苯乙炔(2c)的合成
向100 mL反应瓶中加入3,4,5-三甲氧基苯胺(2a) (3.6 g, 20 mmol), 去离子水(50 mL), 用盐酸调节至 pH=1. 冰浴搅拌下, 将亚硝酸钠溶液(1.38 g溶于5 mL水中)逐滴加入上述混合液中, 保持温度在0~5 ℃, 反应0.5 h, 再逐滴加入碘化钾溶液(6.6 g溶于5 mL水中), 缓慢恢复到室温, 反应过夜. 薄层色谱检测反应进程(展开剂: 石油醚/乙酸乙酯, V∶V=6∶1). 反应结束后, 加入50 mL去离子水, 并用乙酸乙酯萃取3次, 合并有机相并用饱和食盐水洗涤, 无水硫酸钠干燥、过滤, 真空浓缩, 最后用200~300目的硅胶进行柱层析纯化(洗脱剂: 石油醚/乙酸乙酯, V∶V=50∶1), 得到4.8 g白色固体2b, 产率82%.
将上述所得3,4,5-甲氧基碘苯(2b) (3 g, 20 mmol), 双三苯基膦氯化钯(270 mg, 0.39 mmol), 碘化亚铜(150 mg, 0.78 mmol)加入到含三乙胺(80 mL)的200 mL反应瓶中. 氮气保护下, 加入三甲基硅乙炔(3 mL, 12 mmol), 升温至50 ℃, 反应过夜. 反应结束后, 将混合物浓缩, 减压除去三乙胺, 往残余固体中加入四氢呋喃(80 mL), 氮气保护下, 加入四丁基氟化铵(20 mmol), 用薄层色谱监测反应情况. 反应结束后(6 h左右), 加入100 mL去离子水, 将混合物用乙酸乙酯萃取3次, 合并有机相并用饱和食盐水洗涤, 无水硫酸钠干燥、过滤, 真空浓缩, 用200~300目的硅胶进行柱层析纯化(洗脱剂: 石油醚/乙酸乙酯, V∶V=40∶1), 得到3.5 g白色固体3,4,5-三甲氧基苯乙炔(2c), 产率90%. 1H NMR (CDCl3, 400 MHz) δ: 6.73 (s, 2H), 3.86 (s, 9H), 3.04 (s, 1H); LC-MS (APCI) m/z: 193.1 [M+H]+. 相关核磁共振数据与已报道文献一致[9].
3.2.3 2-甲氧基-5-[(3,4,5-三甲氧基苯基)乙炔基]苯酚(3a)的制备
将5-碘-2-甲氧基苯酚(1d) (1.6 g, 6.4 mmol)、3,4,5-甲氧基苯乙炔(2c) (0.8 g, 9.6 mmol)、醋酸钯(32 mg, 0.13 mmol)和三苯基膦(67.2 mg, 0.26 mmol)溶于四氢吡咯(16 mL). 氮气保护下, 升温至100 ℃反应. 使用薄层色谱监测反应情况(展开剂: 石油醚/乙酸乙酯, V∶V=6∶1). 反应结束后(0.5 h左右), 加入50 mL去离子水, 将混合物用乙酸乙酯萃取3次, 合并有机相并用饱和食盐水洗涤, 无水硫酸钠干燥、过滤, 真空浓缩, 用200~300目的硅胶进行柱层析纯化(洗脱剂: 石油醚/乙酸乙酯, V∶V=20∶1), 得到1.8 g白色固体3a, 产率91%. 1H NMR (CDCl3, 400 MHz) δ: 7.12~7.08 (m, 2H), 6.84 (d, J=8.2 Hz, 1H), 6.78 (s, 2H), 5.63 (s, 1H), 3.94~3.89 (m, 12H); 13C NMR (100 MHz, CDCl3) δ: 153.1, 147.1, 145.4, 138.6, 124.2, 118.6, 117.6, 115.9, 110.6, 108.7, 88.5, 87.9, 61.0, 56.1, 55.9. LC-MS (APCI) m/z: 315.1 [M+H]+. 相关核磁数据与已报道文献一致[10].
3.2.4 毛兰素(4a)的合成
将2-甲氧基-5-((3,4,5-三甲氧基苯基)乙炔基)苯酚(3a) (1.5 g, 4.8 mmol)与钯碳(0.15 g, 质量分数为5%)一同加入盛有75 mL甲醇的150 mL反应瓶中. 小心地置换反应瓶中气体, 使反应在氢气氛围下进行(可在橡胶瓶塞上插一氢气球), 在室温下反应过夜, 用薄层色谱监测反应情况, 直至3a反应完全. 反应结束后, 用硅藻土过滤反应液除去残余的钯碳, 正己烷洗涤滤渣, 收集滤液. 向滤液中加入50 mL去离子水, 用乙酸乙酯(30 mL×3)萃取, 合并有机相并用饱和食盐水洗涤, 无水硫酸钠干燥、过滤, 真空浓缩, 得到1.5 g白色固体4a, 产率99%. 此外, 也可用200~300目的硅胶进行柱层析纯化(洗脱剂: 石油醚/乙酸乙酯, V∶V=20∶1). 1H NMR (CDCl3, 400 MHz) δ: 6.96~6.78 (m, 3H), 6.54 (s, 2H), 3.97 (d, J=4.5 Hz, 12H), 2.97 (s, 4H); 13C NMR (100 MHz, CDCl3) δ: 153.1, 145.6, 145.0, 137.7, 136.2, 135.1, 119.9, 114.8, 110.7, 105.4, 61.0, 56.2, 56.1, 38.5, 37.4. LC-MS (APCI) calcd for C18H23O5 [M+H]+ 319.2, found 319.1. 相关核磁数据与已报道文献一致[11].
辅助材料(Supporting Information) 化合物1d, 2c, 3a, 4a的核磁共振谱图. 这些材料可以免费从本刊网站(http://sioc-journal.cn/)上下载.
(Lu, Y.)