REVIEWS

Recent Advances in Electrophotochemical Transition Metal Catalysis

  • Yan Yao ,
  • Niankai Fu , a, b, *
Expand
  • a Key Laboratory for Molecular Recognition and Function, Institute of Chemistry, Chinese Academy of Sciences, Beijing 100190
  • b University of Chinese Academy of Sciences, Beijing 100049

Received date: 2024-09-26

  Revised date: 2024-12-10

  Online published: 2025-01-14

Supported by

National Natural Science Foundation of China(22071252)

Abstract

Electrophotochemical transition metal catalysis integrates the characteristics of photochemistry, electrochemistry, and transition metal catalysis, providing an elegant approach for selective generation and transformation of highly reactive radical species in synthetic chemistry. Photoredox catalysts can gain or lose electrons on the electrode surface to form the corresponding photosensitizers, avoiding the use of stoichiometric redox reagents in traditional photochemical reactions. The metal catalysts in the system can both act as electrocatalysts to transfer electrons between electrodes and substrates, and interact with substrates to control the reaction pathways. This novel catalytic strategy harnesses both light and electrical energy as the driving force for the reaction, substantially reducing the electrode potential and enabling electron transfer activation processes that are commonly challenging to achieve under otherwise mild conditions. The research progress of this new field of research in the past few years is summarized, and the prospects of further developments are also discussed.

Cite this article

Yan Yao , Niankai Fu . Recent Advances in Electrophotochemical Transition Metal Catalysis[J]. Chinese Journal of Organic Chemistry, 2025 , 45(6) : 1819 -1837 . DOI: 10.6023/cjoc202409038

随着人类社会经济和工业化发展, 能源危机以及由此带来的环境污染成为急待解决的重要社会问题. 在合成化学领域, 利用可再生能源驱动化学反应的进行, 实现高附加值化学品的绿色可持续生产, 是近代化学家的重要研究课题[1-2]. 例如, 光化学合成利用光能作为反应的驱动力, 将光能转化为高价值化学产品的同时, 还可以在温和的条件下产生高活性的反应中间体, 为新反应活性以及新反应类型的开发提供契机[3]. 光敏剂作为光化学合成中的关键因素, 在吸收可见光激发后通过能量转移或者电子转移的形式将其吸收的光能注入到反应中, 实现反应底物的活化. 激发态光敏剂的反应活性及特点由其具体的化学结构决定, 通常具有一定的局限性. 和光化学合成不同, 电化学合成利用可再生的电能作为反应的驱动力, 可以从源头上避免传统氧化还原试剂的使用, 为解决传统氧化还原反应中原子经济性低、反应条件剧烈以及由此带来的环境污染等棘手问题提供了极好的解决方案[4]. 更重要的是, 电化学合成技术还具有如下几个特点: (1)常温常压的温和反应条件, (2)任意可调的氧化还原能力, (3)连续的电子转移特点, 以及(4)便于放大生产. 以上合成特点及优势使得电化学催化与合成迅速成为合成化学中的热点研究领域, 受到了国内外化学家们的广泛关注[5].
1972年, Fujishima和Honda[6]发现二氧化钛单晶表面在紫外光照射下水的光分解现象为光电化学催化与合成奠定了基础. 该研究策略一经发表就得到了能源化学领域的广泛关注, 随后发展起来的光电化学电池(PEC)成功实现了水分解[7-10]、二氧化碳还原[11-14]和污染物降解[15-16]等化学转化应用. 近年来, 光电化学电池还被用来合成高附加值的化学品. 例如, 2019年, 胡喜乐课题组[22]以赤铁矿(α-Fe2O3)作为光阳极, 实现了芳烃的C(sp2)—H胺化反应. 同年, 吴骊珠课题组[23]报道了以BiVO4作为光阳极, 实现了P—H/C—H的交叉偶联反应. 吴养洁课题组[24]报道了光阳极电化学氧化, 实现了1,3-二羰基化合物和2,2,6,6-四甲基哌啶-1-氧自由基(TEMPO)的α-羟胺化反应. 2021年, 赵进才课题组[25]报道了以α-Fe2O3作为高效氧原子转移的光电极, 利用水作为氧原子来源, 实现了硫化物氧化和烯烃的环氧化反应. 近期, 唐智勇和吴骊珠课题组报道了BiVO4光阳极实现的超低电位下(E=-0.4 V vs Ag/AgNO3)金属镍催化的C—N键偶联反应[26].
与上述光电极驱动的化学反应不同, 本文涉及的光电化学催化策略是利用电化学反应完成光敏剂的产生或者重生, 实现了光敏介质从非均相的光电极到均相光催化剂的转变[27]. 例如, 20世纪70年代Moutet和Reverdy[28-29]研究了电化学产生的吩噻嗪等自由基阳离子的光化学氧化能力(Scheme 1). 1985年, Rusting等[30]发现电化学还原产生的蒽自由基阴离子在光照条件下可以实现4-氯联苯还原. 典型的光电化学过程需要光激发和电化学两个步骤, 相较于传统的光电极反应该合成策略具有如下三个鲜明的特点: (1)光催化剂的引入使得反应从传统的非均相变成均相反应, 不仅摆脱了对特殊电极材料的约束, 还提高了电极反应的动力学及电能的利用率; (2)有些光催化剂由于其自身的结构特点, 可以表现出特有的化学选择性, 实现常规条件难以实现的化学转化; (3)电能和光能通常以分步的方式注入到反应体系中, 便于和流动化学技术相结合, 实现反应体系放大.
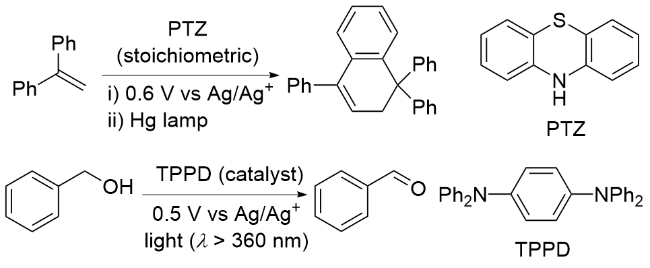
图式1 早期光电化学催化的氧化反应探索

Scheme 1 Early examples of electrophotocatalysis in oxidation reactions

利用电化学合成的优势, 光电化学催化策略可以避免传统光化学氧化还原体系中等物质的量的氧化还原试剂的使用. 例如, 2019年徐海超课题利用[Mes-Acr]-ClO4作为光电催化剂, 实现了芳杂环与烷基三氟硼酸盐的氧化烷基化反应(图1)[31]. 该催化体系利用电化学氧化的方式重生光催化剂, 避免了光化学氧化体系里等物质的量的氧化剂的使用[32]. 随后, 该课题组利用类似的催化策略实现了芳烃与咪唑类化合物的C—H/N—H 交叉偶联反应[33]. 同年, Stahl课题组[34]报道了光电化学催化的Hofmann-Löffler-Freytag反应. 2020 年, 林松课题组[35]报道了一种以四乙酸核黄素为催化剂, 硫脲为共催化剂的氧化未活化醇的方法.
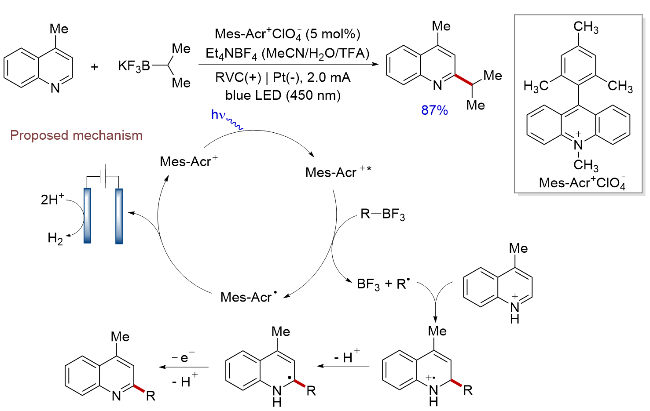
图1 电化学氧化实现光催化剂的重生

Figure 1 Electrochemical oxidation enabled regeneration of photoredox catalyst

除了重生光催化剂, 电化学氧化或者还原还可以产生具有光化学活性的催化物种. 例如, 2019年Lambert课题组利用阳极氧化三氨基环丙烯基阳离子(TAC+), 形成的TAC2+溶液为深红色, 具有很好的光化学活性. 在可见光的照射下, 其激发态TAC2+*具有超强的氧化能力(Eo≈3.33 V vs SCE, MeCN), 可以将未活化的芳烃氧化成自由基阳离子, 进而实现其与亲核试剂的偶联反应(图2)[36]. 随后该课题组利用该催化策略实现了烯烃的氧化双官能化[37]、醚类化合物氧邻位及苄位C—H键官能化[38]. 近期, 通过氧化烷基苯类化合物原位形成芳基烯烃, 该课题组实现了苄位相邻的两个甚至三个C—H键的多官能化反应[39].
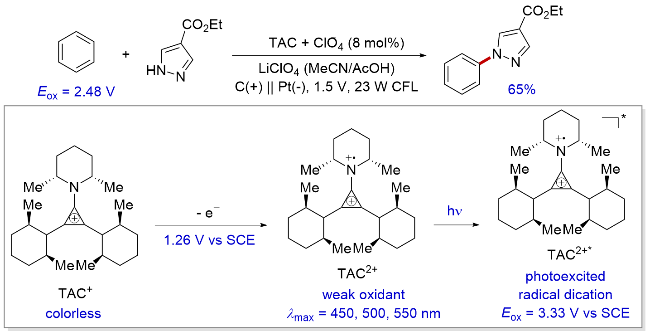
图2 电化学氧化生成光催化剂

Figure 2 Electrochemical oxidation generated photoredox catalyst

类似的, 还可以通过电化学还原的方式产生具有光化学活性的催化物种. 2020年, Lambert课题组和林松课题组[40]合作报道了通过DCA被连续电化学还原和光激发生成具有长寿命(~13.5 ns)的高还原激发态自由基阴离子DCA•−* (Eo≈-3.2 V vs SCE, MeCN), 可以实现芳基卤化物的脱卤官能化反应(图3). 同年, Wickens课题组[41]报道了一种亚胺(NpMI)在光电化学还原体系中表现出超强还原性, 即使是还原电位高达-3.4 V的芳基氯化物, 也可以实现其单电子还原脱氯后的自由基反应活性. 2022年, 吴骊珠课题组利用电化学还原苝二酰亚胺(PDI)形成相应的自由基阴离子, 在光照的条件下产出的激发态PDI•−*可用于多氟苯[42]以及氯苯[43]的单电子还原活化. 2024年, 叶俊涛课题组利用NpMI作为光电催化剂, 实现了环酮的α-芳基化反应[44].
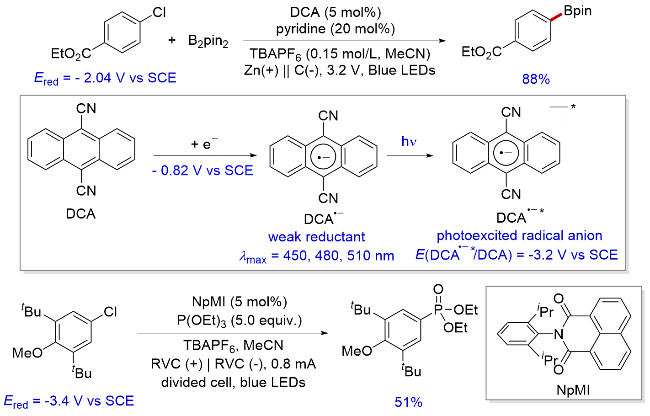
图3 电化学还原生成光催化剂

Figure 3 Electrochemical reduction generated photoredox catalyst

近年来, 过渡金属催化的自由基偶联反应受到了广泛的关注[45]. 丰富的氧化态以及优异的电极反应动力学使得金属催化剂本身就是很好的电化学催化剂[5]. 与此同时, 很多过渡金属配合物吸收可见光后可以达到其激发态, 从而作为光催化剂用于反应之中[46]. 因此, 光电化学金属催化是一个将金属催化、电化学及光化学三个催化领域集于一体的新领域, 充分利用三者的特点和优势有望解决常规催化策略难以实现的合成难题[47]. 近期, 有关光电化学催化的综述已有一定的报道[48-53].本篇综述将重点突出金属催化剂在光电化学反应体系中所起的关键作用, 总结了过去几年光电化学金属催化领域取得的重要研究进展. 按照金属催化剂在反应体系中的角色将其分成了三类体系: (1)金属催化剂只作为光电催化剂, 吸收光能以及转移电子; (2)金属催化剂只作为电催化剂, 以协同催化的形式参与到光电化学转化反应之中; 以及(3)金属催化剂既作为光电催化剂, 又作为金属催化剂介导成键的过程. 通过具体深入地探讨反应背后的机理以及关键的反应设计, 我们期望加深人们对光电化学金属催化体系的认识, 为后续开发新型的合成策略和催化新方法提供帮助.

1 金属催化剂仅作为光电催化剂活化底物

2019年, Ackermann课题组[54]报道了常见的光催化剂金属钌络合物[Ru(bpy)3](PF6)2作为光电化学催化剂实现芳烃C—H键的三氟甲基化反应(图4). 作者认为激发态的金属钌络合物4A在阳极被氧化生成三价态钌络合物4B. 生成的三价钌4B具有较高的氧化能力, 可以实现三氟甲基亚磺酸负离子的单电子氧化, 产生关键的三氟甲基自由基中间体4E. 高缺电性的三氟甲基自由基可以顺利加成到富电子的芳烃上, 形成中间体4F, 然后被进一步单电子氧化以及去质子, 芳构化得到最终的反应产物. 由于激发态物种4A到4B的氧化电势极低, 使得该反应体系可以兼容很多对氧化反应较为敏感的官能团(图4).
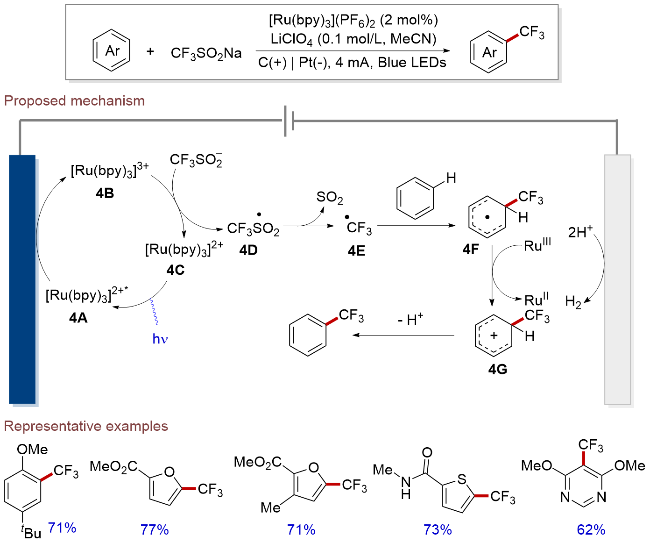
图4 光电化学催化的C—H键三氟甲基化反应

Figure 4 Electrophotocatalytic C—H trifluoromethylation

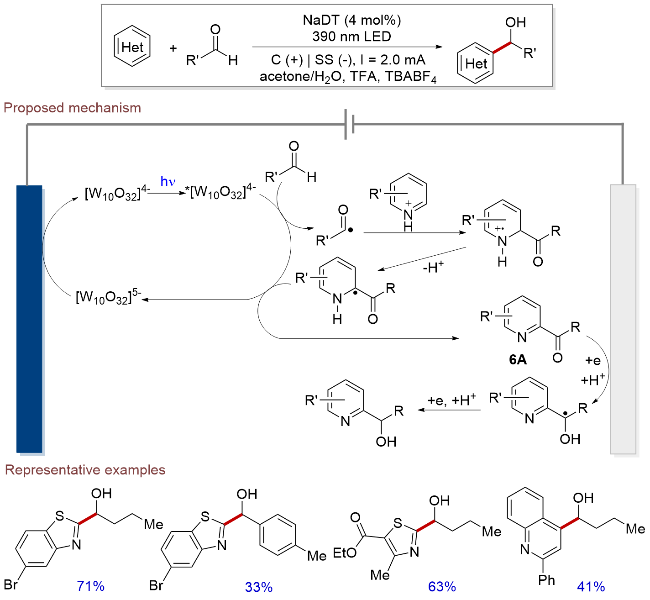
2021年, Ravelli课题组[55]以四丁基铵十钨酸盐[(Bu4N)4W10O32, TBADT]作为光电催化剂, 实现了简单烷烃与苯并噻唑的Minisci反应. 该催化体系利用TBADT激发态的攫氢能力, 与简单烷烃反应形成关键的碳自由基中间体5A, 然后碳自由基与苯并噻唑反应, 进一步被氧化形成最终的氧化偶联产物. 虽然整个反应利用阳极氧化避免了传统光化学体系中等物质的量的氧化剂的使用, 但是分割电解池的使用一定程度上降低了该反应体系的实用性(图5). 2022年, 刘劼课题组[56]利用十钨酸激发态的攫氢能力, 报道了以醛作为酰基自由基前体与杂芳烃进行的Minisci反应. 由于反应体系采用的是非分割的一体电解池, 得到的酮中间体6A可以在阴极还原, 最终在无需外加氧化还原试剂的条件下合成了一系列仲醇类化合物(图6).
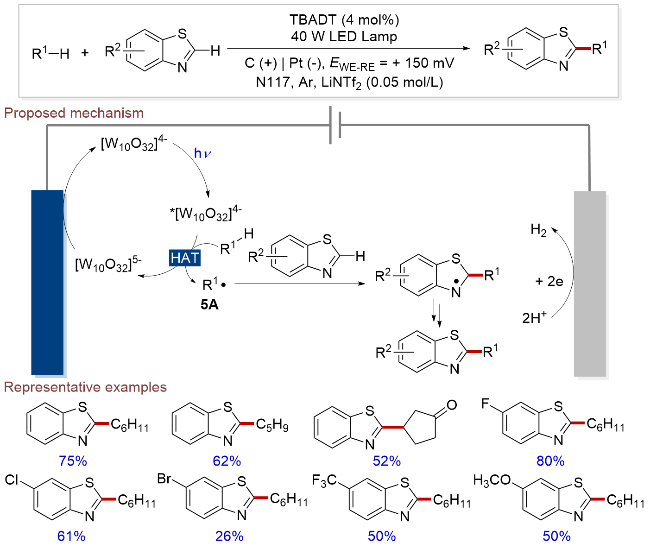
图5 光电化学催化的苯并噻唑与简单烷烃的氧化偶联

Figure 5 Electrophotocatalytic cross-dehydrogenative coupling of benzothiazoles with aliphatic C—H bonds

图6 光电化学催化杂环C—H键与醛的羟烷基化反应

Figure 6 Electrophotocatalytic hydroxyalkylation of heteroaromatics with aldehydes

高价态的铈络合物具有很好的光化学活性[57]. 利用电化学氧化生成高价态的羧酸铈络合物, 徐海超课题组[58]实现了温和光电条件下烷基羧酸的脱羧Minisci反应. 具体的, 通过较低的阳极电势即可生成具有光化学活性的羧酸铈络合物7A, 然后在光照下实现配体到金属的电荷转移(ligand-to-metal charge transfer, LMCT), 产生关键的羧基自由基中间体7B, 引发自由基脱羧生成烷基自由基7C. 最后, 利用酸活化含氮杂环实现后续自由基机理的Minisci反应(图7). 反应体系可适用于各种一级、二级及三级的烷基羧酸化合物. 近期, 曾程初和徐坤等[59]利用该反应活性实现了自由基脱羧的环化反应, 合成了一系列含氮杂环类化合物.
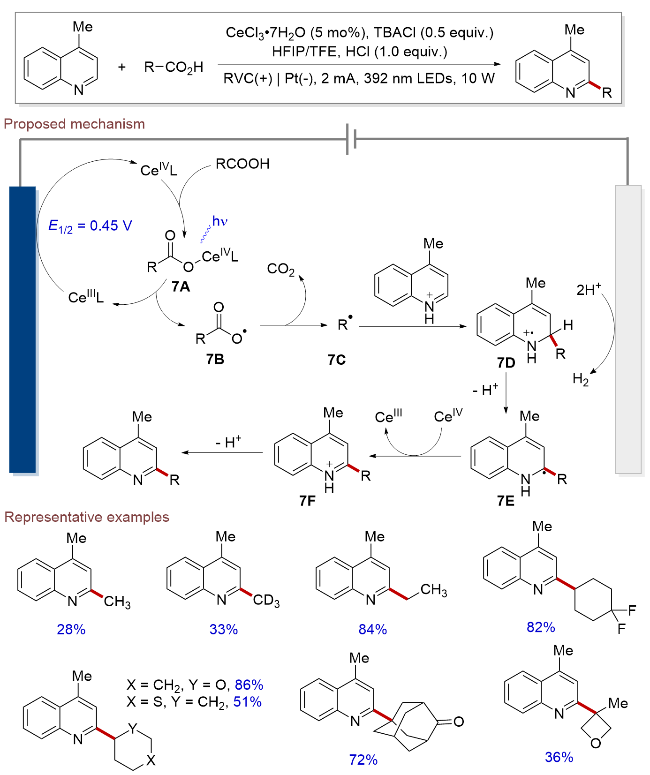
图7 光电化学铈催化的脱羧烷基化反应

Figure 7 Electrophotochemical Ce-catalyzed decarboxylative alkylation of heteroarenes

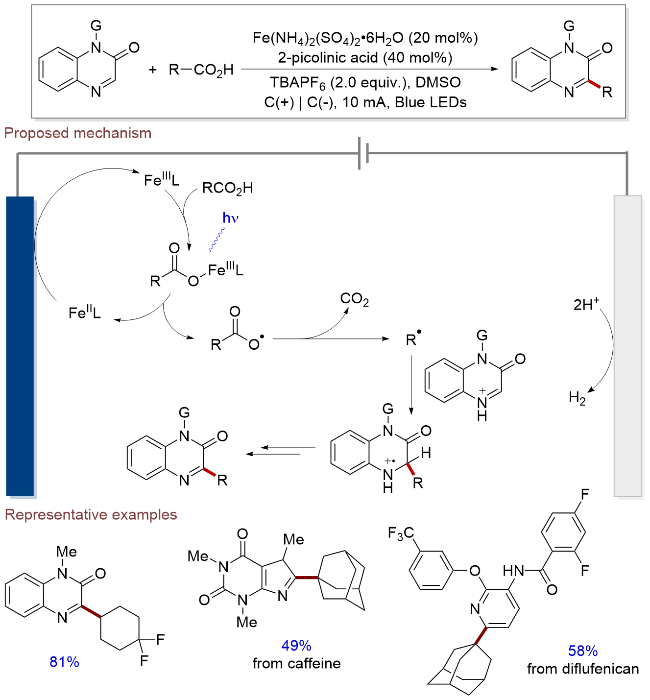
高价态的羧酸铁络合物在可见光的照射下也可以实现烷基羧酸的自由基脱羧过程[60]. 基于此, 汪清民课题组[61]报道了光电化学金属铁催化的烷基羧酸对喹喔啉酮类化合物的脱羧烷基化反应. 利用2-吡啶甲酸作为配体, 该反应体系可应用于各种二级和三级的羧酸底物(图8).
图8 光电化学铁催化的脱羧烷基化反应

Figure 8 Electrophotochemical Fe-catalyzed decarboxylative alkylation of heteroarenes

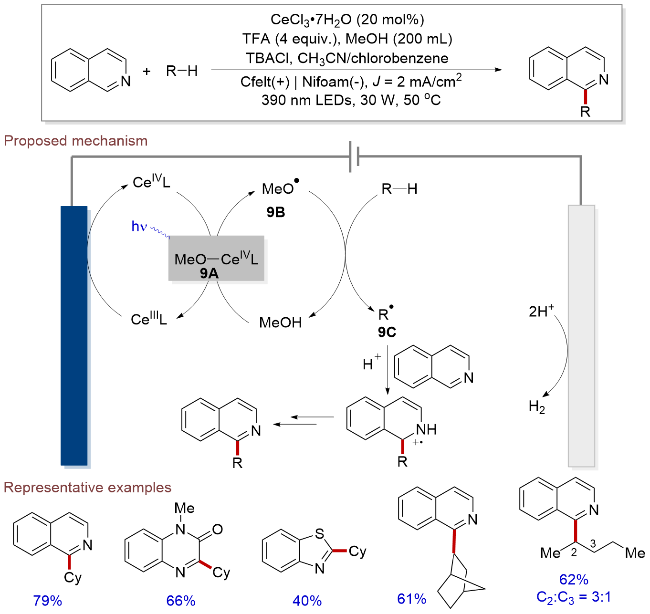
高价的金属铈还可以在光照的条件下和烷基醇类化合物反应形成高活性的烷氧基自由基[57b,62]. 2022年, 曾程初和徐坤等[63]报道了利用光电化学金属铈催化产生的甲氧基自由基, 实现了简单烷烃与含氮杂环的氧化偶联反应. 阳极氧化下形成的MeO-Ce(IV)中间体9A具有光化学活性, 在光照的条件下经过LMCT机理形成关键的甲氧基自由基9B. 作为高活性亲电性的自由基中间体, 甲氧基自由基可以实现简单烷烃的氢原子转移活化, 从而生成烷基自由基9C, 用于后续的Minisci反应(图9). 类似的, 形成的甲氧基自由基还可以用于Si—H键的活化, 生成硅基自由基[64].
图9 光电化学铈催化的烷烃C—H键芳基化反应

Figure 9 Electrophotochemical Ce-catalyzed Minisci alkylation of N-heteroarenes with alkanes

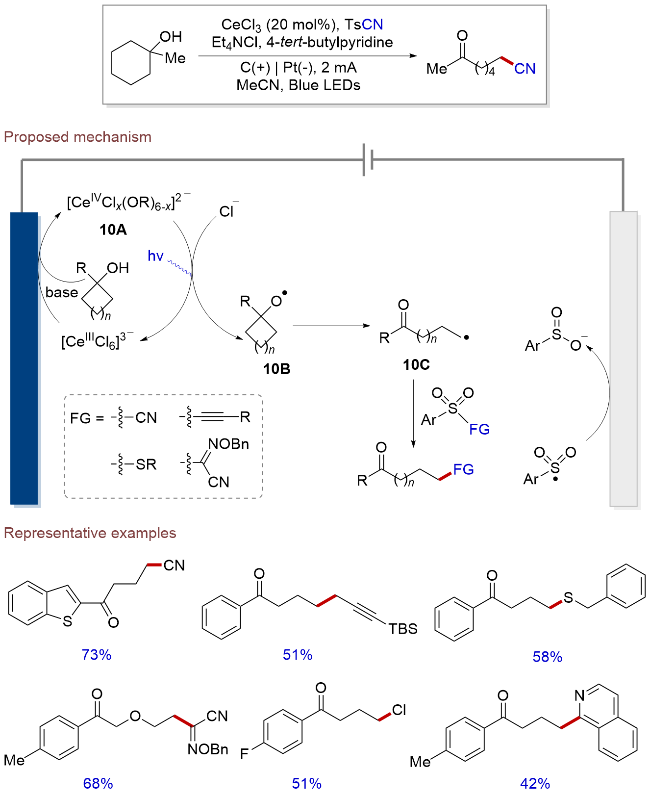
烷氧基自由基的β-裂解是烷氧基自由基另一个重要的基元反应, 可以用来实现C—C键的活化断裂[65]. 2022年, 雷爱文课题组[66]利用光电化学金属铈催化实现了环烷醇类化合物的开环官能化反应(图10). 机理研究表明: 低价铈与环烷醇结合后在阳极被氧化成高价铈络合物10A, 在光激发下发生LMCT生成高活性的氧自由基10B, 随后发生β-裂解产生碳自由基中间体10C. 在自由基捕获试剂的存在下, 碳自由基10C可以用来合成一系列产物.
图10 光电化学铈催化的环烷醇的开环官能化反应

Figure 10 Electrophotochemical Ce-catalyzed ring-opening functionalization of cycloalkanols

光电化学催化的发展为高活性氯自由基的可控产生及利用提供了新的契机[67]. 2024年, 陆庆全课题 组[68a]报道了光电化学金属铁催化的氯自由基可控产生及催化应用, 成功实现了简单烷烃的C—H键硼化反应. 该催化体系成功的关键在于低价的二价铁可以在阳极以较低的氧化电位生成具有光化学活性的三价铁物种, 然后通过LMCT机理产生高活性氯自由基, 用于C—H键的活化, 生成关键的碳自由基中间体用于硼化反应. 温和的反应条件可以有效避免烷基硼产物的过度氧化以及其他对氧化反应敏感的官能团的副反应发生. 值得一提的是, 当底物同时具有二级和三级的C—H键时, 反应可以较高的区域选择性在二级C—H键位置发生反应(图11)[68b].
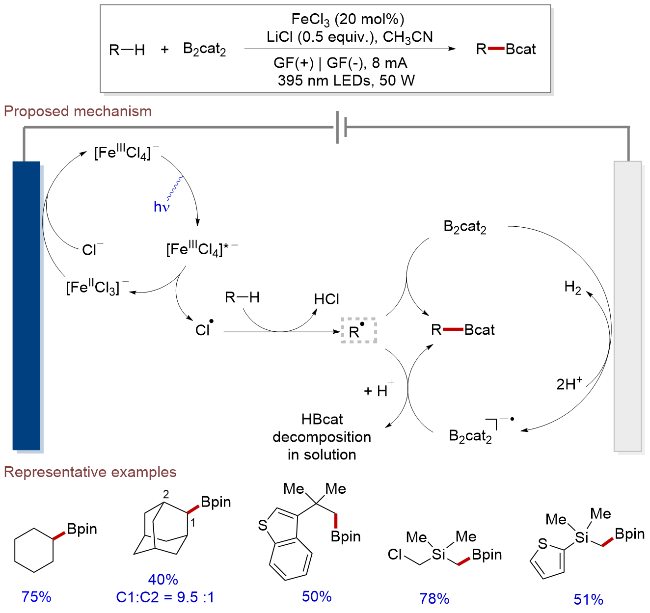
图11 光电化学铁催化的烷烃C—H键硼化反应

Figure 11 Electrophotochemical Fe-catalyzed C(sp3)-H borylation of alkanes

2 金属催化剂作为电催化剂参与成键

电化学合成的一个显著特点是可以在同一个工作电极上同时兼容多个氧化或者还原的过程, 这为协同催化体系的构建提供了条件[69]. 另外, 金属催化剂作为电化学催化剂参与到光电化学催化中有助于实现反应体系中高活性自由基中间体的高效捕获及选择性转化, 从而极大地拓展光电化学催化的应用范畴[45,70].
2020年, 雷爱文课题组[71]报道了光电化学条件下烷烃C—H键的叠氮化反应(图12). 结合激发态酮类化合物攫取氢原子以及电化学锰催化的叠氮化[72]反应活性, 该催化体系可以实现大量二级和三级C—H键的叠氮化反应. 对照实验表明, 在没有光催化剂的情况下仍然有较大量的产物生成. 结合其他的实验证据, 作者认为反应体系中形成的叠氮自由基也有可能参与到C—H键的自由基活化. 反应的主要途径由激发态的光催化剂12A引发, 通过HAT的机理得到关键的碳自由基中间体12B. 与此同时, 金属锰在叠氮阴离子的存在下被单电子氧化, 生成三价锰的叠氮络合物12C. 12C可以高效捕获碳自由基中间体12B, 并介导后续的C—N3键的形成.
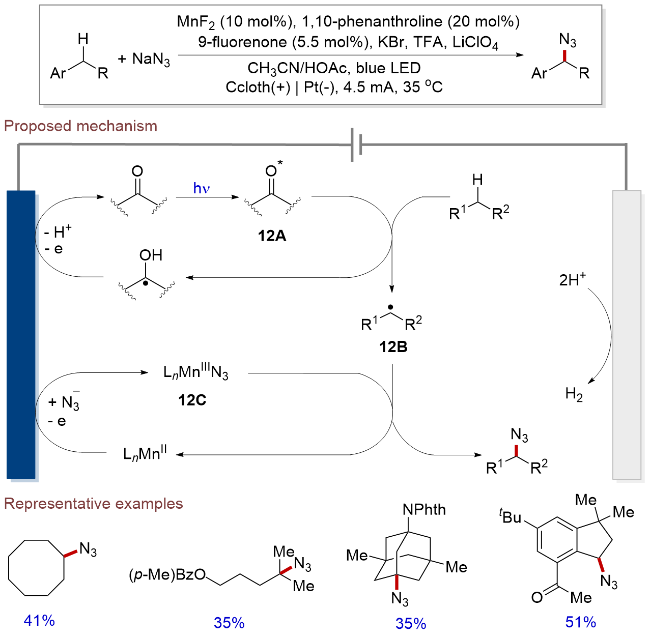
图12 光电化学催化的烷烃C(sp3)—H键叠氮化反应

Figure 12 Electrophotocatalytic azidation of C(sp3)—H bonds

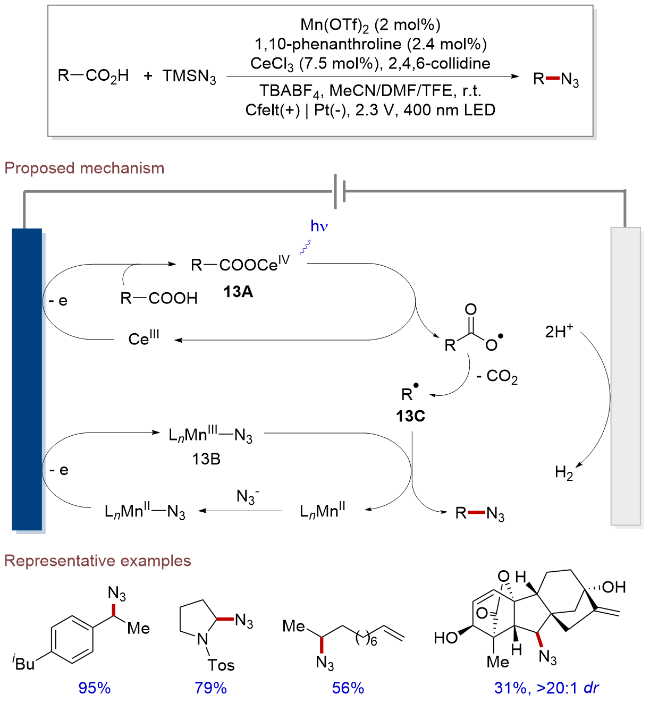
2022年, 付年凯课题组[73]报道了光电化学Ce/Mn双金属催化的脂肪羧酸脱羧叠氮化反应. 作者认为两种金属可以同时被阳极氧化, 形成关键的四价铈羧酸物种13A以及三价的锰叠氮物种13B. 前者在可见光的照射下通过LMCT的机理实现自由基的脱羧过程产生烷基自由基13C, 然后烷基自由基被三价的锰叠氮物种捕获构建C—N3键(图13). 机理研究表明该反应体系具有极低的阳极电势, 这对于实现富电子自由基中间体的转化至关重要.
图13 光电化学双金属铈/锰催化的脂肪酸脱羧叠氮化反应

Figure 13 Ce/Mn dual electrophotocatalytic decarboxylative azidation of aliphatic acids

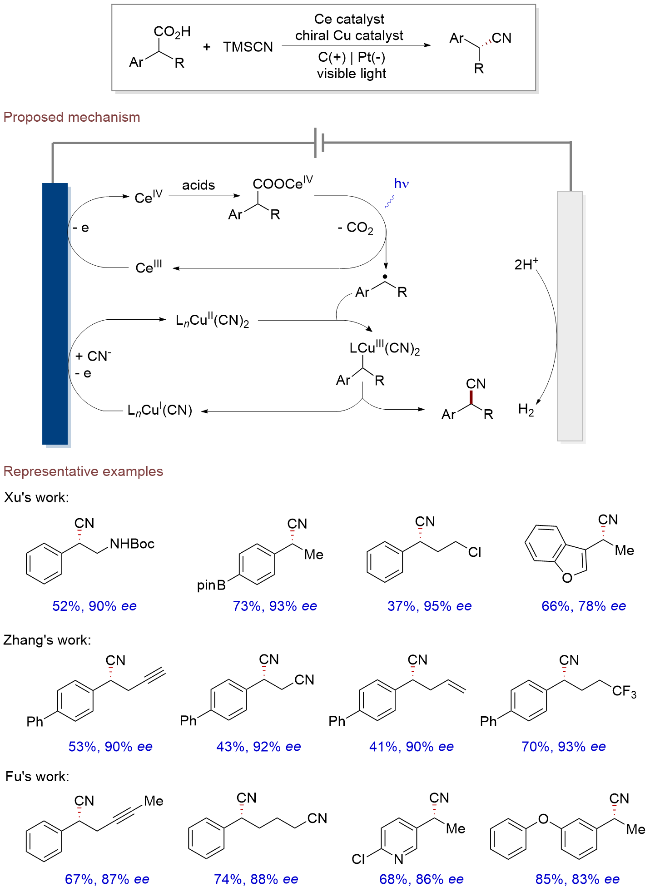
光电化学双金属催化的温和反应条件为自由基机理的不对称脱羧转化反应的开发创造了条件. 徐海 超[74]、张俊良[75]、付年凯[76]课题组分别独立报道了光电化学Ce/Cu双金属催化的不对称脱羧氰化反应(图14). 温和的反应条件(极低的阳极电势)可以有效地保护苄位自由基的反应活性. 在手性铜络合物存在下[77], 可以高效地捕获苄位自由基并介导后续的立体选择性还原消除, 高对映选择性地得到脱羧氰基化产物.
图14 光电化学双金属铈/铜催化的不对称脱羧氰基化反应

Figure 14 Ce/Cu dual electrophotocatalytic asymmetric decarboxylative cyanation

2022年, 徐海超[78]和刘国生[79]课题组分别独立报道了光电化学铜催化的不对称C—H键氰基化反应(图15). 在这两个反应体系中, 光激发的蒽醌负责产生苄位自由基, 手性铜络合物负责苄位自由基的捕获, 然后经过还原消除得到不对称氰化产物. 有意思的是, 虽然两个反应体系的条件相当相似, 但是两个课题组基于各自的实验数据以及机理研究结果提出了两种不同的光电化学活化模式. 徐海超课题组提出了蒽醌对富电子的芳基进行单电子氧化后, 失去一个质子得到苄基自由基的反应机制(图15A), 而刘国生课题组则认为光激发后的蒽醌通过HAT机制直接得到苄基自由基(图15B). 这两个反应体系都具有广泛的底物适用范围. 通过对比发现, 光电化学催化体系比前期报道的化学氧化体系[80]具有更好的适用性.
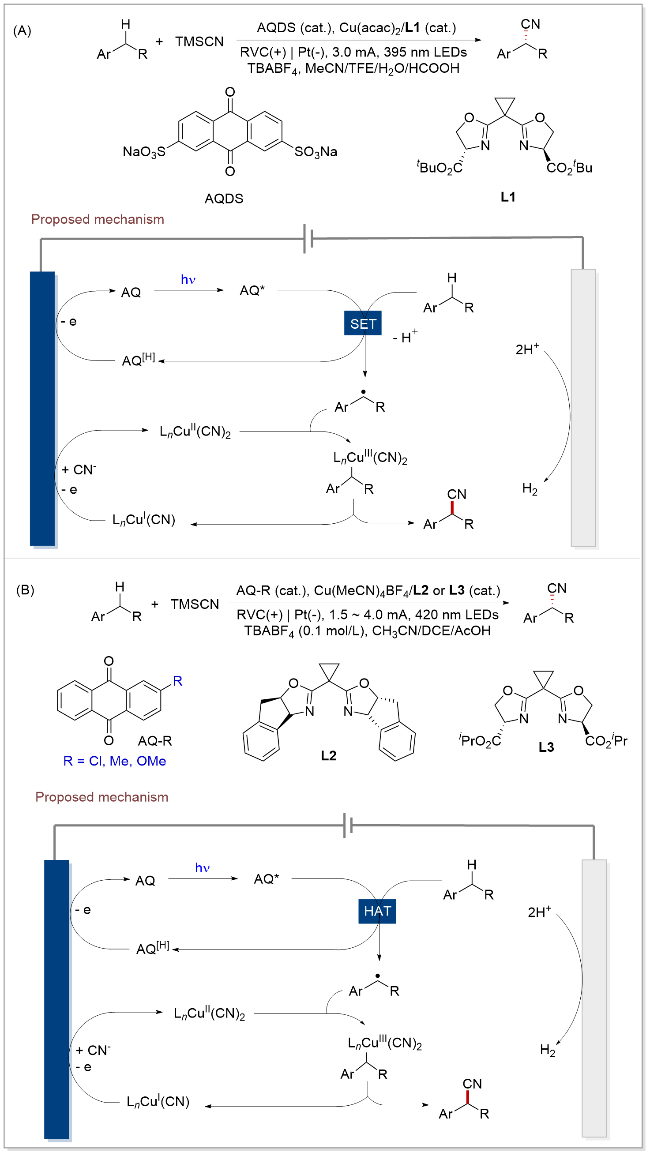
图15 光电化学铜催化的不对称C—H键氰基化反应

Figure 15 Electrophotochemical Cu-catalyzed asymmetric cyanation of benzylic C—H bonds

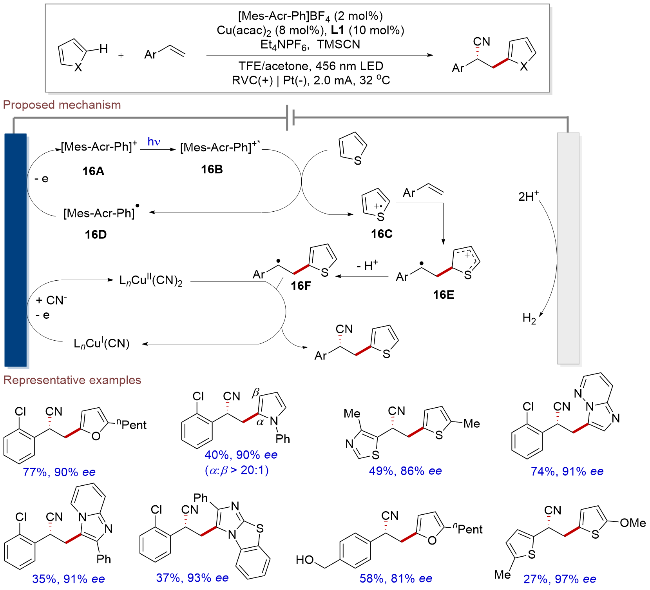
2023年, 徐海超课题组进一步结合光催化剂的氧化能力, 实现了光电化学铜催化芳基烯烃的不对称芳基氰化反应[81]. 作者认为光照下形成的光催化剂激发态16B可以实现芳杂环的单电子氧化, 生成缺电子物种16C以及光催化剂的还原态16D. 16D可以通过阳极氧化重生光催化剂16A. 缺电子的16C与芳基烯烃加成之后脱出一个质子, 生成关键的碳自由基中间体16F. 最后, 手性铜的氰基络合物捕获碳自由基中间体16F, 经过还原消除后得到最终的手性双官能化产物. 该催化体系对于各种芳杂环, 包括咪唑并哒嗪和咪唑并吡啶等化合物, 均能以较高的对映选择性得到目标产物(图16).
图16 光电化学铜催化的芳基烯烃的不对称芳基氰化反应

Figure 16 Electrophotochemical Cu-catalyzed asymmetric heteroarylcyanation of aryl alkenes

除了上述的氧化反应类型, 自由基机理的电中性反应近年来也取得了重要的研究进展[82]. 电化学自由基机理的电中性反应最大的挑战在于如何实现自由基中间体从双电层中扩散到本体溶液中, 然后才有可能实现其与对电极产生的中间体反应, 得到电中性的反应净结果[83]. 近期, 借助于电化学合成阴阳极分离的特点, 付年凯课题组提出了双金属催化的策略——两个金属催化剂分别在阴阳极上实现各自的催化过程, 将高活性自由基的产生调整至本体溶液中, 从而实现其与对电极产生的中间体反应[84].
2022年, 利用光电化学双金属Ce/Ni催化体系, 付年凯课题组实现了简单烷基羧酸类化合物的直接脱羧芳基化反应(图17) [85]. 作者认为: 该反应体系中光电化学阳极Ce催化产生的四价铈羧酸物种17A具有一定的稳定性[65], 使得自由基脱羧的过程可以发生在本体溶液中. 与此同时, 阴极Ni催化产生的二价芳基镍物种17E同样具有较好的稳定性[86], 可以扩散到本体溶液中. 这样一来, 二价芳基镍物种17E就可以有效地捕获高活性的碳自由基17C, 最终实现简单烷基羧酸的脱羧芳基化反应[87]. 循环伏安以及电极电势的监控实验结果很好地支持了电化学双金属分别作用于阴阳电极的反应机理. 该催化体系对于烷基羧酸以及芳基亲电试剂均表现出较好的底物适用范围, 即使是乙酸——生成高活性的甲基自由基中间体, 也可以顺利得到甲基化的目标产物. 与此同时, 该催化体系还可以直接用于结构复杂的一级羧酸的直接脱羧后修饰.
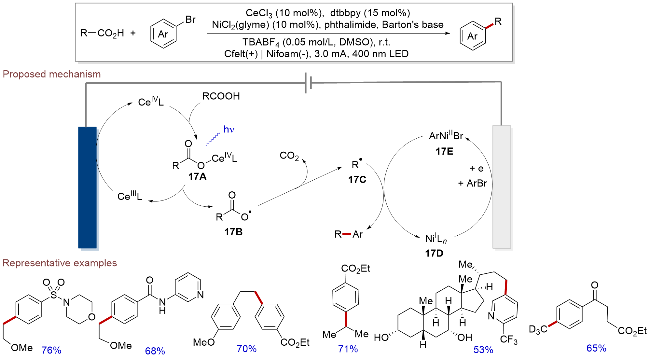
图17 光电化学双金属铈/镍催化的烷基酸脱羧芳基化反应

Figure 17 Ce/Ni dual electrophotocatalytic decarboxylative arylation of aliphatic acids

2023年, 付年凯课题组[88]进一步发展了光电化学Ce/Ni双金属催化的简单脂肪羧酸的脱羧烯基化反应. 相较于二价的芳基镍物种, 二价的烯基镍物种通常具有更高的反应活性. 这就意味着二价的烯基镍物种的稳定会较差, 实现其自由基机理的成对电解合成有可能更加困难. 有意思的是, 在类似的Ce/Ni双金属光电化学催化的条件下, 该反应可以顺利地发生. 他们发现额外添加的苯甲酸钾可以作为配体与Ni进行配位, 稳定Ni物种. 除此之外, 添加剂邻苯二甲酰亚胺钾可以帮助解离反应体系中可能形成的镍二聚中间体, 使失活的镍催化剂重新具有催化活性. 该催化体系对于烷基羧酸以及烯基亲电试剂均表现出较好的底物适用范围, 可以直接用于非天然氨基酸的合成, 以及结构复杂的一级羧酸的直接脱羧后修饰, 并且可以顺利放量至5 mmol. 最后, 作者还初步尝试了芳基乙酸的不对称脱羧烯基化反应, 得到优异的对映选择性, 但是反应的产率还不是很理想(图18).
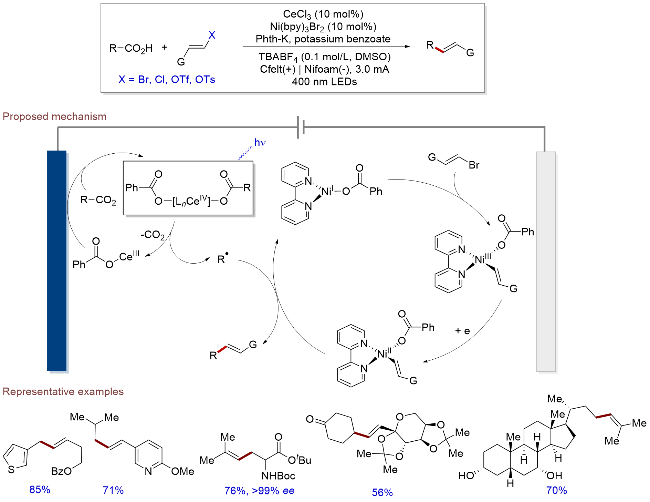
图18 光电化学双金属铈/镍催化的脂肪酸脱羧烯基化反应

Figure 18 Ce/Ni dual electrophotocatalytic decarboxylative alkenylation of aliphatic acids

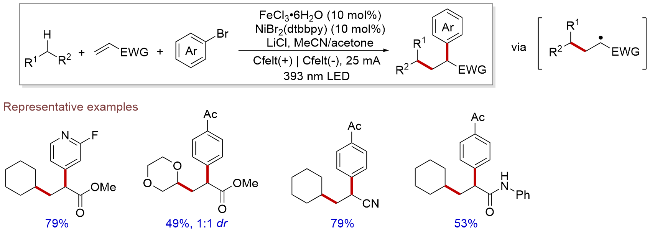
结合光电化学铁催化的氯自由基化学, 陆庆全课题组[89]报道了光电化学Fe/Ni双金属催化的烷烃与烯基亲电试剂的烯化反应. 阳极氧化产生的Fe(III)Cl物种19A在光照的情况下经过LMCT产生高活性的氯自由基, 然后氯自由基作为HAT试剂活化简单的烷烃生成关键的烷基自由基19C. 与此同时, 阴极还原驱动的镍催化形成较为稳定的二价烯基镍物种19E. 最后, 烷基自由基被烯基镍物种捕获, 还原消除得到烯基化产物(图19). 当反应体系中有缺电子烯烃时, 富电子的烷基自由基会优先和缺电子烯烃反应, 生成新的碳自由基. 结合阴极还原驱动的镍催化, 该课题组实现了三组分烯烃的烷基芳基化反应(图20)[90]以及发展了不对称光电催化的烯烃的烷基芳基化反应[91].
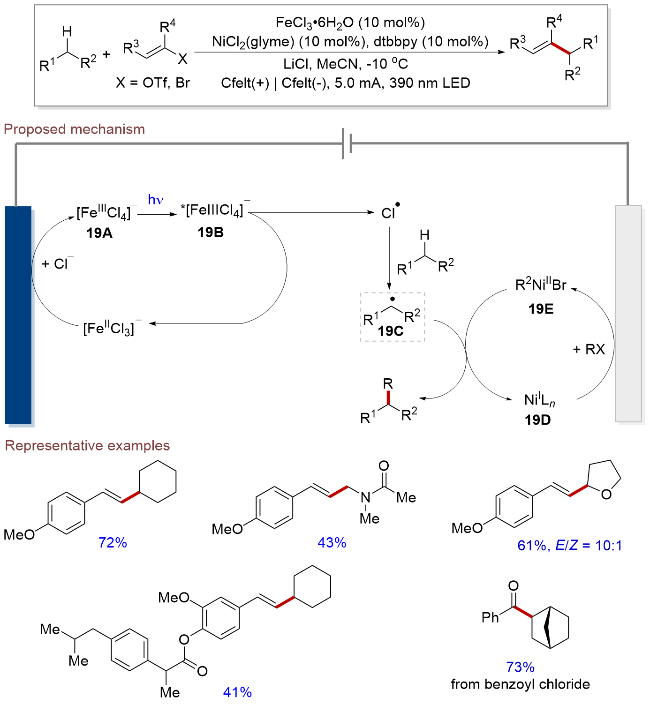
图19 光电化学双金属铁/镍催化的C(sp3)−H键烯基化反应

Figure 19 Fe/Ni dual electrophotocatalytic C(sp3)−H alkenylation

图20 光电化学双金属铁/镍催化的烯烃烷基芳基化反应

Figure 20 Fe/Ni dual electrophotocatalytic alkylarylation of alkenes with alkanes

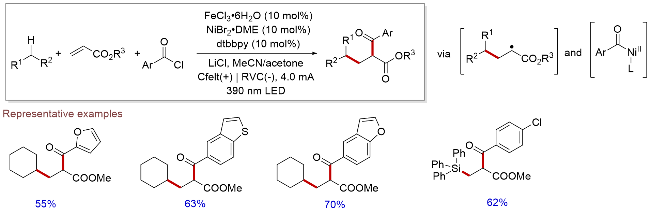
使用酰氯作为亲电试剂, 王丁意和Ackermann课题组[92]合作报道了光电化学Fe/Ni双金属催化的烷烃(或硅烷)、缺电子烯烃以及酰氯的三组分反应(图21).
图21 光电化学双金属铁/镍催化的烯烃烷基酰基化反应

Figure 21 Fe/Ni dual electrophotocatalytic carboacylation of alkenes with alkanes

通过电化学阳极氧化环烷醇开环产生的碳自由基也可以用于电化学双金属催化的电中性反应开发, 实现醛酮类化合物的远端官能化. 类似的反应活性在光化学镍催化中也有报道, 但是环烷醇底物局限于具有富电子的芳基取代化合物[93]. 2024年, 陆庆全[94]和梅天胜[95]等分别独立报道了光电化学Fe/Ni双金属催化环烷醇类化合物的开环芳基化反应(图22). 区别于前面光化学镍催化中单电子氧化引发的开环机理, 这两个反应体系均是利用电化学氧化形成的高价态铁络合物22A的LM-CT机理产生关键的烷氧自由基22B, 然后引发环烷醇的自由基开环形成碳自由基22C, 具有更广泛的环烷醇底物适用范围. 当形成的烷氧自由基具有较好的离去基团促进β-裂解的发生时, 还可以实现非环状醇类化合物的C—C键活化芳基化反应. 同年, 付年凯课题组报道了光电化学Ce/Ni双金属催化环烷醇类化合物的开环芳基化反应[96].
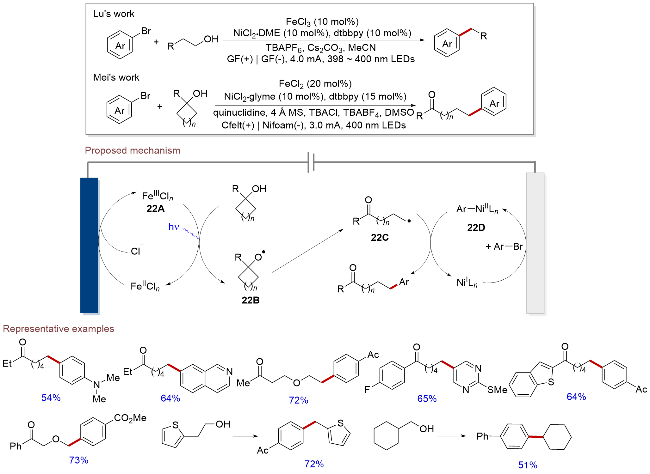
图22 光电化学双金属铈/镍催化的醇β-C-C键活化芳基化

Figure 22 Ce/Ni dual electrophotocatalytic deconstructive arylation of alcohols

3 金属催化剂既作为光电催化剂又参与金属催化成键

将光化学活性、电化学活性以及经典的金属催化过程集中于同一个金属中心将是一个非常有意思的研究课题. 2023年, Meggers课题组报道了手性金属铑络合物在光电化学条件下催化的羰基化合物与烯烃的去饱和不对称[2+2]环化反应, 可以非常高的反应效率及立体选择性得到相应的手性四元环产物[97]. 该金属铑络合物具有金属中心手性, 与不饱和羰基化合物的络合物可以吸收可见光, 具有光化学活性的同时, 还可以控制反应的立体选择性. 该催化体系由电化学催化以及光化学催化两个部分组成: 由电化学金属催化实现底物的活化, 然后利用光化学催化实现后续的不对称[2+2]环化反应过程. 催化循环开始于金属铑作为路易斯酸与底物配位活化, 形成烯醇中间体23A. 然后利用二茂铁作为电催化剂实现富电子烯醇的氧化, 通过连续的电子及质子转移, 最终实现羰基化合物的去饱和化, 得到烯酮中间体的金属铑络合物23D. 金属铑的烯酮络合物具有光化学活性, 经过光激发、系间窜越 (Intersystem Crossing, ISC)得到三线态的双自由基中间体23F, 然后与烯烃反应得到手性的四元环产物. 该催化体系对于联烯烃、富电子的末端烯烃以及简单的1,1-二取代烯烃, 均表现出较好的反应活性及立体选择性控制(图23).
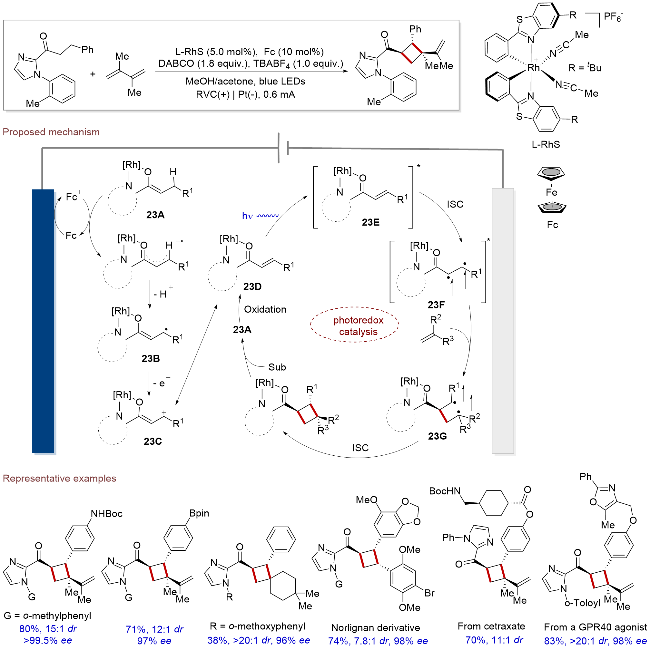
图23 光电化学催化的去饱和不对称[2+2]环化反应

Figure 23 Electrophotocatalytic asymmetric dehydrogenative [2+2] cycloaddition

4 总结与展望

光电化学金属催化将光化学、电化学以及金属有机化学集于一体, 同时利用光能和电能作为反应的驱动力. 分步的能量输入机理在满足反应所需活化能的同时, 可以显著降低对光化学以及电化学步骤的能量需求, 从而在温和的条件下完成高能垒反应. 光电化学金属催化在光电化学催化的基础上引入金属催化, 有望进一步拓宽光化学金属催化以及电化学金属催化这两个研究策略的应用范围, 解决上述两种策略难以实现的合成难题. 更重要的是, 利用电化学合成能够同时兼容多个氧化还原过程的特点, 可以在无外加氧化还原试剂的条件下进行协同催化体系的开发.
尽管光电化学金属催化策略已经取得了一定的成功, 但目前实现的转化类型还比较有限. 首先, 光电化学金属催化的反应体系一般较为复杂, 需要优化和考虑的条件因素较多, 在一定程度上限制了该催化策略的实际应用. 随着近年来机器学习和自动化高通量筛选仪器的开发, 有望极大地缩短反应条件的优化过程. 其次, 发展至今, 金属催化剂和电化学合成的兼容性是限制电化学金属催化的主要原因, 也将极大影响光电化学金属催化的发展. 因此, 进一步开发电化学反应条件兼容的廉价金属催化体系是电化学合成领域亟需解决的重要问题. 最后, 如何充分利用该三元催化体系的独特优势, 开发常规催化体系难以实现的转化反应是该研究领域最值得研究的课题.
(Li, L.)
[1]
Trost, B. M. Science 1991, 254, 1471.

[2]
Sheldon, R. A. ACS Sustainable Chem. Eng. 2017, 6, 32.

[3]
(a) Prier, C. K.; Rankic, D. A.; MacMillan, D. W. C. Chem. Rev. 2013, 113, 5322.

(b) Shaw, M. H.; Twilton, J.; MacMillan, D. W. C. J. Org. Chem. 2016, 81, 6898.

(c) Twilton, J.; Le, C.; Zhang, P.; Shaw, M. H.; Evans, R. W.; MacMillan, D. W. C. Nat. Rev. Chem. 2017, 1, 0052.

(d) Chan, A. Y.; Perry, I. B.; Bissonnette, N. B.; Buksh, B. F.; Edwards, G. A.; Frye, L. I.; Garry, O. L.; Lavagnino, M. N.; Li, B. X.; Liang, Y.; Mao, E.; Millet, A.; Oakley, J. V.; Reed, N. L.; Sakai, H. A.; Seath, C. P.; MacMillan, D. W. C. Chem. Rev. 2022, 122, 1485.

(e) Romero, N. A.; Nicewicz, D. A. Chem. Rev. 2016, 116, 10075.

(f) Narayanam, J. M. R.; Stephenson, C. R. J. Chem. Soc. Rev. 2011, 40, 102.

[4]
(a) Yoshida, J.-I.; Kataoka, K.; Horcajada, R.; Nagaki, A. Chem. Rev. 2008, 108, 2265.

(b) Francke, R.; Little, R. D. Chem. Soc. Rev. 2014, 43, 2492.

(c) Yan, M.; Kawamata, Y.; Baran, P. S. Chem. Rev. 2017, 117, 13230.

(d) Wiebe, A.; Gieshoff, T.; Mohle, S.; Rodrigo, E.; Zirbes, M.; Waldvogel, S. R. Angew. Chem. Int. Ed. 2018, 57, 5594.

[5]
(a) Siu, J. C.; Fu, N.; Lin, S. Acc. Chem. Res. 2020, 53, 547.

(b) Novaes, L. F. T.; Liu, J.; Shen, Y.; Lu, L.; Meinhardt, J. M.; Lin, S. Chem. Soc. Rev. 2021, 50, 7941.

(c) Yuan, Y.; Yang, J.; Lei, A. Chem. Soc. Rev. 2021, 50, 10058.

(d) Xiong, P.; Xu, H.-C. Acc. Chem. Res. 2019, 52, 3339.

(e) Jiao, K.-J.; Xing, Y.-K.; Yang, Q.-L.; Qiu, H.; Mei, T.-S. Acc. Chem. Res. 2020, 53, 300.

(f) Ma, C.; Fang, P.; Liu, D.; Jiao, K.-J.; Gao, P.-S.; Qiu, H.; Mei, T.-S. Chem. Sci. 2021, 12, 12866.

(g) Xu, C.; Lei, A.; Mei, T.-S.; Xu, H.-C.; Xu, K.; Zeng, C. CCS Chem. 2022, 4, 1120.

(h) Gandeepan, P.; Finger, L. H.; Meyer, T. H.; Ackermann, L. Chem. Soc. Rev. 2020, 49, 4254.

(i) Wang, Y.; Dana, S.; Long, H.; Xu, Y.; Li, Y.; Kaplaneris, N.; Ackermann, L. Chem. Rev. 2023, 123, 11269.

(j) Lu, J.; Wang, Y.; McCallum, T.; Fu, N. iScience 2020, 23, 101796.

(k) Wang, Z.; Ma, C.; Fang, P.; Xu, H.; Mei, T. Acta Chim. Sinica 2022, 80, 1115.

[6]
Fujishima, A.; Honda, K. Nature 1972, 238, 37.

[7]
Walter, M. G.; Warren, E. L.; McKone, J. R.; Boettcher, S. W.; Mi, Q.; Santori, E. A.; Lewis, N. S. Chem. Rev. 2010, 110, 6446.

[8]
Hisatomi, T.; Kubota, J.; Domen, K. Chem. Soc. Rev. 2014, 43, 7520.

[9]
Wu, H.-L.; Li, X.-B.; Tung, C.-H.; Wu, L.-Z. Adv. Sci. 2018, 5, 1700684.

[10]
Thalluri, S. M.; Bai, L.; Lv, C.; Huang, Z.; Hu, X.; Liu, L. Adv. Sci. 2020, 7, 1902102.

[11]
Kumar, B.; Llorente, M.; Froehlich, J.; Dang, T.; Sathrum, A.; Kubiak, C. P. Annu. Rev. Phys. Chem. 2012, 63, 541.

[12]
Chang, X.; Wang, T.; Yang, P.; Zhang, G.; Gong, J. Adv. Mater. 2019, 31, 1804710.

[13]
Xu, S.; Carter, E. A. Chem. Rev. 2018, 119, 6631.

[14]
Zhang, W.; Jin, Z.; Chen, Z. Adv. Sci. 2022, 9, 2105204.

[15]
Kim, J.; Jang, J.; Hilberath, T.; Hollmann, F.; Park, C. B. Nat. Synth. 2022, 1, 776.

[16]
Song, R.; Chi, H.; Ma, Q.; Li, D.; Wang, X.; Gao, W.; Wang, H.; Wang, X.; Li, Z.; Li, C. J. Am. Chem. Soc. 2021, 143, 13664.

[17]
Cha, H. G.; Choi, K.-S. Nat. Chem. 2015, 7, 328.

[18]
Li, T.; Kasahara, T.; He, J.; Dettelbach, K. E.; Sammis, G. M.; Berlinguette, C. P. Nat. Commun. 2017, 8, 390.

[19]
Tateno, H.; Miseki, Y.; Sayama, K. ChemElectroChem 2017, 4, 3283.

[20]
Tateno, H.; Miseki, Y.; Sayama, K. Chem. Commun. 2017, 53, 4378.

[21]
Tateno, H.; Iguchi, S.; Miseki, Y.; Sayama, K. Angew. Chem. Int. Ed. 2018, 57, 11238.

[22]
Zhang, L.; Liardet, L.; Luo, J.; Ren, D.; Grätzel, M.; Hu, X. Nat. Catal. 2019, 2, 366.

[23]
Wang, J.-H.; Li, X.-B.; Li, J.; Lei, T.; Wu, H.-L.; Nan, X.-L.; Tung, C.-H.; Wu, L-Z. Chem. Commun. 2019, 55, 10376.

[24]
Gong, M.; Kim, J. K.; Zhao, X.; Li, Y.; Zhang, J.; Huang, M.; Wu, Y. Green Chem. 2019, 21, 3615.

[25]
(a) Zhao, Y.; Deng, C.; Tang, D.; Ding, L.; Zhang, Y.; Sheng, H.; Ji, H.; Song, W.; Ma, W.; Cheng, C.; Zhao, J. Nat. Catal. 2021, 4, 684.

(b) Zhao, Y.; Duan, M.; Deng, C.; Yang, J.; Yang, S.; Zhang, Y.; Sheng, H.; Li, Y.; Chen, C.; Zhao, J. Nat. Commun. 2023, 14, 1943.

[26]
Wang, J.; Li, S.; Yang, C.; Gao, H.; Zuo, L.; Guo, Z.; Yang, P.; Jiang, Y.; Li, J.; Wu, L.-Z.; Tang, Z. Nat. Commun. 2024, 15, 6907.

[27]
(a) Huang, H.; Steiniger, K. A.; Lambert, T. H. J. Am. Chem. Soc. 2022, 144, 12567.

(b) Barham, J. P.; König, B. Angew. Chem. Int. Ed. 2020, 59, 11732.

(c) Wu, S.; Kaur, J.; Karl, T. A.; Tian, X.; Barham, J. P. Angew. Chem. Int. Ed. 2022, 61, e202107811.

(d) Liu, J.; Lu, L.; Wood, D.; Lin, S. ACS Cent. Sci. 2020, 6, 1317.

(e) Yu, Y.; Guo, P.; Zhong, J.-S.; Yuan, Y.; Ye, K.-Y. Org. Chem. Front. 2020, 7, 131.

(f) Grimaud, L.; Lakhdar, S.; Vitale, M. R. Curr. Opin. Electrochem. 2023, 40, 101307.

[28]
Moutet, J.-C.; Reverdy, G. Tetrahedron Lett. 1979, 20, 2389.

[29]
Moutet, J.-C.; Reverdy, G. J. Chem. Soc., Chem. Commun. 1982, 654.

[30]
Shukla, S. S.; Rusting, J. F. J. Phys. Chem. 1985, 89, 3353.

[31]
Yan, H.; Hou, Z.-W.; Xu, H.-C. Angew. Chem. Int. Ed. 2019, 58, 4592.

[32]
Matsui, J. K.; Primer, D. N.; Molander, G. A. Chem. Sci. 2017, 8, 3512.

[33]
Hou, Z.-W.; Xu, H.-C. ChemElectroChem 2021, 8, 1571.

[34]
Wang, F.; Stahl, S. S. Angew. Chem. Int. Ed. 2019, 58, 6385.

[35]
Zhang, W.; Carpenter, K. L.; Lin, S. Angew. Chem. Int. Ed. 2020, 59, 409.

[36]
(a) Huang, H.; Strater, Z. M.; Rauch, M.; Shee, J.; Sisto, T. J.; Nuckolls, C.; Lambert, T. H. Angew. Chem. Int. Ed. 2019, 58, 13318.

(b) Huang, H.; Lambert, T. H. Angew. Chem. Int. Ed. 2021, 60, 11163.

[37]
(a) Huang, H.; Lambert, T. H. J. Am. Chem. Soc. 2021, 143, 7247.

(b) Huang, H.; Lambert, T. H. J. Am. Chem. Soc. 2022, 144, 18803.

[38]
(a) Huang, H.; Strater, Z. M.; Lambert, T. H. J. Am. Chem. Soc. 2020, 142, 1698.

(b) Shen, T.; Lambert, T. H. J. Am. Chem. Soc. 2021, 143, 8597.

[39]
(a) Shen, T.; Lambert, T. H. Science 2021, 371, 620.

(b) Shen, T.; Li, Y.-L.; Ye, K.-Y.; Lambert, T. H. Nature 2023, 614, 275.

[40]
Kim, H.; Kim, H.; Lambert, T. H.; Lin, S. J. Am. Chem. Soc. 2020, 142, 2087.

[41]
Cowper, N. G. W.; Chernowsky, C. P.; Williams, O. P.; Wickens, Z. K. J. Am. Chem. Soc. 2020, 142, 2093.

[42]
Chen, Y.-J.; Deng, W.-H.; Guo, J.-D.; Ci, R.-N.; Zhou, C.; Chen, B.; Li, X.-B.; Guo, X.-N.; Liao, R.-Z.; Tung, C.-H.; Wu, L.-Z. J. Am. Chem. Soc. 2022, 144, 17261.

[43]
Chen, Y.-J.; Lei, T.; Hu, H.-L.; Wu, H.-L.; Zhou, S.; Li, X.-B.; Chen, B.; Tung, C.-H.; Wu, L.-Z. Matter 2021, 4, 2354.

[44]
Aman, H.; Chang, R.; Ye, J. ChemCatChem 2024, 16, e202400635.

[45]
(a) Wang, F.; Chen, P.; Liu, G. Acc. Chem. Res. 2018, 51, 2036.

(b) Gu, Q.-S.; Li, Z.-L.; Liu, X.-Y. Acc. Chem. Res. 2020, 53, 170.

(c) Fu, G. C. ACS Cent. Sci. 2017, 3, 692.

[46]
Abderrazak, Y.; Bhattacharyya, A.; Reiser, O. Angew. Chem. Int. Ed. 2021, 60, 21100.

[47]
Li, L.; Yao, Y.; Fu, N. Chem. Catal. 2024, 4, 100898.

[48]
Liu, J.; Lu, L.; Wood, D.; Lin, S. ACS Cent. Sci. 2020, 6, 1317.

[49]
Barham, J. P.; Konig, B. Angew. Chem. Int. Ed. 2020, 59, 11732.

[50]
Huang, H.; Steiniger, K. A.; Lambert, T. H. J. Am. Chem. Soc. 2022, 144, 12567.

[51]
Wu, S.; Kaur, J.; Karl, T. A.; Tian, X.; Barham, J. P. Angew. Chem. Int. Ed. 2022, 61, e202107811.

[52]
Yang, G.; Wang, Y.; Qiu, Y. Chin. J. Org. Chem. 2021, 41, 3935 (in Chinese).

杨光, 王衍伟, 仇友爱, 有机化学, 2021, 41, 3935.)

[53]
Ye, Z.; Liu, H.; Zhang, F. Chin. J. Org. Chem. 2024, 44, 840 (in Chinese).

叶增辉, 刘华清, 张逢质, 有机化学, 2024, 44, 840.)

[54]
Qiu, Y.; Scheremetjew, A.; Finger, L. H.; Ackermann, L. Chem.-Eur. J. 2020, 26, 3241.

[55]
Capaldo, L.; Quadri, L. L.; Merli, D.; Ravelli, D. Chem. Commun. 2021, 57, 4424.

[56]
Bi, H.; Zhou, Y.; Jiang, W.; Liu, J. Adv. Synth. Catal. 2022, 364, 1732.

[57]
(a) Tsurugi, H.; Mashima, K. J. Am. Chem. Soc. 2021, 143, 7879.

(b) Chang, L.; An, Q.; Duan, L.; Feng, K.; Zuo, Z. Chem. Rev. 2022, 122, 2429.

[58]
Lai, X.-L.; Shu, X.-M.; Song, J.; Xu, H.-C. Angew. Chem. Int. Ed. 2020, 59, 10626.

[59]
Wang, M.; Wang, D.; Xu, K.; Zeng, C. Catal. Sci. Technol. 2024, 14, 1037.

[60]
(a) de Groot, L. H. M.; ilic, A.; Schwarz, J.; Wärnmark, K. J. Am. Chem. Soc. 2023, 145, 9369.

(b) Li, Z.; Wang, X.; Xia, S.; Jin, J. Org. Lett. 2019, 21, 4259.

[61]
Niu, K.; Zhou, P.; Ding, L.; Hao, Y.; Liu, Y.; Song, H.; Wang, Q. ACS Sustainable Chem. Eng. 2021, 9, 16820.

[62]
(a) Hu, A.; Guo, J.-J.; Pan, H.; Zuo, Z. Science 2018, 361, 668.

(b) An, Q.; Wang, Z.; Chen, Y.; Wang, X.; Zhang, K.; Pan, H.; Liu, W.; Zuo, Z. J. Am. Chem. Soc. 2020, 142, 6216.

[63]
Tan, Z.; He, X.; Xu, K.; Zeng, C. ChemSusChem 2022, 15, e202102360.

[64]
Jiang, Y.; Xu, K.; Zeng, C. CCS Chem. 2022, 4, 1796.

[65]
Morcillo, S. P. Angew. Chem. Int. Ed. 2019, 58, 14044.

[66]
Yang, Z.; Yang, D.; Zhang, J.; Tan, C.; Li, J.; Wang, S.; Zhang, H.; Huang, Z.; Lei, A. J. Am. Chem. Soc. 2022, 144, 13895.

[67]
Xu, P.; Chen, P.-Y.; Xu, H.-C. Angew. Chem. Int. Ed. 2020, 59, 14275.

[68]
(a) Cao, Y.; Huang, C.; Lu, Q. Nat. Synth. 2024, 3, 537.

(b) Wang, M.; Huang, Y.; Hu, P. Science 2024, 383, 537.

[69]
(a) Ye, K.-Y.; Pombar, G.; Fu, N.; Sauer, G. S.; Keresztes, I.; Lin, S. J. Am. Chem. Soc. 2018, 140, 2438.

(b) Song, L.; Fu, N.; Ernst, B. G.; Lee, W. H.; Frederick, M. O.; DiStasio, R. A. Jr.; Lin, S. Nat. Chem. 2020, 12, 747.

[70]
Song, L.; Fu, N.In Comprehensive Organometallic Chemistry IV, Eds.: ParkinG.; MeyerK.; O'hare,D., Elsevier, 2022, Vol. 13, pp. 339-403.

[71]
Niu, L.; Jiang, C.; Liang, Y.; Liu, D.; Bu, F.; Shi, R.; Chen, H.; Chowdhury, A. D.; Lei, A. J. Am. Chem. Soc. 2020, 142, 17693.

[72]
Fu, N.; Sauer, G. S.; Saha, A.; Loo, A.; Lin, S. Science 2017, 357, 575.

[73]
Wang, Y.; Li, L.; Fu, N. ACS Catal. 2022, 12, 10661.

[74]
Lai, X.-L.; Chen, M.; Wang, Y.; Song, J.; Xu, H.-C. J. Am. Chem. Soc. 2022, 144, 20201.

[75]
Yuan, Y.; Yang, J.; Zhang, J. Chem. Sci. 2023, 14, 705.

[76]
Yang, K.; Wang, Y.; Luo, S.; Fu, N. Chem.-Eur. J. 2023, 29, e202203962.

[77]
(a) Wang, D.; Zhu, N.; Chen, P.; Lin, Z.; Liu, G. J. Am. Chem. Soc. 2017, 139, 15632.

(b) Fu, N.; Song, L.; Liu, J.; Shen, Y.; Siu, J. C.; Lin, S. J. Am. Chem. Soc. 2019, 141, 14480.

[78]
Cai, C.-Y.; Lai, X.-L.; Wang, Y.; Hu, H.-H.; Song, J.; Yang, Y.; Wang, C.; Xu, H.-C. Nat. Catal. 2022, 5, 943.

[79]
Fan, W.; Zhao, X.; Deng, Y.; Chen, P.; Wang, F.; Liu, G. J. Am. Chem. Soc. 2022, 144, 21674.

[80]
Zhang, W.; Wang, F.; McCann, S. D.; Wang, D.; Chen, P.; Stahl, S. S.; Liu, G. Science 2016, 353, 1014.

[81]
Lai, X.-L.; Xu, H.-C. J. Am. Chem. Soc. 2023, 145, 18753.

[82]
Zhang, R.; Li, L.; Zhou, K.; Fu, N. Chem.-Eur. J. 2023, 29, e202301034.

[83]
Mo, Y.; Lu, Z.; Rughoobur, G.; Patil, P.; Gershenfeld, N.; Akin-wande, A. I.; Buchwald, S. L.; Jensen, K. F. Science 2020, 368, 1352.

[84]
Li, L.; Fu, N. Synlett 2023, 34, 1549.

[85]
Yang, K.; Lu, J.; Li, L.; Luo, S.; Fu, N. Chem.-Eur. J. 2022, 28, e202202370.

[86]
Xue, P.; Li, L.; Fu, N. Org. Lett. 2022, 24, 7595.

[87]
Kullmer, C. N. P.; Kautzky, J. A.; Krska, S. W.; Nowak, T.; Dreher, S. D.; MacMillan, D. W. C. Science 2022, 376, 532.

[88]
Lu, J.; Yao, Y.; Li, L.; Fu, N. J. Am. Chem. Soc. 2023, 145, 26774.

[89]
Zou, L.; Wang, X.; Xiang, S.; Zheng, W.; Lu, Q. Angew. Chem., Int. Ed. 2023, 62, e202301026.

[90]
Zou, L.; Xiang, S.; Sun, R.; Lu, Q. Nat. Commun. 2023, 14, 7992.

[91]
Zou, L.; Zheng, X.; Yi, X.; Lu, Q. Nat. Commun. 2024, 15, 7826.

[92]
Wang, L.; Huo, X.; He, X.; Ackermann, L.; Wang, D. Green Chem. 2024, 26, 8315.

[93]
Huang, L.; Ji, T.; Rueping, M. J. Am. Chem. Soc. 2020, 142, 3532.

[94]
Zou, L.; Sun, R.; Tao, Y.; Wang, X.; Zheng, X.; Lu, Q. Nat. Commun. 2024, 15, 5245.

[95]
Liu, Z.-R.; Zhu, X.-Y.; Guo, J.-F.; Ma, C.; Zuo, Z.; Mei, T.-S. Sci. Bull. 2024, 69, 1866.

[96]
Li, W.; Zhang, R.; Zhou, N.; Lu, J.; Fu, N. Chem. Commun. 2024, 60, 11714.

[97]
Xiong, P.; Ivlev, S. I.; Meggers, E. Nat. Catal. 2023, 6, 1186.

Outlines

/

〈 〉