REVIEWS

Nickel and Cobalt-Catalyzed Asymmetric Reductive Coupling of Halides with Aldehydes, Ketones and Imines

  • Jiangyan Tian a ,
  • Chi Li a ,
  • Jianfei Chen c ,
  • Hui Lv , a, b, c, d, *
Expand
  • a Key Laboratory of Biomedical Polymers of Ministry of Education, College of Chemistry and Molecular Sciences, Wuhan University, Wuhan 430072
  • b Engineering Research Center of Organosilicon Compounds & Materials, Ministry of Education, College of Chemistry and Molecular Sciences, Wuhan University, Wuhan 430072
  • c State Key Laboratory of Power Grid Environmental Protection, Wuhan University, Wuhan 430072
  • d Hubei Key Lab on Organic and Polymeric Optoelectronic Materials, Wuhan University, Wuhan 430072
* E-mail:

Received date: 2024-12-20

  Revised date: 2025-01-27

  Online published: 2025-03-10

Supported by

National Natural Science Foundation of China(22071188)

National Natural Science Foundation of China(22371217)

Abstract

The transition metal-catalyzed reductive coupling of halides with aldehydes, ketones and imines is one of the most attractive and well-established methods for preparing alcohols and amines, which avoids the use of stoichiometric quantities of organometallic reagents and organoboron reagents, and has higher atomic economy and step economy. Very recently, some breakthroughs have been made in nickel and cobalt-catalyzed reductive coupling of halides with aldehydes, ketones and imines, capturing the attention of chemists and becoming a hot topic in organic synthesis. Thus, the recent progress in nickel and cobalt-catalyzed reductive coupling of halides with aldehydes, ketones, and imines is reviewed.

Cite this article

Jiangyan Tian , Chi Li , Jianfei Chen , Hui Lv . Nickel and Cobalt-Catalyzed Asymmetric Reductive Coupling of Halides with Aldehydes, Ketones and Imines[J]. Chinese Journal of Organic Chemistry, 2025 , 45(6) : 1946 -1960 . DOI: 10.6023/cjoc202412018

碳亲核试剂[1]对醛酮/亚胺的加成反应是构建C—C键的重要方法之一, 在有机合成中发挥着重要的作用. 其中, 格氏试剂[2]、有机锌试剂[3]、有机锂试剂[4]和有机硼试剂[5]对醛酮以及亚胺的加成已经成为合成醇以及胺类化合物最常用的方法. 然而. 这些合成方法依赖于活性较高的有机金属试剂或者有机硼试剂, 不可避免地遇到有机金属试剂或有机硼试剂带来的一些问题, 如有机金属试剂对水分敏感、官能团耐受性较差; 有机硼试剂种类较少、价格相对昂贵; 反应中会产生化学计量的金属盐或硼酸衍生物等. 此外, 有机金属试剂和有机硼试剂通常由相应的有机卤化物制备, 需要额外的步骤来合成这些试剂. 相比而言, 过渡金属催化卤代物与醛酮/亚胺的还原偶联可以避免有机金属试剂和有机硼试剂的使用, 是一种理想的绿色合成途径.
尽管卤代物与醛酮的直接加成可以追溯到100多年前的Reformatsky反应[6]和Barbier反应[7], 但这些反应需要使用化学计量过渡金属. 直到20世纪80年代, Cr-Ni双金属催化的Nozaki-Hiyama-Kishi反应[8]才真正实现了卤代烃对醛的催化加成. 然而, 在随后几十年中, 该领域的发展一直非常缓慢, 仅有一些零星的报道. 2000年, 郑建鸿课题组[9]报道了镍催化溴代芳烃与醛的还原芳基化反应. 然而, 该方法存在明显的局限性, 如需要使用化学计量的金属还原剂、底物范围受限、反应的化学选择性和对映选择性调控困难, 因而没有引起化学工作者的关注. 直到最近几年, 随着第一过渡金属催化的兴起, 镍和钴催化卤代物与醛酮/亚胺的还原偶联反应被广泛研究, 并取得一些突破性进展(Scheme 1). 特别是在过渡金属催化卤代物与醛酮/亚胺的不对称还原偶联领域, 我国化学工作者做出重要贡献. 为了反映这一发展现状, 本综述对镍和钴催化卤代烃与醛酮/亚胺的还原偶联反应进行了总结.
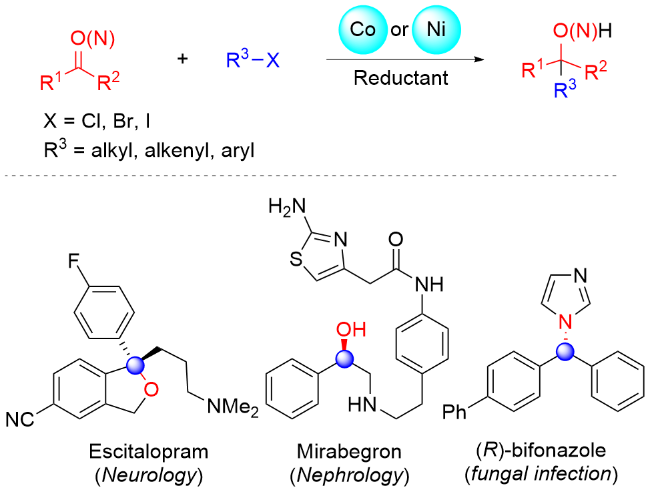
图式1 镍/钴催化卤代烃与醛酮/亚胺的还原偶联

Scheme 1 Ni/Co-catalyzed reductive coupling of halides toward carbonyls and imines

1 镍催化卤代烃与醛酮/亚胺的还原偶联

1.1 镍催化卤代烃与醛酮的还原偶联

2000年, 郑建鸿课题组[9]对镍催化溴代芳烃与芳醛的还原偶联进行了研究, 发现以NiBr2(dppe)为催化剂, 锌粉为还原剂, 在75 ℃的条件下可以实现二芳基甲醇类化合物的高效合成, 开启了镍催化卤代烃与醛的还原偶联新篇章(Scheme 2). 他们排除了ArZnCl与芳基醛加成的可能, 同时发现Lewis酸(如ZnBr2)可以促进Ni(COD)2催化卤代芳烃与芳基醛的还原偶联. 因此他们推测反应可能经过Ni(0)/Ni(II)机理: 首先Ni(II)与锌粉氧化还原得到Ni(0)和ZnBr2, Ni(0)与溴代芳烃氧化加成生成芳基镍物种. 在ZnBr2辅助下, 该物种与芳基醛发生1,2-迁移插入形成氧镍中间体. 接着, 该中间体转金属化, 然后质子解得到目标产物.
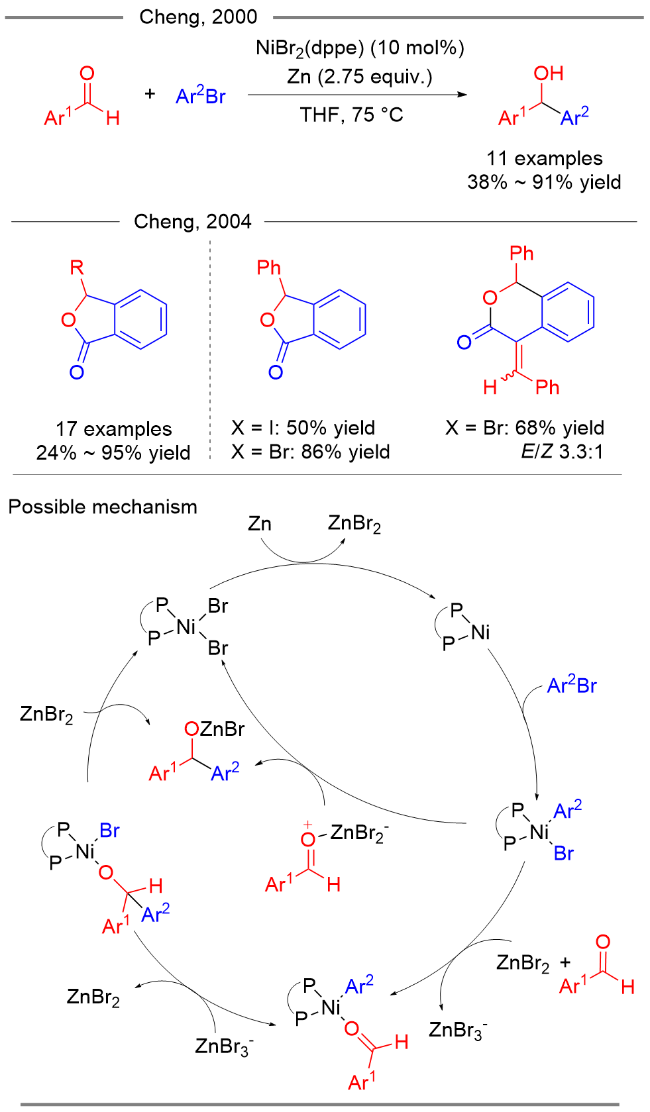
图式2 镍催化醛的还原芳基化

Scheme 2 Nickel-catalyzed reductive arylation of aldehydes

该课题组发现双齿配体, 如1,2-双(二苯膦)乙烷(DPPE), 双噁唑啉等可以与镍螯合配位, 从而有利于芳基镍中间体对醛羰基迁移插入, 为后来该反应催化剂的设计提供了理论依据. 此外, 过低或过高的反应温度均会降低反应产率, 分别伴随着少量频哪醇或二芳基酮[10]的生成.
2004年, 该课题组[11]将Ni(II)/DPPE催化体系用于邻溴苯甲酸甲酯与芳基醛的还原偶联, 形成的氧镍中间体与酯基发生分子内亲核加成, 随后β-氧消除得到2-苯并呋喃酮(Scheme 2). 在该反应条件下, 邻碘苯甲酸甲酯比邻溴苯甲酸甲酯更倾向于发生自偶联, 产率更低.
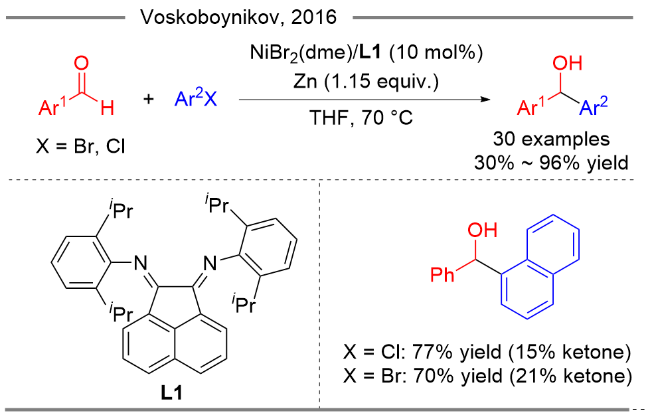
2016年, Voskoboynikov课题组[12]将1,4-氮杂丁二烯配体(L1)用于Ni(II)催化芳基醛的还原芳基化反应, 实现了氯代芳烃与醛的还原偶联, 在一定程度上解决了氯代芳烃活性低的问题, 然而反应的化学选择性较差, 伴随着少量二芳基酮的生成(Scheme 3).
图式3 芳基醛的还原芳基化

Scheme 3 Reductive arylation of aromatic aldehydes

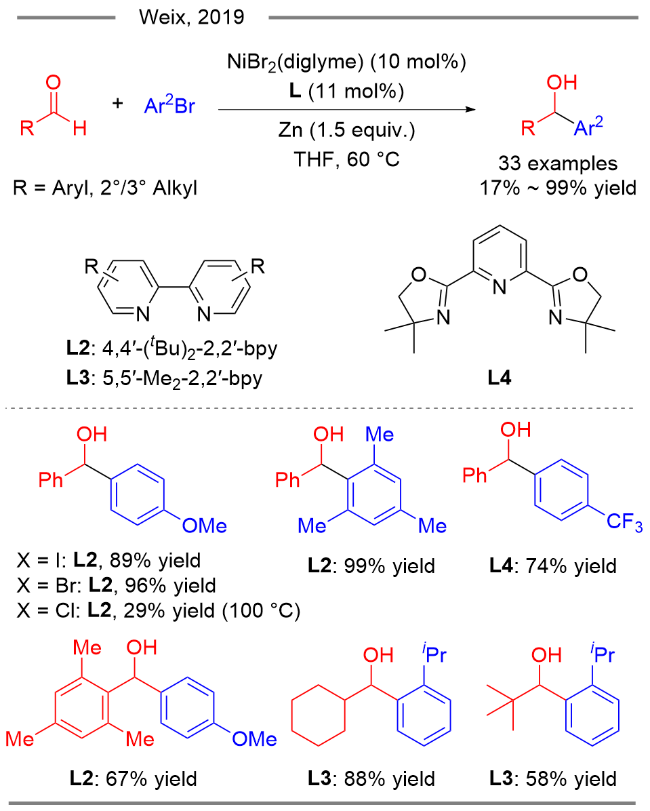
2019年, Weix课题组[13]将联吡啶(L2, L3)和吡啶-双噁唑啉配体(L4)用于具有一定空间位阻的芳基醛和烷基醛的还原芳基化反应, 实现了具有较大位阻苄醇的高效合成(Scheme 4), 解决了二级醛和三级醛活性低的问题, 然而一级醛和酮的反应产率仍然较低.
图式4 醛的还原芳基化

Scheme 4 Reductive arylation of aldehydes

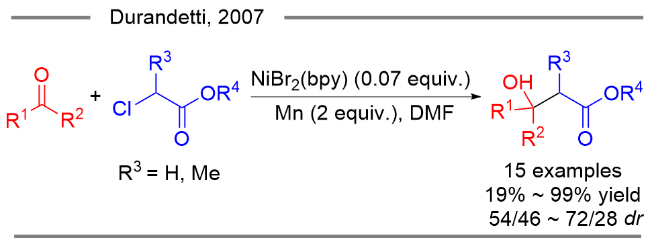
相对于镍催化卤代芳烃与醛的还原偶联, 卤代烷烃与醛的加成可追溯于1985年, Rieke课题组[14]使用金属Ni催化卤代乙腈与醛的Reformatsky加成, 构建了β-羟基乙腈化合物. 2007年, Durandetti课题组[15]使用Ni(II)/ bpy催化α-溴代羧酸酯与醛或酮的还原偶联, 可以高效构建β-羟基酯, 该反应还适用于β-羟基氰的合成, 然而二级卤代烃的非对映选择性较差(Scheme 5).
图式5 Reformatsky加成

Scheme 5 Reformatsky addition

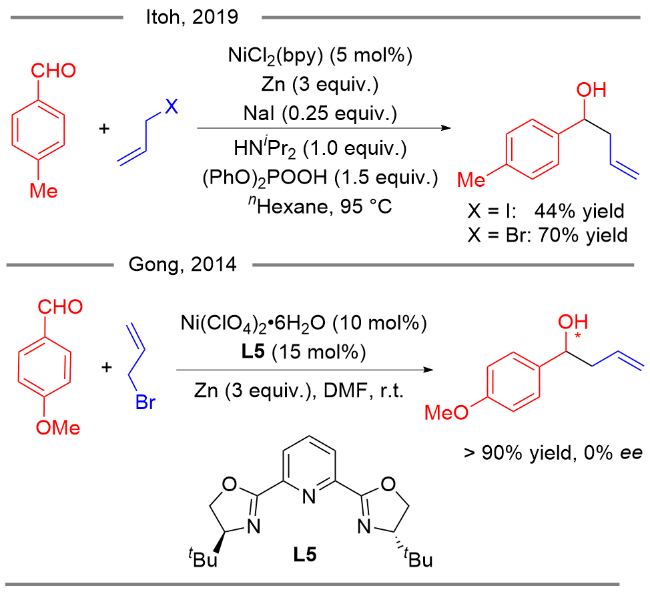
2019年, Itoh课题组[16]将Ni(II)/bpy催化体系用于烯丙基卤代物与醛的还原偶联反应, 以磷酸二苯酯或苯甲酸[17]为质子源, 可以以中等的收率得到高烯丙醇化合物(Scheme 6). 龚和贵课题组[18]尝试将手性吡啶-双噁唑啉配体(L5)用于镍催化烯丙基溴与醛的不对称还原偶联, 仅能得到消旋的产物.
图式6 醛的还原烯丙基化

Scheme 6 Reductive allylation of aldehydes

2021年, Montgomery课题组[19]将双噁唑啉配体用于镍催化普通一级溴代烷烃和二级溴代烷烃与醛的还原偶联反应, 以Mn为还原剂、三乙基氯硅烷(TESCl)为Lewis酸、1,5-己二烯和NaI为添加剂, 以高达84%的产率得到硅基保护的仲醇, 该反应适用于一级/二级脂肪醛(Scheme 7). 可能的反应机理如下: 在TMSCl协助下, Ni(0)与醛羰基配位形成α-硅氧基烷基Ni(II)中间体, 该中间体被Mn还原为Ni(I), 随后与卤代烷烃发生两电子氧化加成形成Ni(III), 最后还原消除得到目标产物. 此外, α-硅氧基烷基Ni(II)中间体也可能直接与烷基自由基发生单电子氧化, 得到Ni(III)中间体.
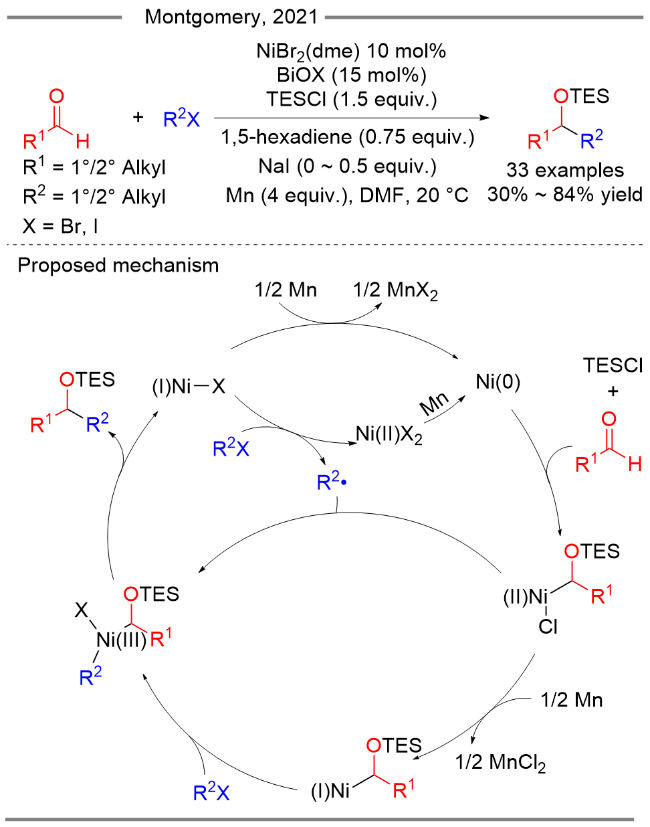
图式7 醛的还原烷基化

Scheme 7 Reductive alkylation of aliphatic aldehydes

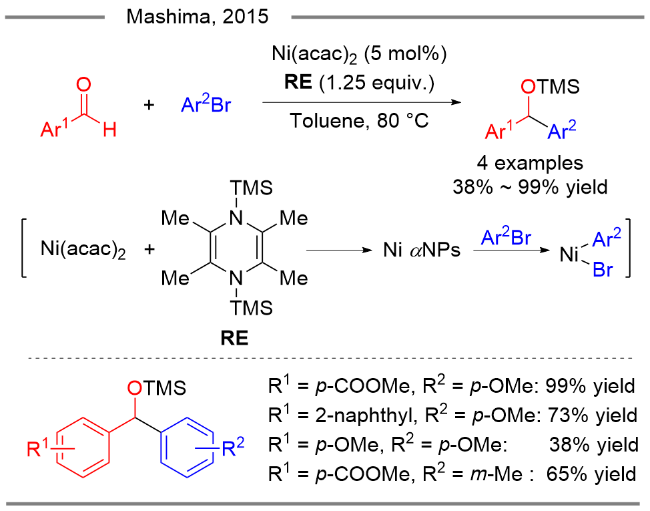
镍催化卤代物与醛的还原偶联大多使用锰粉或者锌粉为还原剂, 除此之外, 有机硅试剂、烷基醇、α-硅基胺和汉斯酯也可以作为还原剂. 2015年, Mashima课题组[20]报道了一种新型有机硅还原剂, 该还原剂与Ni(II)金属前体反应产生不定型镍纳米粒子, 随后在反应中缓慢释放出Ni(0), 促进了溴代芳烃与芳基醛的还原偶联, 高效地构建了三甲基硅基保护的二芳基甲醇化合物(Scheme 8).
图式8 醛的还原芳基化

Scheme 8 Reductive arylation of aldehydes

2021年, Newman课题组[21]以苯乙醇为还原剂, 2,2,6,6-四甲基哌啶为碱, 使用Ni(II)/(PCyNArCF3)2 (L6)催化碘代芳烃与芳基醛、一级醛和二级醛的还原偶联, 实现了仲醇的高效合成. 其中强吸电子基团取代的碘代芳烃和大位阻碘代芳烃反应活性较低(Scheme 9). 随后, 该课题组[22]升高反应温度, 改用仲丁醇为还原剂, 活化酮(如靛红)顺利发生还原芳基化, 构建了一系列3-羟基氧化吲哚化合物. 该作者认为, 在碱性条件下, Ni(II)与醇发生氧化加成形成氧镍中间体, 通过β-H消除得到Ni-H物种, 继而还原消除得到Ni(0), Ni(0)与卤代芳烃氧化加成, 随后与醛发生1,2-加成, 最后通过配体交换实现催化循环. 然而, Poater课题组[23]通过密度泛函理论(DFT)计算发现, Ni-H物种的还原消除在热力学上是不利的, 并提出了另一种可能, Ni-H物种与碘代芳烃协同配位, 碱促进配体交换生成芳基镍(II)物种和HX•TMP复合物, 随后与醛羰基亲核加成, 继而质子化得到目标产物.
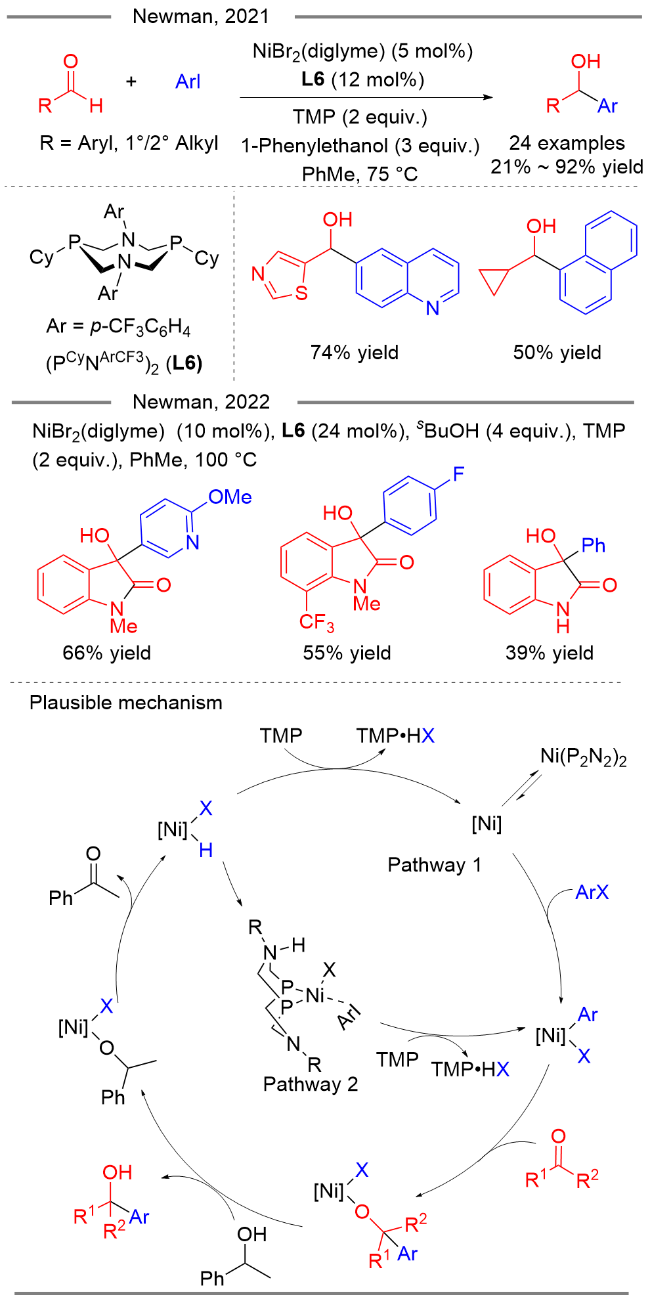
图式9 醛的还原芳基化

Scheme 9 Reductive arylation of aldehydes

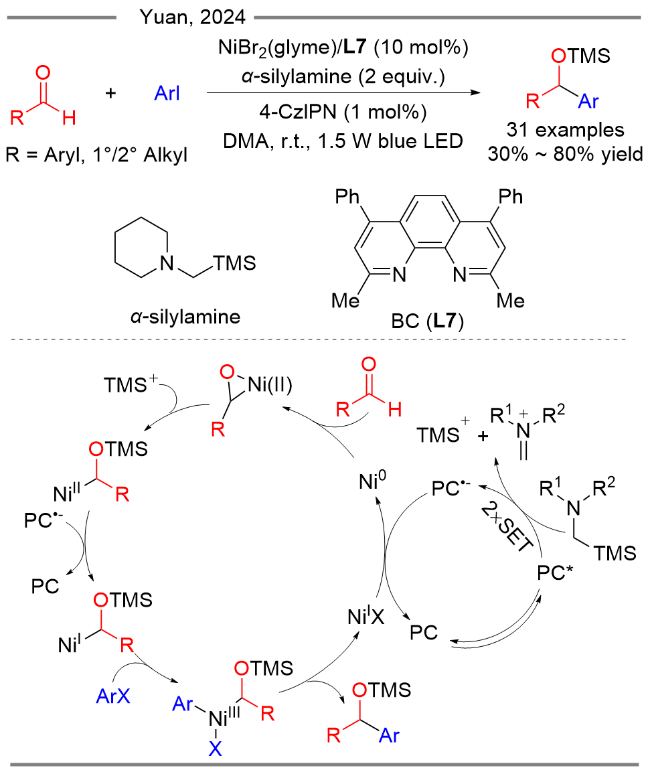
2024年, 袁伟明课题组[24]α-硅基胺为有机还原剂, 实现了光协同Ni(II)/BC (L7)催化碘代芳烃与醛的还原偶联反应, 高效构建了硅基保护的二芳基甲醇化合物(Scheme 10). 推测可能的机理为: Ni(0)与芳基醛发生η2配位形成氧镍物种, 该物种被TMS基团捕获形成α-硅氧基烷基镍(II)中间体, 与PC•-发生单电子还原形成Ni(I), 随后与卤代芳烃氧化加成, 最后还原消除得到目标产物和Ni(I)X, Ni(I)X再与光敏剂发生单电子转移, 再生Ni(0), 从而实现催化循环.
图式10 光协同镍催化醛的还原芳基化

Scheme 10 Nickel/photoredox dual-catalyzed reductive arylation of aldehydes

与醛相比, 酮的位阻相对较大, 亲电性较低, 卤代烃与酮的还原偶联反应活性更低, 因而关于卤代烃与酮还原偶联反应的报道非常少, 并且大多局限于分子内反应. 2011年, 贾义霞课题组[25]以Me2Zn为还原剂, Ni(COD)2/PCy3催化分子内卤代芳烃/烯烃与α-酮酰胺的还原环化, 高效构建了3-羟基氧化吲哚和2-吡咯烷酮(Scheme 11). 值得注意的是, 保护基对反应起着重要作用, 未保护的α-酮酰胺只得到二乙基锌与羰基加成的产物. 随后该课题组[26]优化反应条件, 以NiBr2(bpy)为催化剂, 锌粉为还原剂, α-酮酰胺和β-酮酰胺在温和的条件下发生分子内还原环化, 可以高效地构建3-羟基氧化吲哚、3-羟基吡咯啉酮以及二氢喹啉酮, 其中α位没有甲基的β-酮酰胺不参与反应.
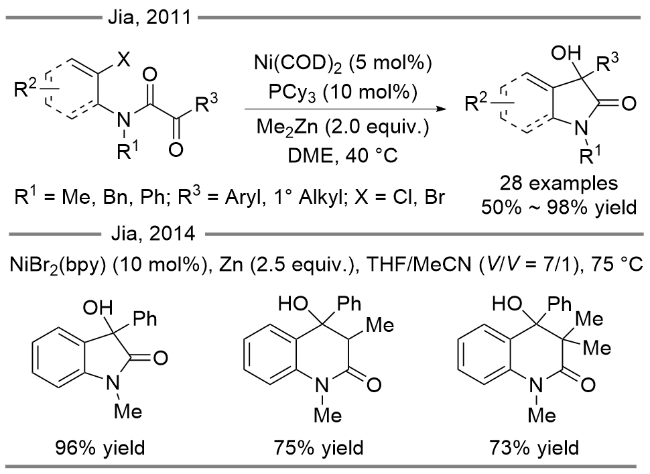
图式 11 α-酮酰胺和β-酮酰胺的还原环化

Scheme 11 Reductive cyclization of α-ketoamides and β-keto-amides

总之, 近年来镍催化卤代烃与醛的还原偶联已经取得了一些进展, 其化学选择性(醛自偶联、卤代烃自偶联、卤代烃脱卤)可以得到较好的调控. 锰粉、锌粉、有机硅、醇以及α-硅基胺可以作为还原剂, 碘代芳烃、溴代芳烃、氯代芳烃、一级卤代烷烃与二级卤代烷烃可以顺利参与反应, 然而三级卤代烷烃与醛的还原偶联目前没有报道, 亟待解决. 此外, 由于酮较低的反应活性, 目前仅有几例关于分子内卤代芳烃/烯烃与酮的还原环化反应的报道.

1.2 镍催化卤代烃与醛酮的不对称还原偶联
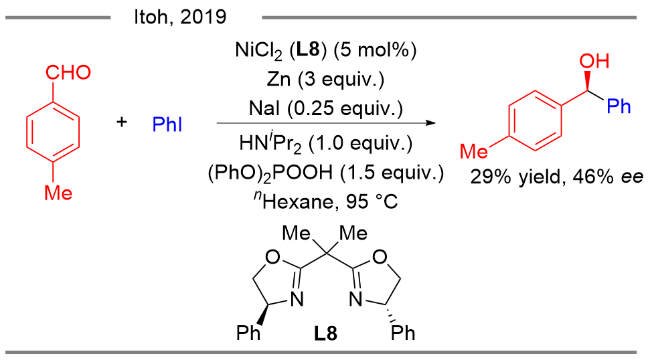
镍催化卤代芳烃与醛的还原偶联报道虽然较早, 但是其不对称还原偶联的发展一直比较缓慢, 直到2019年才取得了初步进展, Itoh课题组[16]尝试Ni(II)/(S)-Ph-Box (L8)催化碘代芳烃与芳基醛的不对称还原偶联反应, 仅得到46% ee值的二芳基甲醇化合物(Scheme 12). 该研究引起化学工作者对镍催化卤代芳烃与醛的不对称还原偶联反应的关注, 为后续发展奠定了基础.
图式12 醛的不对称还原芳基化

Scheme 12 Asymmetric reductive arylation of aldehydes

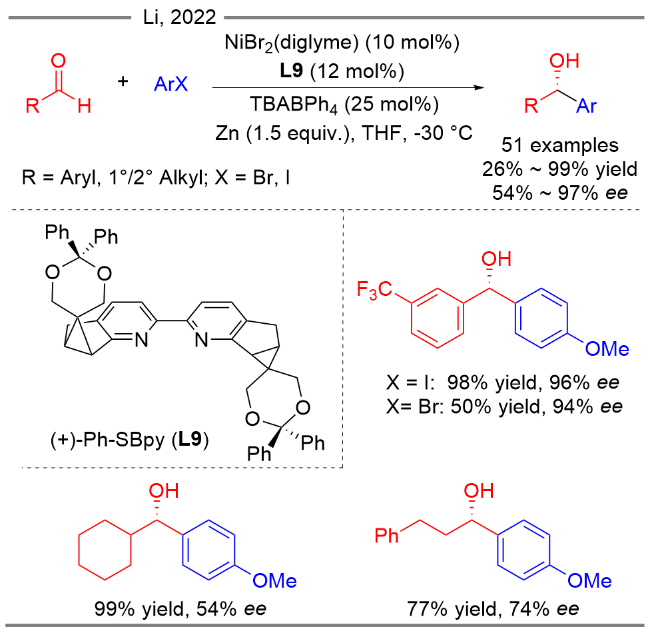
受Ni(II)/bpy催化体系的启发, 2022年, 李鹏飞课题组[27]发展了新型手性联吡啶配体(+)-Ph-Sbpy (L9), 并将其用于碘代芳烃或溴代芳烃与芳基醛的不对称还原偶联反应, 高效、高对映选择性地构建了手性二芳基甲醇(Scheme 13). 该反应条件温和, 官能团兼容性较好, 活性相对较低的脂肪醛也能取得较高的产率和中等的对映选择性, 然而含吡啶基的杂芳基醛不适用于该反应, 这可能是由于吡啶与镍中心有较强的配位作用, 导致催化剂失活. 值得注意的是, (+)-Ph-SBpy结构中, 联吡啶2,6位引入刚性的[6-5-3]三并环结构, 增加了2,6-位亚甲基的二面角, 减少了2,6-位亚甲基对镍中心的屏蔽作用, 从而保持了(+)-Ph-SBpy较高的催化活性, 同时引入的手性空腔可以调控反应的对映选择性. DFT计算表明, 在生成S构型产物的过渡态(TS-S)结构中, 配体远端的芳基与底物的醛芳基之间存在π-π堆积作用, 导致过渡态(TS-S)的吉布斯自由能比过渡态(TS-R)的吉布斯自由能低4.6 kJ/mol.
图式13 醛的不对称还原芳基化

Scheme 13 Asymmetric reductive arylation of aldehydes

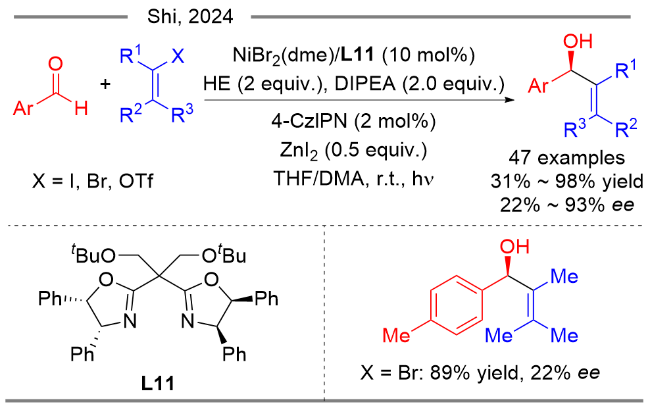
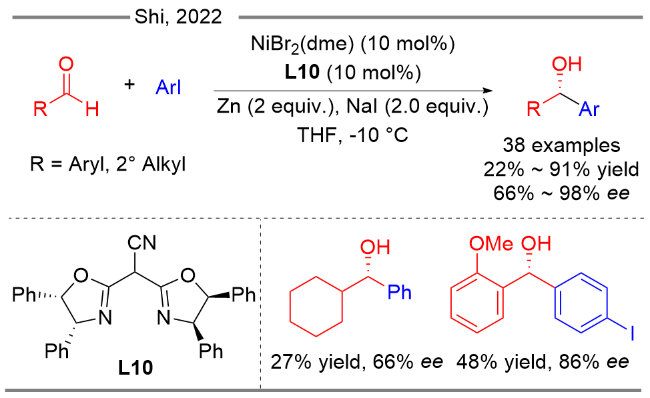
同年, 史壮志课题组[28]将手性氰基取代双噁唑啉配体(L10)用于镍催化碘代芳烃与芳基醛或二级脂肪醛的不对称还原偶联反应, 高效、高对映选择性地构建了手性仲醇, 其中烷基醛的反应活性和对映选择性较差(Scheme 14). 值得注意的是, 对二碘苯和对溴碘苯选择性地与一分子芳基醛反应, 以中等的收率和对映选择性得到二芳基甲醇. 作者认为反应可能经过Ni(0)/Ni(II)催化机理[8], 也可能经过Ni(I)/Ni(III)催化循环机理. 2024年, 史壮志课题组[29]将双噁唑啉配体(L11)用于光协同Ni(II)催化卤代烯烃与芳醛的不对称还原偶联反应, 以汉斯酯(HE)为还原剂, N,N-二异丙基乙胺(DIPEA)为碱, 高效、高对映选择性地构建了手性烯丙醇类化合物(Scheme 15).
图式14 醛的不对称还原芳基化

Scheme 14 Asymmetric reductive arylation of aldehydes

图式15 醛的不对称还原烯基化

Scheme 15 Asymmetric reductive alkenylation of aldehydes

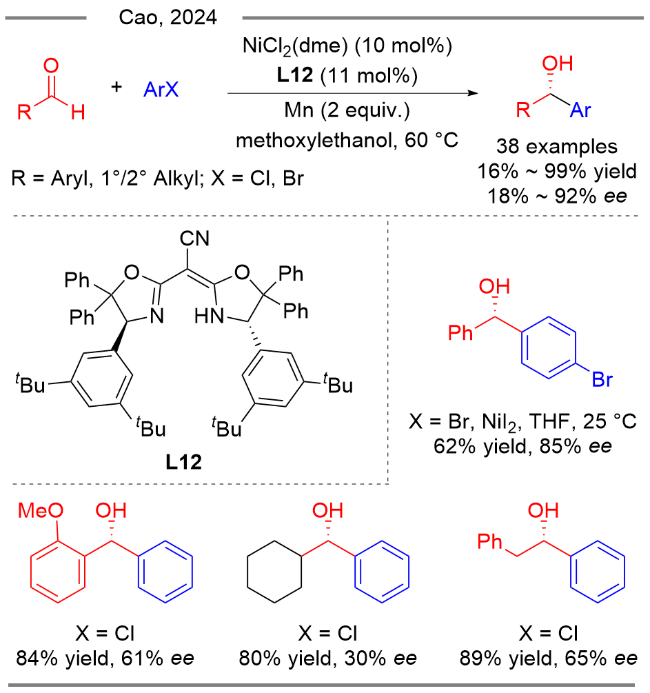
2024年, 曹鹏课题组[30]修饰氰基取代双噁唑啉配体(L12), 极大地提高了该配体的催化活性, 实现了氯代芳烃与醛的不对称还原偶联反应, 高效、高对映选择性地构建了手性仲醇化合物(Scheme 16). 其中一级脂肪醛和二级脂肪醛的反应活性较高, 但对映选择性较差.
图式16 醛的不对称还原芳基化

Scheme 16 Asymmetric reductive arylation of aldehydes

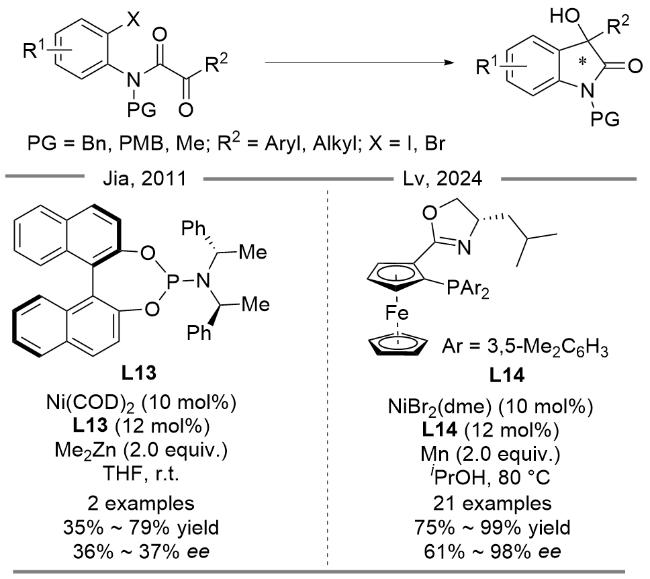
酮的活性比醛低, 但由于芳基溴代物与酮的分子内不对称还原偶联反应能构建多种生物活性分子, 人们对该反应的研究早于醛的不对称还原偶联反应. 2011年, 贾义霞课题组[25]将手性亚磷酰胺类配体(L13)用于Ni(0)催化α-酮酰胺的分子内还原环化反应, 可以得到37% ee的3-羟基氧化吲哚(Scheme 17). 随后我们[31]将修饰后的二茂铁基膦-噁唑啉配体(L14)用于Ni(II)催化溴代芳烃与α-酮酰胺的分子内不对称还原环化, 实现了手性3-羟基氧化吲哚的高效、高对映选择性合成, 将反应的对映选择性提高到了98%.
图式17 α-酮酰胺的还原环化

Scheme 17 Reductive cyclization of α-ketoamides

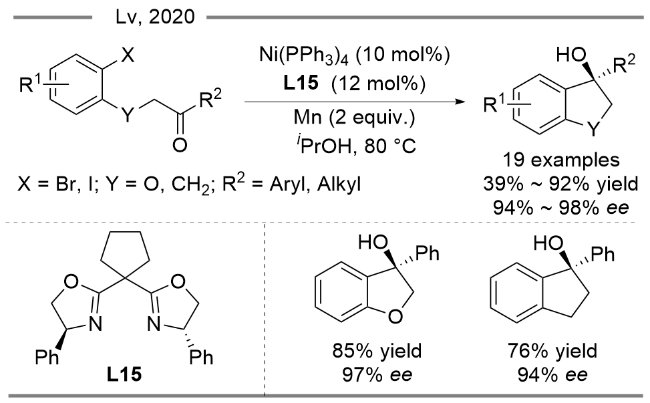
2020年, 我们课题组[32]以Ni(PPh3)4/手性双噁唑啉(L15)为催化剂, Mn为还原剂, 实现了卤代芳烃与非活化酮的分子内不对称还原环化, 高效、高对映选择性地构建了含手性叔醇的2,3-二氢苯并呋喃(Scheme 18).
图式18 酮的不对称还原环化

Scheme 18 Asymmetric reductive cyclization of ketones

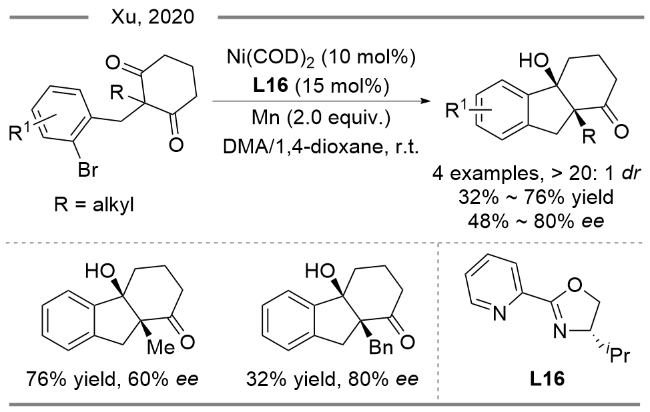
2020年, 徐涛课题组[33]使用吡啶-噁唑啉配体(L16), 探究了溴代芳烃与1,3-二酮的分子内去对称化环化反应, 高效、高非对映选择性地构建了含两个连续季碳中心的螺[4,4,3,0]骨架结构, 但是反应只能取得中等到良好的对映选择性(Scheme 19).
图式19 酮的去对称化还原环化

Scheme 19 Desymmetrizative cyclization of ketones

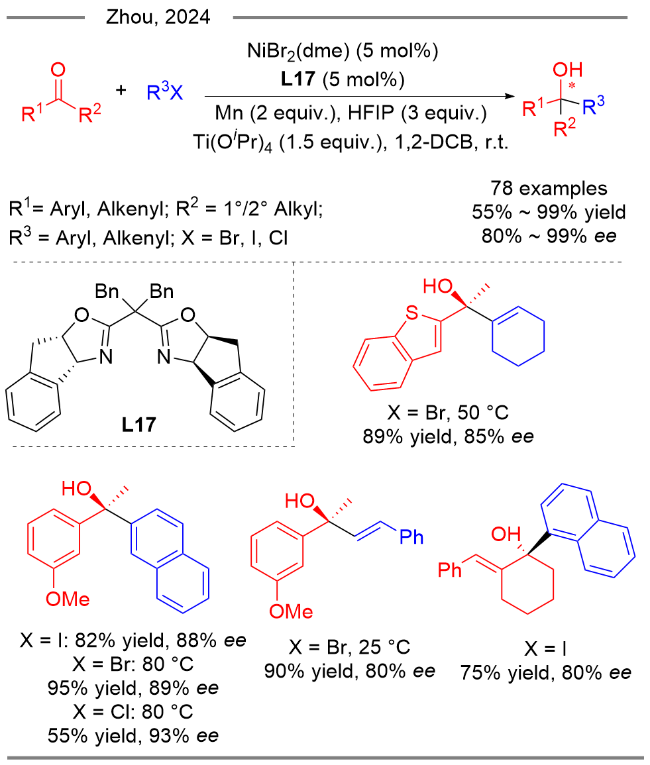
2024年, 在镍催化卤代芳烃与简单酮的分子间不对称还原偶联研究中, 周建荣课题组[34]率先取得了突破性进展, 成功实现了镍催化卤代芳烃与简单酮的分子间高对映选择性还原偶联反应, 高效制备了一系列手性叔醇类化合物(Scheme 20). 该反应以Ni(II)/(4S,5R)-Bn-Box (L17)为催化剂, 六氟异丙醇为质子源, 四异丙基氧钛为Lewis酸, 反应条件温和, 底物适应性较广, 碘代芳烃、溴代芳烃、氯代芳烃以及溴代烯烃均有较高的反应活性和对映选择性, 同时小位阻的芳基烷基酮和烯基烷基酮也可以顺利反应. 他们认为六氟异丙醇和四异丙基氧钛对反应活性有着非常重要的作用, 两者可能发生配体交换形成Ti(OiPr)x[(OCHCF3)2]4−x钛氧配合物, 从而活化酮羰基. 他们发现(4S,5R)-Bn-Box与镍配位后, Ni(I)/Ni(0)还原电势比Mn更低, 因此, 他们推测反应可能经过Ni(I)/Ni(III)催化机理, Ni(I)与卤代芳烃氧化加成形成的ArNi(III)被Mn还原为ArNi(II), 在Ti(OiPr)x-[(OCHCF3)2]4−x协助下, ArNi(II)与酮发生1,2-迁移插入得到氧镍物种, 该物种转金属化, 随后质子解得到目标产物.
图式20 酮的不对称还原芳基化

Scheme 20 Asymmetric reductive arylation of ketones

在镍催化卤代芳烃、卤代烯烃与芳基醛/酮的分子内/分子间不对称还原偶联反应研究方面, 近几年来取得了较大的进展, 但该反应的发展仍不完善, 还有一些问题亟待解决, 如反应还局限于芳基卤代物或者烯基卤代物与芳基醛酮的加成, 芳基醛酮与烷基卤代物的不对称还原偶联以及烷基醛、烷基烷基酮与卤代烃的不对称还原偶联还未有文献报道. 此外, 该反应对位阻比较敏感, 大位阻醛酮的不对称还原偶联仍存在一定的挑战性, 需要进一步研究.

1.3 镍催化卤代烃与亚胺的(不对称)还原偶联

2022年, Reisman课题组[35]报道了Ni(II)催化2-吡啶醛亚胺的还原烷基化, 以高达80%的产率得到了α-仲胺(Scheme 21). 该反应具有较好的底物普适性, 氯化苄、溴化苄、二级溴代烷烃、二级碘代烷烃以及羧酸的NHP衍生物均能取得较好的产率. 一级碘代烷烃与三级碘代烷烃反应产率相对较低, 使用电催化还原代替Mn还原, 可以提高反应产率. 他们认为该反应经过自由基机理, 在还原条件下, 亚胺自身作为氧化还原活性配体与镍配位形成non-innocent配合物, 该配合物中Ni中心电子离域到底物形成α-氨基苄基自由基, 随后与卤代烷烃发生单电子氧化加成, 继而进行配体交换得到目标产物.
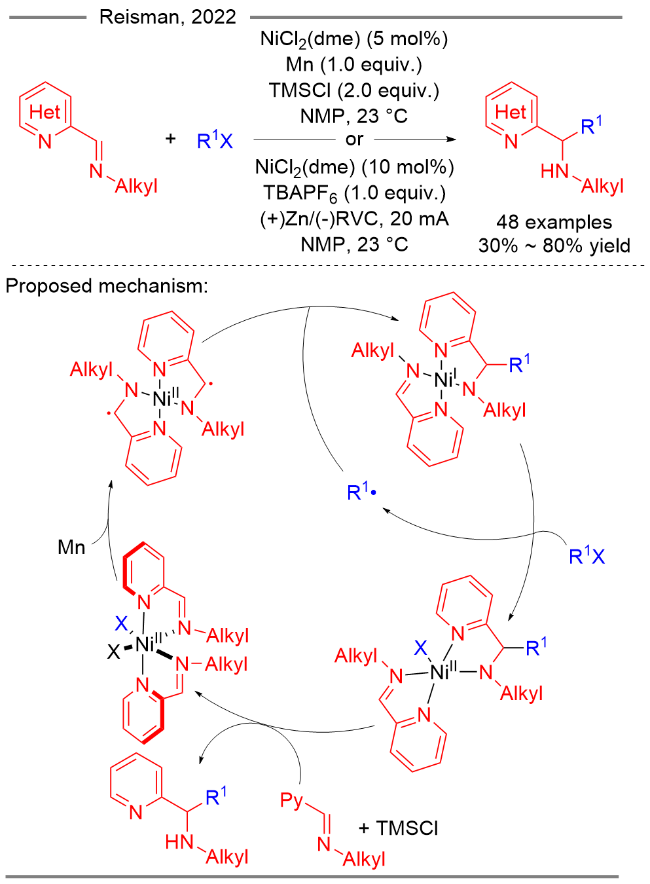
图式21 亚胺的还原烷基化

Scheme 21 Reductive alkylation of imines

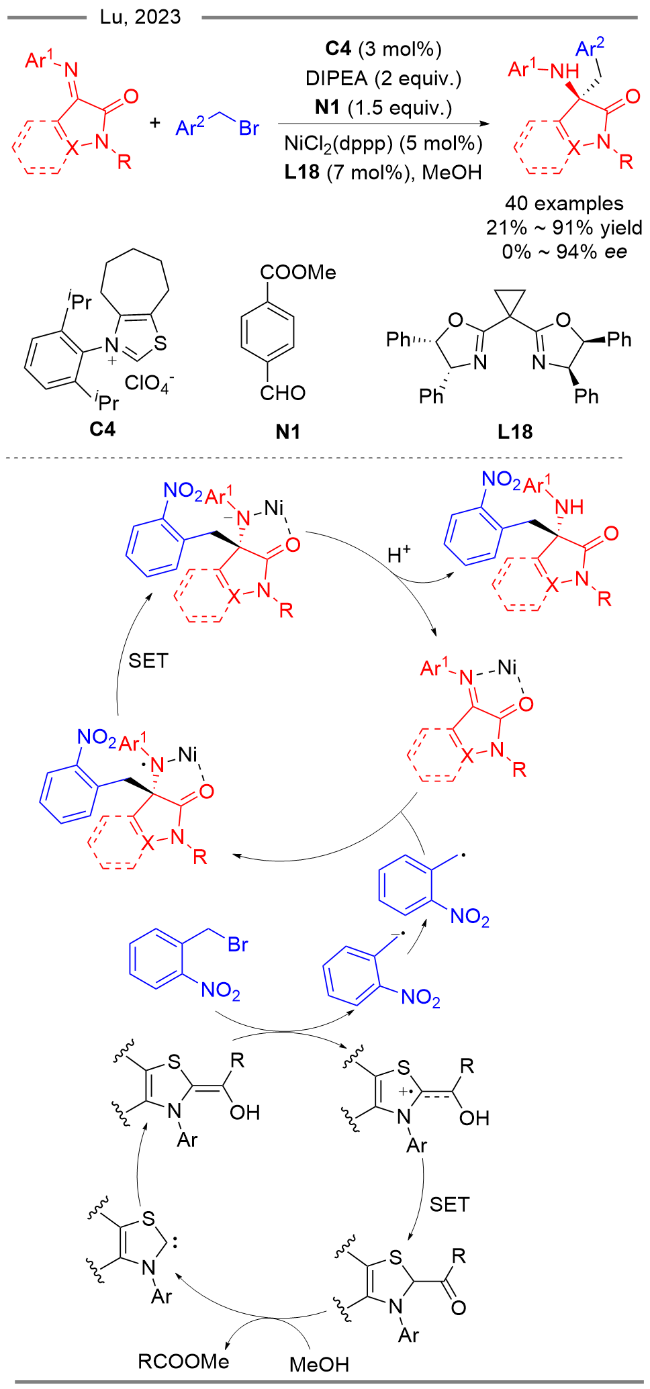
2023年, 鲁桂课题组[36]将双噁唑啉配体(L18)用于N-杂环卡宾(NHC)协同Ni(II)催化邻硝基取代苄溴与亚胺的不对称还原偶联, 高效、高对映选择性构建了手性4-氨基吡唑酮和3-氨基氧化吲哚(Scheme 22). 作者认为可能的反应机理如下: NHC与芳基醛反应生成的Bres-low中间体作为单电子还原剂, 还原邻硝基苄溴形成苄基自由基阴离子, 自身经过两次单电子氧化形成酰基氮杂卡宾中间体, 经甲醇捕获后再生NHC. 苄基自由基阴离子再次被还原为苄基自由基, Ni/双噁唑啉与底物螯合配位, 诱导苄基自由基与酮亚胺发生不对称自由基加成, 随后质子解得到目标产物.
图式22 亚胺的不对称还原烷基化

Scheme 22 Asymmetric reductive alkylation of imines

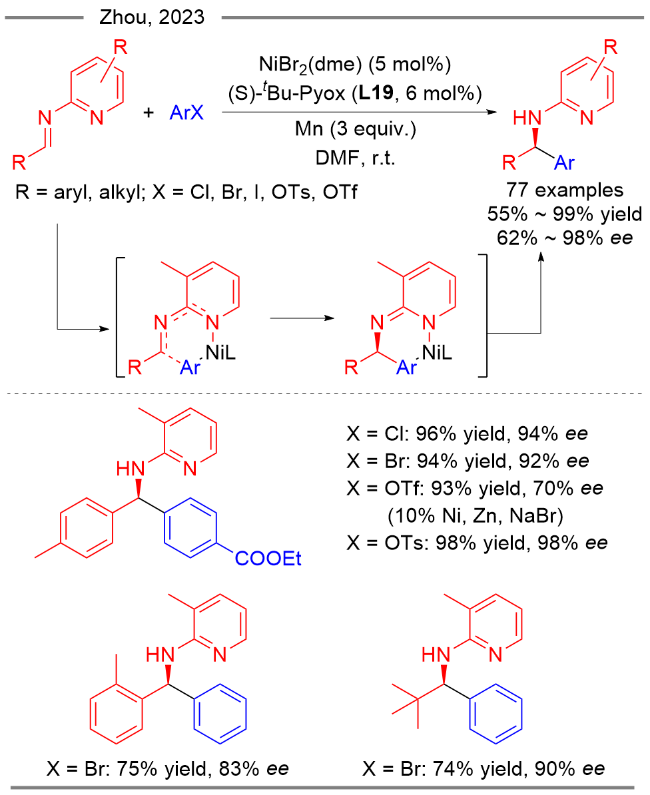
2023年, 周建荣课题组[37]报道了Ni(II)/膦-噁唑啉(L19)催化卤代芳烃与N-杂芳基醛亚胺的不对称还原偶联反应, 高效、高对映选择性地制备了一系列手性α-仲胺(Scheme 23). 该方法操作简单, 原料简单易得, 为手性胺类化合物的高效合成提供了一条新途径.
图式23 亚胺的不对称还原芳基化

Scheme 23 Asymmetric reductive arylation of imines

总之, Ni催化卤代烃与亚胺的还原偶联以及不对称还原偶联报道相对较少, 且底物局限性较大, 如自身具有配位导向功能的2-吡啶醛亚胺、环α-亚胺酰胺、靛红亚胺、N-氮杂芳基醛亚胺等, 在一定程度上限制了该方法在合成上的应用. 因而, 如何发展新的催化体系, 实现卤代物与普通亚胺的不对称还原偶联是一个具有挑战性的课题.

2 钴催化卤代烃与醛酮/亚胺的还原偶联

2.1 钴催化卤代烃与醛酮的(不对称)还原偶联

相对于镍催化卤代烃与醛酮的还原偶联, 钴催化醛酮的还原偶联反应展现出一定的独特性, 2007年, 郑建鸿课题组[38]报道了CoI2(dppe)/Zn催化邻碘苯甲酸甲酯与芳基醛、烯基醛和一级脂肪醛的还原偶联反应(Scheme 24). 他们发现CoI2(dppe)/Zn与NiBr2(dppe)/Zn催化体系存在以下不同: 首先, 邻碘苯甲酸甲酯在钴催化体系中反应顺利, 但在镍催化体系中倾向于发生自偶联; 邻溴苯甲酸甲酯在钴催化体系中没有反应活性, 而在镍催化体系中反应较好. 其次, 肉桂醛在钴催化体系中可以选择性地发生1,2-加成, 而在镍催化体系中没有目标产物. 此外, 作者尝试将手性双膦配体分别用于钴和镍催化体系, 他们发现手性双膦配体不能诱导镍催化醛的不对称还原偶联, 而(S,S)-DIPAMP (L20)可以诱导钴催化醛的不对称还原偶联, 具有较高的对映选择性. 基于这些不同, 作者推测的反应机理如下: 芳基Co(III)与醛羰基1,2-迁移插入形成烷氧基Co(III)物种, 然后与酯羰基1,2-加成, 最后β-氧消除得到目标产物.
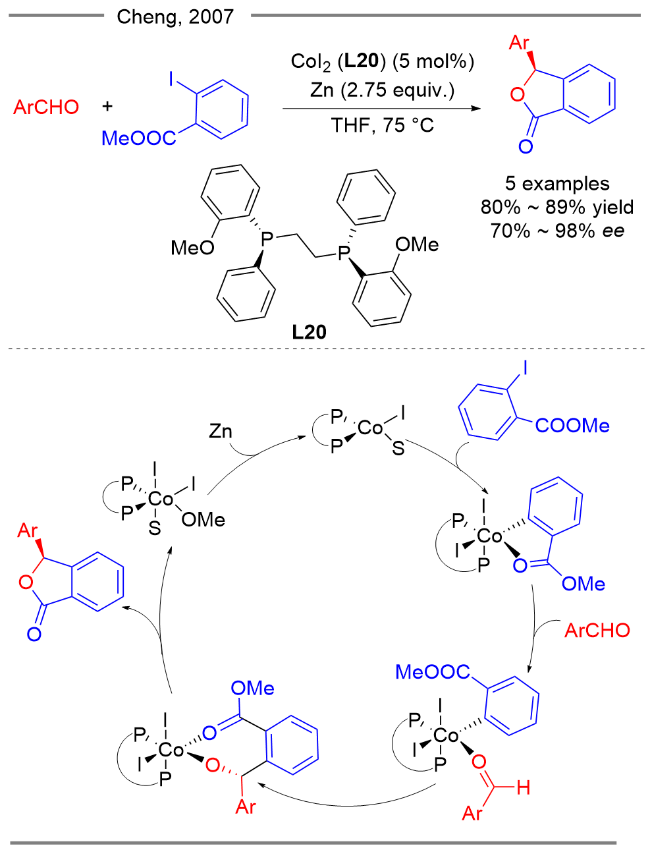
图式24 醛的不对称还原芳基化

Scheme 24 Asymmetric reductive arylation of aldehydes

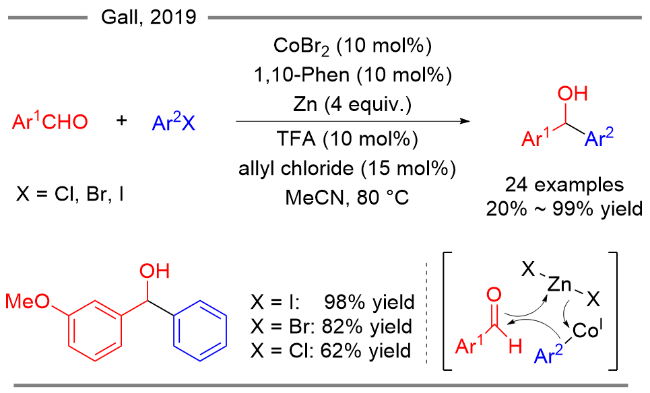
2019年, Gall课题组[39]以CoBr2/1,10-菲罗啉为催化剂、三氟乙酸和烯丙基氯原位活化锌粉, 成功实现了各种取代的氯代芳烃、溴代芳烃或碘代芳烃与醛的高效还原偶联反应(Scheme 25). 底物的电性对反应有较大影响, 贫电子的氯苯(如4-三氟甲基氯苯)反应活性较低. 作者认为芳基Co(I)对醛羰基经过瞬态六元环过渡态亲核加成, 其中二价锌盐可以作为Lewis酸活化醛羰基, 同时可以稳定Co(I)物种.
图式25 芳基醛的还原芳基化

Scheme 25 Reductive arylation of aromatic aldehydes

2024年, 孟繁柯课题组[40]报道了Co(II)/手性膦-双噁唑啉(L21)催化烯基碘与醛的不对称还原偶联反应. 该反应条件温和, 底物普适性好, 高效、高选择性制备了含1,1二取代、1,2-二取代、三取代烯基的烯丙基仲醇(Scheme 26). 研究表明, 噁唑啉环上引入合适位阻的刚性基团对反应活性和对映选择性有着重要的影响, 当引入五元并环骨架结构时, 催化剂的反应活性和对映选择性得到提高, 但是当引入更大刚性骨架茚基时, 其反应活性和对映选择性开始降低. 作者通过实验排除了烯基锌或者烯基Co(III)对醛羰基加成的可能, 并且发现反应过程中形成了烯基自由基中间体. 因此作者推测, 烯基自由基中间体可逆地与Co配位形成烯基Co(II)物种, 继而与醛羰基发生1,2-加成. DFT计算表明烯基Co(II)物种对醛羰基加成步骤是反应的对映选择性决定步, 在八面体过渡态模型中, 芳基醛与钴配位时, 芳基采取与碘配体相反的取向, 并与膦配体存在C-H-π相互作用, 从而具有更低的过渡态能量.
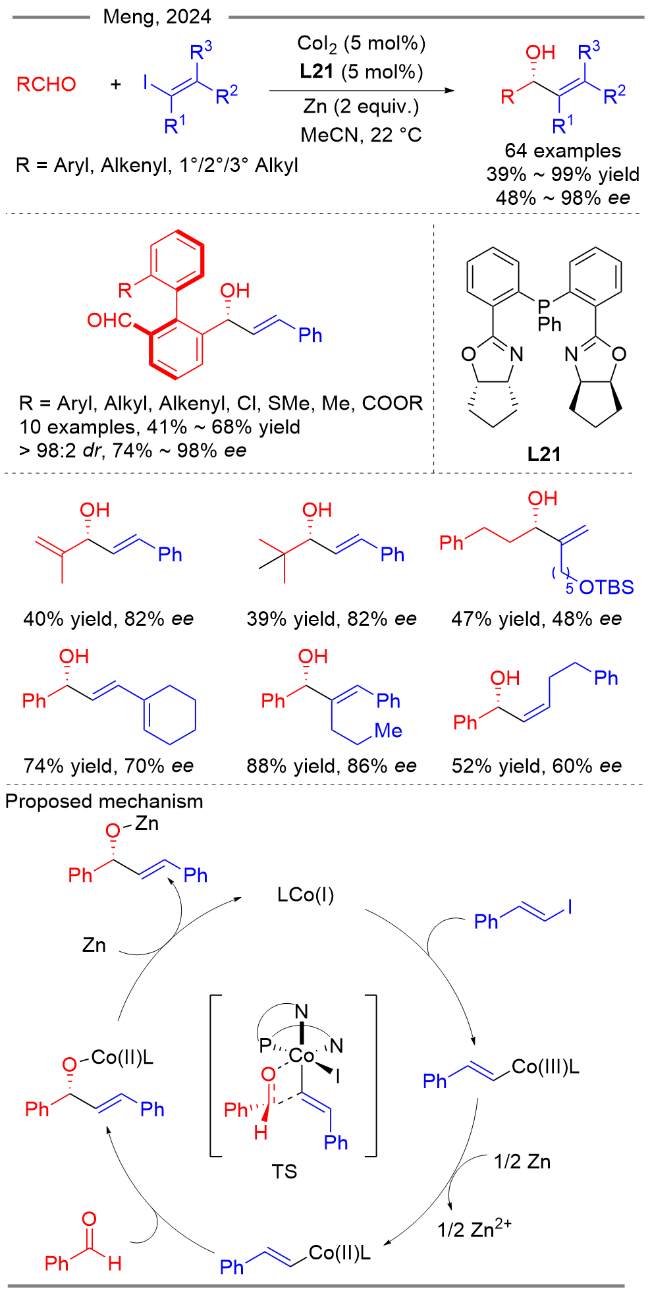
图式26 醛的不对称还原烯基化

Scheme 26 Asymmetric reductive alkenylation of aldehydes

2024年, 朱少林课题组[41]在溴代芳烃邻位引入烯基, 烯基与Co(I)配位可以促进溴代芳烃的氧化加成, 同时不同的配体可以选择性地促进芳基钴到烯基的1,4-Co/H迁移, 高效、高区域选择性、Z/E选择性、对映选择性地实现了溴代芳烃与醛原位或异位的还原偶联(Scheme 27). 当使用Co(II)/(S,S)-BDPP (L22)催化体系时, 溴代芳烃与醛原位发生不对称还原偶联, 可以高效、高对映选择性地构建手性苄醇. 但是使用(S,S)-BenzP*时(L23), 芳基钴与烯基之间发生1,4-Co/H迁移形成烯基钴物种, 随后与醛羰基不对称加成, 可以高效、高区域选择性、高Z/E选择性和高对映选择性构建(Z)-烯丙醇. 底物适用范围广, 碘代芳烃、氯代芳烃、芳基三氟甲磺酸酯以及芳基对甲苯磺酸酯均可以顺利反应, 并且芳基醛和α,β-不饱和醛、烷基醛也适用, 其中烷基醛的反应活性相对较低. 值得一提的是, 4-溴-2-氯苯乙烯与环己基甲醛反应时, Co选择性地在苯乙烯邻位发生氧化加成, 经过1,4-Co/H迁移, 随后与环己基甲醛反应得到顺式烯丙醇化合物.
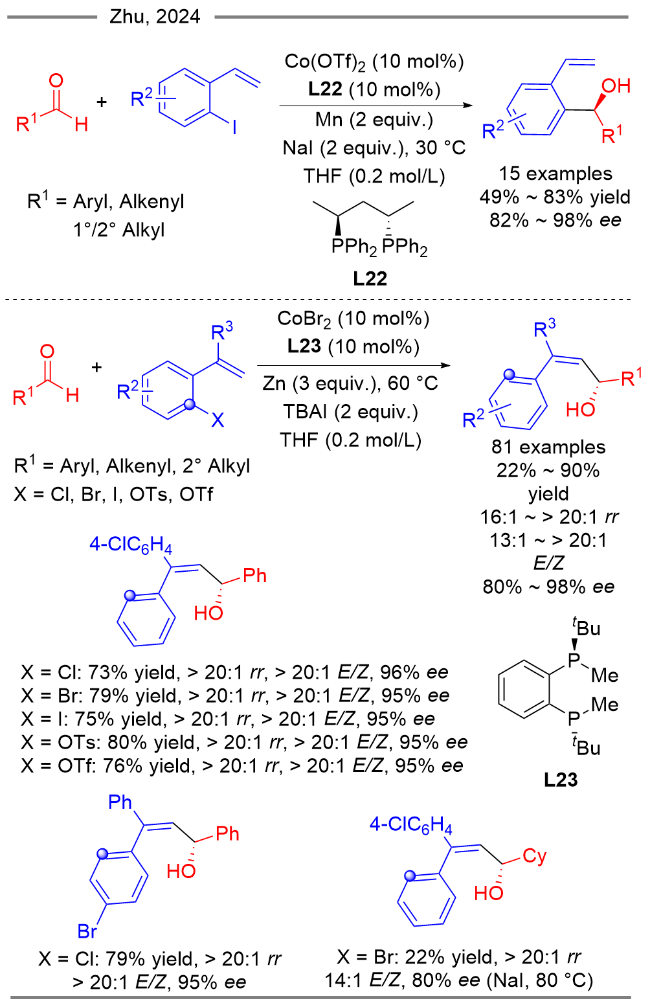
图式27 醛的不对称还原烯基化和芳基化

Scheme 27 Asymmetric reductive alkenylation and arylation of aldehydes

除了使用锰粉和锌粉作为还原剂, 还可以使用光协同钴催化醛酮的不对称还原偶联. 2022年, 肖文精课题组[42]报道了首例光协同Co/(R,R)-BDPP催化碘代芳烃与醛的高效不对称还原偶联, 高对映选择性地构建了手性仲醇类化合物(Scheme 28). 该反应以4CzlPN为光敏剂、汉斯酯为还原剂、二异丙基乙胺为碱, 反应条件温和, 芳基醛、烯基醛、烷基醛均有较高的反应活性, 特别是大位阻特戊醛, 也有中等的反应活性和优秀的对映选择性. 随后, 他们[43]将该催化体系应用于碘代芳烃与具有潜轴手性二醛的高效、高非对映选择性、高对映选择性去对称化还原偶联, 可以一步构建含轴手性和中心手性的仲醇. 大多数产物的非对映选择性大于19∶1, 而2,6位小位阻基团取代的芳基二醛非对映选择性较低, 如2-苯基-5-氟取代的底物非对映选择性仅有5∶1.
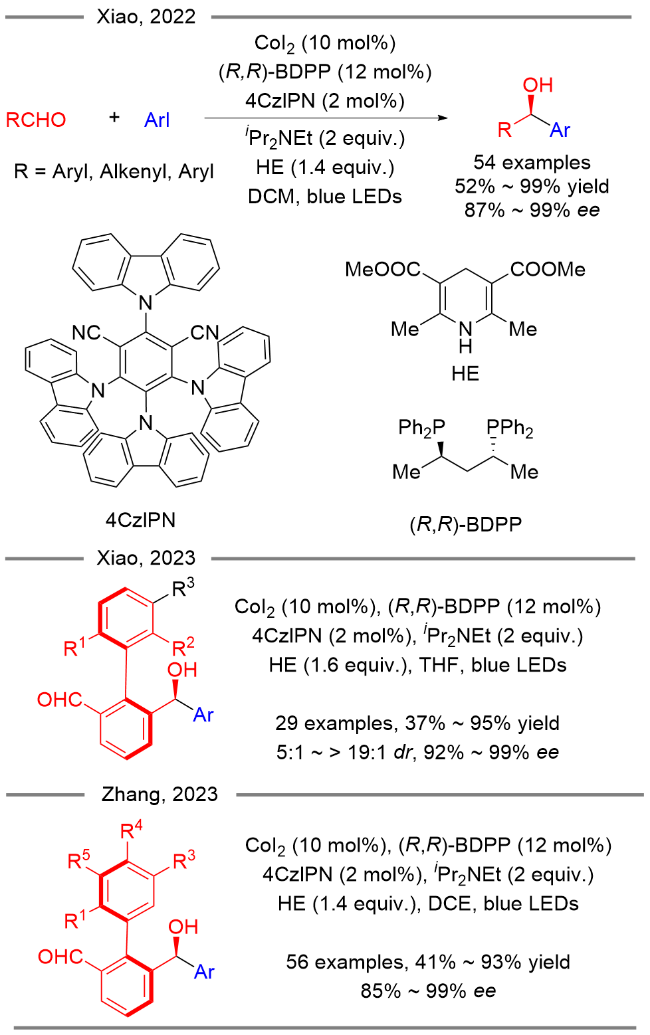
图式28 醛的不对称还原芳基化

Scheme 28 Asymmetric reductive alkenylation and arylation of aldehydes

同年, 张前课题组[44]报道了类似的反应, 并进一步考察了2-位取代基位阻的影响(Scheme 29). 他们发现, 当2位取代基为位阻较小的甲基时, 反应的非对映选择性较差, 仅有7∶1, 将该产物氧化后产物的ee降低, 说明甲基的轴手性诱导能力较差, 可以通过增加碘苯的用量, 使得二醛过度官能团化, 经过动力学拆分牺牲一部分产率, 可以进一步提高仲醇的非对映选择性. 作者认为可能的反应机理为: Co(II)被4CzlPN自由基阴离子还原为Co(I), 随后与碘代芳烃氧化加成, 形成的芳基Co(III)被还原成为芳基Co(II), 继而与醛羰基迁移插入后质子解得到目标产物, 但是作者并不能排除芳基Co(III)对醛基的1,2-加成的可能性.
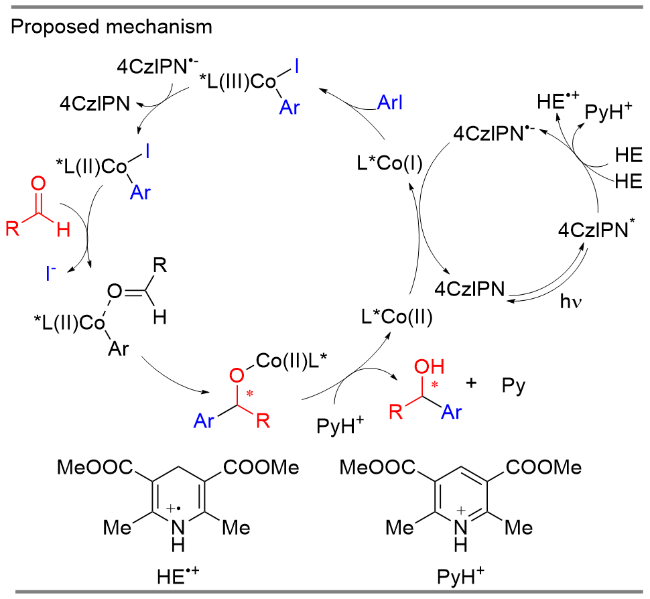
图式29 醛的还原芳基化可能的机理

Scheme 29 Proposed mechanism for reductive arylation of aldehydes

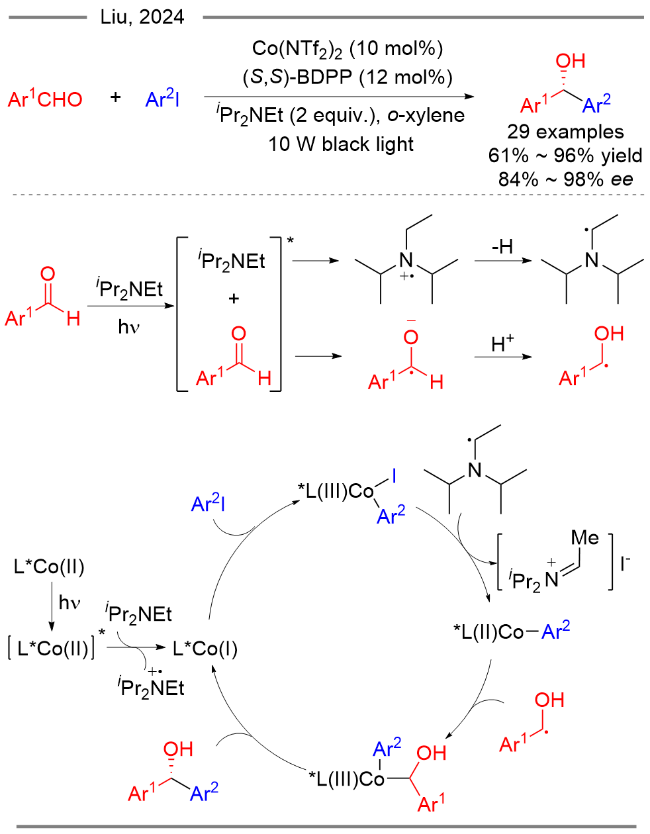
2024年, 刘明鑫课题组[45]进一步优化该反应条件, 改变光源波长为365~370 nm, 以二异丙基乙胺为有机还原剂, 无需HE酯, 可以高效、高对映选择性促进碘代芳烃对醛的不对称还原偶联(Scheme 30). 他们认为, 通过光诱导电子转移和质子转移, 二异丙基乙胺和醛基分别形成α-氨基自由基中间体和酰基自由基中间体, 前者还原芳基Co(III)为芳基Co(II), 继而与酰基自由基中间体单电子氧化加成, 随后还原消除得到目标产物.
图式30 醛的还原芳基化

Scheme 30 Reductive arylation of aldehydes

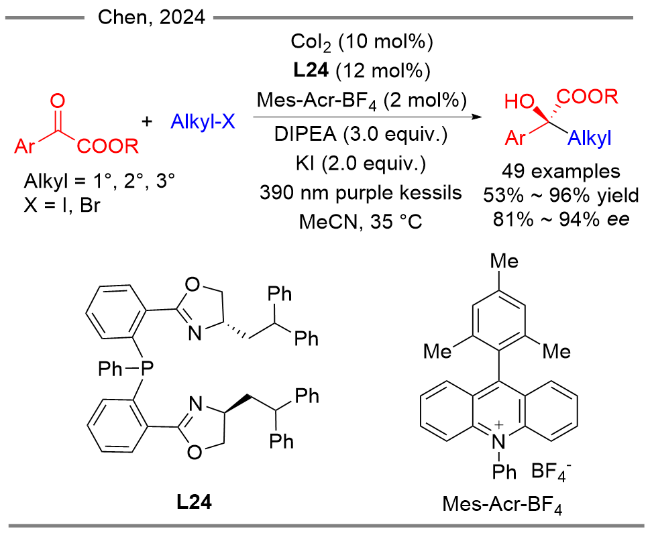
由于酮的活性比醛低, 钴催化卤代烃与酮的不对称还原偶联一直没有实现. 直至2024年, 陈宜峰课题组[46]通过光协同Co(II)/NPN (L24)催化非活化卤代烷烃与α-芳基酮酯的不对称还原偶联, 实现了活化酮的不对称还原烷基化, 高效、高对映选择性地合成了一系列手性α-叔醇酯类化合物, 克服了消旋的烷基自由基对酮直接加成的科学难题(Scheme 31), 该反应条件温和、底物普适性较广、对映选择性较高.
图式31 酮的不对称烷基芳基化

Scheme 31 Asymmetric reductive alkylation of ketones

总之, 对于钴催化剂而言, 以锰粉或锌粉为还原剂时, 卤代芳烃(邻位含酯基或者烯基)或卤代烯烃与醛的不对称还原偶联问题得到了较好的解决, 此外, 光协同钴催化可以促进普通卤代芳烃与醛的不对称还原偶联, 然而醛的不对称还原烷基化还有待进一步解决. 对于低活性的酮而言, 使用NPN配体可以实现活性较高的α-酮酯的不对称还原烷基化, 但普通酮的不对称还原烷基化和芳基化还存在一定的挑战.

2.2 钴催化卤代烃与亚胺的(不对称)还原偶联
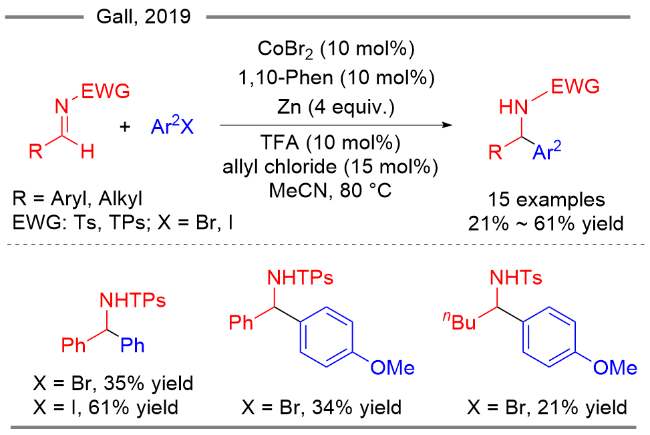
2019年, Gall课题组[47]报道了Co(II)/1,10-Phen催化碘代芳烃或溴代芳烃与醛亚胺的还原偶联, 产率高达61%. 其中烷基醛亚胺稳定性较差, 产率相对较低(Scheme 32).
图式32 亚胺的还原芳基化

Scheme 32 Reductive arylation of imines

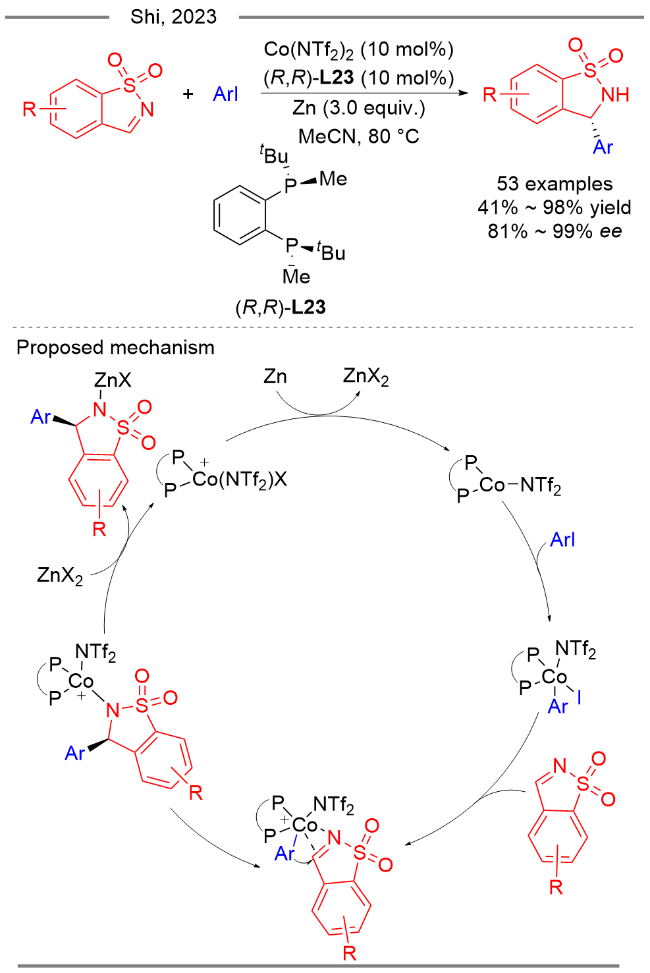
2023年, 史壮志课题组[48]将(R,R)-BenzP* [(R,R)-L23]用于碘代(杂)芳烃与环状N-磺酰醛亚胺的不对称还原偶联, 以较高的收率和对映选择性构建了一系列二芳基环磺酰甲胺化合物(Scheme 33). 非环芳基醛亚胺及其鎓盐、环N-磺酰酮亚胺没有反应活性. 作者推测反应的关键步骤为芳基Co(III)与醛亚胺的亲核加成, 在过渡态模型和非优势构象中, 由于底物的亚磺酰基与配体的叔丁基相互排斥, 致使过渡态能量相对较高, 从而选择性地得到R构型的产物.
图式33 亚胺的不对称还原芳基化

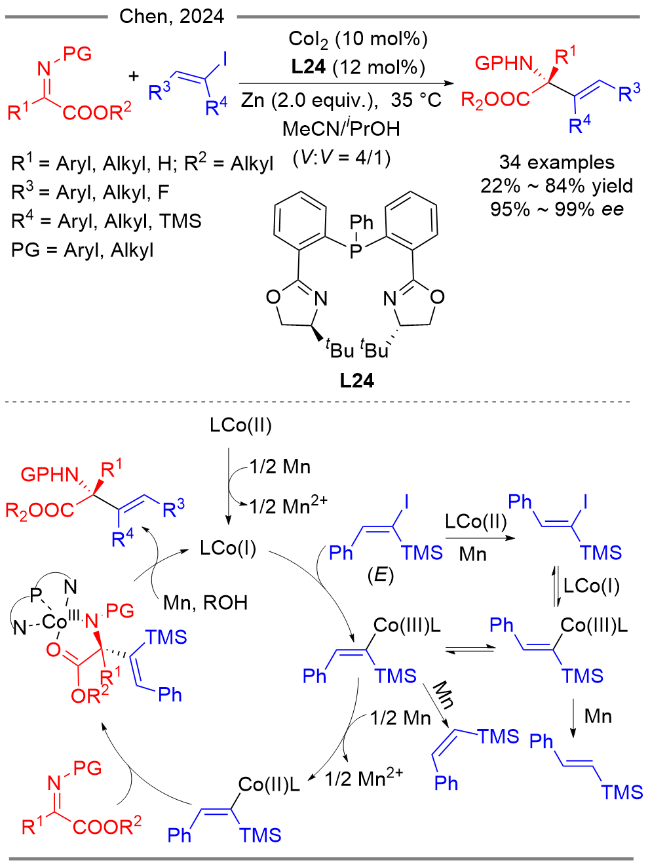
Scheme 33 Asymmetric reductive arylation of imines

2024年, 陈宜峰课题组[49]报道了Co(II)/NPN (L24)催化碘代烯烃与α-酮亚胺酯的不对称还原偶联, 实现了α-烯丙基叔胺酯的高效不对称合成(Scheme 34). 该反应以Mn为还原剂, 异丙醇为质子源, 三取代或四取代烯基碘均能顺利反应, 而芳基碘和环状烯基碘反应不能得到目标产物. 当α-芳基酮亚胺酯邻位引入取代基或者增加亚胺保护基的位阻时, 反应的活性降低. 作者认为, 烯基碘与Co(I)氧化加成形成的烯基Co(III)物种, 被Zn还原成烯基钴(II), (E)-烯基钴(II)倾向于异构化形成(Z)-烯基钴(II), 继而与α-酮亚胺酯亲核加成得到α-烯丙基叔胺酯.
图式34 亚胺的不对称还原芳基化

Scheme 34 Asymmetric reductive alkenylation of imines

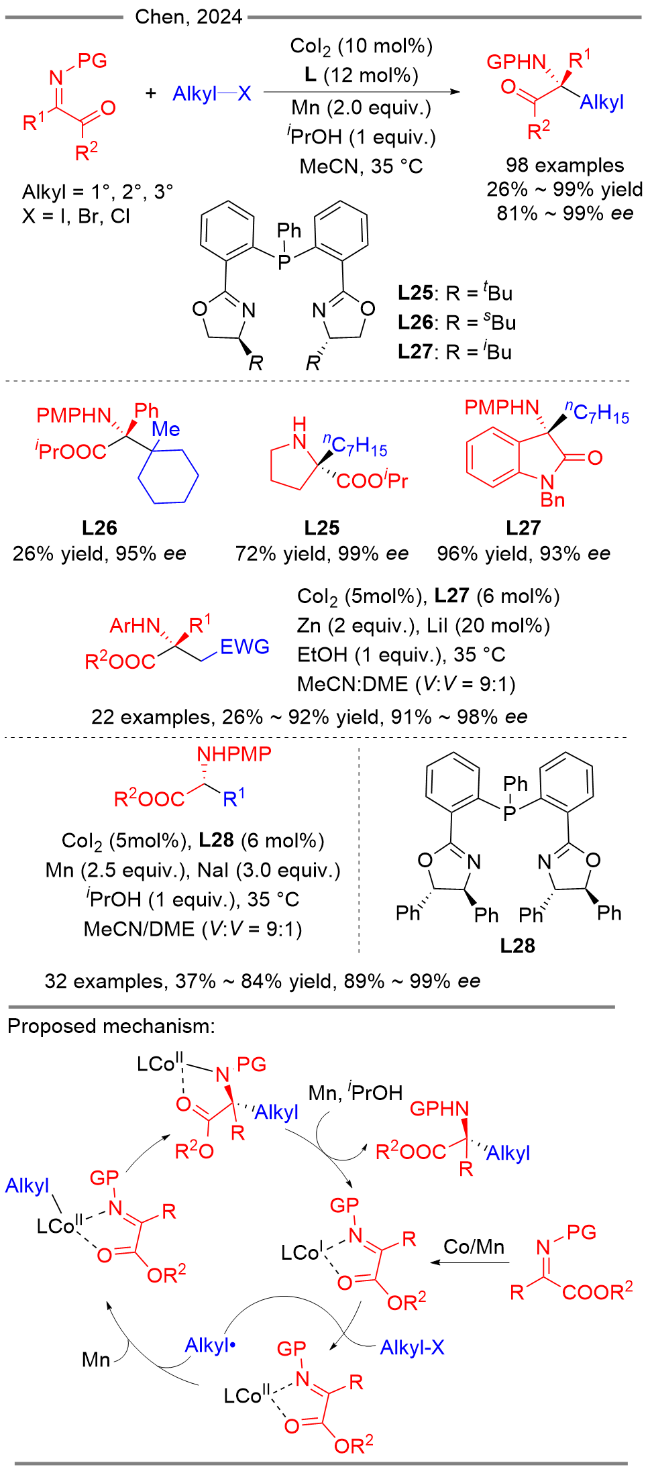
同年, 陈宜峰课题组[50]将Co(II)/NPN (L25~L27)催化体系用于卤代烷烃与α-亚胺酯或靛红亚胺的不对称还原偶联, 实现了α-叔胺酯的高效不对称合成, 其中亚胺可以由酮酯与一级胺原位缩合得到, 碘代烷烃、溴代烷烃、氯代烷烃反应较好(Scheme 35). 然而活性较高的α-溴代羰基化合物倾向于形成Reformatsky试剂, 在一定程度上降低了其与α-亚胺酯反应的产率和对映选择性.
图式35 亚胺的不对称还原烷基化

Scheme 35 Asymmetric reductive alkylation of imines

相比于α-酮亚胺酯而言, Co(II)催化α-醛亚胺的不对称还原烷基化存在一定的挑战性, 一方面氢原子位阻很小, 其立体选择性难以控制, 另一方面, α-醛亚胺在还原条件下倾向于自由基二聚. 因此, 陈宜峰课题组[51]通过改变配体以及微调反应条件, 使用配体L28成功实现了非活化的卤代烷烃与α-醛亚胺酯的不对称还原偶联, 实现了α-叔碳氨基酸衍生物的高效不对称合成, 一级、二级、三级碘代烷烃和溴代烷烃反应较好(Scheme 35). 作者认为提出的反应机理如下: Co(II)被Mn还原为Co(I), 与α-醛亚胺酯螯合配位, 诱导卤代烷烃发生单电子氧化加成, 继而转金属化后质子解得到目标产物.
近几年来, Co催化卤代烃与亚胺的还原偶联反应获得广泛关注, 发展迅速, 相继实现了钴催化卤代烃与环状N-磺酰醛亚胺、α-酮亚胺酯、靛红亚胺以及α-醛亚胺酯的不对称烷基化、烯基化以及芳基化, 提供了一种高效合成手性胺的方法. 然而, 现有的合成方法学研究还集中在活性相对较高的亚胺, 普通非活化醛亚胺以及酮亚胺的不对称还原烷基化、烯基化和芳基化仍没有涉及, 亟需发展新方法解决这一挑战性难题.

3 展望

镍和钴催化卤代烃与醛酮、亚胺的还原偶联反应作为一种制备醇和胺的理想方法, 在过去二十年中已经取得很大进展. 特别是随着第一过渡金属催化的兴起, 镍和钴催化卤代烃与醛酮、亚胺的不对称还原偶联反应取得一系列突破性进展, 为手性醇和手性胺的合成提供了绿色高效的合成途径. 尽管如此, 该领域仍存在一些亟需解决的问题, 如卤代物的底物类型主要局限于芳基卤代物和烯基卤代物, 烷基卤代物与醛、酮、亚胺的还原偶联反应鲜有报道; 醛酮和亚胺的底物类型也局限于活性相对较高的芳基醛、芳基酮以及具有导向基团的活泼亚胺, 镍和钴催化大位阻烷基醛, 烷基烷基酮与卤代烃的还原偶联反应还没有实现. 此外, 卤代烃与醛酮、亚胺的还原偶联反应对位阻比较敏感, 大位阻底物参与的还原偶联反应仍具有挑战. 在不对称还原偶联方面, 尽管已经有了一些成功报道, 但总体而言, 卤代烃与醛酮、亚胺的不对称还原偶联的实例较少, 高效的催化体系还非常匮乏. 因而亟需化学工作者对此进行深入研究, 推动卤代烃与醛酮、亚胺的还原偶联反应的发展和应用.
(Lu, Y.)
[1]
(a) Chen, J.-Q.; Zhu, G.-G.; Wu, J. Acta Chim. Sinica 2024, 82, 190 (in Chinese).

(陈健强, 朱钢国, 吴劼, 化学学报, 2024, 82, 190.)

(b) Liu, Y.-H.; Gao, P. Acta Chim. Sinica 2024, 82, 1114 (in Chinese).

(刘雨涵, 高盼, 化学学报, 2024, 82, 1114.)

(c) Han, M.-L.; Xu, L.-H. Acta Chim. Sinica 2023, 81, 381 (in Chinese).

(韩明亮, 徐丽华, 化学学报, 2023, 81, 381.)

(d) Wang, X.-C.; Ji, Z.-Y.; Liu, J.; Wang, B.-F.; Jin, H.; Zhang, L.-X. Acta Chim. Sinica 2023, 81, 64 (in Chinese).

(王晓晨, 季泽尧, 刘健, 王炳福, 金辉, 张立新, 化学学报, 2023, 81, 64.)

[2]
(a) Grignard, V. Compt. Rend. 1900, 130, 1322.

(b) Collados, J. F.; Solà, R.; Harutyunyan, S. R.; Maciá, B. ACS Catal. 2016, 6, 1952.

(c) Rong, J.-W.; Pellegrini, T.; Harutyunyan, S. R. Chem.-Eur. J. 2016, 22, 3558.

[3]
(a) Pu, L.; Yu, H.-B. Chem. Rev. 2001, 101, 757.

(b) Hatano, M.; Ishihara, K. Chem. Rec. 2008, 8, 143.

(c) Pu, L. Acc. Chem. Res. 2014, 47, 1523.

[4]
Zong, H.; Huang, H.-Y.; Song, L. Tetrahedron: Asymmetry 2016, 27, 1069.

[5]
(a) Luo, R.-S.; Liao, J.-H.; Zhang, J. Chin. J. Org. Chem. 2013, 33, 2298 (in Chinese).

(罗人仕, 廖建华, 张剑, 有机化学, 2013, 33, 2298.)

(b) Quan, M.; Wu, L.; Yang, G.-Q.; Zhang, W.-B. Chem. Commun. 2018, 54, 10394.

(c) Zhu, D.-X.; Xu, M.-H. Chin. J. Org. Chem. 2020, 40, 255 (in Chinese).

(祝东星, 徐明华, 有机化学, 2020, 40, 255.)

[6]
Reformatsky, S. Ber. 1887, 20, 1210.

[7]
Barbier, P. C. R. Hebd. Séances Acad. Sci. 1899, 128, 110.

[8]
(a) Okude, Y.; Hirano, S.; Hiyama, T.; Nozaki, H. J. Am. Chem. Soc. 1977, 99, 3179.

(b) McManus, H. A.; Cozzi, P. G.; Guiry, P. J. Adv. Synth. Catal. 2006, 348, 551.

(c) Hargaden, G. C.; Guiry, P. J. Adv. Synth. Catal. 2007, 349, 2407.

(d) Hargaden, G. C.; Guiry, P. J. Stereoselective Nozaki-Hiyama-Kishi Reaction. in Stereoselective Synthesis of Drugs and Natural Products, John Wiley & Sons, Ltd, 2013, pp. 1-22.

(e) Tian, Q.-S.; Zhang, G.-Z. Synthesis 2016, 48, 4038.

(f) Gil, A.; Albericio, F.; Álvarez, M. Chem. Rev. 2017, 117, 8420.

(g) Katayama, Y.; Mitsunuma, H.; Kanai, M. Synthesis 2022, 54, 1684.

(h) Kokić, B.; Vulović, B.; Jović, M.; Andrijević, A.; Ajdačić, V.; Opsenica, I. M. Eur. J. Org. Chem. 2023, 26, e202300997.

[9]
Majumdar, K. K.; Cheng, C.-H. Org. Lett. 2000, 2, 2295.

[10]
Huang, Y.-C.; Majumdar, K. K.; Cheng, C.-H. J. Org. Chem. 2002, 67, 1682.

[11]
Rayabarapu, D. K.; Chang, H.-T.; Cheng, C.-H. Chem.-Eur. J. 2004, 10, 2991.

[12]
Asachenko, A. F.; Valaeva, V. N.; Kudakina, V. A.; Uborsky, D. V.; Izmer, V. V.; Kononovich, D. S.; Voskoboynikov, A. Z. Russ. Chem. Bull. 2016, 65, 456.

[13]
Garcia, K. J.; Gilbert, M. M.; Weix, D. J. J. Am. Chem. Soc. 2019, 141, 1823.

[14]
Inaba, S.; Rieke, R. D. Tetrahedron Lett. 1985, 26, 155.

[15]
Durandetti, M.; Gosmini, C.; Périchon, J. Tetrahedron 2007, 63, 1146.

[16]
Ishida, S.; Suzuki, H.; Uchida, S.; Yamaguchi, E.; Itoh, A. Eur. J. Org. Chem. 2019, 2019, 7483.

[17]
Suzuki, H.; Yamaguchi, E.; Itoh, A. Synthesis 2021, 53, 1489.

[18]
Tan, Z.-Z.; Wan, X.-L.; Zang, Z.-H.; Qian, Q.; Deng, W.; Gong, H.-G. Chem. Commun. 2014, 50, 3827.

[19]
Cruz, C. L.; Montgomery, J. Chem. Sci. 2021, 12, 11995.

[20]
Yurino, T.; Ueda, Y.; Shimizu, Y.; Tanaka, S.; Nishiyama, H.; Tsurugi, H.; Sato, K.; Mashima, K. Angew. Chem., Int. Ed. 2015, 54, 14437.

[21]
Isbrandt, E. S.; Nasim, A.; Zhao, K.; Newman, S. G. J. Am. Chem. Soc. 2021, 143, 14646.

[22]
Nasim, A.; Thomas, G. T.; Ovens, J. S.; Newman, S. G. Org. Lett. 2022, 24, 7232.

[23]
Heitkämper, J.; Posada-Pérez, S.; Escayola, S.; Solà, M.; Kästner, J.; Poater, A. Chem.-Eur. J. 2023, 29, e202300193.

[24]
Liu, J.-J.; Chen, Y.-K.; Zhao, H.-P.; Yuan, W.-M. Org. Chem. Front. 2024, 11, 1205.

[25]
Hu, J.-X.; Wu, H.; Li, C.-Y.; Sheng, W.-J.; Jia, Y.-X.; Gao, J.-R. Chem.-Eur. J. 2011, 17, 5234.

[26]
He, J.-Q.; Chen, C.; Yu, W.-B.; Liu, R.-R.; Xu, M.; Li, Y.-J.; Gao, J.-R.; Jia, Y.-X. Tetrahedron Lett. 2014, 55, 2805.

[27]
Zhang, S.; Perveen, S.; Ouyang, Y.; Xu, L.; Yu, T.; Zhao, M.; Wang, L.-H.; Song, P.-D.; Li, P.-F. Angew. Chem., Int. Ed. 2022, 61, e202117843.

[28]
Zhu, Z.-Q.; Xiao, J.-S.; Li, M.-J.; Shi, Z.-Z. Angew. Chem., Int. Ed. 2022, 61, e202201370.

[29]
Gu, P.; Ding, L.-L.; Fang, X.-W.; Zhu, J.; Kang, S.-Y.; Wu, B.-C.; Zhang, J.; Zhao, Y.; Shi, Z.-Z. Angew. Chem., Int. Ed. 2024, 136, e202408195.

[30]
Jiang, M.-J.; Yu, L.-M.; Zou, C.-H.; Yuan, H.; Xu, M.-H.; Chen, B.; Hu, P.; Wang, B.-Q.; Cao, P. Chem.-Eur. J. 2024, 30, e202401591.

[31]
Tian, J.-Y.; Li, X.-N.; Shou, T.; Li, W.-D.; Lv, H. Chem.-Eur. J. 10.1002/chem.202403622.

[32]
Li, Y.; Li, W.-D.; Tian, J.-Y.; Huang, G.-Z.; Lv, H. Org. Lett. 2020, 22, 5353.

[33]
Zhou, P.; Xu, T. Chem. Commun. 2020, 56, 8194.

[34]
Huang, S.; Zhou, J. S. J. Am. Chem. Soc. 2024, 146, 12895.

[35]
(a) Turro, R. F.; Brandstätter, M.; Reisman, S. E. Angew. Chem., Int. Ed. 2022, 61, e202207597.

(b) Oestreich, M.; Klare, H. F. T.; Brösamlen, D. Synfacts 2022, 18, 1098.

[36]
Zeng, W.-T.; Han, X.; Huang, G.-B.; Weng, J.; Chan, A. S. C.; Lu, G. Org. Chem. Front. 2023, 10, 1463.

[37]
Zhang, L.-Q.; Wang, X. -H.; Pu, M.-P.; Chen, C.-Y.; Yang, P.; Wu, Y.-D.; Chi, Y. R.; Zhou, J. S. J. Am. Chem. Soc. 2023, 145, 8498.

[38]
Chang, H.-T.; Jeganmohan, M.; Cheng, C.-H. Chem.-Eur. J. 2007, 13, 4356.

[39]
Presset, M.; Paul, J.; Cherif, G. N.; Ratnam, N.; Laloi, N.; Léonel, E.; Gosmini, C.; Gall, L. E. Chem.-Eur. J. 2019, 25, 4491.

[40]
Lin, C.-Y.; Zhang, J.-W.; Sun, Z.; Guo, Y.-L.; Chong, Q.-L.; Zhang, Z.-H.; Meng, F.-K. Angew. Chem., Int. Ed. 2024, 63, e202405290.

[41]
Chen, J.; Wu, L.-F.; Song, Z.-Y.; Wang, Y.; Li, Z.-K.; Wang, Y.; Zhu, S.-L. J. Am. Chem. Soc. 2024, 146, 26223.

[42]
(a) Jiang, X.; Jiang, H.; Yang, Q.; Cheng, Y.; Lu, L.-Q.; Tunge, J. A.; Xiao, W.-J. J. Am. Chem. Soc. 2022, 144, 8347.

(b) Zhu, Z.-Q.; Shi, Z.-Z. Chin. J. Org. Chem. 2022, 42, 1872 (in Chinese).

(朱子琦, 史壮志, 有机化学, 2022, 42, 1872.)

[43]
Jiang, H.; He, X.-K.; Jiang, X.; Zhao, W.; Lu, L.-Q.; Cheng, Y.; Xiao, W.-J. J. Am. Chem. Soc. 2023, 145, 6944.

[44]
Liang, T.-L.; Wu, Y.-T.; Sun, J.-Q.; Li, M.-R.; Zhao, H.-Q.; Zhang, J.-J.; Zheng, G.-F.; Zhang, Q. Chin. J. Chem. 2023, 41, 3253.

[45]
Han, T.-Y.; Mou, Q.-S.; Lv, Y.-Y.; Liu, M.-X. Green Chem. 2024, 26, 1370.

[46]
Xia, H.-Y.; Jiang, X.-N.; Lin, D.; Zhang, S.-P.; Yu, Z.-Y.; Wu, X.-Q.; Qu, J.-P.; Chen, Y.-F. J. Am. Chem. Soc. 2024, 146, 28468.

[47]
Presset, M.; Paul, J.; Cherif, G. N.; Ratnam, N.; Laloi, N.; Léonel, E.; Gosmini, C.; Le Gall, E. Chem.-Eur. J. 2019, 25, 4491.

[48]
(a) Xiao, J.-S.; Wang, M.-Y.; Yin, X.-W.; Yang, S.; Gu, P.; Lv, X.-L.; Zhao, Y.; Shi, Z.-Z. Angew. Chem., Int. Ed. 2023, 135, e202300743.

(b) Xie, J.-Q.; Jia, Y.-X. Chin. J. Org. Chem. 2023, 43, 2256 (in Chinese).

(谢佳琪, 贾义霞, 有机化学, 2023, 43, 2256.)

[49]
Xia, T.-T.; Wu, Y.-H.; Hu, J.-T.; Wu, X.-Q.; Qu, J.-P.; Chen, Y.-F. Angew. Chem., Int. Ed. 2024, 136, e202316012.

[50]
(a) Wu, X.-Q.; Xia, H.-Y.; Gao, C.-Y.; Luan, B.-X.; Wu, L.-C.; Zhang, C.-X.; Yang, D.-W.; Hou, L.-T.; Liu, N.; Xia, T.-T.; Li, H.-Y.; Qu, J.-P.; Chen, Y.-F. Nat. Chem. 2024, 16, 398.

(b) Xia, T.-T.; Wu, W.-W.; Wu, X.-Q.; Qu, J.-P.; Chen, Y.-F. Angew. Chem., Int. Ed. 2024, 136, e202318991.

[51]
Zhang, C.-X.; Wu, X.-Q.; Qu, J.-P.; Chen, Y.-P. J. Am. Chem. Soc. 2024. 146, 25918.

Outlines

/