

REVIEWS

Research Progress on the Synthesis of 2-Oxindoles via Radical Cascade Cyclization of N-Arylacrylamide

  • Zhilin Wu a ,
  • Wei Luo a ,
  • Rou Ding a, b ,
  • Cui Xin , c, * ,
  • Congyang Wang , d, * ,
  • Wei-Min He , a, *
Expand
  • a School of Chemistry and Chemical Engineering, University of South China, Hengyang, Hunan 421001
  • b National Engineering Research Center of Low-Carbon Processing and Utilization of Forest Biomass, Nanjing Forestry University, Nanjing 210037
  • c Key Laboratory of Food & Environment & Drug Monitoring and Testing of Universities in Hunan Province, Hunan Police Academy, Changsha 410138
  • d CAS Key Laboratory of Molecular Recognition and Function, Institute of Chemistry, Chinese Academy of Sciences, Beijing 100190

Received date: 2025-01-16

  Revised date: 2025-02-18

  Online published: 2025-03-13

Supported by

Science and Technology Innovation Program of Hunan Province(2022RC4044)

Abstract

2-Oxindole is a widely present skeletal structure in natural active products and drug molecules, and the radical cascade cyclization of N-arylacrylamide is the most effective method for synthesizing such compounds. Suitable free radical precursors can generate corresponding free radicals under the drive of light, electricity, or heat, thereby inducing a free radical cascade cyclization reaction of N-arylacrylamide to synthesize 2-oxindoles. Herein the research progress on the generation of free radicals induced by light, electricity, and heat in recent years and their application in the cascade cyclization of N-arylacrylamide to synthesize 2-oxindoles are systematically introduced.

Cite this article

Zhilin Wu , Wei Luo , Rou Ding , Cui Xin , Congyang Wang , Wei-Min He . Research Progress on the Synthesis of 2-Oxindoles via Radical Cascade Cyclization of N-Arylacrylamide[J]. Chinese Journal of Organic Chemistry, 2025 , 45(10) : 3691 -3700 . DOI: 10.6023/cjoc202501016

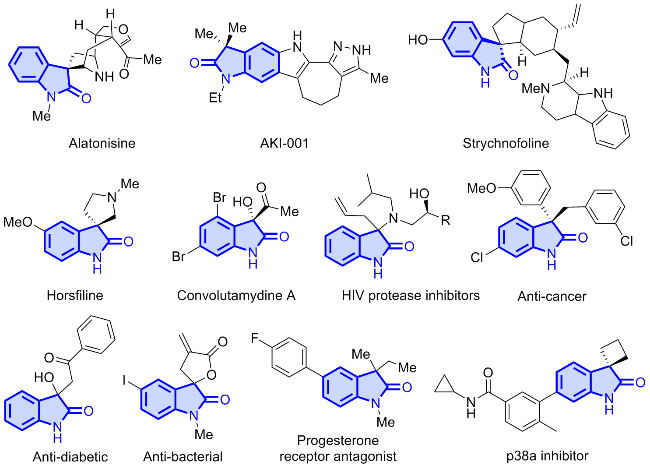
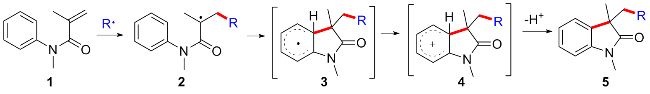
吲哚酮是有机合成中的重要中间体, 广泛存在于各种天然产物和药物相关分子中(图1). 近年来, 2-吲哚酮及其衍生物的合成受到了相当大的关注. 在所有合成-官能化吲哚酮的方法中, 自由基诱导的N-芳基丙烯酰胺级联环化是最有效的方法之一. 迄今为止, 一步合成2-吲哚酮的成熟方法主要涉及使用光催化、电催化或高温等策略引发相应自由基的产生, 进而与N-芳基丙烯酰胺发生自由基级联环化反应[1](Scheme 1). 目前尚无相关综述文献对此类研究进行系统报道, 基于以上背景, 本文根据光催化、电催化或高温等策略详细介绍了2019~2024年各类反应的催化机制、产物类型及合成应用等.
图1 含2-吲哚酮骨架的活性天然产物和生物活性化合物

Figure 1 Examples of 2-oxindole moiety of natural products and bioactive compounds

图式1 由N-芳基丙烯酰胺合成3-官能化2-吲哚酮的一般机理

Scheme 1 General mechanism of synthesizing 3-functionalized 2-oxindole from N-arylacrylamide

1 光催化合成2-吲哚酮化合物

1.1 过渡金属配合物催化合成

绝大多数有机化合物分子的吸收带位于紫外光区, 除非存在较大的共轭体系, 吸收带一定程度红移, 单纯以可见光照射反应物并不能实现上述转化. 光氧化还原催化剂的出现打破了这一壁垒, 这类结构在可见光的作用下从基态跃迁至激发态, 进而与反应物分子发生电子转移. 反应中所使用的光氧化还原催化剂大体可分为两类, 其中一种为过渡金属配合物, 以三组双齿螯合配体配位的Ru(II)、Ir(III)配合物应用较为广泛. 2019年, 吴骊珠课题组[1b]以铱配合物fac-Ir(ppy)3为催化剂, 在可见光驱动下活化肟酯C—C键生成酰基自由基, 其与N-芳基丙烯酰胺反应, 以良好的收率得到一系列吲哚酮化合物. 2021年, Rueping课题组[2]和张俊民课题组[1a]均以钯配合物为催化剂, 实现了卤代环烷烃与N-芳基丙烯酰胺的自由基加成环化反应. 2023年, 樊保敏课题组[3]以铱配合物Ir[dF(CF3)ppy]2(dtbbpy)PF6为催化剂, 以N,N-二甲基芳胺为自由基前体, 实现了对N-芳基丙烯酰胺的选择性加成环化反应(Scheme 2). 该策略展现出良好的底物适用性和官能团耐受性, 不论存在供电子基团还是吸电子基团(如含酯基的化合物6和CF3的化合物7), 都能以较好的收率获得目标化合物. 作者通过一系列控制实验提出了可能的反应机理, 认为铱配合物在光照下被激发, 从而通过单电子转移过程(SET)将N,N-二甲基苯胺氧化为相应的自由基, 该自由基进攻N-芳基丙烯酰胺的C=C双键末端, 发生自由基加成与环化反应, 最终通过氢原子转移过程(HAT)得到目标化合物. 作为经典的光催化剂, 贵金属配合物在此类反应中表现出了良好的性能, 然而其高昂的价格是一个不可忽视的限制因素.
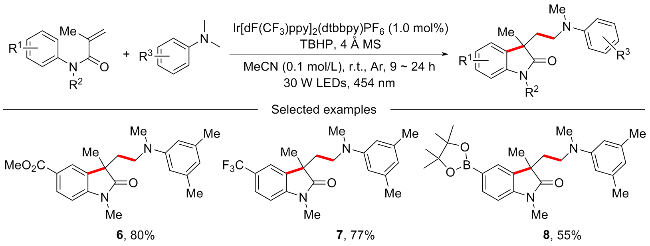
图式2 铱配合物催化合成2-吲哚酮

Scheme 2 Synthesis of 2-oxindoles catalyzed by iridium complex

1.2 有机催化剂催化合成

有机光氧化还原催化剂不包含过渡金属中心, 在光催化有机合成中占据着另一个重要位置. 有机染料是常见的可见光催化剂之一, 其分子结构中含有与金属离子相似的结构单元, 具有很强的吸光性和光稳定性, 可以有效吸收可见光, 从而转化为激发态, 催化各种有机反应. 2023年, 邹大鹏课题组[4]以Rose Bengal为光敏剂, 在添加MnCl2的条件下, 活化叠氮基三甲基硅烷的C—N键产生叠氮自由基, 从而与相应底物发生自由基加成环化反应. 同年, Roy课题组[5]以Eosin Y为光催化剂, 以过氧化苯甲酸叔丁基酯(TBPB)为氧化剂, 通过活化苯甲醛C—H键产生苯甲酰自由基, 进而通过自由基加成环化得到目标产物(Scheme 3). 作者还将一些活性分子结构引入反应底物中, 以86%~88%的产率得到相应目标化合物9~11. 值得一提的是, 若以苯甲醇代替苯甲醛作为自由基前体, 只须将苯甲醇和TBPB的用量增加到4 equiv., 并将反应时间延长到24 h, 则该反应条件下可以得到相同的目标产物. 机理研究表明, 苯甲醇在反应过程中首先被氧化为苯甲醛, 然后进一步被氧化为苯甲酰自由基. 此外, 作者还利用该策略成功合成了另外几种杂环骨架, 表明反应策略具有很好的底物适用性.
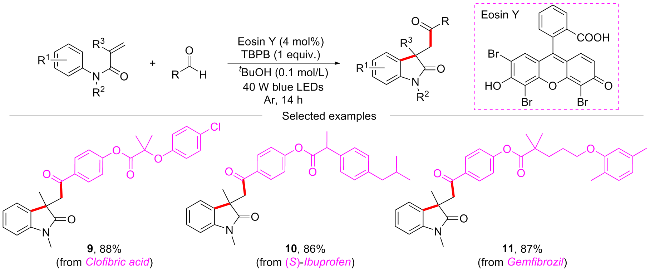
图式3 Eosin Y催化合成2-吲哚酮

Scheme 3 Synthesis of 2-oxindoles catalyzed by Eosin Y

4CzIPN是一种新型的有机光氧化还原催化剂, 其结构包含中心苯环和两个氰基, 单重激发态(S1)能量很高, 参与反应时还原电势在—0.7~—1.7 V之间, 氧化电势可超过+2.0 V, 氧化还原窗口宽, 适用于多种不同的化学反应. 2019年, 蔡顺有课题组[6]以4CzIPN为催化剂, 在双(三氟乙酰氧基)碘代苯和1,3,5-三甲氧基苯辅助下通过活化C—H键得到自由基, 并最终合成一系列2-吲哚酮化合物. 同年, 许鹏飞课题组[7]以4CzIPN为催化剂, 在加入钴配合物及含氮氢原子转移催化剂的条件下, 成功活化Si—H键得到硅自由基, 并最终合成一系列含硅官能团的2-吲哚化合物. 2023年, 黄华文课题组[8]报道了可见光诱导的光氧化还原水溶性亚砜硫叶立德形成碳自由基的相关反应(Scheme 4). 经过条件筛选和优化, 作者确定的最佳反应条件为: 4CzIPN为光催化剂、DCM/H2O (VV=1∶2)为溶剂、氩气氛围中用35 W蓝光LED在25~35 ℃照射24 h. 在最佳反应条件下, 改变亚砜硫叶立德或者N-芳基丙烯酰胺上的取代基, 仍能以较好收率得到相应的目标产物, 此外, 作者还在底物上引入环状结构(化合物1314)及药物分子萘普生(化合物15), 均以良好的产率得到了目标化合物, 说明该反应策略具备良好的底物适用性. 作者经过一系列机理研究得出以下结论, 在没有自由基受体的情况下, 亚砜硫叶立德被H2O还原为苯乙酮, 并释放出二甲基砜; 若以N-芳基丙烯酰胺为自由基受体, 则自由基与之发生加成环化反应得到2-吲哚酮化合物, 得到的主要副产物为DMSO. 该策略为在简便反应条件下制备具有各类官能团的2-吲哚酮化合物提供了有效方法, 还能激发人们探索利用其他硫叶立德作为自由基前体, 进行自由基偶联反应的设计思路.
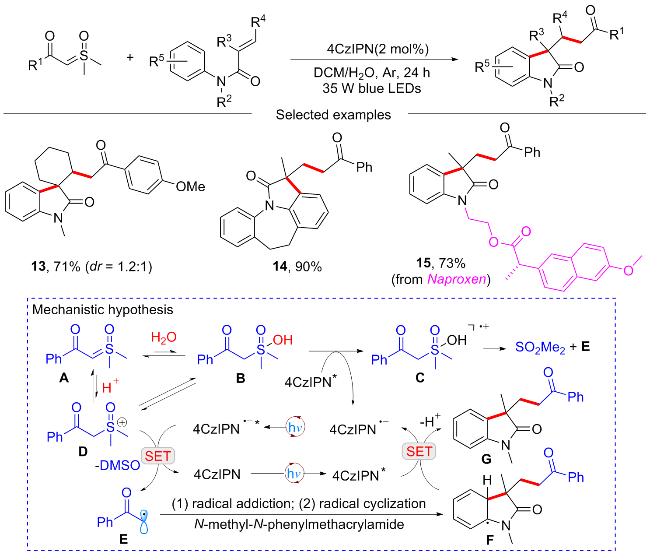
图式4 4CzIPN催化合成2-吲哚酮

Scheme 4 Synthesis of 2-oxindoles catalyzed by 4CzIPN

传统的含Ru、Ir等金属的光催化剂, 其激发态主要是依靠远程电子传输来与底物发生反应, 而这种外层单电子转移(OSET)的实现需要光催化剂与底物之间的氧化还原电势相匹配, 这使得与有机卤化物(R—X)的反应时对惰性的R—X化合物的活化成为一大挑战. 2024年, 陈翔宇课题组[9]采用N-杂环氮鎓盐(NHN)作为光催化剂, 通过对C—Cl键的还原产生碳自由基, 从而合成一系列3-烷基化-2-吲哚酮化合物(Scheme 5), 该方法底物适用性强, 含不同取代基团的自由基均在反应中取得了良好的收率, 例如含强吸电子基团的化合物1617, 以及含杂环的化合物1819. 作者通过一系列的理论计算与机理实验得到可能的机理: NHN A1盐通过与有机碱四甲基乙二胺(TMEDA)络合被进一步活化, 二元络合物NHN…I—和三元络合物TMEDA…NHN…I—都可以被蓝光照射激发, 促进电荷转移产生NHN和[TMEDA…I]•自由基. 然后NHN通过内层电子转移(ISET)还原C—Cl键, 产生•CHCl2自由基, 同时, I—离子可以从[TMEDA…I]•再生, 然后产生的•CHCl2自由基与烯烃发生自由基级联环化反应产生得到目标产物.
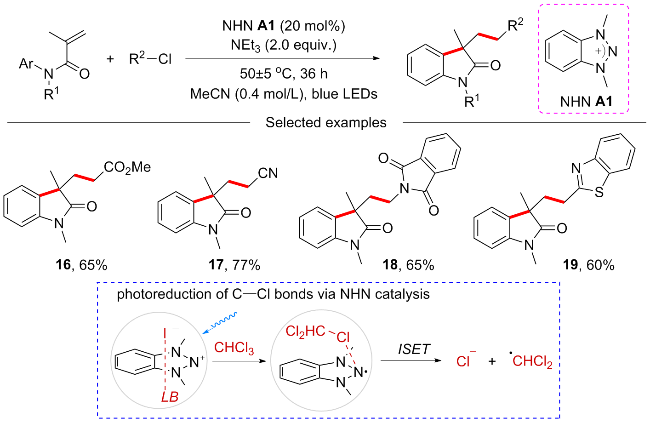
图式5 N-杂环氮鎓盐催化合成2-吲哚酮

Scheme 5 Synthesis of 2-oxindoles catalyzed by NHN

1.3 非均相催化合成

非均相光催化是一种绿色、温和的催化方式, 为许多重要化学品提供了绿色有机合成途径, 符合可持续发展的要求. 非均相光催化剂最大的优势在于易于从反应体系中分离, 可循环使用, 不仅节约成本, 还减少了废物产生. 2019年, 苏陈良课题组[10]以FeCl3催化4CzIPN单体氧化聚合得到非均相的聚合物CC-CMP, 并以其催化活化1,3-二氧戊环2位C—H得到相应的1,3-二氧戊环-2-自由基, 并与N-芳基丙烯酰胺发生自由基加成环化反应, 最后, 经过水解得到3-甲酰吲哚酮化合物(Scheme 6). 该反应对苯环的取代基表现出良好的适用性(如含强吸电子基团CN的化合物22), 若将丙烯酰胺上的甲基换成苄基或甲氧基, 该反应仍能以良好产率获得目标化合物2021. 值得一提的是, 由于甲酰基具有良好的反应活性, 因此, 该类化合物还可进一步合成其他生物活性分子23~25, 使该策略显示出良好的应用前景. 此外, 该催化剂在经历5次循环使用之后, 仍然具备良好的催化效果.
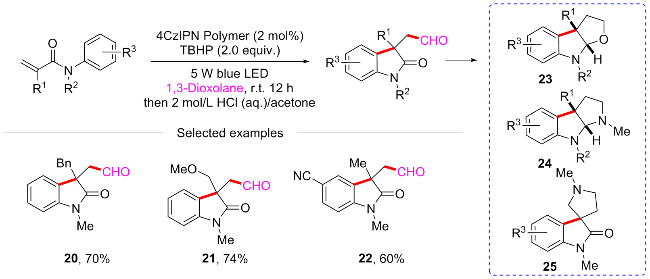
图式6 聚合物CC-CMP催化合成2-吲哚酮

Scheme 6 Synthesis of 2-oxindoles catalyzed by CC-CMP

此后, 不断有研究人员在非均相光催化领域取得新进展. 2022年, 张霄课题组[11]报道了一种通过交联1,3,5-三吩噻嗪基苯(3PTZ)合成的多孔框架材料(3PTZ- POP), 它是一种高效、无金属、可回收的可见光活性光催化剂, 在光照下产生光生电子还原CF3SO2Cl形成•CF3自由基. 光激发空穴通过单电子氧化中间体而得到目标化合物. 何卫民课题组[12]长期致力于绿色化学合成, 取得了一系列成果. 2024年, 何卫民课题组[13]报道了一种可见光诱导的非均相策略, 并以中等至良好的产率得到一系列3-(2-氧乙基)吲哚-2-酮化合物. 该策略以可循环使用的FeTiO3为光催化剂, N-羟基邻苯二甲酰亚胺(NHPI)为氧化还原剂. 通过一系列机理实验, 提出了可能的机理: 在蓝光照射下FeTiO3吸收光子形成空穴-电子(h-e—)对, 电子可以分离并转移到有机基板上. NHPI和h之间首先发生非均相单电子转移(He-SET)过程, 产生氧化态NIPO•自由基, 该自由基与苯甲酰甲酸发生均相单电子转移(Ho-SET)过程, 通过脱羧反应产生苯甲酰基自由基. 该自由基与N-芳基丙烯酰胺发生自由基加成环化反应得到目标化合物.

1.4 无光催化剂参与的合成

无过渡金属和无光催化剂系统在大规模、实用和连续流动合成药物分子等领域更具前景, 因此, 很多研究者努力通过无过渡金属和光催化剂参与的自由基级联环化反应合成2-吲哚酮化合物[14]. 2024年, 张明忠课题组[15]报道了在不添加过渡金属催化剂和氧化剂的条件下, 通过可见光诱导的自由基级联溴环化反应实现了3-溴甲基吲哚酮的高选择性合成(Scheme 7). 该策略具有广泛的底物适用性, 作者通过改变苯环或N上取代基、或将酰胺的甲基换成其他取代基, 成功地以良好的产率合成了超过40个化合物. 其中包括一些引入药物活性分子的化合物, 如含布洛芬结构的化合物28. 作者通过一系列控制实验提出了反应的可能机理: 首先, 在光照条件下N-溴代琥珀酰亚胺(NBS)通过N—Br键均裂产生了溴自由基和氮自由基. 紧接着溴自由基对烯烃进行了选择性加成得到较稳定的烷基自由基, 并进一步通过自由基环化及氢原子吸收过程得到相应的目标产物. 该研究成功地克服了传统亲电卤环化反应中存在的过卤代情况, 首次为3-溴甲基吲哚酮的选择性合成提供了通用性方法.
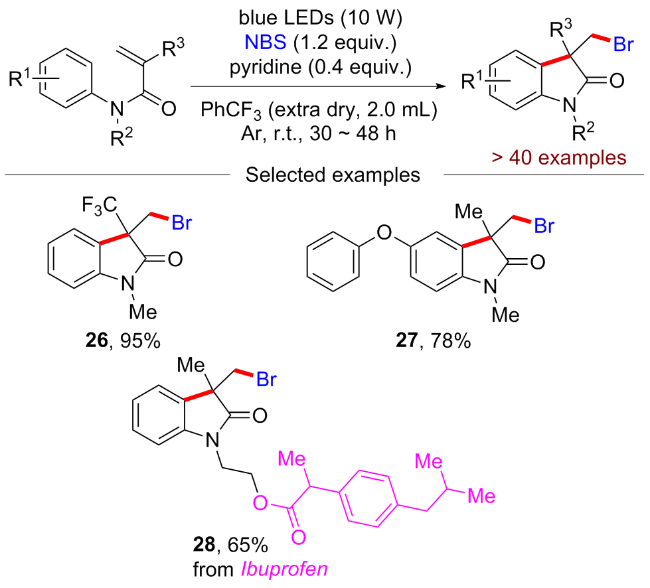
图式7 无光催化剂参与下合成2-吲哚酮

Scheme 7 Synthesis of 2-oxindoles without photocatalyst

近年来, 通过非共价相互作用形成的光活性电荷转移复合物(CTC)的无光催化剂策略引起了相当大的研究兴趣. 在此背景下, 开发在温和和无金属条件下用于自由基生成的高效非共价相互作用光活化模式是研究的重点. 陈翔宇课题组在此领域持续深入开展研究, 取得了一系列重要进展. 2022年, 该课题组[16]描述了一种通过光诱导单电子转移从酰氯产生酰基的简单方法. 作者发现产生的酰基可以与异氰酸酯、甲基丙烯酰胺、烯烃、炔烃和烯炔等多种底物反应, 得到各种杂环化合物(>10类). 机理分析表明, 酰氯和路易斯碱添加剂N,N-二异丙基乙胺(DIPEA)之间形成的CTC参与了酰基自由基的光生. 该研究展示了一种新的、简单的羰基化合物光活化方法. 2023年, 该课题组[17]报道了一种使用硫醇盐作为催化电子供体的烯烃单电子还原的CTC策略(Scheme 8). 该策略可以使活化或未活化的烯烃进行氢芳基化反应, 从而合成各种杂环. 这些反应不需要任何光催化剂或酸, 易于进行, 且具备良好的底物适用性. 机理研究表明, 硫醇盐和烯烃之间形成了CTC. 然后, 该CTC被可见光照射而激发, 通过单电子转移(SET)产生自由基阴离子H和硫醇盐自由基阳离子I, 自由基阴离子H获得质子产生自由基J, 随后经历分子内环化、SET、去质子等一系列过程, 最终生成目标产物.
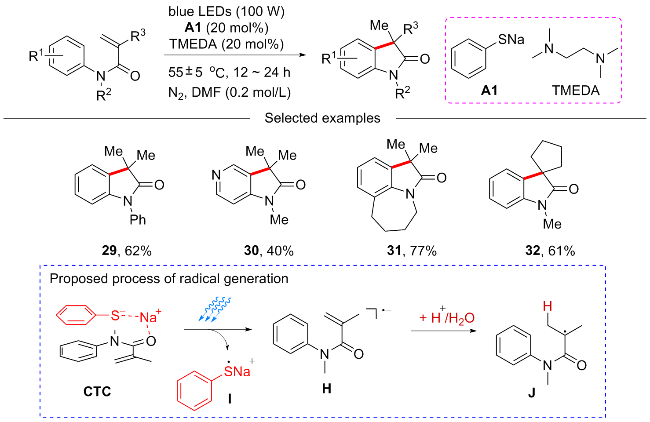
图式8 CTC策略合成2-吲哚酮

Scheme 8 Synthesis of 2-oxindoles using CTC strategy

2 电催化合成2-吲哚酮化合物

有机电化学利用电子作为试剂, 避免使用化学氧化剂, 在过去几年中已被证明在脱氢偶联反应中发挥出了重要的作用. 研究人员以CF3SO2Na、CF2HSO2Na和CF3SO2NHNHNboc为氟甲基源, 在n-Bu4NBr或MnBr2• 4H2O为催化剂的直接电解或间接电解下, 合成了三氟甲基和二氟甲基取代的吲哚酮[18]. 此外, 硒基[19]和二氯甲基[20]也通过电催化自由基加成环化被成功引入到了2-吲哚酮化合物中. 2023年, 王磊课题组[21]开发了一种N-芳基丙烯酰胺的电化学单氟烷基化环化合成单氟2-吲哚酮的方法, 该方法使用常见的2-氟丙二酸二甲酯作为单氟烷基前体, 避免了使用预官能化的单氟烷基化试剂和氧化剂, 以较好的产率获得了各种单氟含氮杂环化合物. 同年, 吴巨课题组[22]用类似的方法合成了磷酰基吲哚酮化合物(Scheme 9). 二者提出了一致的反应机理: 甲醇在阴极被还原为阴离子MeO, 该阴离子与自由基前体反应得到磷负离子中间体K, 而二茂铁则在阳极被氧化为相应的阳离子, 该阳离子随后通过单电子转移氧化磷负离子中间体K, 得到对应的自由基L, 该自由基进而与N-芳基丙烯酰胺发生加成环化反应, 得到相应的目标产物. 部分含供电子基团的化合物33的产率达到90%以上, 含杂环(如吡啶环)底物则以70%的产率得到了目标化合物34, 在自由基前体的苯环对位引入F, 则以中等产率得到目标化合物35. 该方法具有广泛的底物范围和良好的官能团耐受性, 可以为磷酰基含氮杂环的合成提供绿色可行的途径.
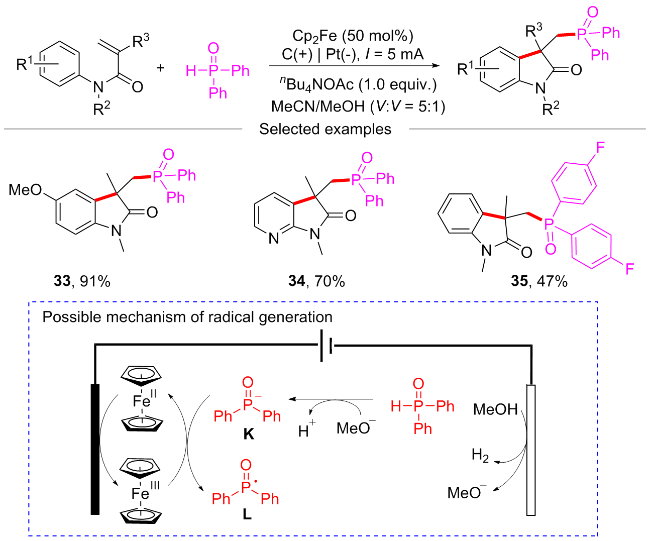
图式9 电催化合成2-吲哚酮

Scheme 9 Electrocatalytic synthesis of 2-oxindoles

3 热驱动合成2-吲哚酮化合物

通过热能来激发和推动化学反应的进行, 热驱动反应在化学领域广泛存在. 在最近以N-芳基丙烯酰胺为原料合成2-吲哚酮化合物的研究中, 热驱动反应仍扮演着一个重要角色. 本文以是否使用金属催化剂进行分类综述. 本类反应中过渡金属催化体系主要涉及铁[23]、 铜[24]和一些贵金属[25]. 2023年, 陆晓雨课题组[26]采用Pd(PPh3)4为催化剂, 实现了以N-芳基丙烯酰胺与环氧化物的串联环化反应制备2-吲哚酮化合物(Scheme 10). 该策略具有良好的底物适用性和官能团耐受性, 值得一提的是, 环烷基环氧化物自由基前体也在该反应体系中表现出了良好的反应活性, 如产物38的收率达到85%. 此外, 该策略还适用于丙烯酰基苯甲酰胺与环氧化物的串联环化反应, 用以制备羟烷基化异喹啉二酮.
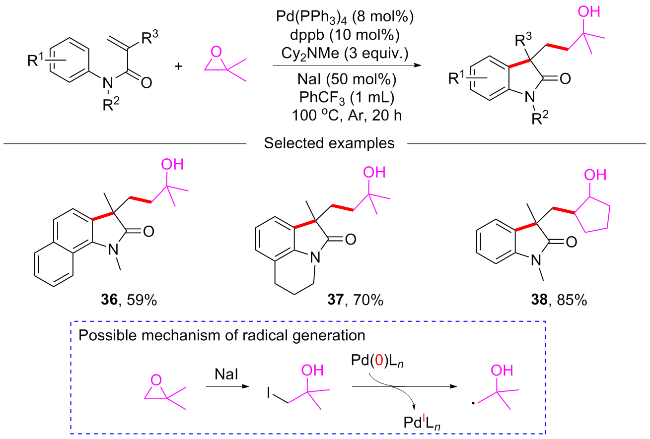
图式10 热驱动钯配合物催化合成2-吲哚酮

Scheme 10 Thermally driven synthesis of 2-oxindoles catalyzed by palladium complex

在无过渡金属反应体系中, 通常需要加入过硫酸[27]、氧气[28]、碘苯二乙酸[29]等氧化剂, 通过单电子转移氧化自由基前体得到相应的自由基, 从而与N-芳基丙烯酰胺发生自由基加成环化反应得到2-吲哚酮化合物. 2024年, 刘宇课题组[27c]以过硫酸铵为氧化剂, 在没有光催化剂和过渡金属催化剂的情况下, 用4-烷基取代的Hantzsch酯和Na2S2O5N-芳基丙烯酰胺进行串联磺酰化/环化, 以良好的产率和官能团适用性制备了3-烷基磺酰基-2-吲哚酮(Scheme 11). 机理研究表明, 在氧化条件下, 4-取代Hantzsch酯中C—C键断裂产生的烷基会原位插入来自Na2S2O5的二氧化硫, 产生关键的烷基磺酰基自由基中间体. 这种三组分反应为烷基磺酰基- 2-吲哚酮的构建提供了一种高效便捷的途径, 避免了使用剧毒的烷基磺酰氯或烷基磺酰肼作为烷基磺酰基来源.
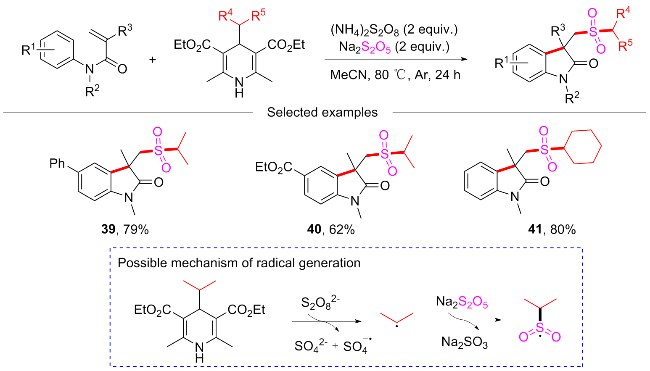
图式11 氧化剂辅助合成2-吲哚酮

Scheme 11 Oxidant-assisted synthesis of 2-oxindol

此外, 还可采用路易斯碱辅助策略实现N-芳基丙烯酰胺的自由基级联环化反应得到2-吲哚酮化合物. 此类反应一般以碘代二氟甲基类化合物为自由基前体, 在路易斯碱和加热条件下, C—I发生均裂产生相应的二氟甲基自由基. 杨志勇课题组[30]在2019年和杨金辉课题组[31]在2022年均以K2CO3为辅助剂, 在加热条件下实现了基于C—I均裂的二氟甲基自由基与N-芳基丙烯酰胺的自由基级联环化反应.

4 结论与展望

综上所述, N-芳基丙烯酰胺具有良好的反应活性, 以其为原料合成2-吲哚酮类化合物成为近些年的一个研究热点. 研究人员根据各类自由基前体的特点, 分别采用光、电或热作为驱动力, 从而产生各类自由基诱导的N-芳基丙烯酰胺发生级联环化反应得到2-吲哚酮类化合物. 光催化是此类反应最主要的研究领域, 各类光催化剂成功用于基于C—H、C—N、C—S、C—Cl及 N—Br等化学键活化的自由基级联环化反应, 其中传统的过渡金属配合物催化剂和有机光敏催化剂均在此类反应中表现出了良好的应用前景, 非均相催化和无光催化剂策略的研究亦取得了重要进展. 电催化和热驱动在此类反应中的应用相对较少, 其中电催化反应主要涉及C—H、Se—Se、P—H、C—X (Cl和Br)等化学键的活化, 热驱动反应主要涉及C—C、C—I等化学键的活化.
尽管自由基诱导N-芳基丙烯酰胺级联环化反应合成2-吲哚酮类化合物的相关报道很多, 但是其涉及的自由基类型并不全面, 如•SCF3等自由基未见报道. 此外, 大部分研究仍然集中在过渡金属光催化等传统领域, 而非均相光催化、无光催化剂策略等更具优势的方案研究还不够系统和深入. 相比于传统均相催化策略, 非均相催化在可持续性方面成为更有前景的替代品, 其未来的研究方向可能会集中在三个方向: (1)聚合物非均相光催化剂, 如g-C3N4和共价三嗪框架(CTF)聚合物; (2)金属氧化物半导体催化剂, 如TiO2、FeTiO3等; (3)复合材料光催化剂, 如各种异质结. 无光催化剂策略是大规模、实用和连续流动合成药物相关分子的理想选择, 未来无光催化剂体系的构建主要存在如下几条潜在途径: (1)构建合适的CTC体系, 其关键在于寻找匹配良好的电子给体(路易斯碱)和电子受体(底物), 二者通过非共价相互作用形成的复合物在光照下发生电子转移, 即可产生高活性自由基中间体, 进而完成相关的转化; (2)寻找合适的辅助剂(如氧化剂、碱), 如在仅添加氧化剂的条件下即可引发自由基反应; (3)寻找合适的自由基前体, 合适的自由基前体可以更好地促进反应的进行. 随着研究的不断深入, 预计未来会有更多类型的自由基被引入到2-吲哚酮及类似骨架结构. 综上所述, 非均相催化和无光催化剂策略在应用前景上具有明显优势, 因此, 开发更多优秀的非均相催化剂和无光催化剂策略对合成2-吲哚酮类及其他类似药物分子具有重要意义.
(Cheng, F.)
[1]
(a) Du, J.; Wang, X.; Wang, H.; Wei, J.; Huang, X.; Song, J.; Zhang, J. Org. Lett. 2021, 23, 5631.

(b) Fan, X.; Lei, T.; Chen, B.; Tung, C.-H.; Wu, L.-Z. Org. Lett. 2019, 21, 4153.

[2]
Muralirajan, K.; Kancherla, R.; Gimnkhan, A.; Rueping, M. Org. Lett. 2021, 23, 6905.

[3]
Li, X.; Zhao, H.; Meng, L.; Dong, J.; Yang, C.; Wei, Z.; Wang, X.; Xu, J.; Fan, B. J. Org. Chem. 2023, 88, 5300.

[4]
Pei, C.; Liu, Y.; Chen, X.; Li, J.; Zou, D.; Wu, Y.; Wu, Y. Adv. Synth. Catal. 2023, 365, 860.

[5]
Roy, V. J.; Dagar, N.; Choudhury, S.; Raha Roy, S. J. Org. Chem. 2023, 88, 15374.

[6]
Lu, M.; Zhang, T.; Tan, D.; Chen, C.; Zhang, Y.; Huang, M.; Cai, S. Adv. Synth. Catal. 2019, 361, 4237.

[7]
Yu, W. L.; Luo, Y. C.; Yan, L.; Liu, D.; Wang, Z. Y.; Xu, P. F. Angew. Chem., Int. Ed. 2019, 58, 10941.

[8]
(a) Xian, N.; Yin, J.; Ji, X.; Deng, G.-J.; Huang, H. Org. Lett. 2023, 25, 1161.

(b) Yan, W.; Qu, Z.; Zhao, F.; Deng, G. J.; Mao, G. J.; Huang, H. Adv. Synth. Catal. 2023, 365, 612.

[9]
Zhang, C.-S.; Fang, C.-Z.; Yi, L.; Zhu, C.; Wang, Z.-X.; Chen, X.-Y.; Rueping, M. Org. Chem. Front. 2024, 11, 673.

[10]
Ou, W.; Zhang, G.; Wu, J.; Su, C. ACS Catal. 2019, 9, 5178.

[11]
Zhou, C.; Wang, R.; Gao, L.; Huang, X.; Zhang, X. ACS Appl. Mater. Interfaces 2022, 14, 30962.

[12]
(a) Hou, J.-C.; Ji, H.-T.; Lu, Y.-H.; Wang, J.-S.; Xu, Y.-D.; Zeng, Y.-Y.; He, W.-M. Chin. Chem. Lett. 2024, 35, 109514.

(b) Hou, J.-C.; Cai, W.; Ji, H.-T.; Ou, L.-J.; He, W.-M. Chin. Chem. Lett. 2025, 36, 110469.

(c) Song, H.-Y.; Xiao, F.; Jiang, J.; Wu, C.; Ji, H.-T.; Lu, Y.-H.; Wang, K.-L.; He, W.-M. Chin. Chem. Lett. 2023, 34, 108509.

(d) Gui, Q.-W.; Teng, F.; Li, Z.-C.; Xiong, Z.-Y.; Jin, X.-F.; Lin, Y.-W.; Cao, Z.; He, W.-M. Chin. Chem. Lett. 2021, 32, 1907.

(e) Ji, H.-T.; Lu, Y.-H.; Liu, Y.-T.; Huang, Y.-L.; Tian, J.-F.; Liu, F.; Zeng, Y.-Y.; Yang, H.-Y.; Zhang, Y.-H.; He, W.-M. Chin. Chem. Lett. 2025, 36, 110568.

[13]
Wu, Z.-L.; Liu, J.-T.; Zhou, R.-W.; Deng, M.-Q.; Li, X.; Ji, H.-T.; He, W.-M. J. Org. Chem. 2024, 89, 12693.

[14]
(a) Ye, Z. P.; Yang, J. S.; Yang, S. J.; Guo, M.; Yuan, C. P.; Ye, Y. Q.; Chen, H. B.; Xiang, H. Y.; Chen, K.; Yang, H. Org Lett 2023, 25, 7062.

(b) Lu, Y.; Fang, C. Z.; Liu, Q.; Li, B. L.; Wang, Z. X.; Chen, X. Y. Org. Lett. 2021, 23, 5425.

(c) Cheng, H.; Luo, Y.; Lam, T.-L.; Liu, Y.; Che, C.-M. Org. Chem. Front. 2022, 9, 5962.

(d) Matsuo, B.; Majhi, J.; Granados, A.; Sharique, M.; Martin, R. T.; Gutierrez, O.; Molander, G. A. Chem. Sci. 2023, 14, 2379.

(e) Hou, H.; Ou, W.; Su, C. J. Org. Chem. 2024, 89, 4120.

[15]
Zhang, M.-Z.; Yang, X.; Yin, J.-X.; Deng, Y.; Tan, H.-Y.; Bai, Y.-H.; Li, Y.-L.; Wen, J.; Chen, T. Org. Lett. 2024, 26, 3923.

[16]
Bao, L.; Wang, Z.-X.; Chen, X.-Y. Org. Lett. 2022, 24, 8223.

[17]
Ren, Y.-Z.; Fang, C.-Z.; Zhang, B.-B.; He, L.; Tu, Y.-L.; Chen, X.-Y. Org. Lett. 2023, 25, 3585.

[18]
(a) Ruan, Z.; Huang, Z.; Xu, Z.; Mo, G.; Tian, X.; Yu, X.-Y.; Ackermann, L. Org. Lett. 2019, 21, 1237.

(b) Zhang, Z.; Zhang, L.; Cao, Y.; Li, F.; Bai, G.; Liu, G.; Yang, Y.; Mo, F. Org. Lett. 2019, 21, 762.

(c) Wang, H.; Xie, Y.; Zhou, Y.; Cen, N.; Chen, W. Chin. Chem. Lett. 2022, 33, 221.

[19]
(a) Wang, X. Y.; Zhong, Y. F.; Mo, Z. Y.; Wu, S. H.; Xu, Y. L.; Tang, H. T.; Pan, Y. M. Adv. Synth. Catal. 2020, 363, 208.

(b) Cheng, X.; Hasimujiang, B.; Xu, Z.; Cai, H.; Chen, G.; Mo, G.; Ruan, Z. J. Org. Chem. 2021, 86, 16045.

[20]
(a) Chen, C.; Liu, R.-X.; Xiong, F.; Li, Z.-H.; Kang, J.-C.; Ding, T.-M.; Zhang, S.-Y. Chem. Commun. 2022, 58, 9230.

(b) Dai, Y.; Cui, M.; Li, X.; Chen, H.; Xu, X. New J. Chem. 2023, 47, 5780.

[21]
Lv, Y.; Hou, Z.-W.; Wang, Y.; Li, P.; Wang, L. Org. Biomol. Chem. 2023, 21, 1014.

[22]
Zhou, X.; Wang, J.; Shen, Y.; Ma, D.; Zhao, Y.; Wu, J. J. Org. Chem. 2023, 88, 17521.

[23]
(a) Yamane, Y.; Yoshinaga, K.; Sumimoto, M.; Nishikata, T. ACS Catal. 2019, 9, 1757.

DOI

[24]
Che, F.; Zhong, J.; Yu, L.; Ma, C.; Yu, C.; Wang, M.; Hou, Z.; Zhang, Y. Adv. Synth. Catal. 2020, 362, 5020.

[25]
(a) Zhang, Z.; Jia, C.; Kong, X.; Hussain, M.; Liu, Z.; Liang, W.; Jiang, L.; Jiang, H.; Ma, J. ACS Sustainable Chem. Eng. 2020, 8, 16463.

(b) Manoharan, R.; Logeswaran, R.; Jeganmohan, M. J. Org. Chem. 2019, 84, 14830.

DOI PMID

[26]
Lu, X.-Y.; Shui, F.-Y.; Zhang, X.; Huang, R.; Wang, Z.-Z.; Song, Y.-W.; Jiang, F.; Yang, G.-X.; Sun, Y.-X. Org. Chem. Front. 2023, 10, 5616.

[27]
(a) Jing, Q.; Qiao, F. C.; Sun, J.; Wang, J. Y.; Zhou, M. D. Org. Biomol. Chem. 2023, 21, 7530.

DOI PMID

(b) Yu, W. Q.; Fan, J. H.; Chen, P.; Xiong, B. Q.; Xie, J.; Tang, K. W.; Liu, Y. Org. Biomol. Chem. 2022, 20, 1958.

(c) Zhong, L.-J.; Chen, H.; Shang, X.; Xiong, B.-Q.; Tang, K.-W.; Liu, Y. J. Org. Chem. 2024, 89, 5409.

(d) Zhang, M.-Z.; Li, W.-T.; Li, Y.-Y.; Wang, Q.; Li, C.; Liu, Y.-H.; Yin, J.-X.; Yang, X.; Huang, H.; Chen, T. J. Org. Chem. 2021, 86, 15544.

(e) Huang, C. M.; Li, J.; Wang, S. L.; Ai, J. J.; Liu, X. Y.; Rao, W. D.; Wang, S. Y. J. Org. Chem. 2021, 86, 8437.

[28]
Biswas, P.; Mandal, S.; Guin, J. Org. Lett. 2020, 22, 4294.

[29]
Han, X.; Song, W.; Chen, Y.; Zhou, Z.; Zhang, Z.; Liu, K.; Zeng, X. SynOpen 2023, 7, 154.

[30]
Yang, Z.; Cheng, Y.; Long, J.; Feng, X.; Tang, R.; Wei, J. New J. Chem. 2019, 43, 18760.

[31]
Ma, S.; Zhou, P.; Fan, X.; Li, D.; Yang, J. Tetrahedron Lett. 2022, 102, 153933.

Outlines

/