REVIEWS

Asymmetric Catalytic Synthesis of α,β-Unsaturated γ-Lactone and γ-Lactam

  • Jian Shen a, b ,
  • Yanbo Wang b ,
  • Zhengxing Wu , b, * ,
  • Defeng Xu , a, * ,
  • Wanbin Zhang b
Expand
  • a School of Petrochemical Engineering, School of Pharmacy, Changzhou University, Changzhou, Jiangsu 213164
  • b Shanghai Key Laboratory for Molecular Engineering of Chiral Drugs, School of Chemistry and Chemical Engineering, Shanghai Jiao Tong University, Shanghai 200240

†The authors contributed equally to this work.

Received date: 2025-02-14

  Revised date: 2025-03-23

  Online published: 2025-04-17

Supported by

National Natural Science Foundation of China(22471162)

Zhengzhou Industrial Technology Research Institute of Shanghai Jiao Tong University(ZZHC-2024-001)

Key Research Plan for Social Development in Changzhou, Jiangsu Province(CE20205058)

Copyright

© 2025 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

Optically active α,β-unsaturated γ-lactone and γ-lactam serve as core scaffolds in numerous natural products. These natural products exhibit a broad spectrum of bioactivities, making them highly significant for the development of novel drugs. Furthermore, as an important class of chiral building blocks, optically active α,β-unsaturated γ-lactone and γ-lactam play a pivotal role in synthesizing diverse bioactive compounds and complex molecules. Given their versatile biological activities and potential for structural diversification, the construction of such frameworks via asymmetric catalytic synthesis has received much attention from the academic community. This review summarizes the recent advances in asymmetric catalytic methods for synthesizing α,β-unsaturated γ-lactone and γ-lactam employing transition metal catalyst, Lewis acid catalyst and organo- catalyst, and discusses the stereocontrol mechanism in representative examples and the related application value.

Cite this article

Jian Shen , Yanbo Wang , Zhengxing Wu , Defeng Xu , Wanbin Zhang . Asymmetric Catalytic Synthesis of α,β-Unsaturated γ-Lactone and γ-Lactam[J]. Chinese Journal of Organic Chemistry, 2025 , 45(8) : 2637 -2659 . DOI: 10.6023/cjoc202502011

α,β-不饱和γ-内酯(酰胺)是众多天然产物的结构核心[1], 尤其是光学活性的α,β-不饱和γ-内酯(酰胺)及其衍生物, 展现出广泛的生物活性, 这些特性对于新型药物的开发具有重要意义[1a-1e]. Scheme 1展示了部分代表性分子. 例如, 具有α,β-不饱和γ-内酯骨架的化合物Ave- nolide是一种由链霉菌产生的群体感应信号分子, 能够调控阿维链霉菌(Streptomyces avermitilis)中抗生素的产生[2a-2b]. 同样拥有该骨架的化合物Thorectandrol A可以从海绵生物Thorectandra sp.的提取物中分离得到, 能够抑制黑色素瘤MALME-3M和乳腺癌MCF-7细胞株的生长[2c]. Kallolide A和Kallolide B是一类含有γ-丁烯内酯骨架的二萜类化合物, 具有很强的细胞毒性, 因而具有抗炎、抗肿瘤等生物活性[2d-2e]. Iso-cladospolide B是从海洋真菌物种中分离得到, 具有抗真菌、抗肿瘤的的生物活性[2f]. (+)-Strigol是一种含有γ-丁烯内酯骨架的信号分子, 能够诱发寄生植物种子的萌发[2g]. 此外, 含有α,β-不饱和γ-内酰胺骨架的Ypaoamides B是一类分离自海洋蓝藻Okeania sp.的化合物, 能够刺激L6肌管摄入葡萄糖[2h]. Microcolin E是一种线性脂肽, 从海洋蓝藻Moorea producens中分离得到, 能够抑制H-460人大细胞肺癌细胞毒活性[2i]. Jamaicamide C是一种从海洋蓝藻Lyngbya majuscula的深绿色菌株中分离得到的脂肽分子, 能够阻断钠离子通道[2j]. Palmyrrolinone则是从海洋蓝藻cf. OscillatoriaHormoscilla spp.的萃取物中分离得到, 可用作杀有害软体动物的药剂[2k].
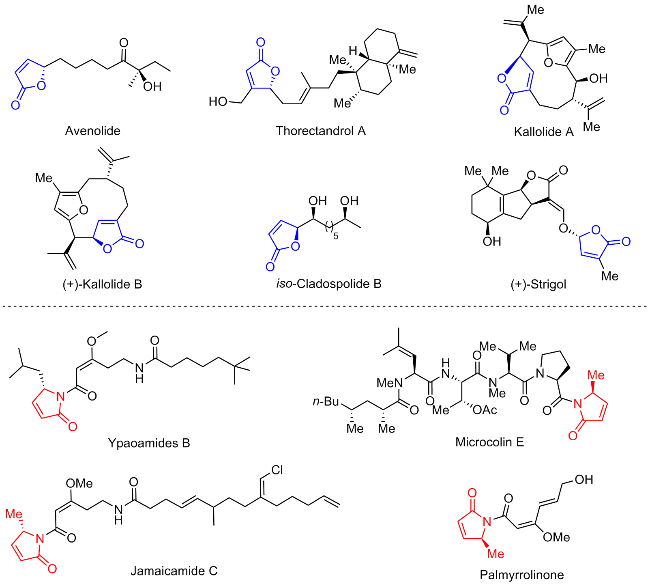
图式1 具有α,β-不饱和γ-内酯(酰胺)核心骨架的天然产物

Scheme 1 Natural products with α,β-unsaturated γ-lactone and γ-lactam skeletons

光学活性的α,β-不饱和γ-内酯(酰胺)也是一类重要的手性砌块, 广泛用于合成多种生物活性分子和复杂分子[2l-2s]. 由于其结构中存在碳碳双键和酯基(酰胺基)等官能团, 这些化合物能够进行多样化的化学转化与修饰, 从而构建各种重要的分子结构, 这对于有机合成化学具有重要意义(Scheme 2).
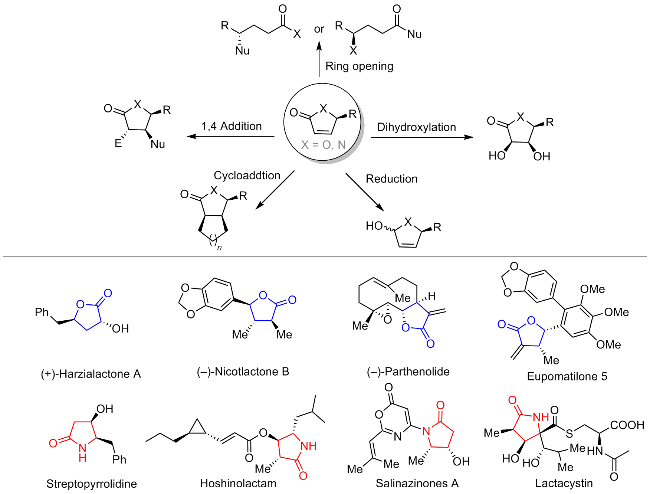
图式2 α,β-不饱和γ-内酯(酰胺)的化学转化与修饰

Scheme 2 Chemical transformation and modification of α,β-unsaturated γ-lactone and γ-lactam

尽管有综述涉及α,β-不饱和γ-内酯(酰胺)的不对称合成[1a-1e], 但近年来鲜有综述聚焦于α,β-不饱和γ-内酯(酰胺)的不对称催化合成. 在本文中, 我们将概述利用有机金属催化剂、路易斯酸催化剂及有机小分子催化剂合成α,β-不饱和γ-内酯(酰胺)的不对称催化合成方法, 探讨代表性反应中观察到的立体控制机制, 介绍该类化合物在合成复杂分子和天然产物方面的应用价值. 在此我们依据反应类型对此类结构的合成方法进行系统分类(Scheme 3). 其中亲核试剂对不饱和键的加成反应例子相对丰富, 本文中选取代表性例子进行介绍, 并对其他反应类型进行全面概述, 旨在为该类骨架的不对称催化合成方法进行总结, 为该领域的研究提供参考.
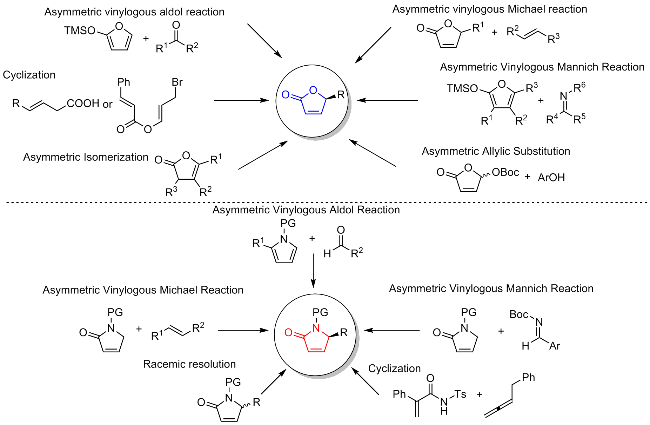
图式3 α,β-不饱和γ-内酯(酰胺)的不对称催化合成

Scheme 3 Asymmetric catalytic synthesis of α,β-unsaturated γ-lactone and γ-lactam

1 α,β-不饱和γ-内酯的不对称催化反应

1.1 不对称Vinylogous Aldol反应

1998年, Figadère等[3]早期报道了一例Ti(Ⅳ)/(R)-BINOL催化剂催化的2-(三甲基硅氧基)呋喃(TMSOF, 1)与醛类化合物2的不对称Vinylogous Mukaiyama Aldol反应(VMAR), 该反应以60%~90% ee的对映选择性成功制备了γ-丁烯内酯3. 2000年, Figadère等[4]又报道了由Ti(OiPr)4 和(R)-BINOL组成的催化剂C1催化下底物1与醛类2的VMAR反应, 在改变Ti(OiPr)4和(R)- BINOL比例以及引入活化剂后, 成功以最高96% ee的对映选择性制备了产物3 (Scheme 4). 作者提出该反应存在一种自诱导机制, 即产物可以与催化物C1相互作用, 从而形成更有效的催化剂, 从而提高了反应的对映选择性和产率. 该反应为合成含有该类骨架的天然产物提供了途径.
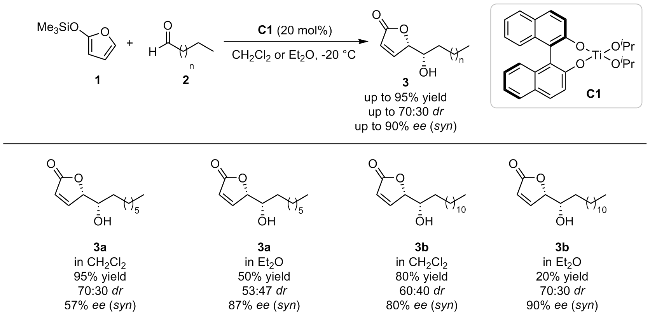
图式4 由手性Ti(Ⅳ)/(R)-BINOL配合物催化的TMSOF的不对称Aldol反应

Scheme 4 Asymmetric Aldol reaction of TMSOF catalyzed by chiral titanium-BINOL complex

1999年, Evans等[5]报道一例在铜(II)催化剂C2作用下由TMSOF 1和丙酮酸甲酯4的不对称Mukaiyama Aldol反应, 以最高99%产率和99% ee的对映选择性合成了反式产物5 (Scheme 5). 为了解释该反应的不对称诱导机制, 作者构建了丙酮酸甲酯4以平面四方几何构型与铜(II)配合物C2螯合的模型. 这不仅揭示了反应的立体化学控制机制, 还为设计和优化类似的手性催化剂提供了理论基础. 不同于前文(Scheme 4)提到的研究, 该工作将丙酮酸甲酯4作为底物应用到该类反应, 表现出良好的底物适用性. 因此该方法可以广泛应用于合成具有生物活性的手性分子, 为相关的不对称合成反应提供新的思路.
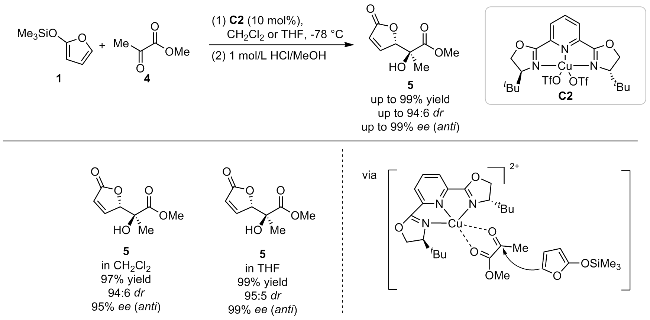
图式5 铜(II)催化的TMSOF与丙酮酸甲酯4的Mukaiyama Aldol反应

Scheme 5 Copper(II)-catalyzed Mukaiyama Aldol reaction of TMSOF and methyl pyruvate 4

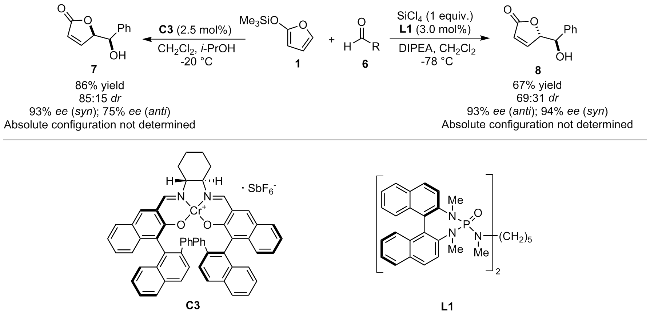
2003年, Katsuki等[6]报道了Cr-Salen配合物C3催化剂催化下TMSOF 1与醛6的烯丙基加成反应, 以较高的产率和非对映选择性生成丁烯内酯7. 顺式主产物的对映选择性较高(93%ee), 但是其绝对构型尚未确定(Scheme 6).
图式6 不对称Mukaiyama Aldol反应

Scheme 6 Asymmetric Mukaiyama Aldol reaction

2006年, Palombi等[7]对TMSOF 1与醛6的加成反应进行了研究, 采用了由Denmark[8]开发的高效(R,R)-双磷酰胺配体L1和四氯化硅进行催化. 在四氯化硅、磷酰胺配体L2以及N,N-二异丙基乙胺共同作用下, TMSOF 1与(苄氧基)乙醛6能够反应, 并以67%的产率生成丁烯内酯8, 顺式/反式比例为31∶69. 反式主产物的对映选择性较高(93% ee), 但是其绝对构型尚未确定(Scheme 6). 可以看出, 该催化体系下的非对映选择性仍然是一个具有挑战性的难题.
2013年, Levacher和Oudeyer等[9]报道了一种高效的有机催化反应, 在季铵盐催化剂C4的作用下, 实现了2(5H)-呋喃酮(9, 10)与多种醛6的不对称Vinylogous Aldol反应(Scheme 7). 该反应体系适用于芳香族和脂肪族醛, 以高非对映选择性和优异的对映选择性反应生成γ-丁烯内酯11. 该催化体系的开发为合成具有复杂结构的手性化合物提供了新的途径, 为合成具有生物活性的天然产物骨架提供了新的参考. 作者对该反应机理进行了推测, 首先原位生成的手性季铵盐IN,O-bis(trim-ethylsilyl)-acetamide (BSA)活化形成II. 然后II对2(5H)-呋喃酮底物进行去质子化, 生成离子对III. 最终III与相应呋喃酮底物之间发生反应, 然后对硅烷化产物进行脱保护, 得到γ-丁烯内酯11. 值得关注的是, 前文(Schemes 4~6)中提到的方法均采用TMSOF作为底物, 而该方法中将呋喃酮作为底物同样表现出了很好底物适用性, 具有原子经济性的优点.
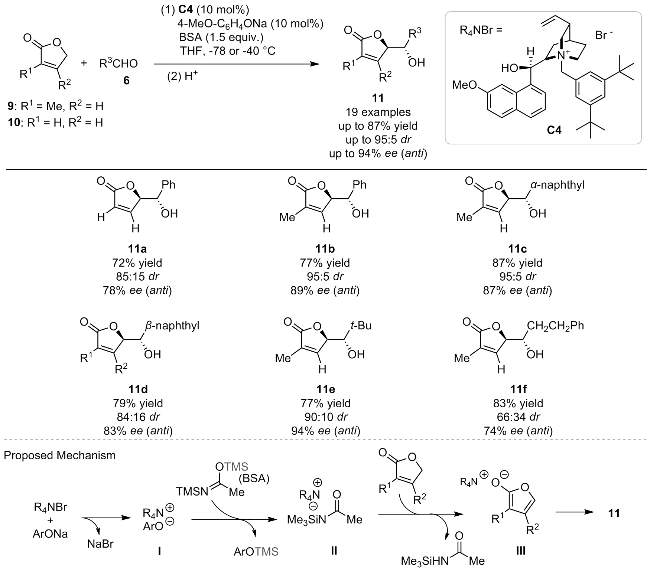
图式7 利用季铵盐催化剂实现不对称Vinylogous Aldol反应

Scheme 7 Chiral quaternary ammonium salt catalyzed asymmetric Vinylogous Aldol reaction

1.2 不对称Vinylogous Mannich反应

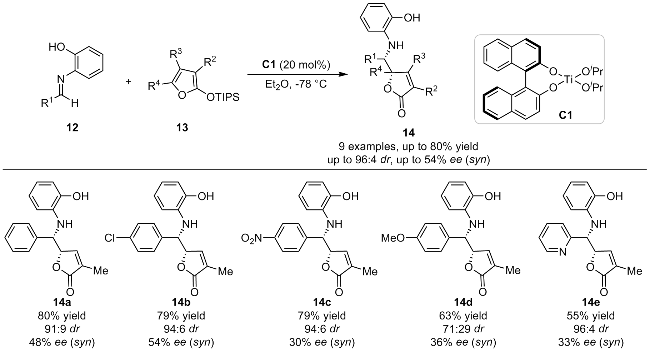
1999年, Martin等[10]早期报道了一例在Ti(Ⅳ)/(R)-BINOL催化剂下芳香醛亚胺12与2-硅氧基呋喃13的不对称Vinylogous Mukaiyama Mannich反应(Scheme 8). 催化剂由Ti(OiPr)4与(R)-BINOL在醚介质中以1∶2的比例制备. 反应最终以80%的产率, 96∶4的高非对映选择性和最高54% ee的对映选择性反应生成了γ-丁烯内酯14. 该工作使用亚胺类化合物作为底物, 通过不对称Vinylogous Mukaiyama Mannich反应为合成含胺基官能团的γ-丁烯内酯化合物提供了新的途径.
图式8 钛催化三异丙基硅氧基呋喃与醛亚胺的不对称Vinylogous Mannich反应

Scheme 8 Titanium-catalyzed asymmetric Vinylogous Mannich reaction of triisopropylsilyloxyfuran with aldimines

2006年, Hoveyda和Snapper等[11]报道了一例银/膦配合物催化下芳香醛亚胺15与TMSOF 1的不对称Vinylogous Mukaiyama Mannich反应, 以优异的非对映选择性和对映选择性成功地得到了γ-胺基烷基取代的γ-丁烯内酯18 (Scheme 9). 作者对不同甲基取代的2-硅氧基呋喃底物(1617)与芳香醛亚胺15之间的反应进行了研究, 均以优异的选择性得到γ-丁烯内酯产物18. 由于该反应条件温和, 直接在空气中进行, 并使用非超干的四氢呋喃和异丙醇作为反应溶剂, 所以反应的适用性强, 在具有两个立体中心的γ-丁烯内酯化合物的合成中具有非常重要的地位.
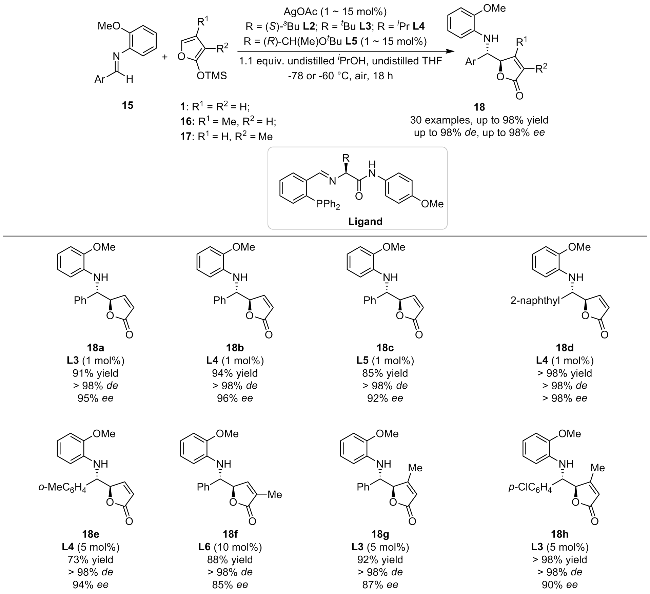
图式9 银催化的硅氧基呋喃的不对称Vinylogous Mannich反应

Scheme 9 Ag-catalyzed asymmetric Vinylogous Mannich reaction of silyloxyfurans

2009年, 施敏等[12]报道了一例银(I)与手性膦噁唑啉配体催化下醛亚胺19与TMSOF 1的不对称Vinylo- gous Mukaiyama Mannich反应. 以最高95%的产率, 99∶1的非对映选择性和最高99% ee的对映选择性反应得到γ-丁烯内酯化合物20 (Scheme 10a). 2013年, 徐利文等[13]报道了由Ar-BINMOL衍生的手性单膦配体与醋酸银配位得到的催化剂, 高效催化底物1与醛亚胺19的Vinylogous Mannich反应, 以最高99%的产率, 大于99∶1的非对映选择性和最高78% ee的对映选择性成功合成了γ-丁烯内酯化合物20 (Scheme 10b). 综上, 可以看出单膦配体在反应的对映选择性控制方面还具有一定的挑战性.
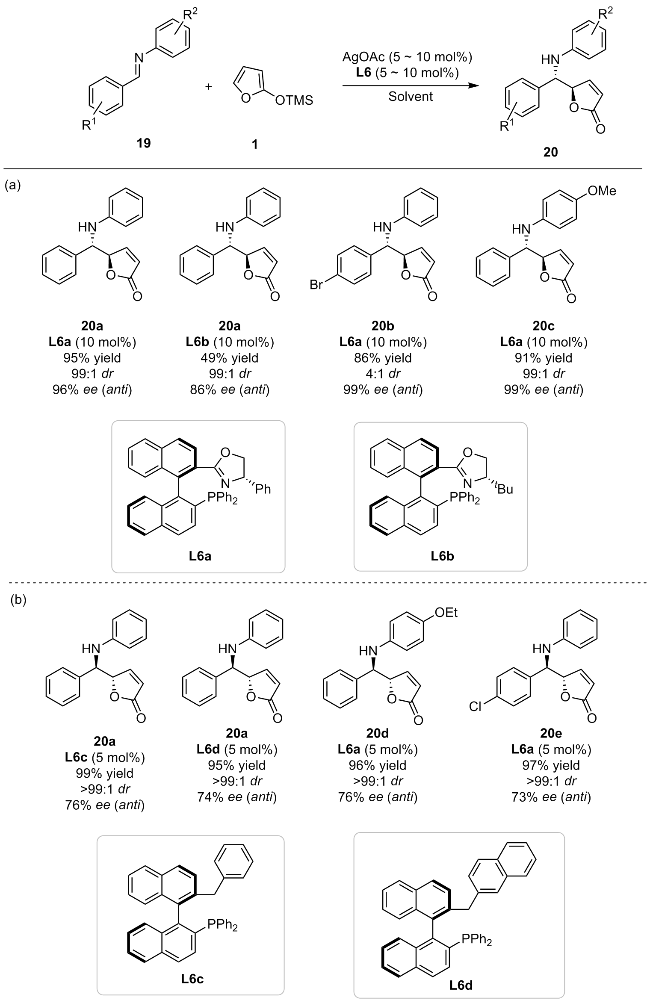
图式10 银(I)催化醛亚胺不对称Vinylogous Mukaiyama Mannich反应

Scheme 10 Silver(I)-catalyzed asymmetric Vinylogous Mukaiyama Mannich reaction of aldimines

2013年, Shibasaki和Kumagai等[14]报道了一例Cu(MeCN)4PF6和(R,R)-(+)-Taniaphos (L7)催化下γ-丁烯内酯22N-(硫代膦酰基)亚胺21的不对称Vinylo- gous Mannich反应, 以最高92%的收率, 大于20∶1的非对映选择性和最高99% ee的对映选择性合成了手性内酯23 (Scheme 11). 作者指出, 路易斯酸Cu(MeCN)4- PF6 和布朗斯特碱Et3N的协同作用使得反应能够顺利进行. 这种催化方法成功应用于生物活性化合物的不对称合成中, 为药物化学和有机合成领域带来新的思路. 该例酸碱协同作用的研究推动了不对称Vinylogous Mannich反应的发展.
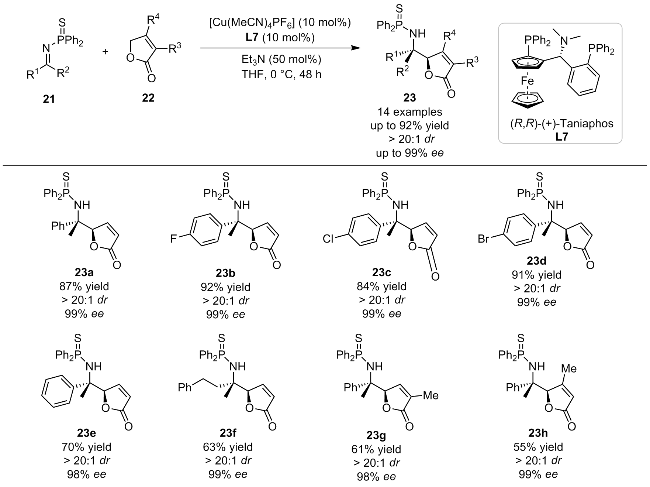
图式11 铜催化的γ-丁烯内酯与N-(硫代膦酰基)亚胺的不对称Mannich反应

Scheme 11 Copper-catalyzed asymmetric Mannich reaction of γ-butenolides and N-thiophosphinoyl ketimines

2024年, 陈焜铭和Gurubrahamam等[15]报道了一例在手性螺环磷酸C5催化剂催化下2-甲氧基呋喃24和4-异噁唑啉衍生物25的不对称Vinylogous Mannich反应, 以最高97% ee的对映选择性和大于20∶1的非对映选择性合成了γ-丁烯内酯产物26 (Scheme 12). 作者使用不同的酯基和芳基取代的异噁唑啉25进行不对称Vinylogous Mannich反应, 不同取代基的异噁唑啉均可与2-甲氧基呋喃24发生反应, 都能够以良好的产率和较高的对映选择性得到相应的γ-丁烯内酯产物26. 该研究为合成具有复杂结构的生物活性分子提供了新的途径. 值得注意的是, 不同于前文(Schemes 4~11)中的研究, 该工作采用了甲氧基呋喃为底物表现出良好的适用性.
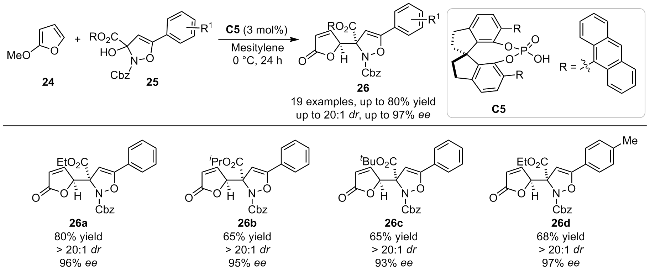
图式12 手性螺环磷酸催化的不对称Vinylogous Mannich反应

Scheme 12 Chiral spirophosphoric acid catalyzed asymmetric Vinylogous Mannich reaction

1.3 不对称Vinylogous Michael加成反应

1997年, Katsuki等[16]早期报道了一例TMSOF 1与噁唑烷酮烯酸酯27的不对称Mukaiyama Michael加成反应(Scheme 13). 当使用Sc(OTf)3和3,3'-二胺基甲基取代的(R)-BINOL L8以1∶1形成的配合物作为催化剂时, 反应以优异的非对映选择性(>50∶1)和中等对映选择性(68% ee)得到γ-丁烯内酯产物28, 产率达到86%. 相比之下, Cu(OTf)2和双噁唑啉配体L9催化下, γ-丁烯内酯产物29具有89%的产率和高达95% ee的对映选择性, 但是非对映选择性仅为8.5∶1. 值得一提的是, 通过两个不同的催化体系分别得到了优异的非对映选择性和对映选择性. 该不对称Mukaiyama Michael加成反应已被成功应用于(+)-威士忌内酯的简单合成.
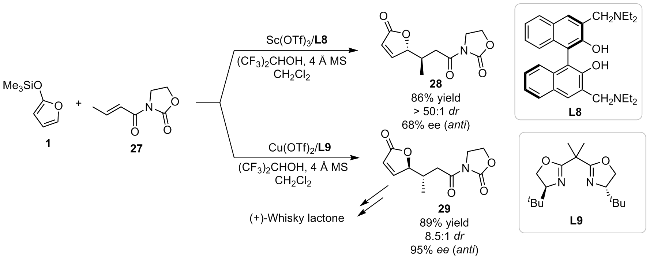
图式13 手性路易斯酸催化的不对称Michael加成反应

Scheme 13 Chiral Lewis acid catalyzed asymmetric Michael addition reaction

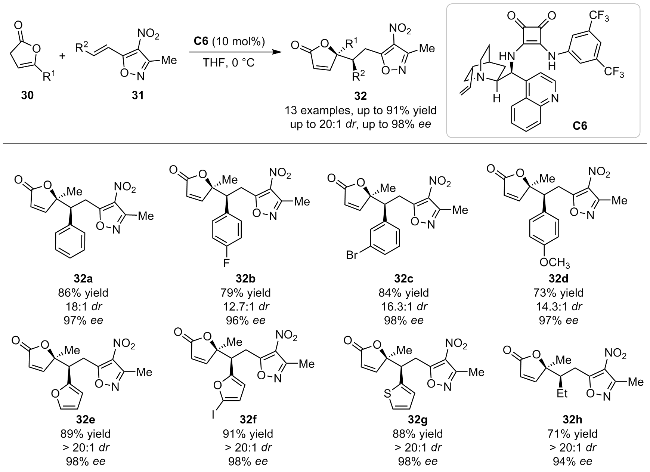
2018年, Singh等[17]报道了一例在手性双功能方酰胺类催化剂C6催化下β, γ-不饱和丁内酯30与3-甲基-4-硝基-5-烯基异噁唑31的不对称Vinylogous Michael加成反应(Scheme 14), 以最高91%的产率、大于20∶1的非对映选择性和最高98% ee的对映选择性生成了一系列手性γ,γ-二取代丁烯内酯32. 该不对称Vinylogous Michael加成反应构建了含邻位季碳和叔碳立体中心的结构, 为合成复杂的生物活性分子提供了新途径. 不同于前文(Scheme 13)中使用的底物, 该研究将β,γ-不饱和丁内酯作为底物参与反应, 表现出良好的底物适用性.
图式14 手性双功能方酰胺类催化剂催化的不对称Vinylogous Michael加成反应

Scheme 14 Asymmetric Vinylogous Michael addition reactions catalyzed by chiral bifunctional squareamide catalysts

2023年, Shibasaki和Watanabe等[18]报道了一例Al-Li-BINOL (ALB, C7)络合物催化下不饱和酮33和丁烯内酯34的不对称Vinylogous Michael加成反应(Scheme 15). 反应以48%~95%的产率, 5∶1~20∶1的非对映选择性, 和84%~98% ee的对映选择性得到了丁烯内酯产物35. 该反应操作过程简便且底物适用性好, 可用于克级规模的合成. 该方法不仅可以合成具有生物活性的杂环, 还可以扩展到其他类型的底物, 如喹啉酮类化合物, 为合成具有五元内酯的杂环结构提供了新的途径. 该反应中的不饱和酮底物结构新颖, 但反应的催化效率仍是一个挑战.
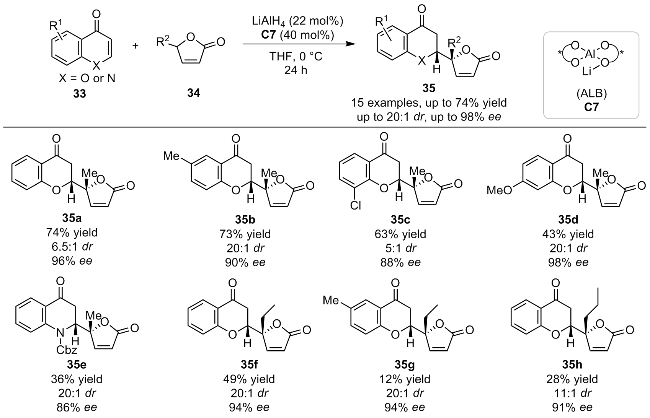
图式15 Al-Li-BINOL (ALB)催化的不对称vinylogous Michael加成反应

Scheme 15 Asymmetric vinylogous Michael addition reaction catalyzed by Al-Li-BINOL (ALB)

1.4 不对称烯丙基取代反应

1999年, Trost等[19]报道了一例在钯(0)配合物催化下, γ-酰氧基丁烯内酯36与酚类37的高对映选择性烯丙基取代反应, 该钯(0)配合物由Pd2(dba)3•CHCl3和双膦配体L10配位得到(Scheme 16). 当反应在高浓度的碳酸盐(0.5 mol/L)存在下, 会发生动力学不对称转化(Kinetic asymmetric transformation (KAT)); 而反应在催化量的Bu4NCl(浓度为0.1 mol/L)存在下, 则倾向于发生动态动力学不对称转化[Dynamic kinetic asymmetric transformation (DyKAT)], 反应以最高89%的产率和最高97% ee的对映选择性得到γ-酚氧基丁烯内酯38. 该反应促进了(-)-黄曲霉毒素B的高对映选择性合成, 为探索其他动态动力学不对称转化提供了新的思路和方法. 该反应不同于前文(Schemes 4~15)的加成反应, 将不对称烯丙基取代反应应用到手性丁烯内酯类化合物的合成中, 丰富了构建此类手性结构的反应类型.
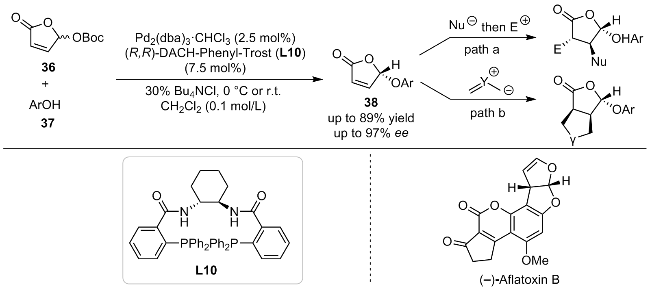
图式16 钯催化γ-酰氧基丁烯内酯与酚类亲核试剂的不对称烯丙基取代反应

Scheme 16 Asymmetric allyl substitution of γ-acyloxybutenolide with phenolic nucleophiles catalyzed by palladium

2022年, Arseniyadis等[20]报道了一例钯催化的高区域、高对映选择性的烯丙基烷基化反应(AAA), 可以用于C5-烯丙基取代的γ-丁烯内酯39的对映选择性合成(Scheme 17). 该反应通过使用2-取代的烯丙基醋酸酯作为烯丙基化试剂, 不仅产率高, 而且拥有优异的C5选择性和极高的对映选择性(最高>99% ee). 同时该反应对烯丙基供体的取代基具有良好兼容性, 能够合成多种γ-丁烯内酯. 作者将该方法应用于天然产物单萜基香豆素B、D和E的全合成, 此类天然产物以往从小叶臭黄皮的茎和叶片中分离得到, 这表明了该方法在药物化学研究中的重要价值. 与前文(Scheme 16)中的烯丙基取代反应不同, 该反应中的丁烯内酯前体底物作为亲核试剂参与反应.
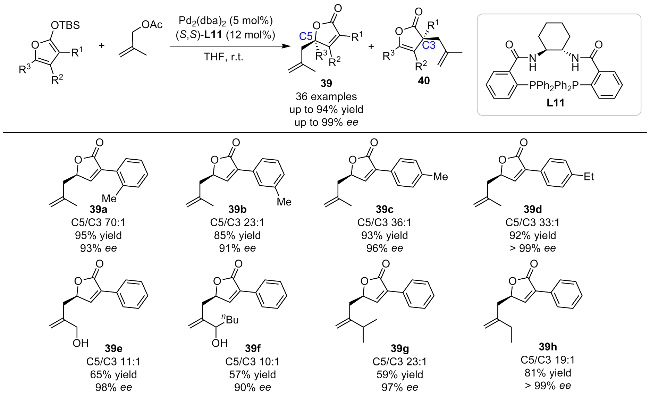
图式17 钯催化硅氧基呋喃的不对称烯丙基烷基化反应(AAA)

Scheme 17 Pd-catalyzed asymmetric allylic alkylation (AAA) of siloxyfurans

1.5 环化反应

2016年, Maruoka等[21]报道了一种基于茚醇骨架的新型手性硒催化剂催化的高对映选择性氧化环化反应, 该方法能够高效地将多种β,γ-不饱和羧酸41高对映选择性地转化为γ-丁烯内酯42 (Scheme 18). 这种刚性的硒催化剂可由市售的茚醇类化合物通过一系列反应以较高的产率得到. 对于脂肪族和芳香族底物, 反应均能以高产率和高对映选择性得到产物γ-丁烯内酯42. 反应机制方面, 很可能是通过烯烃的硒官能团化得到的中间体, 再经过原位氧化和后续的脱硒反应得到产物, 同时再生硒催化剂. 该研究为手性亲电硒催化剂的发展和应用提供了新的思路. 该方法使用不饱和羧酸为底物, 通过氧化环化反应构筑氧杂环的同时实现了手性中心的构建, 具有高效实用的优点.
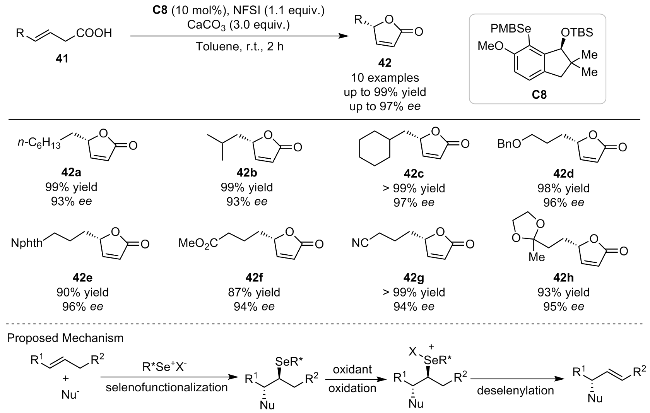
图式18 硒催化β,γ-不饱和羧酸的对映选择性氧化环化反应

Scheme 18 Selenium-catalyzed enantioselective oxidative cyclization of β,γ-unsaturated carboxylic acids

2011年, Feringa等[22]报道了一种基于两步法的γ-丁烯内酯的不对称催化合成, 该方法涉及铜催化的不对称烷基化[hetero-allylic asymmetric alkylation (h-AAA)]反应和随后的分子内钌催化关环复分解反应(RCM) (Scheme 19). 在h-AAA反应中, 利用铜催化剂将肉桂基底物43与一系列烷基格氏试剂反应, 以高产率和优异的区域选择性转化为相应的烯基酯44. 随后, 烯基酯44在Hoveyda-Grubbs II (C9)催化剂下经过关环复分解反应生成γ-丁烯内酯45. 该反应不仅产率高(高达84%), 而且还能够保持极高的对映选择性(最高达98% ee). 这一不对称催化合成方法为合成该类骨架提供了新途径.
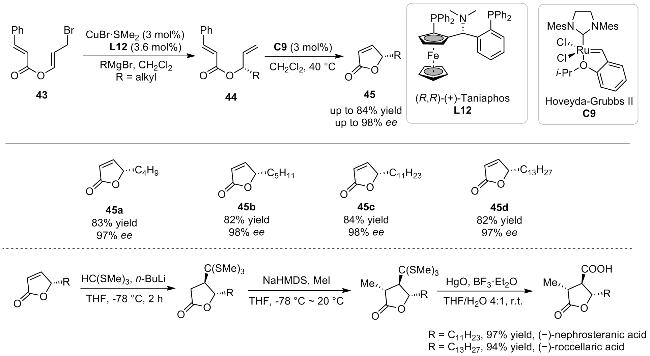
图式19 通过不对称烷基化(h-AAA)和关环复分解反应对映选择性合成γ-丁烯内酯化合物

Scheme 19 Enantioselective synthesis of butenolides via hetero-allylic alkylation and ring closing metathesis

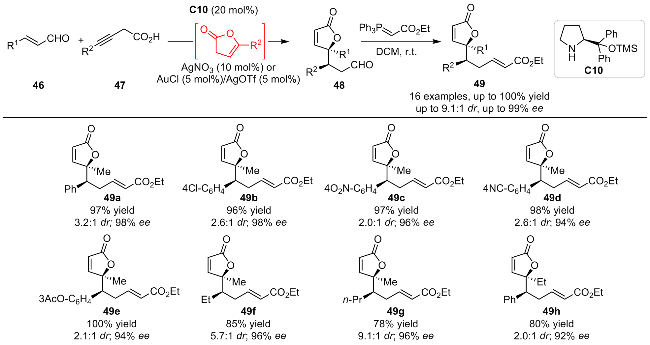
2021年, 王卫等[23]报道了一种手性胺催化剂C10和作为路易斯酸的金属盐(金或银盐)共催化的串联反应, 简便构建了复杂的手性γ,γ-二取代丁烯内酯(Scheme 20). 该策略以简单的炔酸47为起始原料, 先通过硝酸银(AgNO3)或氯化金/三氟甲磺酸银(AuCl/AgOTf)催化炔酸进行环化反应生成5-取代呋喃-2(3H)-酮, 再参与到随后的手性胺催化的Michael加成反应, 得到γ,γ-二取代丁烯内酯中间体48, 最后通过Wittig反应得到产物49. 这一串联反应提供了一种高效构建手性γ,γ-二取代丁烯内酯的方法, 为合成具有生物活性的天然产物提供了新途径.
图式20 手性胺与路易斯酸协同作用下的串联反应

Scheme 20 Cascade co-catalysis reaction of chiral amines with Lewis acids

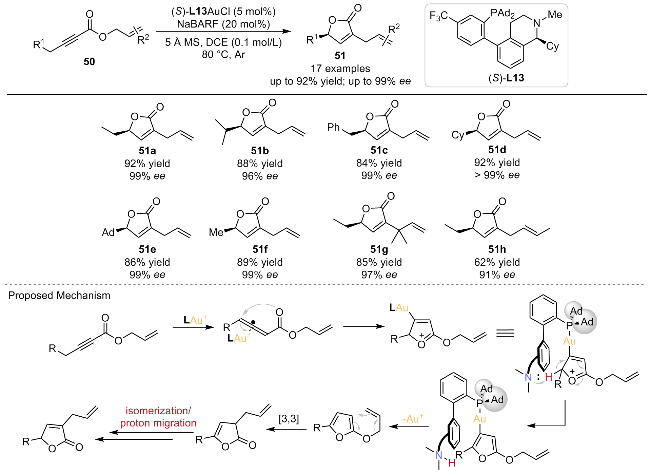
2022年, 张立明、朱军和李亭等[24]报道了以炔酸烯丙基酯50为底物, 使用阳离子金(I)和双功能膦配体L13为催化剂, 以优异的产率和对映选择性合成α,γ-二取代的α,β-不饱和丁内酯51 (Scheme 21). 该方法能够一步将多种炔酸烯丙基酯50转化为手性的丁烯内酯51, 大部分反应可以在0.5~10 h内完成. 该反应具有条件温和, 底物适用范围广等优点, 通过阳离子金催化剂和双功能膦配体的协同作用, 为合成具有复杂结构的手性化合物提供一种有效的途径.
图式21 金(I)/双功能膦配体催化下α,γ-二取代的α,β-不饱和丁内酯的不对称合成

Scheme 21 Au/bifunctional phosphine ligand catalyzed asymmetric construction of α,γ-disubstituted α,β-butenolide

1.6 不对称烯烃异构化反应

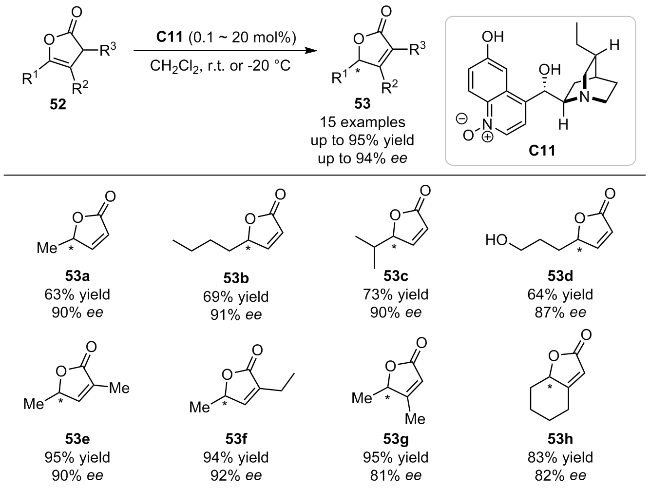
2011年, 邓力等[25]报道了一例不对称烯烃异构化反应, 该反应以单取代或双取代的β,γ-不饱和丁内酯52为底物, 在金鸡纳生物碱催化剂C11的作用下通过质子转移催化进行, 以63%~95%的优良产率和81%~94% ee的对映选择性合成了手性α,β-不饱和丁内酯53 (Scheme 22), 展示出质子转移催化在有机合成中, 尤其不对称合成中具有巨大潜力. 该反应在少量催化剂以及简单条件下即可进行, 具有优异的原子经济性和氧化还原经济性, 为不对称催化合成领域提供了新方法, 特别是对合成具有生物活性的天然产物有重要意义.
图式22 手性金鸡纳生物碱催化的不对称烯烃异构化反应

Scheme 22 Chiral quinine alkaloid-catalyzed asymmetric olefin isomerization

2021年, 张立明等[26]报道了一例在铜(I)/配体协同催化下β,γ-不饱和丁内酯54的不对称烯烃异构化反应, 催化剂由Cu(MeCN)4PF6和手性双功能膦配体L13配位获得(Scheme 23). 反应以优异的产率和对映选择性合成α,β-不饱和丁内酯55. 密度泛函理论(DFT)计算表明, 在初始的去质子化和关键的不对称γ-质子化过程中, 铜(I)中心与配体的碱性胺基之间存在显著的协同作用. 作者发现, 银和金等其他贵重金属在这一催化体系中同样表现出优异的效果. 作者认为这种金属/配体协同作用将会促进不对称质子化和烯醇化过程的研究. 由于反应条件温和, 反应时间短, 该方法适用于一系列底物, 为合成具有生物活性的天然产物提供了新途径.
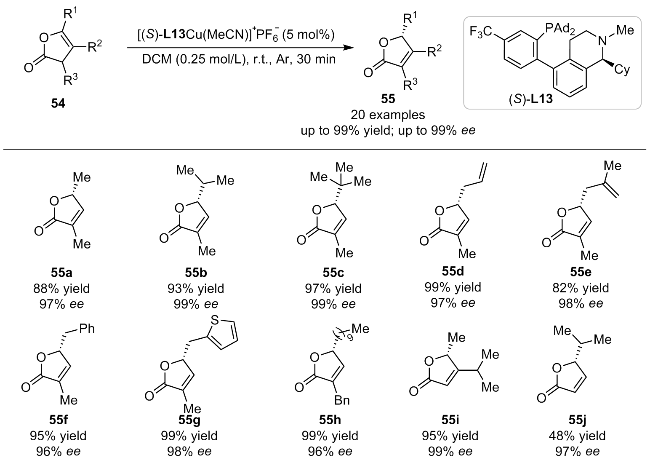
图式23 手性双功能膦配体促进的协同铜催化

Scheme 23 Chiral bifunctional phosphine ligand enabled cooperative Cu catalysis

2 α,β-不饱和γ-内酰胺的不对称催化反应

2.1 不对称Vinylogous Aldol反应
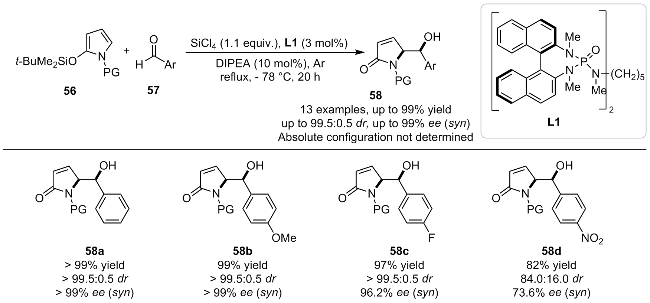
2010年, Casiraghi和Zanardi等[27]深入研究了硅氧基吡咯56与芳醛57的不对称Vinylogous Mukaiyama Aldol反应(VMAR). 作者使用一系列手性催化剂进行研究后发现, Denmark[8]开发的手性双磷酰胺配体L1与SiCl4组成的催化体系在反应中非常有效, 能以极高的产率、优异的非对映选择性和对映选择性生成γ-丁内酰胺产物58 (Scheme 24). 该反应体系对芳醛具有很好的兼容性. 该方法为多种不饱和γ-丁内酯化合物的高效合成提供了途径.
图式24 硅氧基吡咯与芳醛的不对称Vinylogous Mukaiyama Aldol反应

Scheme 24 Asymmetric Vinylogous Mukaiyama Aldol reaction of siloxy pyrrole with arylaldehydes

2.2 不对称Vinylogous Mannich反应

2010年, Shibasaki和Matsunaga等[28]报道了一例合成α,β-不饱和γ-内酰胺的不对称Vinylogous Mannich反应. 作者以芳亚胺59α,β-不饱和γ-内酰胺60为底物, 在Ni2-Schiff base络合物C12催化下成功制备了α,β-不饱和γ-内酰胺化合物61. 作者发现在室温条件下, 四氢呋喃(THF)溶剂中, 使用催化剂C12并添加无水硫酸钙(CaSO4), 反应效果可以达到最佳, 以最高95%的产率和最高99% ee的对映选择性合成产物61. 在该条件下, 作者对不同取代基的芳香族亚胺底物进行了考察, 最终以优异的产率、非对映选择性和对映选择性合成了系列γ-丁内酰胺化合物61 (Scheme 25).
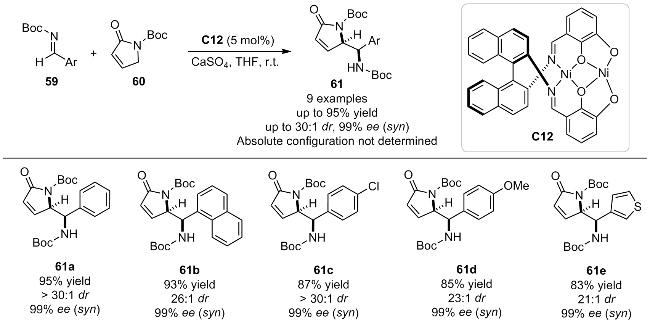
图式25 α,β-不饱和γ-内酰胺的不对称Vinylogous Mannich反应

Scheme 25 Asymmetric Vinylogous Mannich reaction of α,β-unsaturated γ-lactam

2.3 不对称Vinylogous Michael加成反应

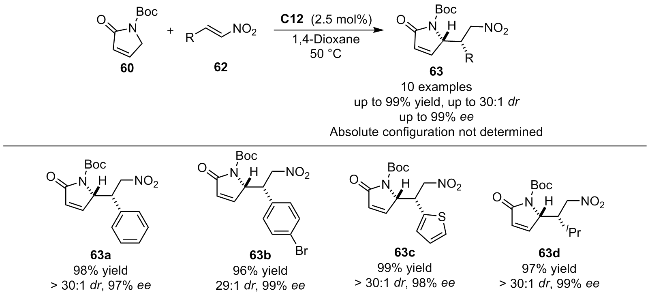
在上文Shibasaki和Matsunaga等[28]的研究中, 作者还报道了双核镍催化的α,β-不饱和γ-内酰胺60的不对称Michael加成反应(Scheme 26). 该双核镍催化的加成反应选择性地在γ-丁内酰胺60γ位进行, 生成的产物63具有高达16∶1~30∶1的非对映选择性以及高达93%~99% ee的对映选择性. 作者通过使用双核镍催化剂C12, 实现了α,β-不饱和γ-内酰胺的不对称合成, 为合成高立体选择性的γ-丁内酰胺结构提供了全新的策略. 该反应对药物化学和有机合成领域具有重要的意义.
图式26 双核镍催化的不对称Vinylogous Michael加成反应

Scheme 26 Asymmetric Vinylogous Michael addition catalyzed by dinuclear nickel catalyst

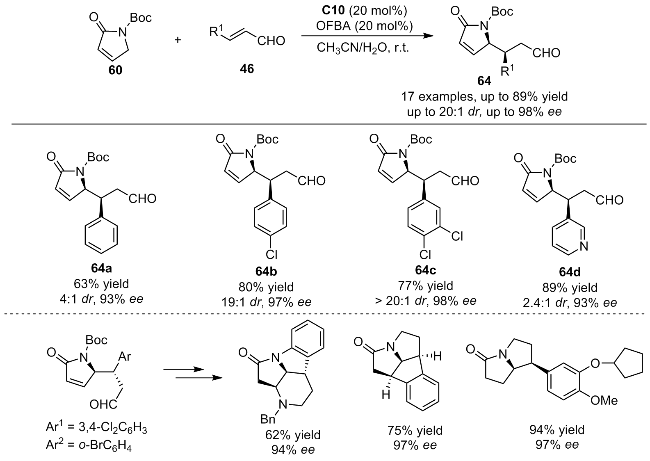
2010年, 陈应春等[29]在早期报道了手性胺催化剂C10催化下α,β-不饱和γ-内酰胺60α,β-不饱和醛46的Vinylogous Michael加成反应(Scheme 27). 该反应以优异的区域选择性、对映选择性(最高达98% ee)和非对映选择性(>20∶1)得到化合物64. 此外, 作者通过产物64有效地构建了一系列具有双环、三环和多环结构的手性天然产物或药物分子, 证明了该反应产物对于杂环多样性合成具有极高的价值.
图式27 α,β-不饱和γ-内酰胺与α,β-不饱和醛的Vinylogous Michael加成反应

Scheme 27 Vinylogous Michael addition of α,β-unsaturated γ-lactam to α,β-unsaturated aldehydes

2011年, 王为等[30]利用双功能的手性硫脲-叔胺催化剂C13a, 实现了α,β-不饱和γ-内酰胺60与烯酮65的不对称Vinylogous Michael加成反应, 以最高99% ee的对映选择性和大于40∶1的非对映选择性得到了γ-取代的丁内酰胺产物66 (Scheme 28a). 叶金星等[31]于同年也报道了一例相关研究, 在多功能胺类小分子催化剂C13b催化下, 实现了α,β-不饱和γ-内酰胺60与烯酮65的不对称Vinylogous Michael加成反应(Scheme 28b), 表现出优异的对映选择性(最高99% ee)和良好的非对映选择性(最高大于30∶1). 值得一提的是, 该催化体系使用C13b催化剂可以兼容烷基取代的烯酮底物, 大大拓展了底物范围, 也为合成结构复杂的生物活性分子提供了有效的途径.
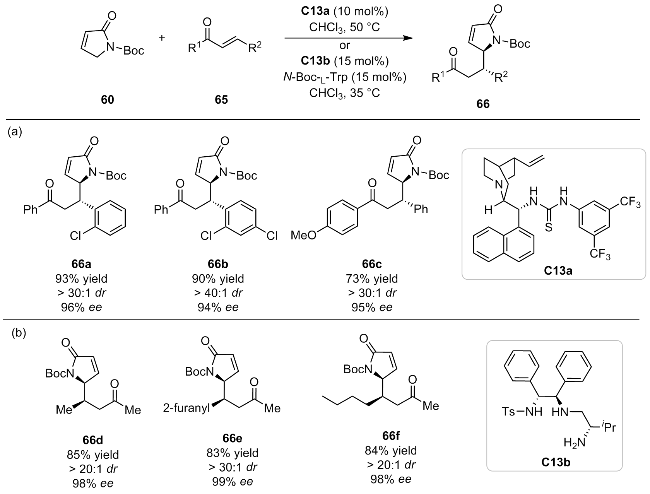
图式28 手性硫脲-叔胺催化剂参与下的不对称Vinylogous Michael加成反应

Scheme 28 Asymmetric Vinylogous Michael addition reaction with chiral thiourea-tertiary amine catalyst

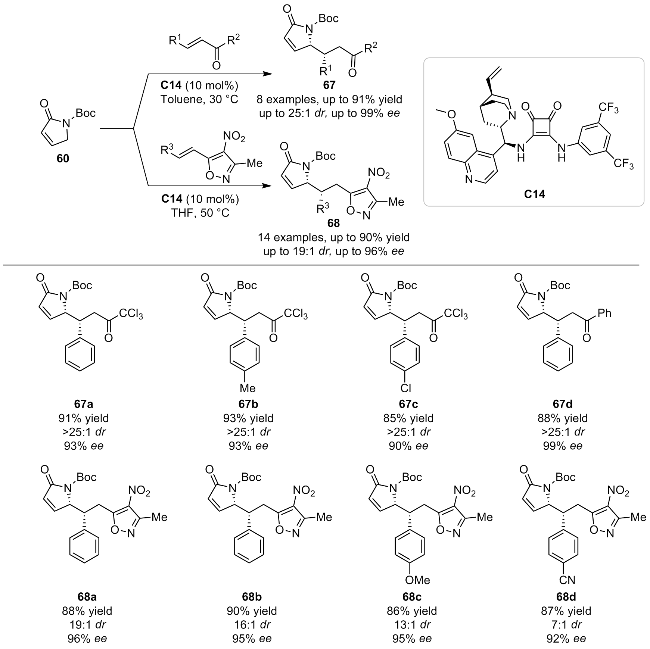
2013年, 王锐等[32]报道了一例奎宁衍生的方酰胺C14催化的不对称Vinylogous Michael加成反应, α,β-不饱和γ-内酰胺60与不饱和酮或不饱和异噁唑反应, 以较高的产率、优异的对映选择性和非对映选择性分别得到了化合物6768 (Scheme 29). 其中, 1,6-Michael加成反应在10 mol%的催化剂C14下, 以最高19∶1的非对映选择性和最高96% ee的对映体选择性得到产物68. 该方法为获得官能化的γ-取代丁内酰胺衍生物提供了一条有效途径.
图式29 有机小分子催化剂下α,β-不饱和γ-内酰胺的不对称Vinylogous Michael加成反应

Scheme 29 Organocatalyzed asymmetric Vinylogous Michael addition of α,β-unsaturated γ-lactam

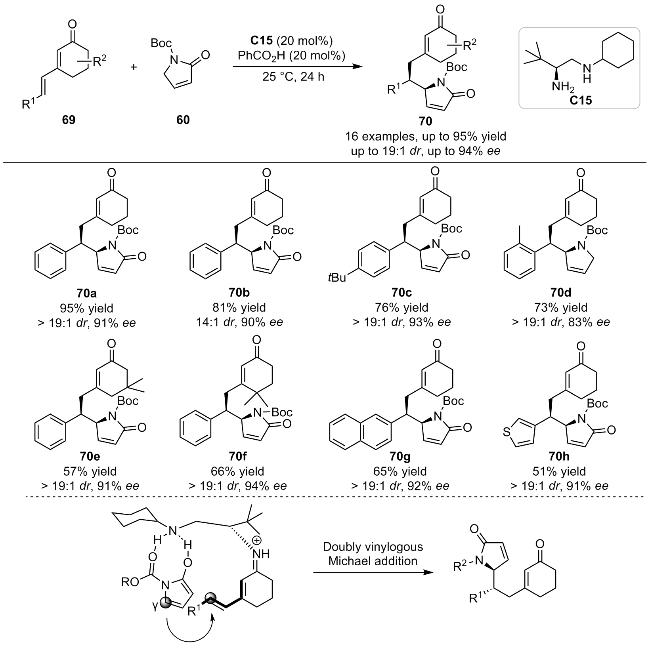
2015年, 叶金星和Dixon等[33]报道了一例由二胺催化剂C15催化的α,β-不饱和γ-内酰胺60和位阻较大的共轭二烯酮69的不对称Doubly Vinylogous Michael加成反应(Scheme 30), 以优异的非对映选择性和对映选择性得到γ-取代的丁内酰胺70. 该反应利用双功能的二胺催化剂C15, 通过两个π-π共轭体系, 有效地实现了立体化学信息的远程传递.
图式30 58与68之间的Vinylogous Michael加成反应

Scheme 30 Doubly Vinylogous Michael addition between 58 and 68

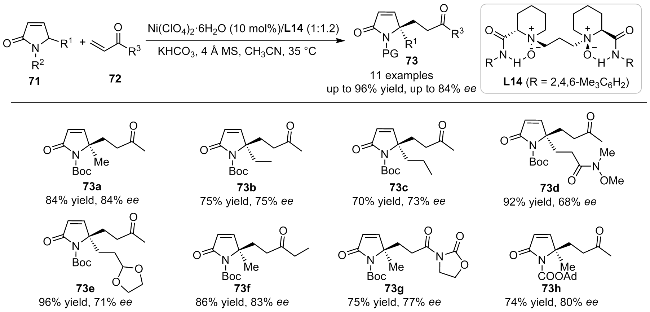
2022年, 谢卫青和魏宏博等[34]报道了一例镍(II)络合物催化的α,β-不饱和丁内酰胺71α,β-不饱和羰基化合物72的不对称Vinylogous Michael加成反应(Scheme 31). 催化剂由镍盐和手性双氮氧化合物L14配位得到. 反应以良好的产率和较高的对映选择性生成了γ,γ-二烷基取代丁内酰胺73. 作者基于这一反应还实现了串联的不对称Vinylogous Michael加成/分子内Michael加成反应.
图式31 镍(II)催化的不对称Vinylogous Michael加成反应

Scheme 31 Nickel(II)-catalyzed asymmetric Vinylogous Michael addition

2.4 外消旋体拆分

2023年, 张万斌和谢芳等[35]报道了一例铜催化α,β-不饱和γ-内酰胺74的不对称动力学共轭硼加成, 以高产率和优异对映选择性得到了手性α,β-不饱和γ-内酰胺75和具有β,γ-双手性中心的β-羟基-γ-内酰胺化合物76(Scheme 32). 部分手性α,β-不饱和γ-内酰胺化合物对人卵巢癌细胞A2780和人卵巢癌细胞顺铂耐药株A2780/CDDP表现出良好的增殖抑制活性, 且在两种细胞株中活性相当, 这体现出该方法在药物开发中的巨大潜力和应用价值. 同时, 这是一个不同于传统铜催化共轭硼加成反应的路易斯酸铜催化机制, 为未来涉及此类反应的研究提供了新的研究角度. 不同于前文(Schemes 24~31)中构建手性α,β-不饱和丁内酰胺的方法, 该研究为获得手性α,β-不饱和γ-内酰胺化合物提供了新的途径.
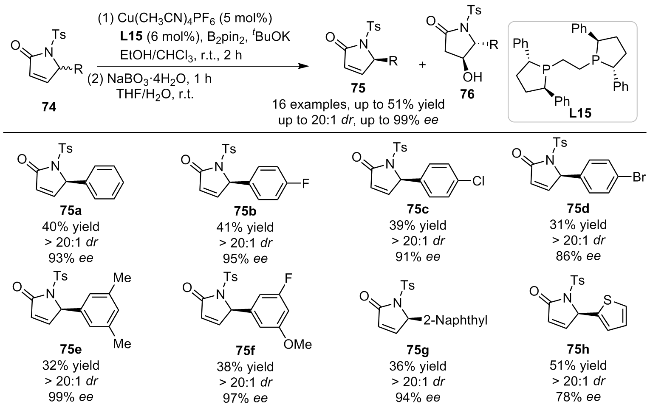
图式32 铜催化的不对称动力学共轭硼加成反应

Scheme 32 Cu-catalyzed asymmetric kinetic boron conjugate addition reaction

2.5 环化反应

2019年, Cramer等[36]报道了一种在CpxRhIII (C16)催化下丙烯酰胺77与联烯78的对映选择性烯基C—H官能化/[4+1]环化反应, 以优异的对映选择性(er最高为96.5∶3.5)合成了具有季碳中心的手性α,β-不饱和-γ-内酰胺79 (Scheme 33). 该反应在温和条件下进行, 具有广泛的官能团兼容性. 作者对该反应机理进行了推测, 首先丙烯酰胺77在Rh催化剂作用下通过烯基C—H活化得到五元环络合物I, 随后联烯78对络合物I中的C—Rh键插入得到IIa, 络合物IIa可以通过烯丙基铑络合物IIb得到IIc. 络合物IIc发生β-H消除得到络合物III, 继而III中的烯烃对Rh—H键再插入转化为络合物IV. 随后络合物IV发生还原消除得到反应产物79和CpxRhI物种. 该CpxRhI物种在Cu(II)的氧化下再生活性催化剂CpxRhIII. 总之, 该方法为合成具有季碳中心的手性α,β-不饱和-γ-内酰胺提供了一条实用且高效的途径.
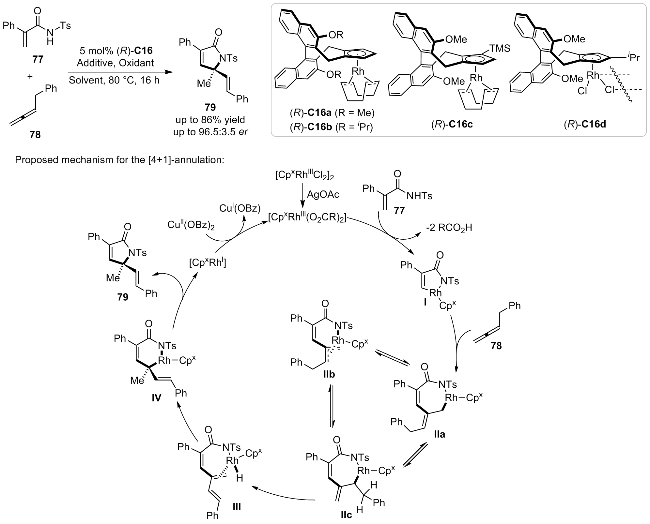
图式33 CpxRhIII (C16)催化下的[4+1]环化反应

Scheme 33 [4+1] cyclization catalyzed by CpxRhIII (C16)

3 结论与展望

综上, 光学活性的α,β-不饱和γ-内酯(酰胺)化合物具有广泛的生物活性, 因此该类化合物合成方法的开发尤为重要. 其中, 不对称催化合成策略是一种理想方法. 该领域的研究近年来取得显著的进展, 但是仍然存在如下挑战: (1)不对称催化反应类型的多样性有待发展, 目前合成此类手性结构的反应类型涉及亲核试剂对不饱和键的加成反应、环化反应、烯丙基取代反应、烯烃异构化反应、外消旋体拆分反应等. 除了亲核试剂对不饱和键的加成反应外, 多数反应类型中合成实例较少, 底物的多样性有限, 有待进一步发展. (2)相比于构建α,β-不饱和γ-内酯, 构建手性α,β-不饱和γ-内酰胺的实例相对有限, 反应类型主要为亲核试剂对不饱和键的加成反应. 考虑到α,β-不饱和γ-内酰胺类化合物的重要性, 更多的反应类型、底物多样性以及催化体系的多样性等有待进一步开发. (3)手性α,β-不饱和γ-内酯(酰胺)化合物的进一步转化应用还相对有限. 考虑到光学活性的α,β-不饱和γ-内酯(酰胺)是一类重要的手性砌块, 可以在合成多种生物活性分子和复杂分子中发挥重要作用. 因此, 以重要活性分子为目标, 对手性α,β-不饱和γ-内酯(酰胺)化合物进一步多样性转化有待进一步开发.
(Lu, Y.)
[1]
For selected reviews and articles on γ-lactone and γ-lactam, see: (a) Riache, N.; Evanno, L.; Nay, B. Nat. Prod. Rep. 2009, 26, 1044.

(b) Paul, E. K.; Pansare, S. V. Chem.-Eur. J. 2011, 17, 8770.

DOI PMID

(c) Casiraghi, G.; Battistini, L.; Curti, C.; Rassu, G.; Zanardi, F. Chem. Rev. 2011, 111, 3076.

DOI PMID

(d) Mao, B.; Fañanás-Mastral, M.; Feringa, B. L. Chem. Rev. 2017, 117, 10502.

(e) Chatterjee, S.; Sahoo, R.; Nanda, S. Org. Biomol. Chem. 2021, 19, 7298.

DOI PMID

(f) Xue, F.; Li, J.; Mo, Y.; Wang, C.; Chen, Q. Chin. J. Org. Chem. 2012, 32, 284 (in Chinese).

(薛福玲, 李建晓, 莫阳青, 汪朝阳, 陈庆华, 有机化学, 2012, 32, 284.)

DOI

(g) Ye, L.-W.; Shu, C.; Gagosz, F. Org. Biomol. Chem. 2014, 12, 1833.

(h) Yang, H.; Yang, C.; Zhao, Z.; Li, Q.; Zhou, L. Chin. J. Org. Chem. 2023, 43, 2407 (in Chinese).

(杨鸿, 杨川, 赵志刚, 李清寒, 周林, 有机化学, 2023, 43, 2407.)

DOI

(i) Liu, D.; Lu, X.; Chai, Z.; Yang, H.; Sun, Y.; Yu, F. Chin. J. Org. Chem. 2023, 43, 57 (in Chinese).

(刘东汉, 鲁席杭, 柴张梦洁, 杨浩琦, 孙瑜琳, 余富朝, 有机化学, 2023, 43, 57.)

DOI

(j) He, Q.; Li, J.; Yu, S.; Wu, D.; Ye, J.; Huang, P. Acta Chim. Sinica 2023, 81, 1265 (in Chinese).

(何倩, 李杰, 喻思佳, 吴东坪, 叶剑良, 黄培强, 化学学报, 2023, 81, 1265.)

DOI

(k) Zhang, M.; Yin, Q. Chin. J. Org. Chem. 2024, 44, 3258 (in Chinese).

(张满刚, 殷勤, 有机化学, 2024, 44, 3258.)

DOI

[2]
For selected articles on natural products bearing α,β-unsaturated γ-lactone and γ-lactam, see: (a) Uchida, M.; Takamatsu, S.; Arima, S.; Miyamoto, K. T.; Kitani, S.; Nihira, T.; lkeda, H.; Nagamitsu, T. J. Antibiot. 2011, 64, 781.

DOI PMID

(b) Kitani, S.; Miyamoto, K. T.; Takamatsu, S.; Nihira, T. Proc. Natl. Acad. Sci. U. S. A. 2011, 108, 16410.

(c) Charan, R. D.; McKee, T. C.; Boyd, M. R. J. Nat. Prod. 2001, 64, 661.

PMID

(d) Marshall, J. A.; Liao, J. J. Org. Chem. 1998, 63, 5962.

PMID

(e) Marshell, J. A.; Bartley, G. S.; Wallance, E. M. J. Org. Chem. 1996, 61, 5729.

(f) Sharma, G. V. M.; Reddy, K. L.; Reddy, J. J. Tetrahedron Lett. 2006, 47, 6537.

(g) Humphrey, A, J.; Beale, M. H. Phytochemistry 2006, 67, 636.

DOI PMID

(h) Sueyoshi, K.; Yamada, M.; Yamano, A.; Ozaki, K.; Sumimoto, S.; lwasaki, A.; Suenaga, K.; Teruya, T. J. Nat. Prod. 2018, 81, 1103.

DOI PMID

(i) Yu, H.-B.; Glukhov, E.; Li, Y.; lwasaki, A.; Gerwick, L.; Dorrestein, P. C.; Jiao, B.-H.; Gerwick, W. H. J. Nat. Prod. 2019, 82, 2608.

(j) Graf, K. M.; Tabor, M. G.; Brown, M. L.; Paige, M. Org. Lett. 2009, 11, 5382.

(k) Pereira, A. R.; Etzbach, L.; Engene, N.; Müller, R.; Gerwick, W. H. J. Nat. Prod. 2011, 74, 1175.

DOI PMID

(l) Kotkar, S. P.; Suryavanshi, G. S.; Sudalai, A. Tetrahedron: Asymmetry 2007, 18, 1795.

(m) Luo, H.-Y.; Xie, Y.-Y.; Song, X.-F.; Dong, J.-W.; Zhu, D.; Chen, Z.-M. Chem. Commun. 2019, 55, 9367.

(n) Ghantous, A.; Sinjab, A.; Herceg, Z.; Darwiche, N. Drug Discovery Today 2013, 18, 894.

DOI PMID

(o) Hirokawa, Y.; Kitamura, M.; Mizubayashi, M.; Nakatsuka, R.; Kobori, Y.; Kato, C.; Kurata, Y.; Kaezaki, N. Eur. J. Org. Chem. 2013, 721.

(p) Shaameri, Z.; Ali, S. H. S.; Mohamat, M. F.; Yamin, B. M.; Hamzah, A, S. J. Heterocycl. Chem. 2013, 50, 320.

(q) Ogawa, H.; Iwasaki, A.; Sumimoto, S.; Iwatsuki, M.; Ishiyama, A.; Hokari, R.; Otoguro, K.; Omura, S.; Suenaga, K. Org. Lett. 2017, 19, 890.

(r) Robertson, J.; Stevens, K. Nat. Prod. Rep. 2017, 34, 62.

DOI PMID

(s) Fenteany, G.; Standaert, R. F.; Lane, W. S.; Choi, S.; Corey, E. J.; Schreiber, S. L. Science 1995, 268, 726.

PMID

[3]
Szlosek, M.; Franck, X.; Figadère, B.; Cavé, A. J. Org. Chem. 1998, 63, 5169.

[4]
Szlosek, M.; Figadère, B. Angew. Chem. Int. Ed. 2000, 39, 1799.

PMID

[5]
Evans, D. A.; Burgey, C. S.; Kozlowski, M. C.; Tregay, S. W. J. Am. Chem. Soc. 1999, 121, 686.

[6]
Onitsuka, S.; Matsuoka, Y.; Irie, R.; Katsuki, T. Chem. Lett. 2003, 32, 974.

[7]
Palombi, L.; Acocella, M. R.; Celenta, N.; Massa, A.; Villano, R.; Scettri, A. Tetrahedron: Asymmetry 2006, 17, 3300.

[8]
Denmark, S. E.; Heemstra, J. R.; Beutner, G. L. Angew. Chem., nt. Ed. 2005, 44, 4682.

[9]
Claraz, A.; Oudeyer, S.; Levacher, V. Adv. Synth. Catal. 2013, 355, 841.

[10]
Martin, S. F.; Lopez, O. D. Tetrahedron Lett. 1999, 40, 8949.

[11]
Carswell, E. L.; Snapper, M. L.; Hoveyda, A. H. Angew. Chem., Int. Ed. 2006, 45, 7230.

[12]
Deng, H.-P.; Wei, Y.; Shi, M. Adv. Synth. Catal. 2009, 351, 2897.

[13]
Zheng, L.-S.; Li, L.; Yang, K.-F.; Zheng, Z.-J.; Xiao, X.-Q.; Xu, L.-W. Tetrahedron 2013, 69, 8777.

[14]
Yin, L.; Takada, H.; Kumagai, N.; Shibasaki, M. Angew. Chem., Int. Ed. 2013, 52, 7310.

[15]
Chao, Y.-H.; Jamwal, P.; Rao, G. A.; Gurubrahamam, R.; Chen, K. Org. Lett. 2024, 26, 4938.

[16]
Kitajima, H.; Katsuki, T. Synlett 1997, 568.

[17]
Rout, S.; Joshi, H.; Singh, V. K. Org. Lett. 2018, 20, 2199.

[18]
Samanta, S.; Cui, J.; Noda, H.; Watanabe, T.; Shibasaki, M. J. Org. Chem. 2023, 88, 1177.

[19]
Trost, B. M.; Toste, F. D. J. Am. Chem. Soc. 1999, 121, 3543.

[20]
Richard, F.; Aubert, S.; Katsina, T.; Reinalda, L.; Palomas, D.; Crespo-Otero, R.; Huang, J.; Leitch, D. V.; Mateos, C.; Arseniyadis, S. Nat. Synth. 2022, 1, 641.

[21]
Kawamata, Y.; Hashimoto, T.; Maruoka, K. J. Am. Chem. Soc. 2016, 138, 5206.

DOI PMID

[22]
Mao, B.; Geurts, K.; Fañanás-Mastral, M.; van Zijl, A. W.; Fletcher, S. P.; Minnaard, A. J.; Feringa, B. L. Org. Lett. 2011, 13, 948.

[23]
Yu, C.; Ji, P.; Zhang, Y.; Meng, X.; Wang, W. Org. Lett. 2021, 23, 7656.

[24]
Li, T.; Dong, S.; Tang, C.; Zhu, M.; Wang, N.; Kong, W.; Gao, W.; Zhu, J.; Zhang, L. Org. Lett. 2022, 24, 4427.

[25]
Wu, Y.; Singh, R. P.; Deng, L. J. Am. Chem. Soc. 2011, 133, 12458.

[26]
Cheng, X.; Li, T.; Gutman, K.; Zhang, L. J. Am. Chem. Soc. 2021, 143, 10876.

[27]
Curti, C.; Ranieri, B.; Battistini, L.; Rassu, G.; Zambrano, V.; Pelosi, G.; Casiraghi, G.; Zanardi, F. Adv. Synth. Catal. 2010, 352, 2011.

[28]
Shepherd, N. E.; Tanabe, H.; Xu, Y.; Matsunaga, S.; Shibasaki, M. J. Am. Chem. Soc. 2010, 132, 3666.

[29]
Feng, X.; Cui, H.-L.; Xu, S.; Wu, L.; Chen, Y.-C. Chem.-Eur. J. 2010, 16, 10309.

DOI PMID

[30]
Zhang, Y.; Shao, Y.-L.; Xu, H.-S.; Wang, W. J. Org. Chem. 2011, 76, 1472.

DOI PMID

[31]
Huang, H.; Jin, Z.; Zhu, K.; Liang, X.; Ye, J. Angew. Chem., Int. Ed. 2011, 50, 3232.

[32]
Zhang, J.; Liu, X.; Ma, X; Wang, R. Chem. Commun. 2013, 49, 9329.

[33]
Gu, X.; Guo, T.; Dai, Y.; Franchino, A.; Fei, J.; Zou, C.; Dixon, D. J.; Ye, J. Angew. Chem., Int. Ed. 2015, 54, 10249.

[34]
Yan, J.; Zhang, W.; He, Q.; Hou, J.; Zeng, H.; Wei, H.; Xie, W. Org. Biomol. Chem. 2022, 20, 2387.

[35]
Tang, L.; Luo, Y.; Sheng, C.; Xie, F.; Zhang, W. Angew. Chem., Int. Ed. 2023, 62, e202304640.

[36]
Wang, S.-G.; Liu, Y.; Cramer, N. Angew. Chem., Int. Ed. 2019, 58, 18136.

Outlines

/