REVIEWS

Research Progress of Low-Coordinate Phosphenium Ions Compounds

  • Tianqing Zhang , a, b, * ,
  • Xiuming Wu a ,
  • Congcong Wang a
Expand
  • a School of Chemical Engineering, Shandong Institute of Petroleum and Chemical Technology, Dongying, Shandong 257061
  • b Dongying Key Laboratory of New Energy Materials and Devices, Dongying, Shandong 257061

Received date: 2025-04-01

  Revised date: 2025-04-22

  Online published: 2025-05-21

Supported by

Shandong Provincial Natural Science Foundation(ZR2024QB366)

Shandong Institute of Petroleum and Chemical Technology High Level Scientific Research Launch Fund Project(2023kyqd018)

Abstract

Recent studies on the low-coordinate species of the heavier main group elements, such as silylenes and germylenes, have shown that they can behave similarly to the transition metal complexes. Phosphenium ions, derivatives of divalent phosphorus which have both vacant 3p-orbital and lone pair electrons, are intrinsically highly reactive. The stabilization methods of phosphenium ions can be categorized into thermodynamic and kinetic stabilization. Thermodynamic stabilization is achieved by coordinating electrons with 3p-orbitals of phosphenium ions. Moreover, 3p-orbitals of phosphenium ions can be kinetically stabilized by steric protection with bulky substituents. So far, the most widely used synthetic method for phosphenium ions is the halogen abstraction from the neutral halophosphine precursor, which can be accomplished by strongly electrophilic halide scavengers. Phosphenium ions exhibit both Lewis acid and Lewis base chemical properties. In recent years, nitrogen-substituted phosphenium ions based on the ferrocenyl frameworks have attracted substantial attention due to their stable redox behavior. However, since the highest occupied molecular orbital (HOMO) of such species is predominantly located on the iron atom of ferrocenyl group, it is considered that the central phosphorus atom is not involved in the redox process. From the perspective of studying the redox behavior of phosphenium ions, the review indicates that phosphenium ions with bulky ferrocenyl groups can be kinetically stabilized and the frontier orbitals can be located on the central phosphorus atom. The design and synthesis of phosphenium ions with stable redox behavior, high reactivity, and kinetic stability will become the research trend in this field.

Cite this article

Tianqing Zhang , Xiuming Wu , Congcong Wang . Research Progress of Low-Coordinate Phosphenium Ions Compounds[J]. Chinese Journal of Organic Chemistry, 2025 , 45(9) : 3244 -3254 . DOI: 10.6023/cjoc202502021

催化剂在化工合成产业的应用非常广泛. 其中, 过渡金属催化剂因其独特的化学性质和高效的催化性能, 在加氢反应[1]、氧化反应[2]和交叉偶联反应[3,4]等领域发挥重要作用. 过渡金属是指元素周期表中d区的一系列金属元素, 又称过渡元素. 多数过渡金属具有未充满的价层d轨道, 可与配体进行灵活配位, 生成稳定的过渡金属配合物. 钯[5]、铑[6]、铂[7]和镍[8]等过渡金属及其配合物[9]在交叉偶联反应中具有多个电子稳定态, 发挥稳定的催化作用(Scheme 1). 然而, 钯、铑和铂等元素在地壳中含量十分稀少, 相应过渡金属催化剂的价格昂贵. 随着催化剂研究的不断深入, 科学家们逐渐认识到过渡金属催化剂虽然具有较高的催化活性, 但其稀缺性和高成本限制了它们的广泛应用. 因此, 开发新型催化平台对过渡金属的可持续发展具有重要意义.
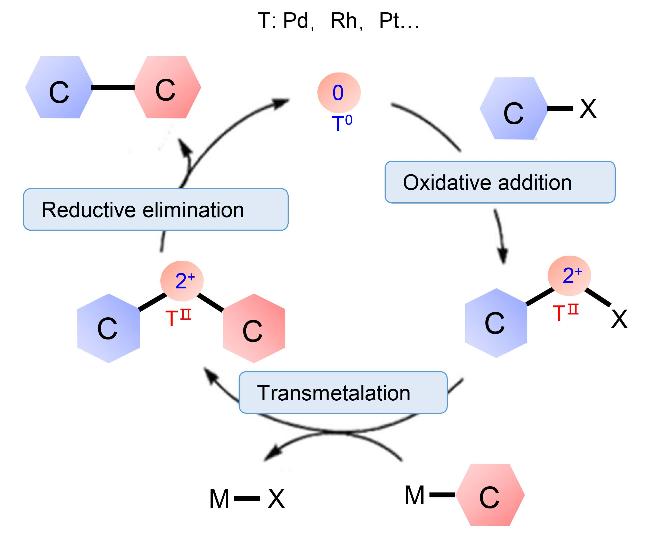
图式1 过渡金属催化剂应用于交叉偶联反应

Scheme 1 Application of transition metal catalysts in cross coupling reactions

同钯、铑和铂等过渡元素相比, 硅、磷和锗等主族元素在地壳中含量丰富. 因此, 如何设计能够与配体灵活配位的硅、磷和锗等主族元素化合物成为化学家的热点研究问题. 近年来, 对高周期主族元素领域的研究阐明了其低配位化合物的高反应活性[10,11], 例如二价碳电中性卡宾化合物的高周期类似物硅卡宾(Silylene)[12,13]、锗卡宾(Germylene)[14,15]、低配位膦正离子(Phosphenium ions)[16,17]在对H2、NH3和卤代烃等小分子氧化加成反应性方面, 表现出类似于过渡金属催化剂在交叉偶联反应中的性质(Scheme 2)[18,19].
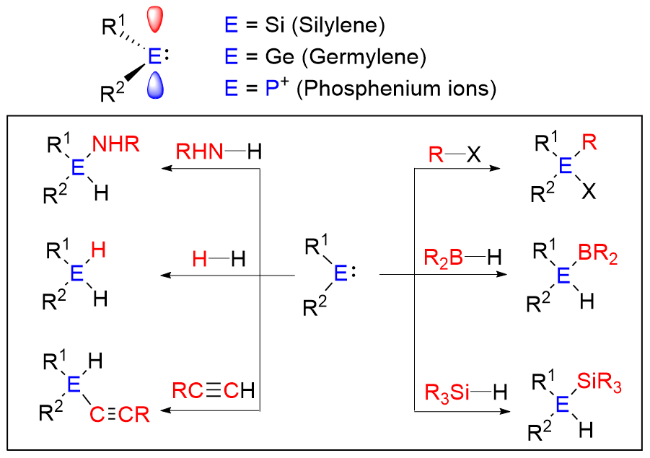
图式2 过渡金属催化剂应用于交叉偶联反应

Scheme 2 Application of transition metal catalysts in cross coupling reactions

膦正离子作为重要的低配位主族元素化合物, 自20世纪80年代以来逐渐得到研究者们更多的关注. 本综述主要从低配位膦正离子的结构与性质、合成途径以及反应性与催化活性等方面总结研究进展, 以期为具有氧化还原活性的新型低配位膦正离子的设计和制备提供借鉴.

1 膦正离子的结构与两种稳定策略
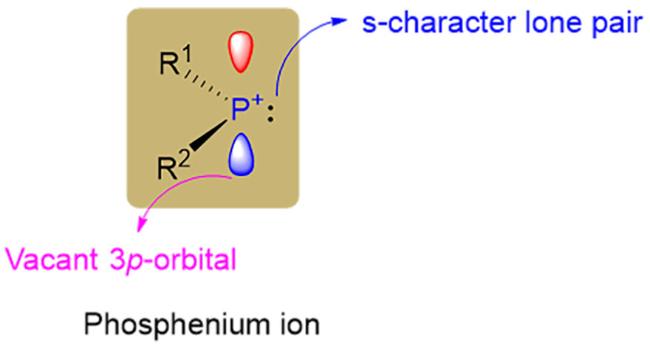
低配位膦正离子(结构式为R1R2P+)属于二价磷化合物[20,21], 其磷原子的价电子数为6. 膦正离子结构中除正电性的磷中心与两个取代基之外, 还含有一对孤对电子与空位3p轨道(Scheme 3), 因此低配位膦正离子可以同时被视为Lewis酸和Lewis碱[22]. 尽管膦正离子与硅卡宾[12,13]是等电子体, 由于膦正离子结构中含有正电性的磷中心, 表现出更高的亲电反应活性. 理论计算[23]和实验研究[24-25]都揭示了膦正离子具有显著的π电子受体性质.
图式3 膦正离子的结构

Scheme 3 Structure of phosphenium ions

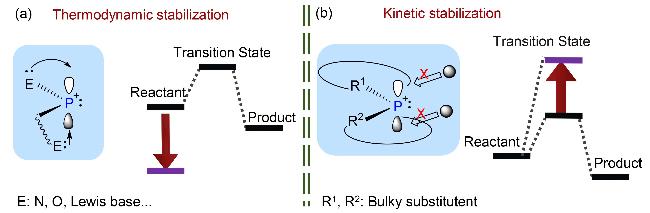
由此可见, 作为高周期卡宾类似物的膦正离子化学性质极度活泼, 合成较为困难[26]. 膦正离子结构中的空位3p轨道极易被亲核试剂进攻, 包括由自身孤对电子引发的膦正离子自聚反应[27]. 因此, 合成此类低配位主族元素化合物通常采用两种不同的稳定策略, 即热力学稳定法(Thermodynamic stabilization)和动力学稳定法(Kinetic stabilization)[18,28], 如Scheme 4所示.
图式4 膦正离子的热力学稳定法与动力学稳定法

Scheme 4 Thermodynamic and kinetic stabilization of phosphenium ions

热力学稳定法是使用如氮、氧和磷等杂原子或Lewis碱, 通过分子间或分子内电子对膦正离子空位3p轨道的配位, 实现稳定膦正离子基态能级的方法(Scheme 4a). 尽管目前已经有许多有关热力学稳定膦正离子的报道, 但由于电子扰动对空位3p轨道的影响, 使此类膦正离子的亲电反应活性降低. 相比之下, 动力学稳定法则使用具有大空间位阻的取代基团保护膦正离子空位3p轨道不被亲核试剂进攻, 即提高亲核反应和膦正离子自聚反应的过渡态能级(Scheme 4b). 由于空位3p轨道并未受到电子扰动的影响, 能更有效地研究膦正离子亲电反应活性. 随着膦正离子合成手段的不断改进以及对其反应机理的深入研究, 预计未来将开发出更具创新性的稳定策略.
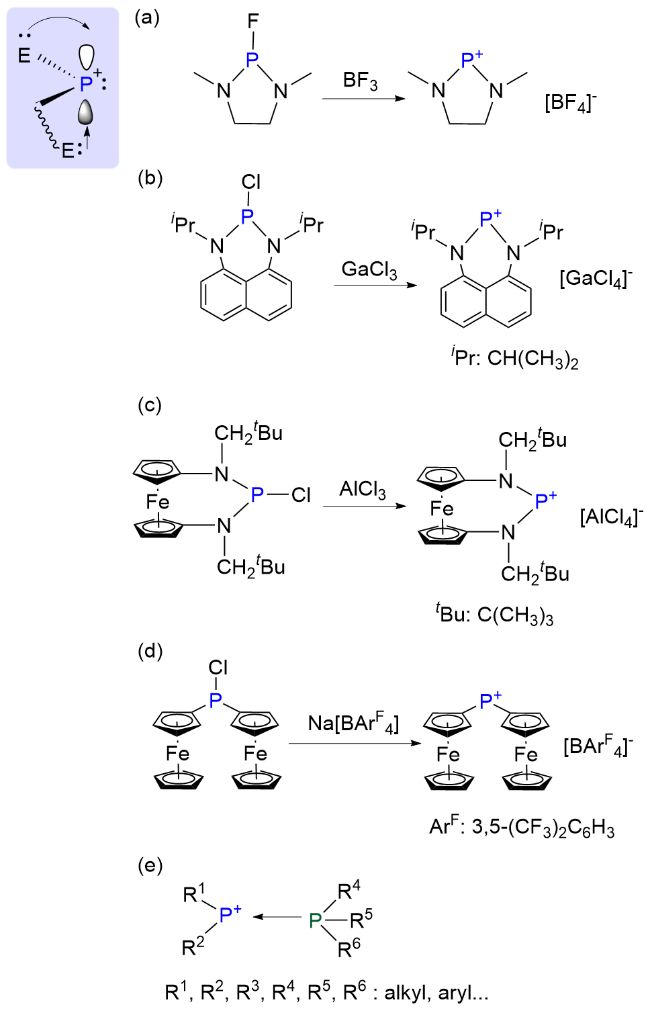
Dimroth等[29]于1964年通过核磁共振波谱确认二价磷化合物作为反应中间体的存在, 这一发现甚至早于首例氮杂环卡宾的合成[30]. 1972年, Fleming等[31]以甲苯为溶剂, 在干燥的氮气条件下通过氮杂环氟化膦与三氟化硼反应合成了膦正离子(Scheme 5a). 如前文所述, 该化合物通过氮杂原子提供的孤对电子稳定膦正离子中心的空位3p轨道, 属于热力学稳定策略. 在此研究基础上, 许多热力学稳定的膦正离子被成功合成并表征.
图式5 热力学稳定策略合成的膦正离子实例

Scheme 5 Selected examples of isolable phosphenium ions stabilized by thermodynamic effects

Richeson课题组[32]通过氯化膦前体化合物与三氯化镓在甲苯中反应, 合成了1,8-双(胺基)萘膦正离子(Scheme 5b), 产物为暗紫色固体, 在空气中性质不稳定. Gudat课题组[33,34]报道了多例非对称取代的氮杂环膦正离子. 除了使用咪唑、萘等具有芳香性的结构作为化合物骨架, Pietschnig等[35]成功合成并表征了二茂铁骨架的双胺基膦正离子(Scheme 5c). 该产物具有较高的Lewis酸性, 在极性较高的四氢呋喃、乙腈中重新生成相应的氯膦前体化合物. 除了上述氮杂环骨架的膦正离子, Dobrovetsky课题组[36]于2018年报道了用氧杂原子配体稳定膦正离子中心空位3p轨道的例子.
早在1981年, Cowley课题组[37]就已成功合成了双(二茂铁基)取代的膦正离子(Scheme 5d), 其结构中没有杂原子参与配位稳定磷原子中心, 因此该化合物曾被认为属于动力学稳定的膦正离子. 然而Beckmann等[38]通过对其分子与电子结构的研究, 揭示了不含大空间位阻二茂铁基取代的膦正离子结构有Fe原子与P原子间的电子配位效应, 一定程度上降低了膦正离子的Lewis酸性, 故该化合物同样被认为是热力学稳定的膦正离子. 尽管如此, 双(二茂铁基)膦正离子仍然具有较高的Lewis酸性, 并可与典型的Lewis碱(如三苯基膦、氮杂环卡宾)化合物进行络合反应.
除了通过分子内电子配位效应合成热力学稳定的膦正离子, Burford等[39-40]通过分子间热力学稳定效应成功合成了一系列三配位磷-膦正离子配合物(Phosphine-phosphenium complexes), 其中烷基、芳基取代的三配位磷化合物作为电子供体稳定膦正离子(Scheme 5e). 通过碰撞诱导解离法(CID)与密度泛函理论(DFT)研究表明膦正离子配合物的P—P键在气相中裂解的途径为异裂[41]. 这些研究结果进一步证实了磷-膦正离子配合物在热力学稳定性和反应机理上的多样性, 尤其是在不同取代基的作用下, P—P键的稳定性与裂解模式存在显著差异. 此外, DFT计算也表明, 在不同的溶剂环境中, 膦正离子配合物的稳定性受到溶剂极性和取代基电子效应的共同影响, 从而在催化反应中表现出不同的反应性和选择性.
通过动力学稳定膦正离子的报道相对较少. Wang课题组[42]使用钠与氯膦化合物Tip2PCl (Tip是2,4,6-三异丙基苯基)反应, 制备了相应的二膦化合物Tip2P-PTip2 (Scheme 6a), 表明尽管Tip基团具有一定的空间位阻效应, 但无法作为动力学稳定膦正离子的取代基. 在此后的研究中, Beckmann课题组[43]使用2,6-双(间三苯基)苯基(ArMes)作为动力学稳定基团, 成功合成了膦正离子ArMes2P+的同主族高周期类似物锑离子Ar- Mes2Sb+和铋离子ArMes2Bi+. 然而, 膦正离子ArMes2- P+属于瞬态化合物, 会发生重排反应. 膦正离子的重排反应包括分子内的亲电反应、1,2-甲基迁移过程与质子转移过程[43-44] (Scheme 6b). 直到2021年, Beckmann 等[45]使用苯基与具有大空间位阻的芳基作为取代基, 合成了动力学稳定的膦正离子单体(Scheme 6c), 并在此基础上合成了结构相似的锑离子和铋离子[46]. 然而相较于硅卡宾、锗卡宾等低配位主族化合物而言, 关于动力学稳定的膦正离子报道仍然非常少. 研究者正深入探索设计大空间位阻取代基的合理方法, 从而成功合成动力学稳定的膦正离子.
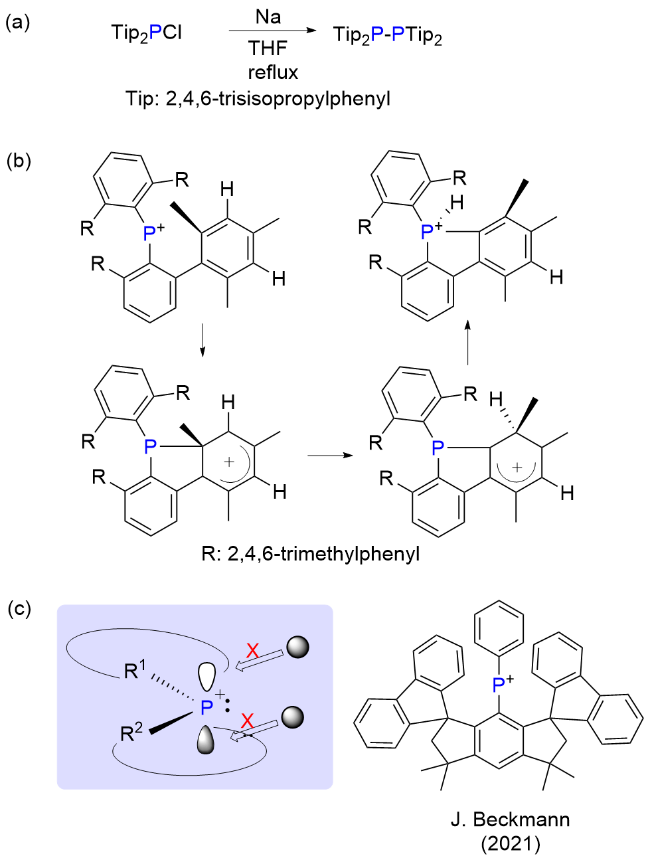
图式6 动力学稳定策略合成的膦正离子实例

Scheme 6 The examples of isolable phosphenium ion stabilized by kinetic effects

2 膦正离子的性质

2.1 膦正离子的合成方法

目前, 制备膦正离子通常采用将其前体化合物卤代膦与不同试剂进行一步反应的方法(Scheme 7)[47], 这些试剂包括亲电夺卤试剂(如AlCl3[35]、PF5[48]等)、(CH3)3- SiOTf (OTf为[CF3SO3]-)[39,49-50]、硼酸盐阴离子(如K[B(C6F5)4][36,45]、Na+BArF4-[37-38]等. 其中ArF为3,5- (CF3)2C6H3). 氯膦化合物是最常用的磷正离子前体, 其化学性质非常活泼, 故合成通常需要在惰性条件下进行. 例如接入Schlenk双排管的反应瓶必须经过高温干燥处理; 部分溶剂及试剂在使用前应用含有钾镜的短程蒸馏装置将其所含水分与氧气除去, 避免引入不必要的副反应及相应产物.
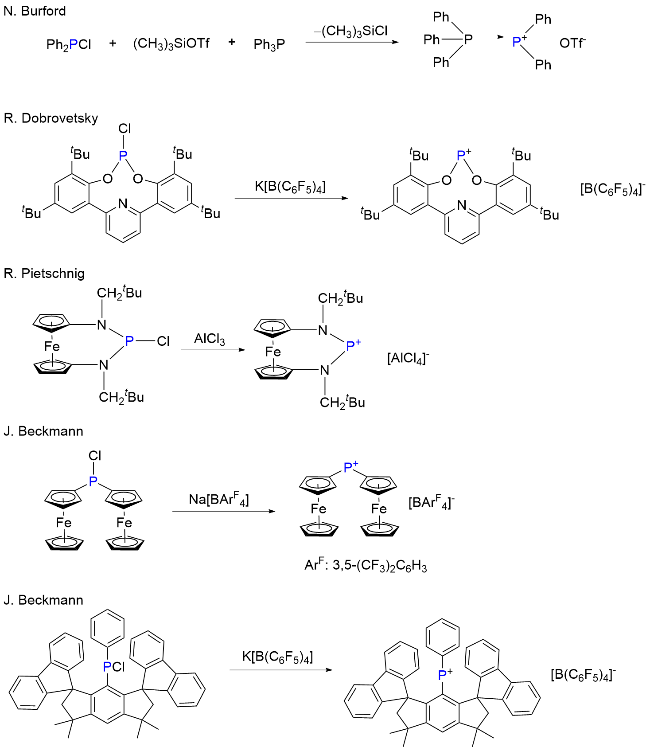
图式7 膦正离子的常见合成策略

Scheme 7 Some common synthetic strategies of phosphenium ions

此外, Schulz等[51]利用AlCl3对磷氮双键化合物的亲电进攻反应成功合成了膦正离子, 其结构中的磷原子与铝原子分别带正电荷与负电荷, 这种特殊的电荷分布使两者分别具有较强的电子接受能力与电子供给能力. 但由于磷氮双键化合物的化学稳定性较差, 合成条件苛刻, 因此通过该途径合成膦正离子的例子较少.

2.2 膦正离子的磷核磁共振波谱

31P同位素的自然丰度为100%, 有相对较强的核磁共振信号, 使得磷核磁共振波谱(31P NMR)成为磷化学研究的直接高效工具. 31P NMR的化学位移可提供关于磷原子环境的重要信息, 且配位环境的变化可以通过化学位移的变化直观反映出来, 其研究范围δ从+1000到-1000, 零点标定一般使用85%的磷酸溶液.
31P NMR不仅能够揭示磷原子所处的化学环境, 还能有效探测其与邻近原子或基团的相互作用. 例如, 通过观察不同化学环境下的化学位移, 可以推测磷的配位情况、氧化态以及与其他元素的结合方式. 进一步的二次偶合常数提供了关于磷与其他核之间相互作用的信息, 有助于深入了解分子结构和反应机理. 此外, 31P NMR还在研究含磷化合物的立体化学、反应中间体以及反应途径的解析中发挥了重要作用.
低配位膦正离子31P NMR的化学位移通常较高, δ位于+400到+100之间[31-38,45]. 这种趋势是由于正电性磷中心的电子云密度较低, 导致化学位移偏向低场. 然而, Burford等[39-40]合成的多例三配位磷-膦正离子配合物通常表现出化学位移向高场移动的特征, δ介于+80到-80之间. 这是由于三配位磷结构中孤对电子与膦正离子3p空位轨道之间的配位作用使膦正离子中心电子云密度增加. 此外, 31P NMR还能提供有关此类配合物的磷-磷偶合常数(1JP-P)信息, 研究发现1JP-P通常在300至500 Hz的范围内, 表明两个磷原子之间具有较强的相互作用, 该性质对于理解膦正离子配合物的结构、配位环境以及其在化学反应中的作用机理至关重要.
31P NMR技术的应用为磷化学领域的研究提供了强有力的工具, 其高灵敏度使得研究人员能够快速准确地获取膦正离子结构和反应动力学的信息, 促进了对膦正离子及其配合物结构的深入理解和探索.

2.3 膦正离子的常见反应

膦正离子化学性质活泼, 其反应活性类似于硅卡宾、锗卡宾等低配位主族元素化合物. 膦正离子常见的重要反应如Scheme 8所示, 以下将详细探讨膦正离子在化学反应中的表现.
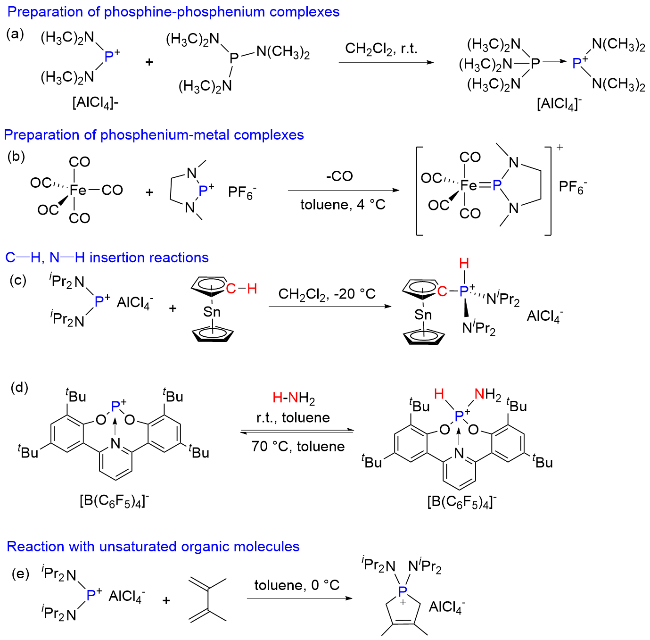
图式8 膦正离子的常见反应

Scheme 8 Some common reactions of phosphenium ions

由于膦正离子结构中存在空位3p轨道, 且带有正电性的磷中心, 使其比硅卡宾具有更显著的π电子受体性质. 因此, 研究者们报道了多例有关Lewis碱稳定的膦正离子的研究. 三配位磷-膦正离子配合物的合成是这一领域的显著成果. 1976年, Parry等[52]在室温条件下以二氯甲烷为溶剂, 将双(二甲基胺基)膦正离子与三(二甲基胺基)膦反应, 成功制备了三配位磷-膦正离子配合物, 其结构式如Scheme 8a所示. 基于此研究成果, Burford课题组[39-40]合成了多例三配位磷-膦正离子配合物, 通过对此类配合物的X射线单晶衍射分析计算, 得出结构中两个磷原子的距离通常大于0.21 nm[53,54].
由于结构中孤对电子的存在, 膦正离子可作为Lewis碱与过渡金属羰基化合物反应, 生成膦-金属配合物. Gudat等[55]以甲苯为溶剂, 在氩气保护下使用五羰基铁、六羰基钼等化合物与氮杂环膦正离子反应, 制备了膦-金属配合物(Scheme 8b), 对配合物的X射线单晶衍射分析与核磁共振波谱分析表明, 络合物结构中存在明显的金属-膦双键.
据文献报道, 膦正离子与过渡金属(如W[56-59]、Cr[60]、Rh[61])形成的配合物表现出强亲电反应活性, 可高效引发烯炔与芳香族化合物的取代及环化反应, 生成磷杂环或稠合杂环等有机膦产物(Scheme 9). 例如, 通过芳环亲电反应可选择性构建2-位取代噻吩杂环体 系[56] (Scheme 9a); 通过Wagner-Meerwein重排机制, 小环磷杂化合物(如磷杂环丙烷)可在AlCl₃催化下扩环为四元磷杂环结构[58] (Scheme 9b), 显著拓展磷杂环化学多样性; 在金属协同作用下膦正离子可实现H2的可逆活化及光控氢转移[60], 展示了膦正离子催化烯烃氢化的能力, 为均相催化提供了平台(Scheme 9c). 膦正离子过渡金属配合物独特的反应性和结构可调性, 使其在有机合成、催化转化及光电材料领域展现出广阔的应用前景.
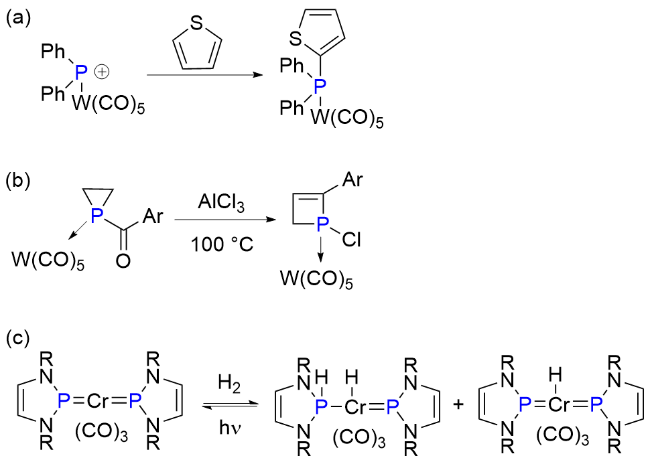
图式9 膦正离子配合物的反应性质

Scheme 9 Some common reactions of phosphenium ions

膦正离子也非常容易发生碳氢键、氮氢键等插入反应, 此类反应属于膦正离子的亲电加成反应. 首例膦正离子的C—H键插入反应由Cowley等[62]报道(Scheme 8c). 以二氯甲烷为溶剂, 异丙基胺基膦正离子与二茂锡或二茂铅在-20 ℃条件下极易反应生成四配位膦鎓离子(英文名Phosphonium ions), 产率为94%. 31P NMR显示产物的磷-氢偶合常数(1JP-H)为540 Hz. 通过此反应可以在温和条件下高效地制备单取代二茂锡或二茂铅化合物. Greb等[17]则报道了氮杂环稳定的膦正离子与2-甲基噻吩的C—H键插入反应.
Dobrovetsky课题组[36]成功实现了膦正离子的N—H键插入反应(Scheme 8d). 研究发现以甲苯为溶剂, 在室温下利用氧杂原子配体稳定的膦正离子与NH3反应可以生成相应的N—H加成产物, 产率可达到99%, 31P NMR显示产物的1JP—H为755 Hz. 有趣的是, 将N—H加成产物的甲苯溶液加热至70 ℃, 四配位膦鎓离子将脱去NH3并重新生成低配位膦正离子. 此研究成果实现了膦正离子对小分子(如H2O、NH3等)可逆加成反应的突破. 除了常见的C—H、N—H键插入反应, Vidovic 等[63]报道了氮杂环卡宾(英文缩写为NHC)稳定的膦正离子对三乙基硅烷或三苯基硅烷的Si—H键插入反应.
膦正离子可以与二烯烃等不饱和有机物发生亲电加成反应. Cowley等[64]以甲苯为溶剂, 在0 ℃条件下将膦正离子与2,3-二甲基-1,3-丁二烯反应12 h, 生成相应的五元环1,4加成产物 (Scheme 8e). 根据此研究成果, Tokitoh课题组[65]研究发现, 在100 ℃反应条件下膦正离子的等电子体硅卡宾能够与2,3-二甲基-1,3-丁二烯反应生成相应的1,4-加成产物.

2.4 膦正离子的氧化还原活性

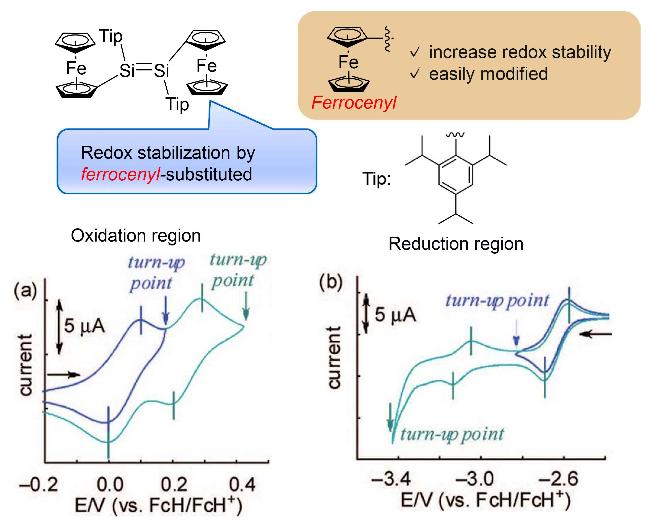
化合物的氧化还原性质对于阐明其参与反应的机理、方向与速率至关重要[66-67]. 因此, 设计并合成具有稳定氧化还原性质的低配位主族元素化合物具有重要意义. 众所周知, 二茂铁基团具有良好的氧化还原性质, 结构中的Fe2+可被外加电位或氧化剂等条件的影响失去一个电子成为Fe3+, 而且二茂铁基团易于修饰, 其结构中环戊二烯环易发生亲电取代反应. 为此研究者们希望通过合成含有二茂铁基团的低配位主族化合物, 从而增加其氧化还原活性.
Tokitoh课题组[68]成功合成了1,2-二(二茂铁基)硅烯, 通过对化合物电化学性质的测试, 发现其循环伏安(CV)曲线的氧化区域与还原区域分别显示出可逆的单电子两步氧化还原峰和一步氧化还原峰(Scheme 10), 而取代基不含二茂铁基的硅烯则没有类似的电化学性质, 说明二茂铁基团增加了化合物的氧化还原活性.
图式10 含二茂铁基的硅烯与其氧化还原性质

Scheme 10 Redox behavior of ferrocenyl-substituted disilene

基于以上研究成果, 近年来有多例二茂铁基取代的低配位主族元素化合物被成功合成并表征, 且通过对电化学性质的测试后发现此类化合物在理论上具有优异的氧化还原性质, 例如Breher与Siemeling等[69-70]合成的二茂铁基取代的氮杂环锗卡宾(Scheme 11a)、Piets- chnig等[35]合成的二茂铁基氮杂环膦正离子(Scheme 11b)、Cowley课题组与Beckmann课题组[37-38]合成的双(二茂铁基)膦正离子等(Scheme 11c). 然而通过对上述二茂铁骨架低配位主族元素化合物的前线轨道研究, 发现其最低占据分子轨道(LUMO)位于锗原子、磷原子等主族原子上, 但最高占据分子轨道(HOMO)却并不位于主族原子上, 而是位于二茂铁基团的铁原子上(Schemes 11a~11c). 此结果表明虽然此类化合物理论上具有优异的氧化还原性质, 但其氧化反应是二茂铁基团的Fe2+失去一个电子生成Fe3+, 锗原子、磷原子等主族原子并未参与氧化过程.
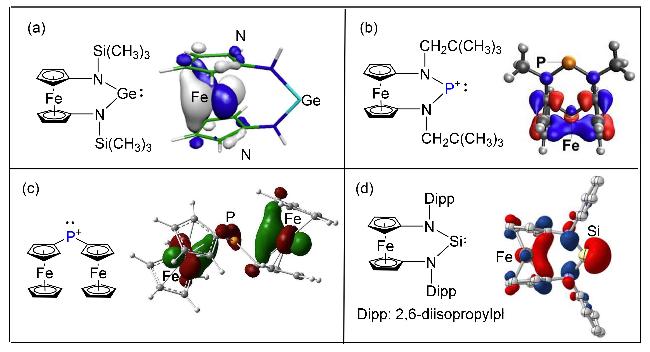
图式11 基于二茂铁骨架的低配位主族元素化合物的HOMO

Scheme 11 HOMO of low-coordinate main group elements species based on ferrocenyl frameworks

因此, 从阐明低配位主族元素化合物氧化还原性质的角度, 设计并合成具有氧化还原活性且前线轨道主要位于主族原子上的低配位主族元素化合物十分重要. 2021年, Siemeling课题组[71]成功合成了一例二茂铁基取代的氮杂环硅卡宾, 其结构中氮杂原子上连有大空间位阻基团2,6-二异丙基苯基(Dipp), 作为硅卡宾的动力学稳定基团(Scheme 11d). 该化合物不仅具有优异的氧化还原性质, 通过对其前线轨道的研究发现HOMO主要位于硅原子上, 即具有大空间位阻的动力学稳定基团Dipp减少了分子内Fe原子与Si间的电子配位效应.
为了研究具有氧化还原活性且前线轨道主要位于磷原子上的低配位膦正离子, Sasamori课题组[72]于2021年设计并合成了具有大空间位阻的双(二茂铁基)膦正离子(Scheme 12a). 磷中心的其中一个取代基使用具有大空间位阻的二茂铁基团Fc*, 即2,5-双(3,5-二叔丁基苯基)-1-二茂铁基[73,74]. Fc*作为膦正离子的动力学稳定保护基团. 磷中心的另一个取代基使用二茂铁基团Fcp, 即1'-二环己基膦基-1-二茂铁基[75,76]. Fcp基团含有分子内配体二环己基膦基, 三配位膦基上的孤对电子可以实现对膦正离子中心的可逆热力学稳定保护. 研究发现化合物的HOMO主要位于磷中心, 即其氧化还原反应主要在膦正离子中心进行(Scheme 12b). 通过对化合物电化学性质的测试, 其CV曲线的还原区域显示出可逆的单电子两步氧化还原峰(Scheme 12c), 表明双(二茂铁基)膦正离子的氧化还原产物应为与其具有相似结构的膦自由基与膦负离子(phosphide anion) (Scheme 12d). 尽管电化学测试的结果解释了氧化还原产物的结构, 但目前尚未通过实验的方式检测或合成相应的膦自由基与膦负离子化合物.
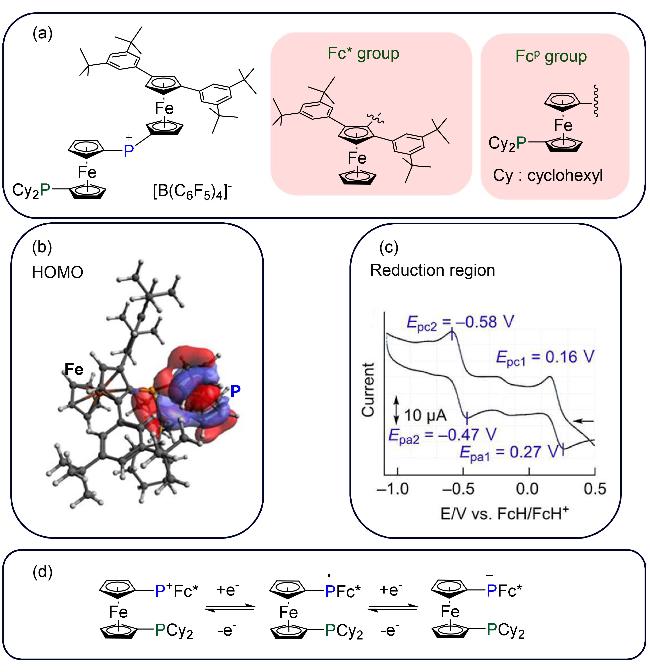
图式12 具有大空间位阻二茂铁取代基膦正离子的氧化还原性质

Scheme 12 Redox behavior of phosphenium ion based on sterically demanding ferrocenyl groups

2.5 膦正离子催化反应实例

目前有关膦正离子作为催化剂参与反应的实例较少, 但已经有一些研究表明膦正离子具有潜在的催化活性. 2018年, Kinjo等[77]研究报道了1,3,2-二氮杂膦正离子可在常温条件下高效催化吡啶的氢化反应(Scheme 13a). 机理研究表明, 催化剂通过活化Hbpin(频哪醇硼烷)生成含有双吡啶配体的硼鎓盐中间体及膦氢化物, 后者作为氢供体选择性地将活化的吡啶还原为1,4-二氢吡啶产物. 该工作首次实现了膦正离子的催化应用, 为吡啶选择性还原领域开辟了无金属催化新方向. 2019年, Speed课题组[78]报道了五元氮杂环膦正离子参与催化亚胺的硼氢化反应, 并对反应机理进行了研究 (Scheme 13b). 作者认为膦正离子作为亲电试剂与频那醇硼烷-亚胺中间体反应生成膦氢化物与频哪醇硼烷-季铵盐离子中间体, 随后氢负离子转移生成亚胺的硼氢化产物. 此外, 研究人员探索将膦正离子与其他配体组合形成复合催化剂体系的策略, 扩展了膦正离子在催化领域的应用范围, 并进一步提高催化剂的活性和选择性. 2021年, Webster等[79]报道了膦正离子催化酮类化合物的羰基硅氢化反应, 并根据对中间体的31P NMR数据分析与密度泛函理论(DFT)计算结果提出了反应机理 (Scheme 13c). 作者使用结构中含有三元环的四配位膦鎓离子(Phosphirenium ions)与酮类化合物反应, 消除作为热力学稳定供体的炔烃, 生成膦正离子-酮加成中间产物, 随后与硅烷反应生成硅氢化产物.
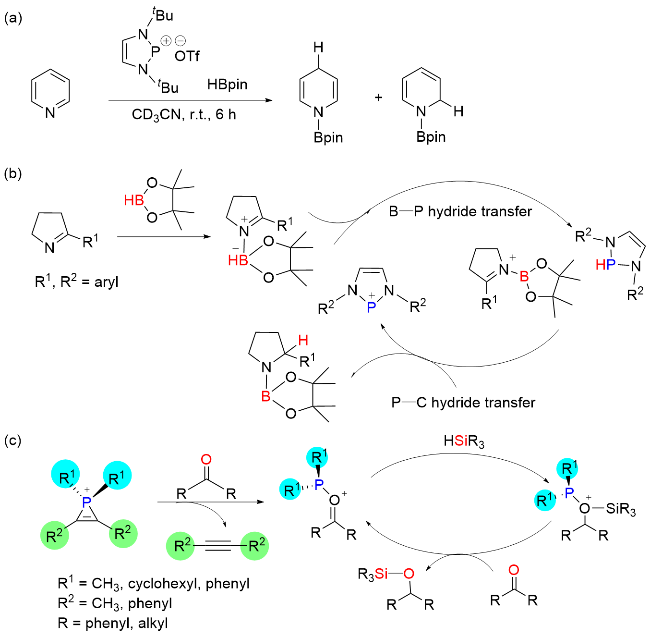
图式13 膦正离子催化反应实例

Scheme 13 Examples of reaction catalyzed by phosphenium ions

尽管低配位膦正离子化合物具有一定的催化应用潜力, 但在实际应用中仍然面临一些挑战. 首先, 膦正离子的稳定性仍需进一步优化. 尽管通过热力学/动力学稳定法能有效提高膦正离子的化学稳定性, 但在某些高温或高压条件下, 膦正离子可能会发生氧化或分解, 导致催化性能的降低. 因此, 未来的研究需要集中在膦正离子结构优化和反应条件的改进上. 其次, 如何通过合理设计膦正离子的分子结构, 改善其在反应中的选择性和活性, 仍然是一个亟待解决的难题. 现有的研究表明, 通过引入特定的分子内配体[79]或调整催化剂的结构, 可以显著提高催化反应的选择性和催化效率, 为下一步的研究提供了重要的思路.
总的来说, 膦正离子乃至于整个主族元素催化剂的开发将具有广泛的应用前景, 尤其是在绿色化学、可持续能源转换等领域. 随着催化剂设计理论的不断进步和新型催化剂的不断研发, 主族元素催化剂有望成为催化反应中的重要力量, 为实现环境友好型化学工业做出更大的贡献.

3 结论与展望

随着全球对过渡金属资源保护的重视程度不断提高, 对主族元素化学及其低配位化合物的研究具有重要意义, 低配位膦正离子的开发是该领域的研究重点之一. 由于膦正离子结构中含有正电性的磷中心与空位3p轨道, 使其具有显著的π电子受体反应活性. 目前已报道的多数膦正离子通过热力学稳定法合成. 为进一步提高膦正离子的氧化还原性质, 扩展其在催化反应领域的应用, 未来研究可从以下3个方面展开: (1)设计含有大空间位阻的二茂铁取代基, 合成动力学稳定的膦正离子. 虽然热力学稳定的膦正离子易于合成, 但由于其空位3p轨道受到电子扰动的影响, 降低了膦正离子反应活性, 并且前线轨道(尤其是HOMO)并不位于磷原子上. 含有大空间位阻的二茂铁取代基具有良好的氧化还原性质, 并可通过动力学稳定膦正离子. 由于官能团类型与取代位置都会影响二茂铁基的空间位阻效应, 因此可利用DFT计算法对含有大空间位阻的二茂铁取代基与膦正离子之间的相互作用进行模拟与预测, 从而确定最适合的取代基结构, 并通过实验验证膦正离子的动力学稳定性.
(2)结合光谱分析手段, 通过化学还原法研究膦正离子的氧化还原产物. 目前对膦正离子氧化还原产物的研究通常使用电化学方法检测, 但无法从分子层面研究产物结构与性质. 因此可将膦正离子与二氧化锰、碳化钾(结构式为KC8)[80]或萘锂试剂[81]等强氧化还原试剂反应合成相应产物, 通过对其31P NMR与紫外可见吸收等光谱结果的分析, 为阐明膦正离子参与反应的机理提供更有效的信息.
(3)开发基于膦正离子的新型催化平台, 拓展其在催化领域的应用. 尽管膦正离子作为催化剂的研究仍处于起步阶段, 但其在催化领域的应用前景广阔. 膦正离子的电子受体性质使其具有在惰性键活化、C—H键官能化与不对称催化等反应中作为活性中心的潜力. 通过深入探索膦正离子的催化活性与理论计算的支持, 可以为膦正离子在催化领域的应用提供重要的理论和实验基础.
(Lu, Y.)
[1]
Shang, X.; Liu, G.; Su, X.; Huang, Y.; Zhang, T. EES Catal. 2023, 1, 353.

[2]
Yang, Z.-G.; Xu, H.-M.; Shuai, T.-Y.; Zhan, Q.-N.; Zhang, Z.-J.; Huang, K.; Dai, C.; Li, G.-R. Nanoscale 2023, 15, 11777.

[3]
Ashraf, M.; Ahmad, M.-S.; Inomata, Y.; Ullah, N.; Tahir, M.-N.; Kida, T. Coord. Chem. Rev. 2023, 476, 214928.

[4]
Han, M.-L.; Xu, L.-H. Acta Chim. Sinica. 2023, 81, 381 (in Chinese).

(韩明亮, 徐丽华, 化学学报, 2023, 81, 381.)

DOI

[5]
Gao, C.; Wilhelmsen, C.-A.; Morken, J.-P. J. Org. Chem. 2023, 88, 1828.

[6]
Fu, Z.; Wang, X.; Ren, X., Guo, Z.; Wang, C.; Zhou, C.-Y. Org. Lett. 2024, 26, 292.

[7]
Shu, X.-Z.; Yang, Y.-F.; Xia, X.-F.; Ji, K. G.; Liu, X.-Y.; Liang, Y.-M. Org. Biomol. Chem. 2010, 8, 4077.

[8]
Cai, X.-H.; Chen, J.-Z.; Zhang, W.-B. Acta Chim. Sinica 2023, 81, 646 (in Chinese).

(蔡新红, 陈建中, 张万斌, 化学学报, 2023, 81, 646.)

DOI

[9]
Ma, X.-L.; Li, M.; Li, M. Acta Chim. Sinica 2023, 81, 84 (in Chinese).

(马雪璐, 李蒙, 雷鸣, 化学学报, 2023, 81, 84.)

DOI

[10]
Power, P.-P. Nature 2010, 463, 171.

[11]
Hadlington, T.-J. Chem. Soc. Rev. 2024, 53, 9718.

DOI PMID

[12]
Zhang, Y.; Wu, L.; Wang, H. Coord. Chem. Rev. 2023, 477, 214942.

[13]
Shan, C.; Yao, S.; Driess, M. Chem. Soc. Rev. 2020, 49, 6733.

[14]
Kodama, T.; Uchida, K.; Nakasuji, C.; Kishi, R.; Kitagawa, Y.; Tobisu, C. Inorg. Chem. 2023, 62, 7861.

[15]
Suzuki, Y.; Sasamori, T.; Guo, G.; Tokitoh, N. Chem.-Eur. J. 2018, 24, 364.

DOI PMID

[16]
Cui, M.; Feng, K.; Tian, R.; Duan, Z. Org. Lett. 2023, 25, 205.

[17]
Roth, D.; Radosevich, A. T.; Greb, L. J. Am. Chem. Soc. 2023, 145, 24184.

[18]
Mizuhata, Y.; Sasamori, T.; Tokitoh, N. Chem. Rev. 2009, 109, 3479.

[19]
Chu, T.; Nikonov, G. Chem. Rev. 2018, 118, 3608.

[20]
Cowley, A. H.; Kemp, R. A. Chem. Rev. 1985, 85, 367.

[21]
Nakazawa, H. J. Organomet. Chem. 2000, 611, 349.

[22]
Franz, R.; Szathmari, B.; Bruhn, C.; Kelemen, Z.; Pietschnig, R. Inorg. Chem. 2023, 62, 4341.

[23]
Tuononen, H. M.; Roesler, R.; Dutton, J. L.; Ragogna, P. J. Inorg. Chem. 2007, 46, 10693.

PMID

[24]
Arduengo, A. J.; Dias, H. V.; Calabrese, J. C.; Davidson, F. Organometallics 1993, 12, 3405.

[25]
Gudat, D.; Holderberg, A. W.; Kotila, S.; Nieger, M. Chem. Ber. 1996, 129, 465.

[26]
Rudolph, A.; Lautens, M. Angew. Chem. Int. Ed. 2009, 48, 2656.

DOI PMID

[27]
Dong, Z.; Li, Z.; Liu, X.; Yan, C.; Wei, N.; Kira, M.; Muller, T. Chem. Asian J. 2017, 12, 1204.

[28]
Nesterov, V.; Reiter, D.; Bag, P.; Frisch, P.; Holzner, R.; Porzelt, A.; Inoue, S. Chem. Rev. 2018, 118, 9678.

DOI PMID

[29]
Dimroth, K.; Hoffmann, P. Chem. Int. Ed. Engl. 1964, 3, 384.

[30]
Arduengo, A. J.; Harlow, R. L.; Kline, M. J. Am. Chem. Soc. 1991, 113, 361.

[31]
Fleming, S.; Lupton, M. K.; Jekot, K. Inorg. Chem. 1972, 11, 2534.

[32]
Spinney, H. A.; Yap, G. P. A.; Korobkov, I.; DiLabio, G.; Richeson, D. S. Organometallics 2006, 25, 3541.

[33]
Schmid, D.; Bubrin, D.; Forster, D.; Nieger, M.; Roeben, E.; Strobel, S.; Gudat, D. C. R. Chim. 2010, 13, 998.

[34]
Gudat, D. Dalton Trans. 2016, 45, 5896.

DOI PMID

[35]
Weller, S.; Schlindwein, S. H.; Feil, C. M.; Kelemen, Z.; Buzsaki, D.; Nyulaszi, L.; Isenberg, S.; Pietschnig, R.; Nieger, M.; Gudat, D. Organometallics 2019, 38, 4717.

[36]
Volodarsky, S.; Dobrovetsky, R. Chem. Commun. 2018, 54, 6931.

[37]
Baxter, S. G.; Collins, R. L.; Cowley, A. H.; Sena, S. F. J. Am. Chem. Soc. 1981, 103, 714.

[38]
Olaru, M.; Mischin, A.; Malaspina, L. A.; Mebs, S.; Beckmann, J. Angew. Chem. Int. Ed. 2020, 59, 1581.

[39]
Burford, N.; Cameron, T. S.; Ragogna, P. J. J. Am. Chem. Soc. 2001, 123, 7947.

PMID

[40]
Chitnis, S. S.; Macdonald, E.; Burford, N.; Werner-Zwanziger, U.; McDonaldc, R. Chem. Commun. 2012, 48, 7359.

[41]
Clark, E. R.; Borys, A. M.; Pearce, K. Dalton Trans. 2016, 45, 16125.

PMID

[42]
Pan, X.; Su, Y.; Chen, X.; Li, Y.; Zuo, J.; Wang, X. J. Am. Chem. Soc. 2013, 135, 5561.

[43]
Olaru, M.; Duvinage, D.; Lork, E.; Mebs, S.; Beckmann, J. Chem.- Eur. J. 2019, 25, 14758.

[44]
Olaru, M.; Duvinage, D.; Nab, Y.; Malaspina, L. A.; Mebs, S.; Beckmann, J. Angew. Chem. Int. Ed. 2020, 59, 14414.

[45]
Olaru, M.; Mebs, S.; Beckmann, J. Angew. Chem. Int. Ed. 2021, 60, 19133.

[46]
Janssen, M.; Mebs, S.; Beckmann, J. Chem. Plus. Chem. 2023, 88, e202200429( 1-10).

[47]
Rosenberg, L. Coord. Chem. Rev. 2012, 256, 606.

[48]
Fustier-Boutignon, M.; Nebra, N.; Mezailles, N. Chem. Rev. 2019, 119, 8555.

DOI PMID

[49]
Brazeau, A. L.; Caputo, C. A.; Martin, C. D.; Jones, N. D.; Ragogna, P. J. Dalton Trans. 2010, 39, 11069.

[50]
Speed, A. W. H. Chem. Soc. Rev. 2020, 49, 8335.

[51]
Rei, F.; Schulz, A.; Villinger, A. Eur. J. Inorg. Chem. 2012, 2, 261.

[52]
Schultz, C. W.; Parry, R. W. Inorg. Chem. 1976, 15, 3046.

[53]
Pearce, K. G.; Borys, A. M.; Clark, E. R.; Shepherd, H. J. Inorg. Chem. 2018, 57, 11530.

DOI PMID

[54]
Riesinger, C.; Dutsch, L.; Balazs, G.; Bodensteiner, M.; Scheer, M. Chem.-Eur. J. 2020, 26, 17165.

[55]
Gudat, D.; Haghverdi, A.; Nieger, M. J. Organomet. Chem. 2001, 617, 383.

[56]
Jayaraman, A.; Sterenberg, B. T. Organometallics 2016, 35, 2367.

[57]
Nilewar, S.; Jayaraman, A.; Sterenberg, B. T. Organometallics 2018, 37, 4699.

[58]
Cui, M.-Y; Feng, K.; Tian, R.-Q.; Duan, Z. Org. Lett. 2023, 25, 250.

[59]
Cui, M.-Y; Xu, Y.; Tian, R.-Q.; Duan, Z. Org. Lett. 2024, 26, 1819.

[60]
Birchall, N.; Feil, C. M.; Gediga, M.; Nieger, M.; Gudat, D. Chem. Sci. 2020, 11, 9571.

[61]
Watson, A. E. R.; Grant, M. J.; Boyle, P. D.; Ragogna, P. J.; Gilroy, J. B. Inorg. Chem. 2022, 61, 18719.

[62]
Cowley, A. H.; Kemp, R. A.; Stewart, C. A. J. Am. Chem. Soc. 1982, 104, 3239.

[63]
Dordevic, N.; Ganguly, R.; Petkovic, M.; Vidovic, D. Inorg. Chem. 2017, 56, 14671.

[64]
Cowley, A. H.; Kemp, R. A.; Lasch, J. G.; Norman, N. C.; Stewart, C. A. J. Am. Chem. Soc. 1983, 105, 7444.

[65]
Takeda, N.; Tokitoh, N.; Okazaki, R. Chem. Lett. 2000, 29, 622.

[66]
Astruc, D.; Zhao, P.; Liang, L.; Rapakousiou, A.; Djeda, R.; Diallo, A.; Kusamoto, T.; Ruiz, J.; Ornelas, C. J. Inorg. Organomet. Polym. 2013, 23, 41.

[67]
Less, R. J.; Melen, R. L.; Wright, D. S. RSC. Adv. 2012, 2, 2191.

[68]
Sasamori, T.; Yuasa, A.; Hosoi, Y.; Furukawa, Y.; Tokitoh, N. Organometallics 2008, 27, 3325.

[69]
Walz, F.; Moos, E.; Garnier, D.; Koppe, R.; Anson, C. E.; Breher, F. Chem.-Eur. J. 2017, 23, 1173.

[70]
Oetzel, J.; Weyer, N.; Bruhn, C.; Leibold, M.; Gerke, B.; Pottgen, R.; Maier, M.; Waier, R. F.; Holthausen, M. C.; Siemeling, U. Chem.-Eur. J. 2017, 23, 1187.

DOI PMID

[71]
Weyer, N.; Heinz, M.; Schweizer, J. I.; Bruhn, C.; Holthausen, M. C.; Siemeling, U. Angew. Chem. Int. Ed. 2021, 60, 2624.

[72]
Zhang, T.; Lee, V. Y.; Morisako, S.; Aoyagi, S.; Sasamori, T. Eur. J. Inorg. Chem. 2021, 38, 3988.

[73]
Sakagami, M.; Sasamori, T.; Sakai, H.; Furukawa, Y.; Tokitoh, N. Bull. Chem. Soc. Jpn. 2013, 86, 1132.

[74]
Sasamori, T.; Suzuki, Y.; Sakagami, M.; Miyake, H.; Tokitoh, N. Chem. Lett. 2014, 43, 1464.

[75]
Butler, I. R.; Davies, R. L. Synthesis 1996, 11, 1350.

[76]
Chen, W.; Spindler, F.; Pugin, B.; Nettekoven, U. Angew. Chem. Int. Ed. 2013, 52, 8652.

[77]
Rao, B.; Chong, C. C.; Kinjo, R. J. Am. Chem. Soc. 2018, 140, 652.

[78]
Lundrigan, T.; Welsh, E. N.; Hynes, T.; Tien, C.-H.; Adams, M. R.; Roy, K. R.; Robertson, K. N.; Speed, A. W. H. J. Am. Chem. Soc. 2019, 141, 14083.

DOI PMID

[79]
Gasperini, D.; Neale, S. E.; Mahon, M. F.; Macgregor, S. A.; Webster, R. L. ACS Catal. 2021, 11, 5452.

DOI PMID

[80]
Oh, W.; Cho, S.; Ko, Y. Carbon 1996, 34, 209.

[81]
Connelly, N. G.; Geiger, W. E. Chem. Rev. 1996, 96, 877.

DOI PMID

Outlines

/

〈 〉