REVIEWS

Advances in Synthesis Methods of Quinoline and Isoquinoline Derivatives

  • Liping Guan ,
  • Zhiqi Lin ,
  • Chaohua Fang ,
  • Qiushi Wang ,
  • Zhiyang Fu ,
  • Bin Zhang , *
Expand
  • Food and Pharmacy College, Zhejiang Ocean University, Zhoushan, Zhejiang 316022

Received date: 2025-04-02

  Revised date: 2025-04-21

  Online published: 2025-05-21

Supported by

Fujian Provincial Key Laboratory of Innovative Drug Target Research(FJ-YW-2023KF04)

National College Student Innovation and Entrepreneurship Training Program(202310340048)

Abstract

Synthesis methods of quinoline and isoquinoline rings have gradually occupied an important position in the field of medicine and chemical industry. Their special heterocyclic structures make them important lead compounds in medicinal chemistry and organic chemistry. Quinoline and isoquinoline molecules have anti-malaria, anti-Alzheimer’s disease, anti-tumor, anti-hypertension, anti-oxidation, antibacterial and other biological activities. The significance of quinoline and isoquinoline derivatives in the field of medicinal chemistry and organic chemistry is reviewed, and then the research progress of new and improved traditional synthesis methods, including transition metal catalysis, photocatalysis and microwave catalysis under the condition of metal and non-metal catalysis, in recent years is systematically reviewed, so as to obtain different substituted or cyclized quinoline or isoquinoline compounds.

Cite this article

Liping Guan , Zhiqi Lin , Chaohua Fang , Qiushi Wang , Zhiyang Fu , Bin Zhang . Advances in Synthesis Methods of Quinoline and Isoquinoline Derivatives[J]. Chinese Journal of Organic Chemistry, 2025 , 45(9) : 3255 -3288 . DOI: 10.6023/cjoc202502036

喹啉和异喹啉是一类具有重要生物活性的含氮杂环化合物, 是众多天然产物和化学药物的核心部分[1]. 它具有类似于苯和含氮杂环的化学反应性, 研究者对两类核心环进行取代和环合的研究, 同时, 也对喹啉和异喹啉环的亲核和亲电取代反应做了详细的探索. 因此, 两类衍生物在合成和药理方面是一个非常重要的研究性课题[2].
喹啉及异喹啉衍生物是几种天然产物和美国食品药品监督管理局(FDA)批准的药物的重要核心结构, 在前导药物项目中, 两环为特殊结构. 此外, 由于其广泛的生物学活性, 包括抗氧化[3]的作用, 可作为褪黑激素(MLT)的等排类似物用来去除自由基. 抗癌[4]是以拓朴异构酶(top-Ⅰ)为作用靶点抑制脱氧核糖核酸(DNA)的合成而发挥抗癌作用[5]. 同时在抑制5-羟色胺(5-HT)受体和乙酰胆碱酯酶[6]的活性上, 发挥着抗抑郁[7]和抗阿尔兹海默症[8]等相关精神类疾病的生物学活性[9], 此外, 喹啉环可作为抗心血管疾病的先导化合物结构, 作为羟甲基戊二酰辅酶A (HMG-CoA)的抑制剂. 喹啉类衍生物可作为α-葡萄糖糖苷酶抑制剂, 在治疗糖尿病II型疾病上通过抑制该酶水解葡萄糖苷键发挥疗效[10]. 此外还有抗菌[11]、抗结核[12]、抗炎[13]、抗病毒[12]、镇痛[14]、调节中枢神经系统[15]、抗疟疾[16]、抗惊厥[17]等活性. 如图1所示, 喹啉与异喹啉环可作为多个疾病的原型化合物(该图通过Biorender制作).
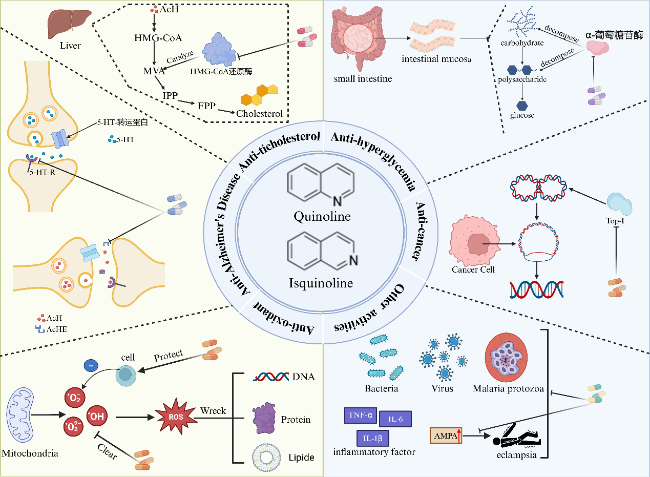
图1 喹啉及异喹啉衍生物的药理活性

Figure 1 Pharmacological activities of quinoline and isoquinoline derivatives

喹啉于1834年由德国科学家朗格首次从煤焦油中分离[18]. 迄今为止, 喹啉及其衍生物的制备一直令许多研究人员着迷[19]. 后续人们从自然界中获得众多的喹啉生物碱[20], 并且植物中提取的喹啉生物碱是结构复杂的杂环化合物[21], 发现其具有广泛的生物活性[22], 如在抗菌[23]、抗癌[24]、抗炎[25]等. 含喹啉环的药物如降胆固醇药匹伐他汀[26]、抗癌药物[27]喜树碱(CPT)于20世纪60年代初从中国珙桐科植物喜树中分离出来, 是抗癌方面最重要和最著名的喹啉生物碱[28]. 异喹啉显示出显著的抗肿瘤活性是通过与拓扑异构酶I结合, 阻止DNA降解, 导致癌症细胞中DNA损伤和细胞凋亡[29]. 抗疟疾药如奎宁、氯喹、奎尼丁等[30]中, 奎宁是从金鸡纳树的树皮中分离出的喹啉生物碱.
近年来, 随着研究的深入, 越来越多的异喹啉生物碱被分离鉴定[31]. 异喹啉生物碱作为植物界中丰富的一类重要天然产物, 具有广泛的结构多样性和生物活 性[32], 在研究和药物发现中具有重要意义, 如镇痛吗啡、抗菌小檗碱[33]、止咳可待因、乙酰胆碱酯酶抑制剂加兰他明[34]. 因此, 寻找新的异喹啉类药物作为有希望的药物先导仍然是天然产物化学研究的一个活跃领域, 尤其是在改善神经退行性疾病引起的神经损害方面. 研究表明, 异喹啉生物碱的活性成分可以通过抑制神经损伤炎症、抗氧化损伤、调节自噬、抑制细胞内钙的过载和改善线粒体功能障碍来表达其生物学功能[35]. 异喹啉环属于局部麻醉药奎尼可卡因的关键结构单元, 而1,2,3,4-四氢异喹啉是构成抗高血压药物喹那普利和异喹胍的部分化学结构[36]. 下列为含喹啉和异喹啉为骨架的药物(Scheme 1).
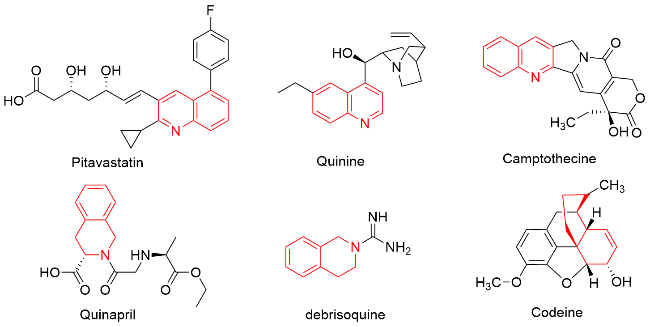
图式1 含喹啉或异喹啉环的药物

Scheme 1 Drugs containing quinoline or isoquinoline rings

近年来, 研究者在利用C—H[37]/N—H活化法已开发了多种合成喹啉和异喹啉衍生物的方法, 既满足了原子经济性, 同时也拓宽了喹啉和异喹啉衍生物合成范围, 其中多数是金属催化的反应[38]. 在之前的报告中对喹啉和异喹啉衍生物合成方法的综述偏少, 鉴于喹啉和异喹啉环在现代医药和化工领域的重要性, 及其潜在的临床应用和药物研发前景, 喹啉和异喹啉基团的制备仍有很大的发展空间. 我们课题组对喹啉和异喹啉类似物的合成十分感兴趣, 本文综述了喹啉和异喹啉衍生物的合成方法, 即金属催化法、非金属催化法[39]. 此外, 我们系统概述了合成各种喹啉和异喹啉化合物的经典方法和新颖策略, 对各类方法进行分析, 并重点介绍了那些为解决众所周知的化学转化问题而衍生的方法, 以合成各种喹啉和异喹啉衍生物. 为后续科研工作者借鉴合成方法时提供帮助和便捷. 我们期望本综述能够更好地概述基于金属或非金属的喹啉和异喹啉衍生物合成所取得的重大进展的现状, 并在不久的将来推动该领域更多进展和研究[40].

1 喹啉衍生物的合成

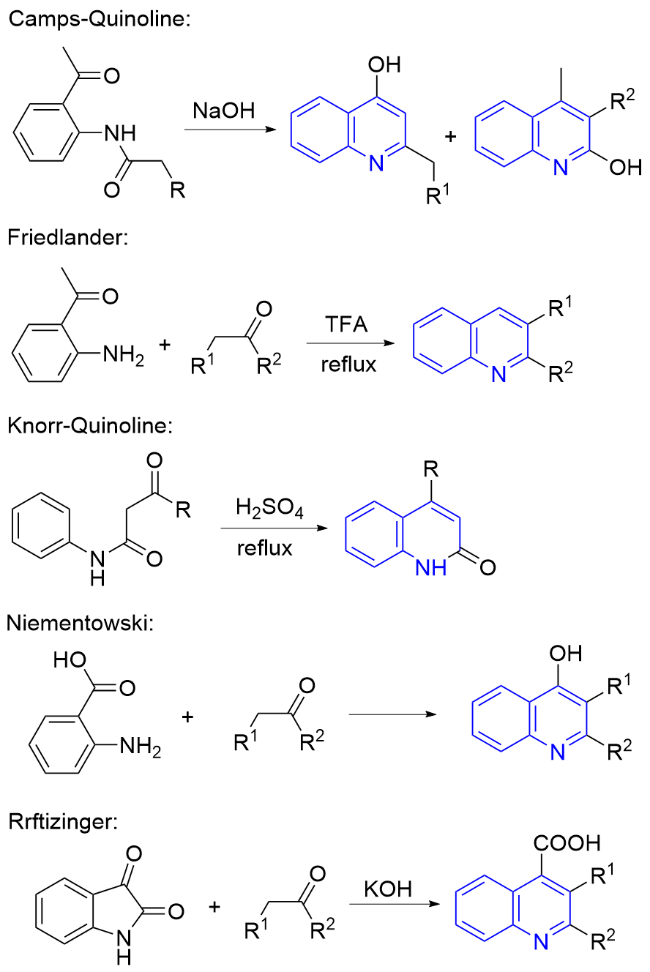
不同的喹啉衍生物已经被开发出许多合成方法, 如过渡金属催化剂[41]、Brønsted酸/碱[42]催化剂, 甚至无催化剂合成. 其中包括某些著名的合成技术: Combes[43]、Povarov[44]、Skraup[45]、Doebner[46]和Conrad-Limpach反应[18], 大多数起始原料是从苯胺开始(Scheme 2). 此外, 苯胺衍生物也被用于喹啉衍生物的合成, 如Friedlander[47]、Camps-quinoline[48]、Knorr-quinoline[49]、Pftizinger[50]、Niementowski[51]反应(Scheme 3). Sharma等[52]于2018年撰写了一篇关于过渡金属催化喹啉合成的综述. Tabassum等[53]报道了一篇喹啉衍生物无过渡金属合成方案的最新进展的综述. 鉴于此, 本综述将近年来由金属催化的喹啉环反应和非金属催化的喹啉环反应进行了总结和整理, 对快速搜索喹啉衍生物的合成是有帮助的.
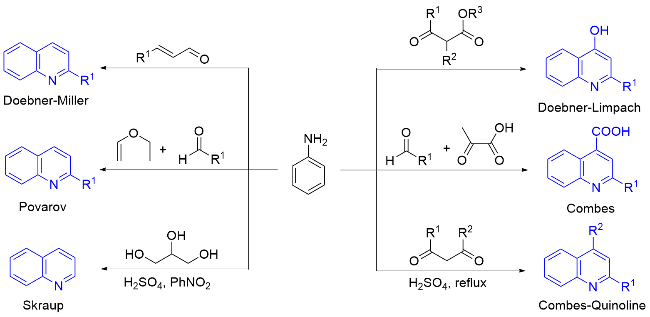
图式2 苯胺合成喹啉的传统方法

Scheme 2 Traditional method of synthesis of quinoline from aniline

图式3 苯胺衍生物合成喹啉的多种方法

Scheme 3 Multiple methods for synthesis of quinoline from aniline derivatives

1.1 金属催化、微波催化、光催化反应

在有机化学和药物化学中, 由金属催化的反应已成为实现各种杂环化合物的合成及其功能化的最有吸引力的方法之一[54]. 近些年, 在喹啉这重要药效团合成方法的选择上, 金属元素的介导逐渐占据了主导作用, 这是由于各种金属及其配合物具有良好的反应特性: 选择性好(金属催化剂能够通过调控反应物的活化能和键能, 实现对反应的选择性控制), 催化活性高(部分金属原子的d轨道未排满, 具有独特的电子结构), 温和的反应条件(在反应过程中降低活化能). 这些优点都难以通过非金属催化反应实现.

1.1.1 喹啉衍生物成环反应

在有机合成领域, 光催化与微波催化技术的兴起为喹啉衍生物的高效合成带来新契机.
光催化利用光激发催化剂产生高活性物种, 通过单电子转移等过程, 实现温和条件下喹啉环的构建. 其具有反应条件温和、选择性好的优势, 减少副反应发生, 同时避免使用过量氧化剂或还原剂, 契合绿色化学理念.
微波催化则依靠微波的热效应与非热效应, 快速加热反应体系, 显著加快分子运动与反应速率, 大幅缩短反应时间, 提高反应效率. 此外, 微波的非热效应能改变反应路径, 影响反应选择性, 为合成特定结构的喹啉衍生物提供可能.
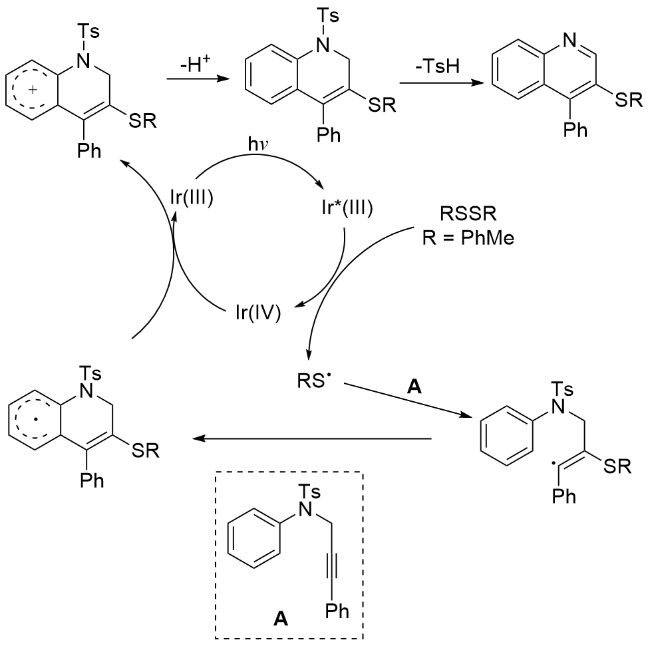
刘雪媛课题组[55]开发了一种通过可见光诱导的N-芳基-N-甲苯磺酰丙胺1与二硫化物2串联环化一锅法合成3-苯硫基喹啉衍生物3 (Scheme 4). 该方法使用的催化剂较为昂贵, 需在一定反应条件下进行. 作者探索了该反应的底物基团的范围, 发现在给电子基团中, 在炔丙胺1的4号R1位置上的取代提供了中等产率的产物, 如甲氧基、甲基, 产率分别为78%和58%. 乙基、叔丁基的产率仅为42%、38%. 同样, 不同的R2基团也会影响收率, 例如对甲基产生相应的产物, 收率为83%, 而对叔丁基、对甲氧基、对甲基和邻甲基取代, 考虑到空间位置的缘故, 产率偏低. 当R2为吸电子基团如4-Cl和4-F时, 3-苯硫基喹啉衍生物3达到中等产率. 值得注意的是, 在R2无取代的情况下, R3取代除甲基之外, 吸电子基团Cl和Br的产物产率分别为46%和35%. 该反应方法的反应机理见Scheme 5.
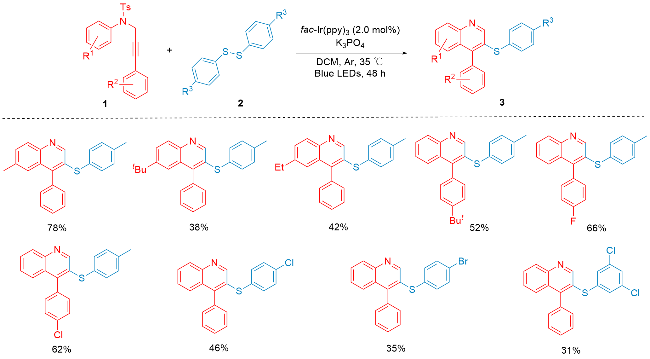
图式4 铱催化一锅法合成3-苯硫代喹啉衍生物

Scheme 4 One-pot synthesis of 3-phenylthioquinoline derivatives catalyzed by iridium

图式5 铱催化的反应机理

Scheme 5 Reaction mechanism catalyzed by iridium

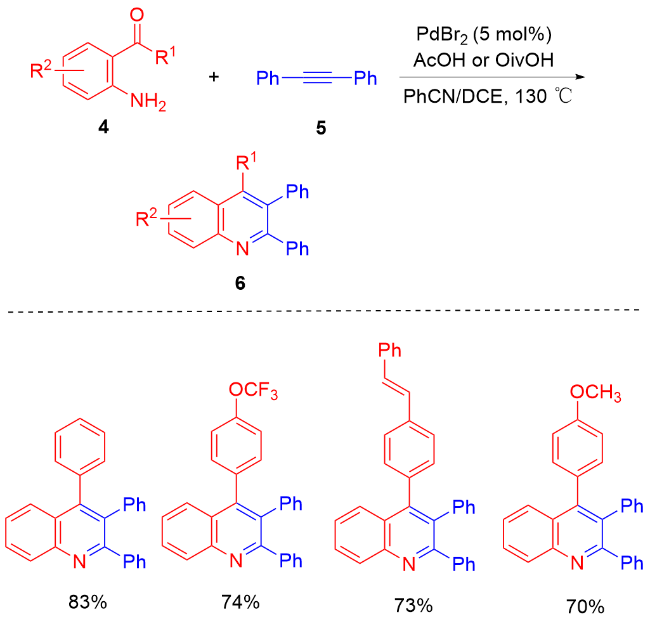
Zhou等[56]报道了钯金属元素催化的一锅反应, 由2-氨基芳香酮4和炔烃5合成喹啉衍生物6 (Scheme 6). 首先, 2-氨基芳香酮4的R2基团为苯环4位取代如CH3、OCH3、OCF3、Cl和F等官能团, 得到中等至良好产率的相应产物, 平均产率高达70%以上. 该报道中值得一提的是, 在许多情况下, 使用PivOH时会检测到4的N-新戊化产物, 该产物无法从所需的喹啉中分离出来, 导致产物为混合物. 使用AcOH代替PivOH可以轻松解决这个问题.
图式6 Pd催化合成喹啉衍生物

Scheme 6 Synthesis of quinoline derivatives catalyzed by Pd

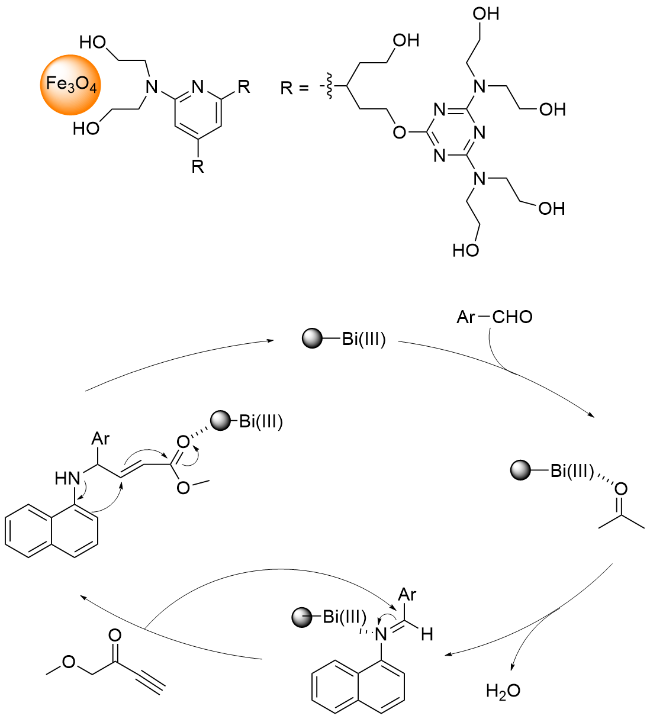
Asadi课题组[57]于2016年报道了将Fe3O4-TDSN- Bi(III)用作一种高效且可重复使用的催化剂, 并在微波辐射和无溶剂条件下, 从芳胺7、芳醛8和丙炔酸甲酯9区域选择性地合成3-甲酯-喹啉衍生物10 (Scheme 7). 该反应具有原子经济性、高至优异的产率、催化剂的回收再利用等优点. 在芳醛8的邻位、间位和对位上含有各种吸电子和给电子取代基和芳香醛与1-萘胺和丙炔酸甲酯反应, 得到相应的苯并[h]喹啉-3-羧酸酯衍生物10. 从实验结果得知芳环上取代基的电子性质对反应过程影响不大. 同样, 取代苯胺与各种芳基醛和丙炔酸甲酯反应良好, 以高产率提供相应的喹啉-3-羧酸酯衍生物, 其机理见Scheme 8.
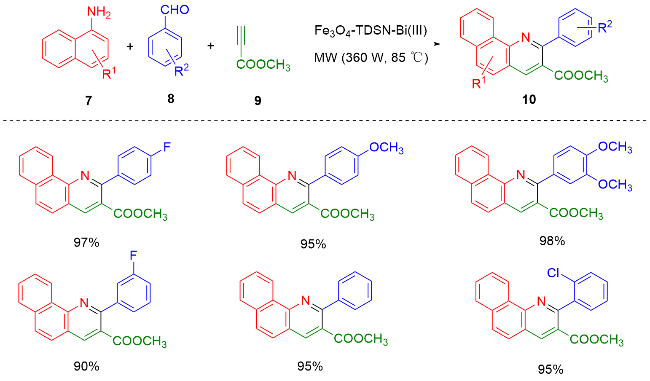
图式7 Fe3O4-TDSN-Bi(III)催化合成喹啉衍生物

Scheme 7 Fe3O4-TDSN-Bi(III) catalyzed the synthesis of quinoline derivatives

图式8 Fe3O4-TDSN-Bi(III)催化反应的潜在机理

Scheme 8 Potential mechanism of Fe3O4-TDSN-Bi(III) catalyzed reaction

喹啉衍生物凭借独特化学结构, 在多个领域广泛应用. 金属催化剂在喹啉衍生物合成中占据关键地位. 通过金属中心的配位活化, 金属催化剂可降低反应活化能, 促使反应高效进行, 同时精准调控反应选择性. 相较于传统方法, 金属催化能在更温和的条件下实现喹啉环的构建, 提升产物收率. 然而, 金属催化剂的成本、回收等问题限制其大规模应用, 有待科研人员持续优化.
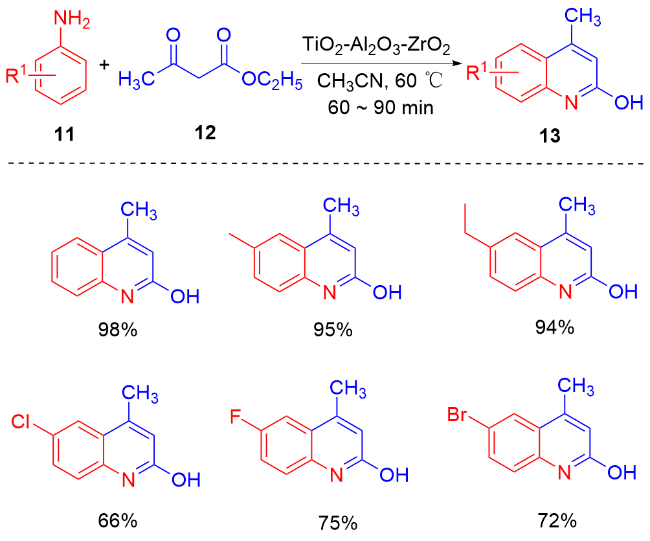
2018年, Agasar课题组[58]报道了在钛络合物存在下, 苯胺11和乙酰乙酸乙酯12在60 ℃下反应, 以良好的收率生成2-羟基-4-甲基喹啉衍生物13 (Scheme 9), 它基于TiO2-Al2O3-ZrO2作为纳米结构催化剂, 有效且可重复使用. 该反应的优点是反应时间短、条件温和、设置简单以及使用非色谱技术纯化产物. 实验结果显示苯胺的对位为吸电子基团如F、Cl、Br、NO2, 会比给电子基团的产率较低, 苯胺的对位为H、CH3、OCH3时产率分别为98%、95%、94%.
图式9 TiO2-Al2O3-ZrO2催化合成喹啉衍生物

Scheme 9 Synthesis of quinoline derivatives by TiO2-Al2O3- ZrO2 catalysis

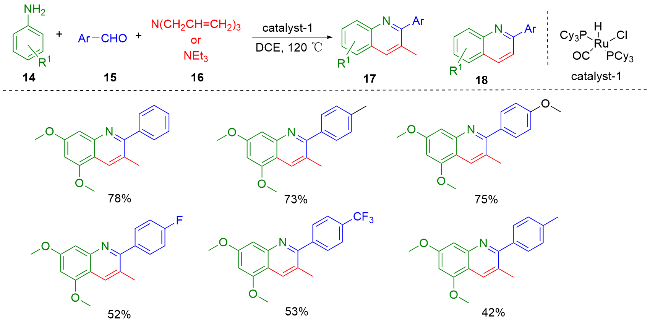
Yi课题组[59]发现Ru-H络合物(PCy3)2(CO)Ru- HCl是苯胺14与芳香醛15和烯丙胺16的三组分脱氨基偶联反应生成2,3-二取代喹啉产物17的高效催化剂. 如Scheme 10所示, 该法的优点在于提供了2,3-二取代喹啉衍生物的一步有效合成方法, 无需使用任何反应试剂或形成副产物. 从实验结果可知, 用3,5-二甲氧基苯胺在加入三乙胺的条件下, 所得到的喹啉衍生物为低产率, 但当采用烯丙胺时可得到部分中等产率的喹啉衍生物.
图式10 (PCy3)2(CO)RuHCl催化合成喹啉衍生物

Scheme 10 Synthesis of quinoline derivatives catalyzed by (PCy3)2(CO)RuHCl

反应机理如Scheme 11所示, 亚胺底物是由苯胺和芳基取代醛的脱水偶联形成的, 将与Ru催化剂配合形成Ru-芳烃配合物A, 亚胺与烯胺底物偶联反应形成苯胺中间体, 随后的邻芳烃碳氢插入和环化形成对苯二酚. 为了支持这一观点, 钌催化剂被证实可以介导邻芳烃C—H烷基化、乙烯基脱氨和后续的脱氢、芳香环化步骤形成喹啉产物F.
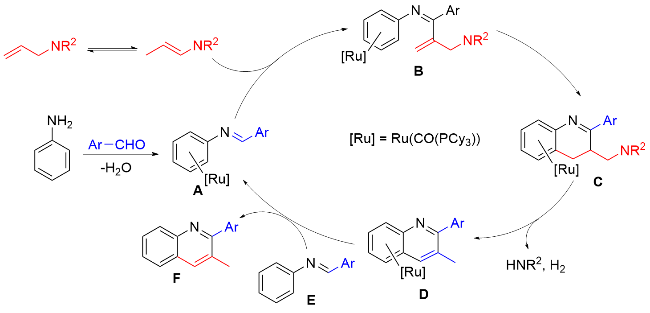
图式11 (PCy3)2(CO)RuHCl催化反应的潜在机理

Scheme 11 The potential mechanism of the reaction catalyzed by (PCy3)2(CO)RuHCl

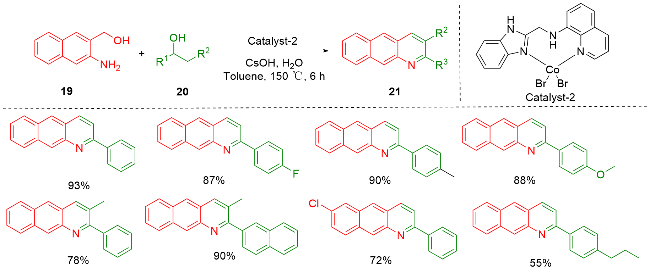
Kundu课题组[60]采用一锅法将2-氨基苄醇19与不同取代的仲醇20在Co(II)络合物和氢氧化铯水合物作为碱的存在下合成喹啉2,3-二取代喹啉21 (Scheme 12), 该法中的配合物对喹啉类化合物的合成也有效. 以一锅法合成2-烷基氨基喹啉为例, 揭示了该催化体系的实用性. 这是钴配合物介导的喹诺啉和二烷基氨基喹啉原子经济合成的例子. 此外, 作者探索该反应的底物反应范围, 在R1基团为芳香化合物时, 在苯环的对位取代给电子基团CH3、OCH3及吸电子基团F, 产率分别为88%、90%、87%.
图式12 Co(II)络合物催化环化合成2,3-二取代喹啉

Scheme 12 Co(II) complexes catalyzed the cyclization to form 2,3-disubstituted quinolines

张旭课题组[61]报道了由催化剂金属银介导的一步法合成喹啉的C—C键形成反应. 用芳胺11、醛22与酮22和1,3二酮24反应, 分别合成多取代喹啉2526 (Scheme 13). 作者在合成中使用单一催化系统来介导化学转化, 对于开发新的原子经济策略是非常重要的, 并且该反应策略可以有效地以环境友好的方式从简单的起始材料构建复杂的结构. 此外, 利用不同对位取代的苯胺参与反应合成喹啉衍生物25, 苯胺对位分别为取代CH3、H、NO2, 产物收率依次降低, 分别为86%、78%、58%. 此外, 作者探索了酮的反应范围, 如环丁酮、环戊酮、环己酮、环庚酮、环辛酮, 均以53%~84%的收率提供了预期的喹啉. 从实验结果可知大环酮会影响结构稳定性、产物收率. 类似地, 芳胺11和1-苯甲酰丙酮24成功反应得到喹诺酮类药物26, 产率52%~97%. 苯胺环上所取代的给电子基团(CH3、OCH3)比吸电子基团(F、Cl、CF3)得到的喹啉产率高.
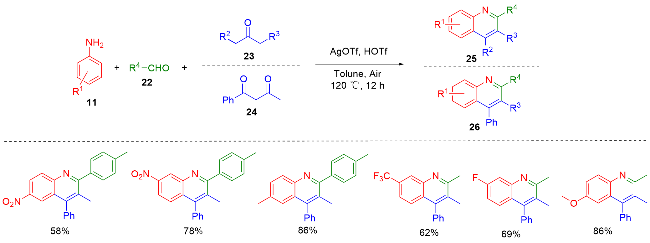
图式13 AgOTf催化合成喹啉衍生物

Scheme 13 Synthesis of quinoline derivatives catalyzed by AgOTf

Coelho课题组[62]报道了用Nájera N-肟衍生的钯环作为催化剂, 通过取代的碘苯胺28与Morita-Baylis- Hillman (MBH) 27加合物发生Heck反应(Scheme 14). Morita Baylis Hillman加成产物与取代的碘苯胺的Heck反应合成了多取代的喹啉29, 收率高达89%. 该反应具有完全区域选择性, 产物收率良好至优异, 催化剂负载量低等优点. 作者在文中阐明, 无论化合物27的四号位是吸电子还是给电子基团, 所得产物都为中高产率. 值得注意的是, 碘苯胺分子上吸电子基团的存在对产物的生成具有显著影响. 具体而言, 随着吸电子基团的电子吸引能力增强, 产物产率呈现出递减的趋势.
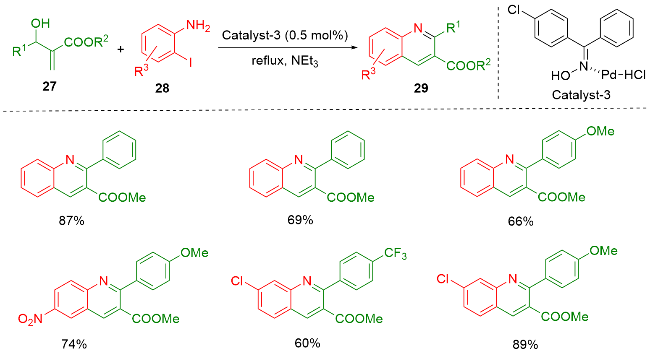
图式14 钯络合物催化Heck反应合成喹啉

Scheme 14 Synthesis of quinoline by Heck reaction catalyzed by palladium complex

Srimani课题组[63]介绍了由金属Mn络合物催化, 通过一锅连续脱氢多组分反应(MCR), 然后进行C(sp3)—H羟基化和环化合成各种新型多取代喹啉衍生物35 (Scheme 15). 并且, 作者开发了一种新的催化工艺, 采用过渡金属从可再生原材料中生产一系列杂环, 是一种高度可持续的方法. 由取代的苯乙酮30和取代苄醇31经催化反应生成α-支化酮32, 再加入取代2-氨基苄醇33, 经Mn络合物进一步催化生成喹啉35. 作者探索了各底物的反应范围, 采用4-甲氧基苯乙酮和各种给电子基团(4-OCH3、4-NMe2、3-OMe、4-t-Bu)的取代中性苯甲醇反应, 得到2,3-二取代喹啉的收率都很高. 值得注意的是, 在降低苯环取代基的电负性后, 得到喹啉衍生物的产率提高到88%, 脱卤迹象没有产生. 当氨基苄醇上取代为吸电子基团, 可得到中等产率的喹啉衍生物.
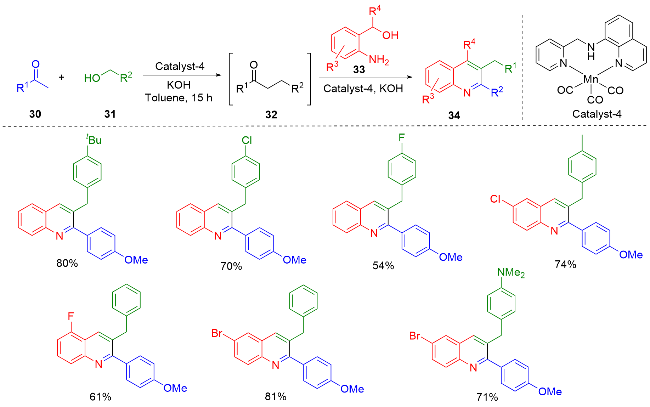
图式15 金属Mn络合物催化合成喹啉衍生物

Scheme 15 Synthesis of quinoline derivatives catalyzed by metal Mn complex

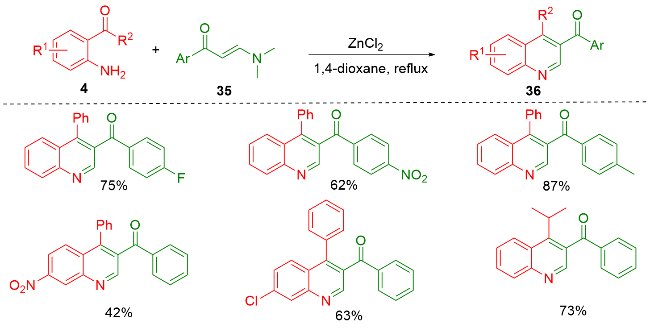
罗来春课题组[64]报道了以易得的2-氨基苯甲酮4和烯胺酮35为原料, 在ZnCl2的存在下通过Friedländer- type反应合成了4-取代的3-芳基喹啉36 (Scheme 16). 作者采用传统方法, 以1,4-二氧六烷为溶剂, 在ZnCl2存在下反应顺利进行, 以中等到良好的收率获得具有各种官能团的所需产物. 含有给电子或吸电子取代基的各种胺酮354反应, 产率为62%~87%. 值得注意的是, 当2-氨基苯甲酮的4号位上为取代NO2, 产率仅为42%. 并且R2为甲基、异丙基、环己基时, 产率分别为66%、73%、71%.
图式16 ZnCl2催化合成取代芳基喹啉的friedlander型反应

Scheme 16 Synthesis of substituted quinoline by ZnCl2 catalyzed friedlander type reaction

1.1.2 喹啉衍生物取代反应

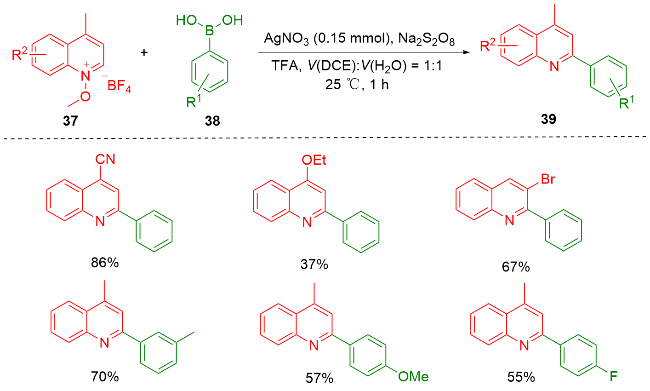
Ren等[65]报道了在室温下N-甲氧基喹啉-1-四氟硼酸铵衍生物37与具有高选择性的芳硼酸38发生了快速芳基化反应生成喹啉衍生物39 (Scheme 17). 该反应对喹啉衍生物和芳基硼酸均表现出特殊的官能团耐受性和广泛的底物范围. 结果表明, 含给电子基团的N-甲氧基喹啉四氟硼酸盐衍生物苯环37的产率较低, 取代为4-OC2H5、6-OCH3时, 产率分别为37%、14%. 而含吸电子基团(CN)的苯环所得喹啉衍生物产率高达80%. 同样, 芳硼酸38上的给电子取代基比具有吸电子取代基的芳硼酸产率更高. 作者通过自由基清除剂实验, 提出自由基参与了该合成.
图式17 银催化完成喹啉衍生物的取代反应

Scheme 17 The substitution reaction of quinoline derivatives was catalyzed by Ag

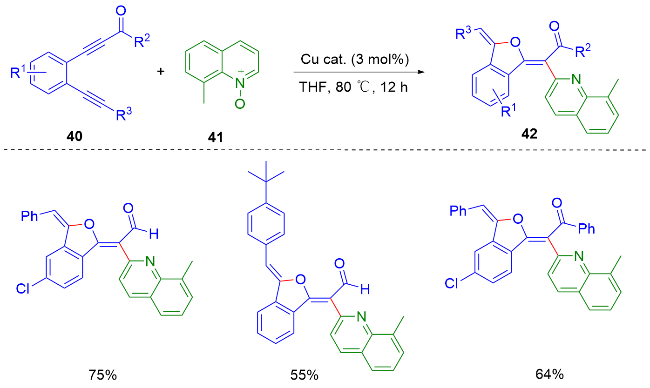
Karunakar课题组[66]采用一锅法在金属Cu(I)催化下, 以取代的1,5-二炔40与异喹啉N-氧化物41 (Scheme 18)为原料, 通过在铜催化剂存在下形成新C—C和两个 C—O键, 实现了异喹啉衍生的异苯并呋喃的中等至极高产率, 并建立了一种高效的合成有机转化反应, 得到喹啉取代的异苯并呋喃衍生物42.
图式18 Cu(I)催化生成喹啉取代异苯并呋喃衍生物

Scheme 18 Cu(I) catalyzed the formation of quinoline-substituted isobenzofuran derivatives

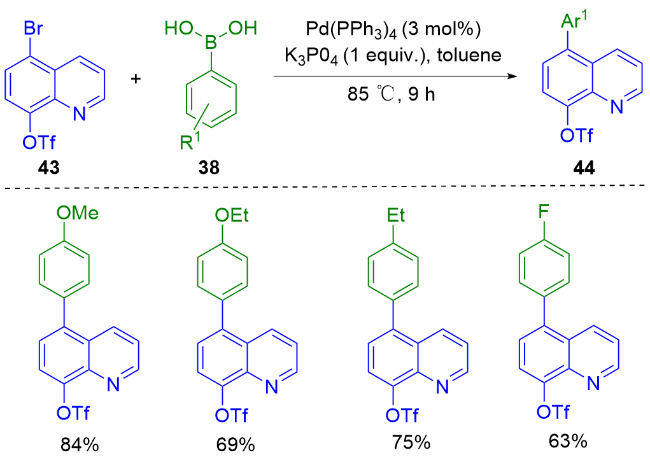
2015年, Langer课题组[67]报道了以5-溴喹啉-8-基三氟甲烷磺酸盐(43)和芳硼酸38为原料, 采用Suzuki- Miyaura交叉偶联反应制备芳基喹啉44 (Scheme 19). 从实验结果可知: 不论芳基硼酸上取代的是吸电子还是给电子基团, 最终都能得到不错的产率.
图式19 钯催化Suzuki Miyaura反应合成芳基喹啉

Scheme 19 Synthesis of arylquinoline by Pd-catalyzed Suzuki Miyaura reaction

张志国和张桂生课题组[68]建立了一种铜(I)催化的芳基甲基C(sp3)—H分子内直接氧化酰胺化反应, 以2-甲基-3-甲酰基喹啉(45)为起始物制备类药物1H-吡咯[3,4-b]喹啉1,3(2H)-二酮46 (Scheme 20). 作者通过利用不同R2和R3基团去探索该反应的范围. 当R3为苯基或在间位、对位或邻位具有吸电子取代基(CO2Et、Cl和Br)和给电子取代基(OMe和Me)的苯基时, 产率为74%~92%. 脂肪取代基R1如对甲氧基苄基、硝基苄基或异丁基也能有效反应, 产率83%~91%. 当R2为三氟甲基和4-氯苯基时, 生成产物产率分别为81%和83%. 在R1为Br和Cl的情况下, 两种反应物分别以79%和89%的产率生成了循环产物. 作者在反应中加入了Cu催化剂, 可以以高效和高产率的方式得到目标产物.
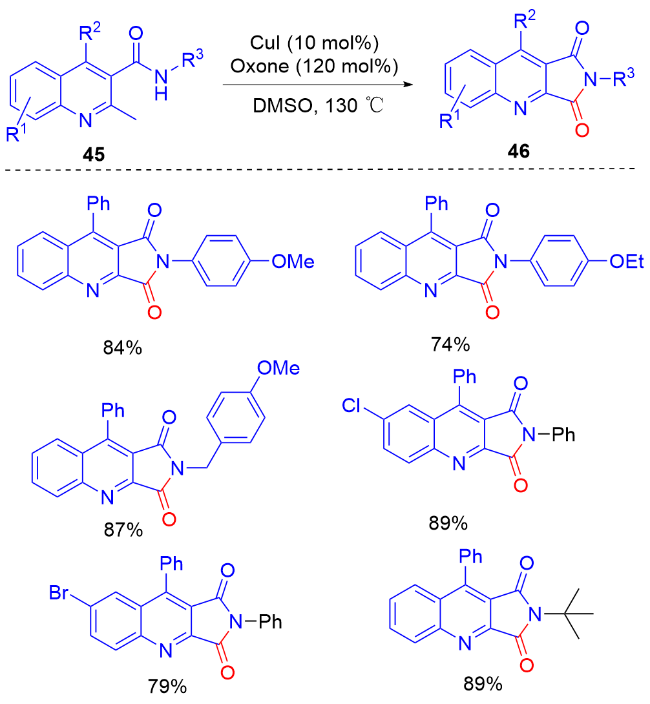
图式20 Cu(I)催化合成吡咯并喹啉二酮

Scheme 20 Copper(I) catalyzed synthesis of pyrrolo quinoline diones

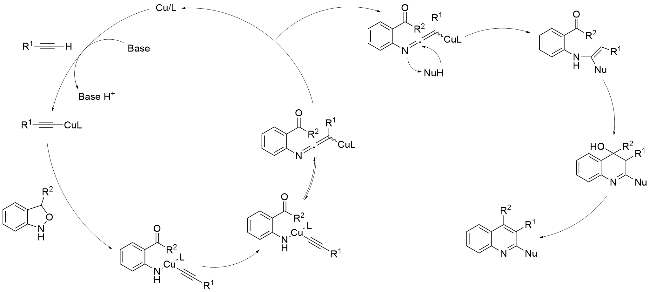
高阳课题组[69]报道了一种新型的铜催化末端芳基炔烃47与2,1-苯并异噁唑48的C(sp)—H芳基胺化反应, 能够快速生成高反应性仲N-芳基炔胺, 用于结构多样的C-2取代喹啉和2-喹啉酮的模块化合成(Scheme 21), 文中提及了该反应的假设机制(Scheme 22). 该反应还可使用一系列亲核试剂, 包括胺、醇、酚、硫醇、苯硫酚、活性亚甲基化合物和水, 用1,10-菲咯啉作为配体参与反应. 作者采用不同官能团取代的芳基炔烃来探索反应的底物范围, 苯环上取代的给电子基团(Me、OMe、NMe2)和吸电子基团(F、Cl、Br、NO2等)都可得到中等高产率的喹啉衍生物, 产率为57%~87%. 同样, 具有不同取代的吸电子基团或给电子基团的2,1-苯并异噁唑48, 可得到中高产率的产物. 并且该方法反应条件温和, 底物范围广, 且原子经济性高, 生成H2作为唯一的绿色副产物. 该方法还开辟了一条创建各种喹啉融合杂环的实用途径, 成功应用于复杂分子的后期修饰和生物活性靶点的简洁合成.
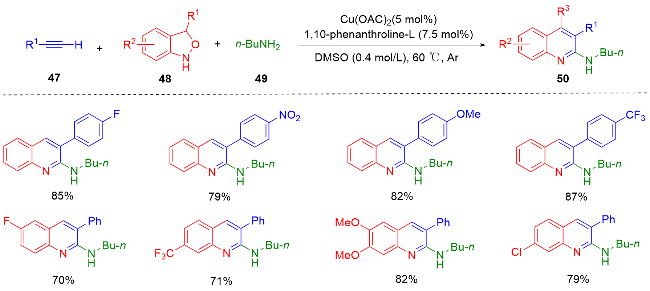
图式21 在Cu(OAc)2催化下合成喹啉

Scheme 21 Synthesis of quinoline catalyzed by Cu(OAc)2

图式22 Cu(OAc)2催化下的反应机理

Scheme 22 Reaction mechanism catalyzed by Cu(OAc)2

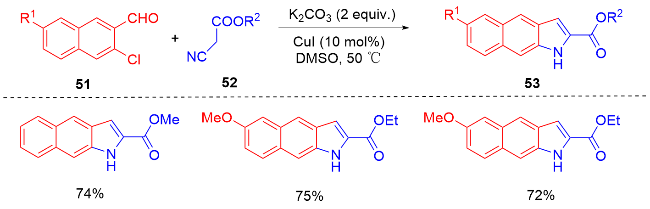
Nagarajan课题组[70]报道了通过铜催化的杂环反应作为一种简单有效的合成具有重要生物学意义的吡咯[2,3-b]喹啉的方法. 通过2-氯-3-乙醛喹啉51和烷基异氰酸酯52反应得到吡咯[2,3-b]喹啉53 (Scheme 23). 作者提出的合理反应机理为, 5253反应形成缩合产物, 通过水转化为加合物. 加合物互变异构成胺, 随后铜促进Ullmann-Coupling反应提供吡咯环, 除去甲酰化得到53.
图式23 在CuI催化下合成吡咯[2,3-b]喹啉衍生物

Scheme 23 Synthesis of pyrrole [2,3-b] quinoline derivatives catalyzed by CuI

1.2 非金属催化反应

目前, 由金属介导的催化反应虽然是促进喹啉衍生物合成的有力催化剂, 但也存在一些问题. 例如贵金属价格昂贵, 毒性较大, 反应完成后需要额外步骤去去除. 有时, 金属只有在配合物形式下才表现出较高的催化活性, 而这些配合物的配体比金属昂贵得多. 因此, 通过开发除常规反应之外的无过度金属方案, 对传统方案进行优化, 这些问题才得到解决. 已经开发了多种方案, 包括催化和非催化合成方法, 使用不同的起始原料来构建具有各种基团组合的喹啉环[71]. 在这里, 介绍了在非金属催化条件下喹啉衍生物的合成方案.
2019年, 张辉和曹伟国课题组[72]开发出一种通过1,8-二氮杂双环[5.4.0]十一碳-7-烯(DBU)促进的级联迈克尔加成/环化在官能化2-氨基苯甲腈(54)和4,4-二氟 丁-2-炔酸甲酯(55)之间轻松合成2-二氟甲基化喹啉56的方法. 该法在温和的无金属反应条件下, 各种高度官能化的喹啉以中等至良好的产率合成. 作者为了探索该反应的底物范围和局限性, 研究了取代基R2对反应的影响. 该反应受到R2电子效应的显着影响. 虽然OCH3、CH3等给电子基团和NH2对位的卤素(F、Cl、Br、I)等吸电子基团具有良好的耐受性, 但给电子基团使相应的产物具有更高的耐受性. 此外, 当使用强吸电子基团如NO2时, 没有获得产物. 随后, 探索了与CN基团对位的R3的底物范围. 发现取代基R3的电子效应与R2基团相似, 供电子基团取代的2-氨基苯甲腈以更高的产率生产了相应的所需产物. 最后, 发现除了取代基的电子效应之外, 该反应对空间位阻也敏感. 对于R1或R4取代的底物, 由于空间效应, 相应的2-二氟甲基化喹啉以中等收率获得(Scheme 24).
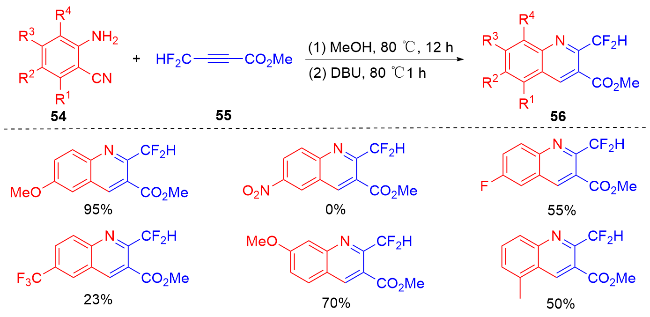
图式24 DBU催化合成2-二氟甲基取代的喹啉

Scheme 24 DBU catalyzed the synthesis of 2-difluoromethyl-substituted quinoline

2017年, 于福超课题组[73]报道了一种改进的Pfit- zinger反应, 用TMSCl介导的乙酰丙酮58、含取代基的2,3-二氧代-2,3-二氢吲哚(57)和伯醇59合成高度官能化的喹哪啶60 (Scheme 25). 该方法表现出高效、官能团耐受性好、操作简单、对环境友好和放大的可行性, 并涉及一步级联工艺中的环化和酯化, 以在喹纳丁环的4位形成羧酸盐(CO2R). 从结果得知, 强亲核试剂所得到的产率要大于弱亲核试剂, 然后采用弱亲核试剂2-乙 烯-1-醇的结果产率会优于其他强亲核试剂. 此外, 2,3-二氧代-2,3-二氢吲哚(57)上为吸电子基团(F、Br、NO2、CF3), 所得产物产率为50%~70%.
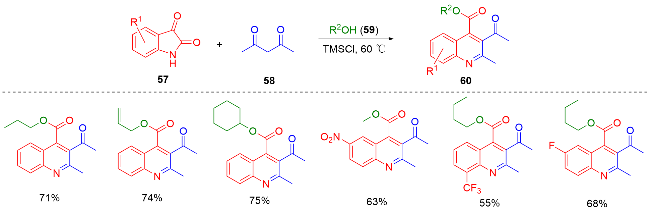
图式25 由TMSCl介导的三组分喹啉合成反应

Scheme 25 Synthesis of three-component quinoline mediated by TMSCl

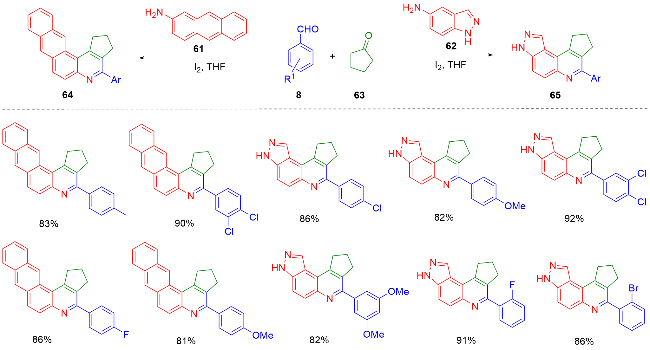
王祥山课题组[74]报道了一种由碘催化通过芳香醛8、蒽-2-胺61或1H-吲唑-5-胺62和环戊酮63的Diels- Alder反应合成环戊[c]萘[2,3-f]喹啉64和环戊[c]吡唑并[4,3-f]喹啉衍生物65的温和有效的合成方法(Scheme 26). 这种新颖的合成方法具有反应条件温和、收率高、无金属催化剂等优点. 作者在探索该反应的底物范围时, 采用官能团化的芳香醛, 发现不论在苯环上取代为吸电子基团或给电子基团, 化合物65的产率不受电子效应的影响, 产率为82%~92%. 同样当蒽-2-胺61参与反应, 化合物64的产率对芳环的电子性质也不敏感.
图式26 I2催化经D-A反应合成喹啉衍生物

Scheme 26 Synthesis of quinoline derivatives by iodine catalyzed D-A reaction

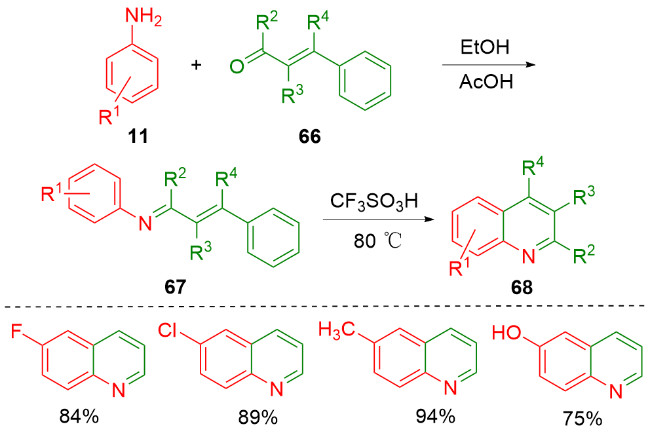
Klumpp课题组[75]报道了以苯胺11和肉桂醛66为原料, 合成了一系列插烯亚胺67. 这些底物在超强酸介质中反应, 得到喹啉68. 作者提出了一种涉及双阳离子超亲电中间体环化的转化机制, 并通过改变苯胺组分, 取代基容易并入喹啉产物中, 这包括具有卤素、醚、烷基和酚取代基的喹啉, 产率为75%~85% (Scheme 27). 同时, 在采用该方法时, 没有用价格昂贵的试剂, 且以价格较为低廉的化合物作为底物, 得到高产率的产物.
图式27 CF3SO3H介导下合成喹啉

Scheme 27 Synthesis of quinoline mediated by CF3SO3H

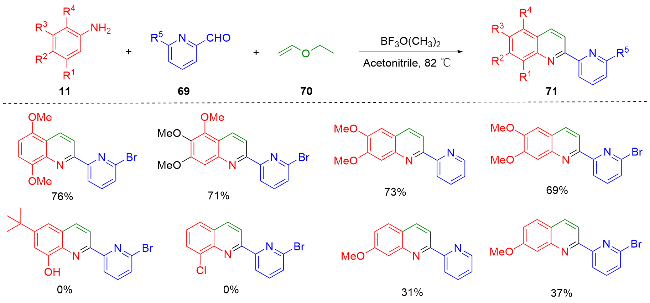
Barbosa课题组[76]报道了一种由三氟化硼甲醚合物(BF3•O(CH3)2)酸催化下, 通过多取代的芳香胺11、官能团化的2-吡啶甲醛69和乙基乙烯基醚70的三组分Povarov反应, 实现了2-(2-吡啶基)喹啉71的高效合成. 该方法反应条件温和、后处理简单、底物适用性广、产物收率高. 在这项工作中, 探索了几种苯胺和醛的反应性(Scheme 28). 带有吸电子基团的苯胺不能产生所需的喹啉. 此外, 含有大基团的苯胺在这些条件下被证明不发生反应. 作者将缺乏反应性归因于空间位阻. 使用具有弱吸电子基团或给电子取代基的苯胺产生了相应的喹啉, 产率为31%~76%.
图式28 三氟化硼甲醚合物(BF3•O(CH3)2)催化下合成喹啉

Scheme 28 Synthesis of quinoline by boron trifluoride methyl ether complex (BF3•O(CH3)2)

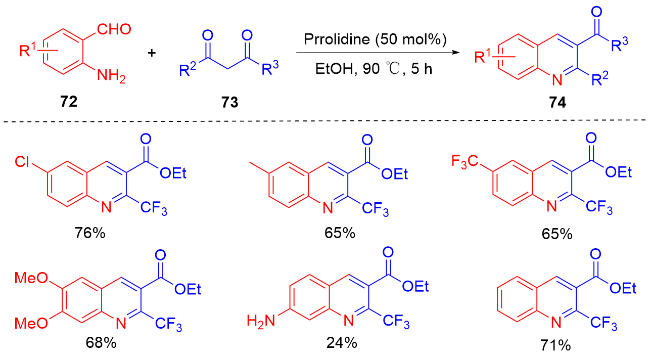
范良欣和徐翠莲课题组[77]报道了一种在乙醇中用无金属催化剂Prrolidine (四氢吡咯)通过β-酮酯或1,3-二酮73与各种取代的邻氨基苯甲醛72的[4+2]幻化合成喹啉衍生物74的新方法(Scheme 29). 这种方案具有操作简单、底物范围广、官能团兼容性好的特点. 邻氨基苯甲醛的苯环任意位置有各种取代基, 包括给电子基团或吸电子基团均耐受良好. 值得注意的是, 强给电子基团(NH2)的底物也兼容, 但产率较低. 作者进一步探索了氟化β-酮酯或1,3-二酮的范围. 除CF3取代基β-酮酯外, 含有CHF2基团的β-酮酯也具有良好的耐受性.
图式29 由四氢吡咯催化通过[4+2]环化合成喹啉

Scheme 29 Quinoline formed from tetrahydropyrrole by [4+2] cyclization

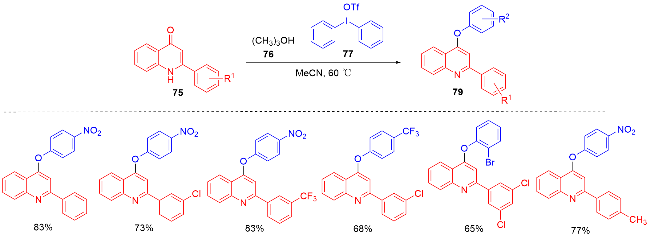
Nahide课题组[78]采用2-芳基喹诺酮在异丁基醇钾和碘鎓盐存在下合成2-芳基4-芳氧基喹啉. 作者探索了该反应的底物范围, 碘鎓盐中苯环取代吸电子基团, 产物产率不受电子效应影响, 产率65%~83%. 此外, 2-芳基喹诺酮上的苯环也不受电子效应的影响, 反应顺利, 得到产物产率为77%~92% (Scheme 30).
图式30 通过2-芳基喹啉的芳基化合成喹啉

Scheme 30 Synthesis of quinolines by arylation of 2-aryl quinolines

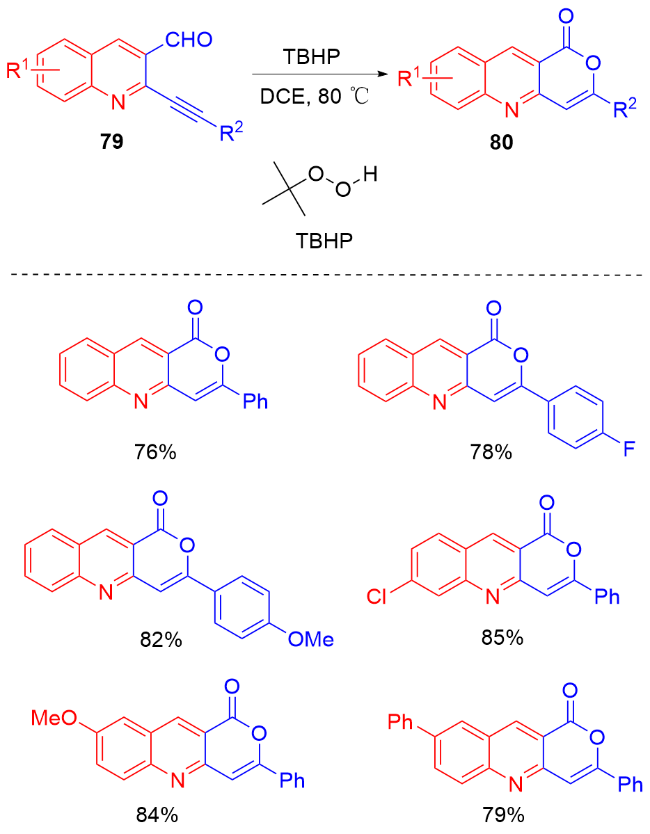
Singh课题组[79]报道了由叔丁基过氧化氢(TBHP)促进烷炔基喹啉醛79合成吡喃[4,3-b]喹啉-1-酮80的自由基反应, 作者在掌握最佳反应条件的情况下, 研究了炔基芳基环上取代基变化的反应范围. 炔基芳基环上的R2取代基对其产率没有产生任何显着变化. 此外, 该方法进一步扩展到喹啉苯环R1基团, 得到相应环化产物, 产率为80%~82% (Scheme 31).
图式31 TBHP促进喹啉合成方法

Scheme 31 TBHP promoted methodology for the synthesis of quinolines

2 异喹啉衍生物的合成

含异喹啉骨架的分子因其独特的活性, 在有机合成、医药、功能材料等领域有着广泛的应用, 异喹啉衍生物的合成是有机合成领域一个重要的研究方向[80]. 此外, 其骨架在不对称催化[81]、磷光材料[82]、合成生物碱[83]、作为过渡金属的配体[84]等方面得到了广泛应用. 随着异喹啉环在上述材料中的持续发展, 这种重要的母核被化学家以越来越有效的合成方法开发. 从1885年首次发现喹啉环至今, 有众多传统的制备方法, 如: Bischler-Napieralski[85]、Pomeranz-Fritsch[86]、Pictet- Gams[87]和Pictet-Spengler[88]反应, 然而苛刻的反应条件、差的官能团耐受性以及底物基团的选择局限性等限制了反应的应用. 近年来, 利用金属催化剂合成含氮杂环化合物已成为一种新的发展趋势[38]. 化学家已经使用金属催化剂, 如Rh、Pd、Cu、Au、Fe、Co、Ni、Ru、等来合成异喹啉衍生物(Scheme 32).
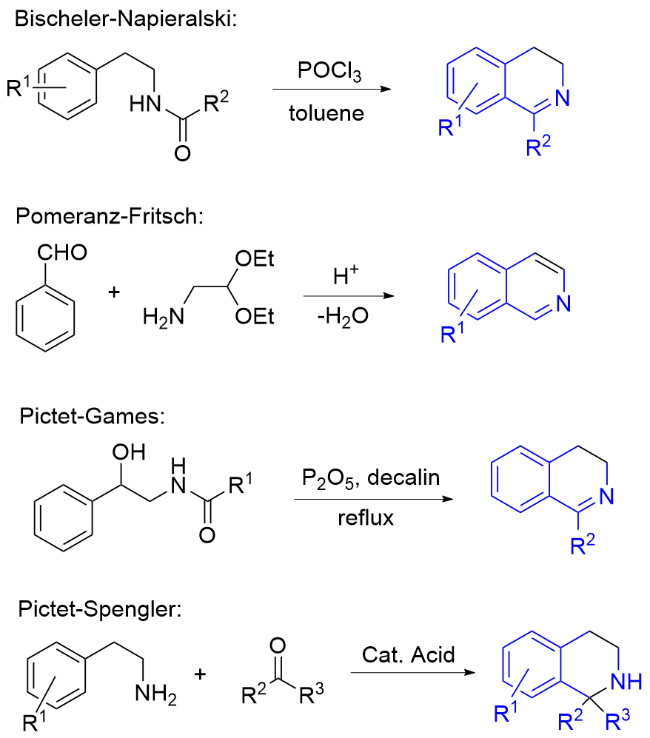
图式32 合成异喹啉衍生物的传统方法

Scheme 32 Traditional methods for synthesizing isoquinoline derivatives

2.1 金属催化反应

异喹啉衍生物主要是通过金属催化合成的, 且强调了金属催化合成异喹啉的相关性和适用性, 其中使用炔烃作为偶联伙伴, 保留C—H活化策略, 这促使了几种新合成方法的开发, 为重要的异喹啉药效团提供了途径. 目前, 大多数方法依赖于使用Ru、Rh、Pd、Co或Cu催化剂. 值得注意的是, 对于金、银、铱、锰和镍等金属的化学研究还很少. Rh催化反应更为普遍. 这可能归因于Rh与亚胺、胺、脒、肟和各种类似的氨基羧基或氨基羰基衍生物中的氮原子具有良好的螯合特性, 有助于邻位C—H键活化[89]. 下文综述了研究者对异喹啉的传统合成方法进行了改进和优化, 采用了金属催化剂加快反应进程, 扩大底物反应范围的合成反应.

2.1.1 异喹啉衍生物成环反应

杨大润课题组[90]开发了一种无外部氧化剂的Ru(II)催化的C—H活化, 在苯乙酮O-甲基肟81和亚砜叶立德82之间发生分子间成环生成异喹啉衍生物83. 苯乙酮O-甲基肟在芳环的对位具有不同的官能团R1, 例如Me、OMe、F、Cl、Br和CF3, 以良好的收率提供所需的产物. 值得注意的是, 产物产率对苯乙酮O-甲基肟的电子效应敏感. 带有卤素或CF3基团的肟产率较低. 当取代基在81的苯环3位时, 产率明显降低, 这一结果表明空间位阻效应对底物的反应活性有显着影响. 此外, 在筛选了肟的范围后, 以81为底物研究了亚砜叶立德的范围. 带有各种取代基的多种亚砜叶立德反应顺利, 以中等至良好的收率提供了目标产物. 亚砜叶立德芳环82上邻位取代基电子性质的变化对反应没有显着影响. 在对位具有吸电子基团和给电子基团的亚磺鎓叶立德可以以中等至良好的产率得到异喹啉(Scheme 33).
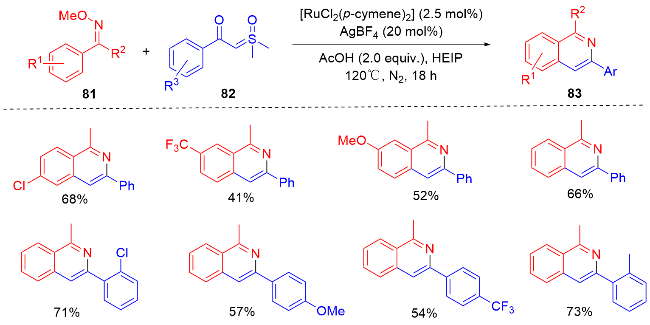
图式33 Ru(II)催化的C—H活化合成异喹啉

Scheme 33 Synthesis of isoquinoline by C—H activation catalyzed by Ru(II)

马彭课题组[91]报道了通过铜(I)催化的“多米诺骨牌”反应合成异喹啉. 在此转化过程中, 末端炔烃、2-溴芳基醛(酮)和乙酰胺一起反应. 在该反应中, 以乙酰胺为氮源, 成功获得了具有广泛官能团耐受性的异喹啉. 在最佳反应条件下, 验证了一系列末端炔烃的反应范围, 苯乙炔的对位、间位或邻位上带有卤素原子的底物是良好的候选物, 以55%~75%的产率得到异喹啉. 值得注意的是, 具有吸电子基团和给电子基团(包括CF3、OCF3、Me、tBu、OMe)的苯乙炔反应, 获得产率相对较高的异喹啉. 此外, 进一步探索芳香醛R2取代基的反应范围, 发现苯环上取代给电子基团或吸电子基团不影响产物产率(Scheme 34).
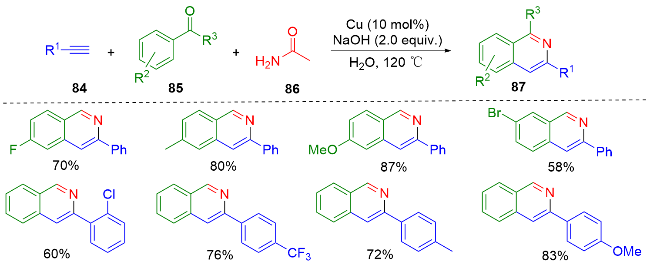
图式34 铜(I)催反应合成异喹啉

Scheme 34 Synthesis of isoquinoline catalyzed by copper (I)

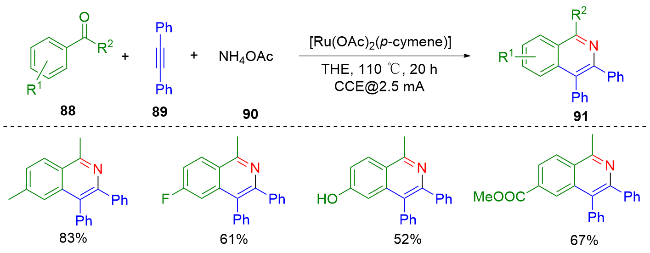
谭雪峰课题组[92]通过钌电催化的C—H/N—H功能化实现了异喹啉的电化学苯乙酮88、炔89和乙酸铵90三组分组装. 作者探索了苯乙酮作为底物的反应范围. 多种有价值的官能团, 包括卤素、酯、酰胺、乙酰氧基和氰基基团, 苯乙酮的对位取代吸电子基团(F、Cl、Br)比给电子基团(Me、OMe)所得产物产率低(Scheme 35).
图式35 Ru催化合成异喹啉

Scheme 35 Synthesis of isoquinoline catalyzed by Ru

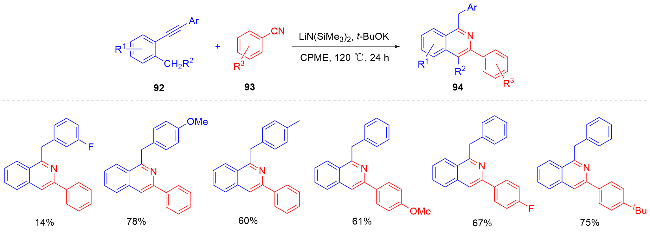
何丹丹课题组[93]报道了一种通过[4+2]环加成从1-甲基-1,3-(芳)烯炔92和腈93组装密集取代的异喹啉衍生物94, 作者探索了这种新型环加成反应的底物范围. 当芳环Ar的4位上有给电子取代基(Me、t-Bu和OMe)时, 反应非常相容, 并以60%~78%的收率分离出所需的产物, 而含有卤素(F)的底物得到产物产率相对比较低. 此外, 以4-Me、4-tBu、4-OMe、4-Ph、4-F和3-tBu取代的一系列功能化芳香腈93为反应物, 以中高收率(48%~82%)得到了异喹啉衍生物(Scheme 36).
图式36 碱金属盐促进[4+2]环加成异喹啉衍生物

Scheme 36 Alkali metal salts promote [4+2] cycloaddition to isoquinoline derivatives

李杰课题组[94]报道了采用钴(III)催化的C—H/N—H键功能化方法, 以芳基脒95和重氮化合物96为原料合成了1-氨基异喹啉衍生物97. 该反应在温和的反应条件下进行, 不需要氧化剂, 只产生N2和H2O作为副产物, 并且底物范围广. 作者首先探索芳基眯95底物的反应范围, 在苯环对位取代给电子取代基或吸电子取代基, 从实验结果得知, 产物产率不受电子效应影响, 产率为61%~83%. 此外, 带有间甲基或间三氟甲基取代基的底物进行的分子内竞争实验, 主要受空间相互作用的控制, 还探讨了在不同修饰的重氮酯2的环化范围. 并且CH3、C2H5或Ar以中等至良好的产率提供相应的氨基异喹啉. 值得注意的是, 噻吩衍生物以82%的收率得到了所需产物(Scheme 37).
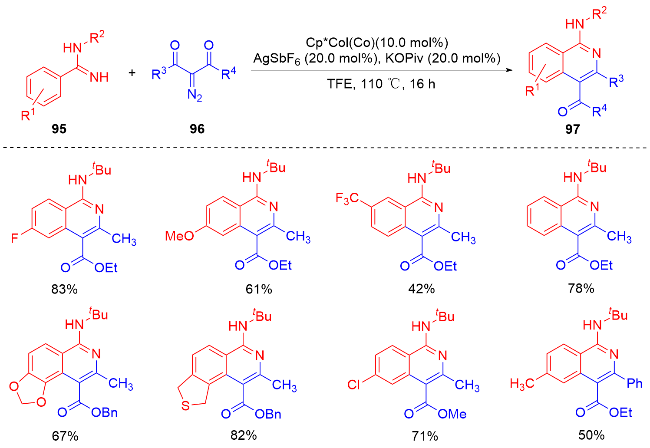
图式37 钴(III)催化合成异喹啉衍生物

Scheme 37 Synthesis of isoquinoline derivatives catalyzed by cobalt(III)

龚欣兴课题组[95]报道了银(I)催化(1-芳基乙基)酰肼98N'-(2-炔基苄基)酰肼99的反应, 合成吡唑[5,1-a]异喹啉类化合物100, 该反应可以在温和条件下转化. 对于芳香环R1基团上有吸电子或给电子基团的(1-芳基乙基)酰肼98, 这种转化是可行的. 不同的官能团(包括酯、卤化物、三氟甲基、甲氧基和氰基)在反应条件下相容, 产率在60%~80%. 对于N'-(2-炔基苄基)酰肼2芳环上的取代基R2, 吸电子基团或给电子基团的影响可以忽略不计. 此外, 对于连接在N'-(2-炔基亚苯亚甲基)酰肼99的炔烃上的取代基R3, 底物取代不论是芳基或烷基的反应也顺利进行(Scheme 38).
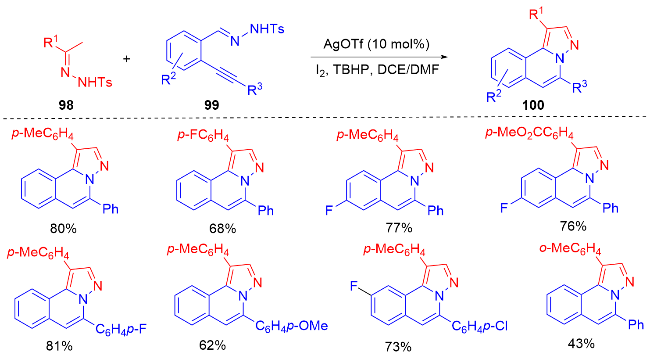
图式38 银(I)催化环化合成异喹啉衍生物

Scheme 38 Ag(I) catalyzed cyclization to form isoquinoline derivatives

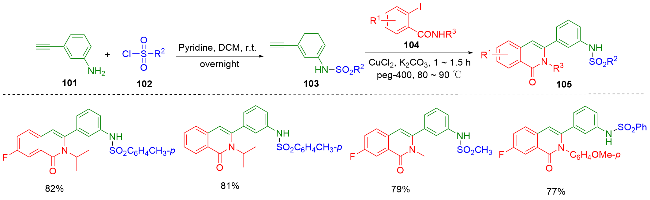
2021年, Thirupataiah课题组[96]报道了CuCl2催化合成异喹啉衍生物105, 先由3-炔基苯胺101与烷基磺酰氯102反应生成N-(3乙炔基苯基)烷基磺酰氯103. 后者在金属Cu催化下与2-碘苯酰胺104生成异喹啉105. 作者在最佳反应条件下探索各底物反应范围. 通过改变反应物103104的取代基R1, R2和R3, 实验结果得知, 产物产率不受电子效应影响(Scheme 39).
图式39 CuCl2催化合成异喹啉衍生物

Scheme 39 Synthesis of isoquinoline derivatives catalyzed by CuCl2

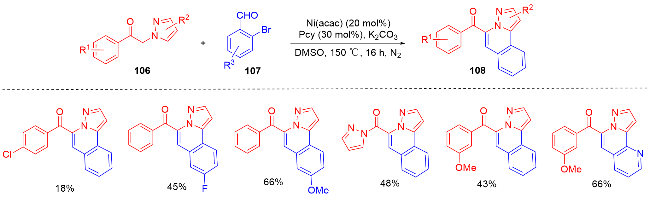
Dhiman课题组[97]采用了镍催化1-芳基-2-(1H-吡唑1-酰基)乙二酮106和2-溴芳香醛107的反应, 建立了一种简单高效的合成吡唑[5,1-a]异喹啉衍生物108. 当化合物106上R1和化合物107上R3取代基为吸电子基团(F、Cl、Br)时, 产物产率会大大降低. 作者提到, 具有给电子或吸电子取代基的2-溴苯甲醛很好地参与了反应, 以中等至良好的产率(30%~70%)提供相应的吡唑并[5,1-a]异喹啉108. 值得注意的是, 2-溴-3-吡啶甲醛和2-溴噻吩3-甲醛也能与106顺利反应, 得到相应的产物产率分别为66%和56% (Scheme 40).
图式40 Ni催化合成异喹啉

Scheme 40 Synthesis of isoquinoline catalyzed by Ni

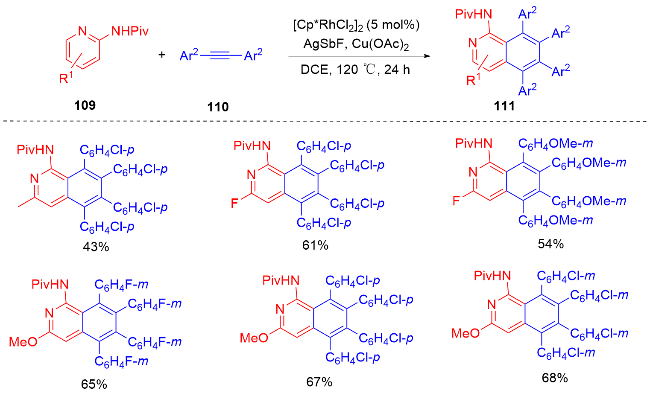
甘晓婷课题组[98]报道了Rh(III)催化氨基吡啶新戊酰胺109与芳基炔烃110的氧化成环, 获得多取代1-氨基异喹啉111. 作者为了进一步测试该方法的范围, 研究了一系列功能多样的2-氨基吡啶新戊酰胺和炔烃底物, 二芳基乙炔在苯的对位上带有卤素, 例如Cl、F, 在苯的间位上连有F, 可以与化合物109有效反应, 产物为中等产率. 值得注意的是, 当化合物109取代F时, 芳基炔烃的苯环上不论是对位还是间位, 吸电子基团的产物产率比给电子基团大. 当R1为OMe, 苯环上含Cl、F和OMe的炔烃反应顺利, 产率为60%~72% (Scheme 41).
图式41 Rh (III)催化合成异喹啉衍生物

Scheme 41 Synthesis of isoquinoline derivatives catalyzed by Rh(III)

陈光课题组[99]报道了一种通过Rh(III)催化2-芳唑112与亚砜鎓化物113的级联反应合成不同取代吲哚[2,1-a]异喹啉114的高度化学和区域选择性. 在最佳反应条件下, 作者首先探索了该苯并[a]咔唑生成反应的范围和普遍性. 观察到在吲哚基5位上含有F、Cl或CH3112顺利地进行了该反应, 产率很高. 值得注意的是, 卤代芳香族部分在反应条件下稳定. 其次, 发现在2-苯基部分的对位上有给电子基(CH3或OMe)或吸电子基(F或CF3)的112均能顺利参与该反应, 产率为47%~67%. 此外, 邻位取代的产率较低, 很可能是由于位阻的原因. 接下来, 对亚砜叶立德113的反应范围和通用性进行评价. 苯基被给电子基团(tBu或OMe)或吸电子基团(F或CF3)连接在苯基单元的对位上, 得到中等产率的产物. 此外, 取代基为iPr和tBu产率相对较高, 分别为74%和68% (Scheme 42).
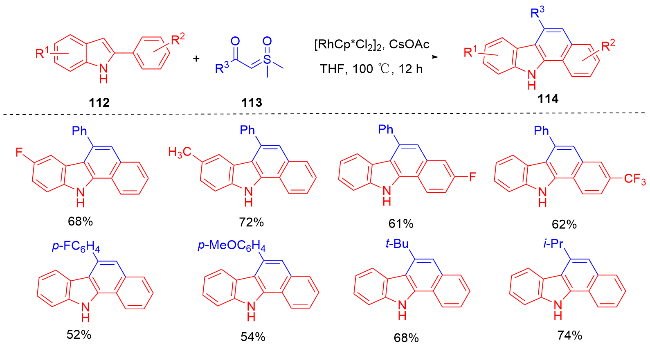
图式42 [RhCp*Cl2]2催化合成异喹啉衍生物

Scheme 42 Catalytic synthesis of isoquinoline derivatives using [RhCp*Cl2]2

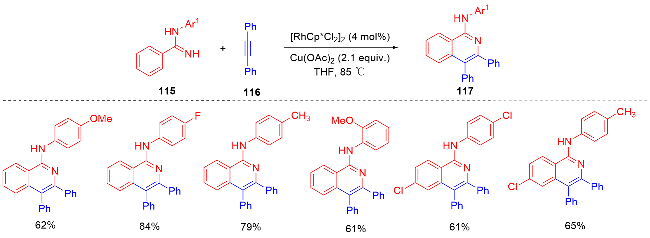
魏晓红课题组[100]报道了Rh(III)可以催化N-芳基苯甲脒115和与二苯炔烃116的氧化偶联, 高选择性地生成N-取代的1-氨基异喹啉117. 作者使用二苯乙炔作为偶联基团进一步定义了该反应的范围和局限性. 首先探索了一系列N-芳基苯甲脒. 对位取代(含卤素)N-苯基的苯脒与化合物116顺利偶联得到相应的产物, 产率为62%~84%, 其中N-(对氟苯基)苯脒的产率最高. 然而, 取代基的电子效应与反应产率之间似乎没有直接的相关性. 当在间位引入Me或OMe时, N-芳基的空间体积对反应收率的影响不显著, 分离得到的产物收率较高(Scheme 43).
图式43 Rh(III)催化合成N-取代的1-氨基异喹啉

Scheme 43 Synthesis of N-substituted 1-amino-isoquinoline catalyzed by Rh(III)

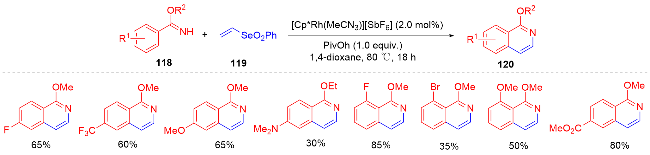
Inami课题组[101]介绍了乙烯基硒酮在温和条件下作为Rh催化环结偶联的有效乙炔替代物, 苯基乙烯基硒酮118与苯并咪酯119偶联反应合成不同取代1-烷氧基异喹啉120. 作者探索了催化反应体系的范围和局限性, 当化合物119的R2基团引入CH3时, 苯环的R1基团在对位取代不同的吸电子基团(F、Cl、Br)或给电子基团(OMe、Me、NMe2), 产物产率不受电子效应影响. 但在苯环间位取代Br, 得到产物产率仅为35%, 当R2为Et时, 在苯环对位取代NMe2产物产率为30% (Scheme 44).
图式44 Rh催化环化合成1-烷氧基异喹啉衍生物

Scheme 44 Rh catalyzed cyclization to form 1-alkoxy isoquinoline derivatives

2.1.2 异喹啉衍生物取代反应

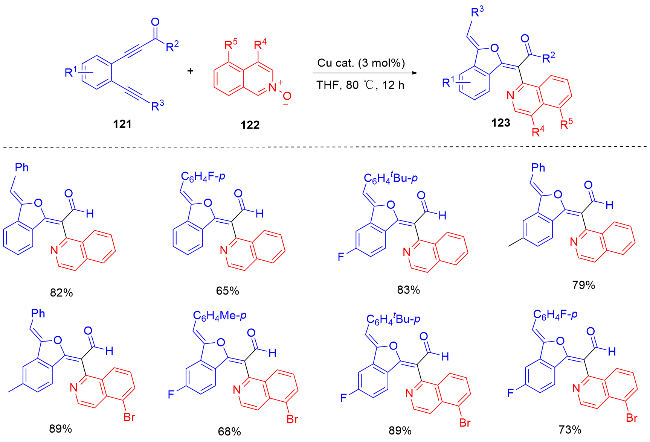
Karunakar课题组[66]报道了取代1,5-二炔121与异喹啉N-氧化物122的反应来获得异喹啉取代的异苯并呋喃123. 作者利用不同的取代的121 (Scheme 45)测试该反应的范围. 含有R1=4-Me、R3=4-tBuC6H4等底物的给电子取代基产生的产物产率非常高. 此外, R1=4-Cl和R3=4-FC6H4等底物的R1和R3位置进行吸电子取代, 分别得到相应的产物产率为75%和92%. 然后, 溴取代的异喹啉N-氧化物产生的产物收率为92%. 带有吸电子和供电子官能团R3的底物, 如F、Me和tBu产物的产率为73%、68%和91%.
图式45 Cu催化合成多取代异喹啉

Scheme 45 Synthesis of polysubstituted isoquinoline catalyzed by Cu

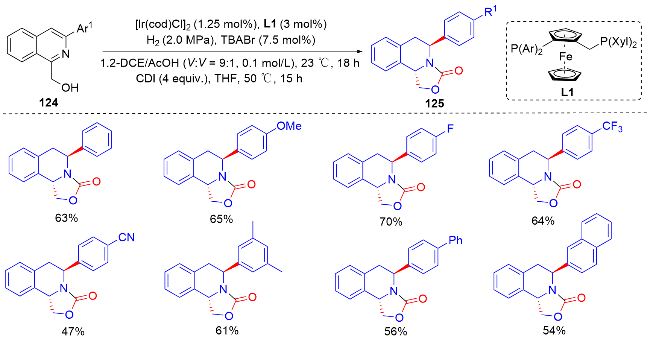
Kim课题组[102]报道了1,3-二取代异喹啉的不对称反式选择性氢化的进展, 采用Ir将多种不同取代的异喹啉氢化, 以良好的产率和高水平的对映选择性生成对映体富集的反式四氢异喹啉. 如Scheme 46所示, 作者探索了这种转化的底物范围, 异喹啉3位上的多种芳基取代基具有良好的耐受性, 选择性地产生反式产物. 在3-芳基环对位的取代富电子或吸电子基团产生了高选择性的氢化产物, 立体阻碍的底物, 如3-萘基、3,5-二甲基苯环也能以良好的产率得到产物, 对映体选择性略有降低. 此外, 腈官能团和萘取代基在此过程中没有被还原, 这突出了该转化的化学选择性.
图式46 Ir催化合成反式四氢异喹啉

Scheme 46 Synthesis of trans-tetrahydroisoquinoline catalyzed by Ir

张佳文课题组[103]报道了铜催化[2+2+1]环化过程, 该过程通过使用异喹啉N-氧化物126两个羰基单元127128, 选择性地切割sigma和三重C—C和C—H键. 如Scheme 47所示, 这种新方法涉及在一次操作中打破多个化学键, 包括C—C, C—H和N—O. 这些高价值的加合物通过同时参与不同的断键, 产生了多种具有合成挑战性的异喹啉衍生物. 异喹啉N-氧化物反应的所有的底物都能以49%~88%的收率获得所需的产物. 对于炔酮的羰基片段, 除烷氧基外, 芳香环上的各种取代基相容性良好, 包括给电子基, 如CH3和OMe, 以及吸电子基, 如CN、NO2、OCF3、F、Br和CO2CR1. 有趣的是, 当含CF3的底物发生反应时, 相应的三取代产物进一步转化为脱酰加合物, 产率为87%, 这是因为CF3基团增强了羰基碳的亲电性, 随后又受到水的攻击.
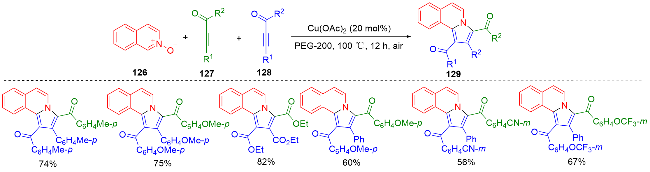
图式47 Cu催化[2+2+1]环化合成异喹啉

Scheme 47 Cu catalyzed [2+2+1] cyclization to isoquinoline

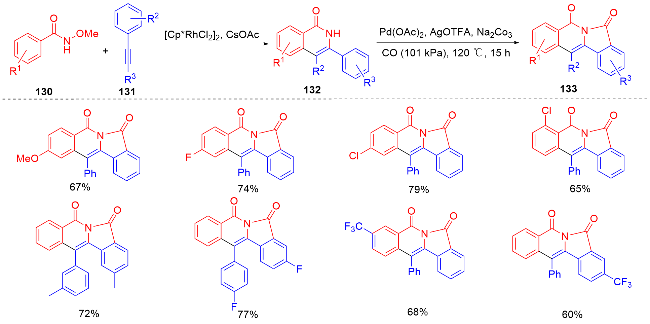
郭胜海和范学森课题组[104]报道了采用Rh和Pd金属催化化合物132的C—H活化/羰基环化合成了异喹诺酮[2,1-b]异喹啉-5,7-二酮133 (Scheme 48). 有趣的是, 化合物132也可以直接由N-甲氧基苯酰胺130和内炔131作为异喹诺酮类化合物的前体132, 在一氧化碳常压下Rh/Pd接力催化, 通过级联反应制备. 在最佳反应条件下, 作者探索底物反应范围, 从结果得知, 当R2基团为苯环时, 化合物132的R1在苯环的对位、间位、邻位上有取代吸电子或给电子基团, 产物产率在65%~82%. 从实验结果得知, 取代基的电子效应对产物产率造成的影响较小.
图式48 Rh/Pd接力催化合成异喹啉

Scheme 48 Synthesis of isoquinoline by Rh/Pd relay catalysis

郭胜海课题组[105]报道了Rh(III)催化的异喹诺酮类化合物134与重氮酮酯135的氧化成环反应, 合成得到异吲哚并异喹诺酮136 (Scheme 49). 作者探索了多种取代的异喹诺酮的范围, 在6位R1具有给电子基团(CH3、OCH3)或吸电子基团(F、Cl、CF3和NO2)的各种异喹诺酮与135反应非常好, 从而产生相应的四环产物, 产率为65%~93%. 连接在异喹诺酮7位和8位上的不同R1取代基(CH3、Br、Cl和F)也与优化条件兼容, 能够以良好的产率产生预期产物. 值得注意的是, 萘并稠合吡啶酮与135的氧化成环反应得到所需的五环产物, 收率75%. 使用噻吩并稠合吡啶酮和呋喃稠合吡啶酮作为反应物, 该反应也进行得非常好, 分别以76%和68%的产率得到预期产物.
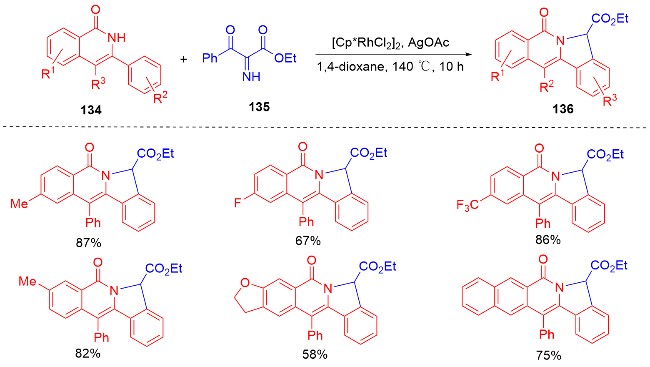
图式49 Rh(III)催化合成异喹啉衍生物

Scheme 49 Synthesis of isoquinoline derivatives catalyzed by Rh(III)

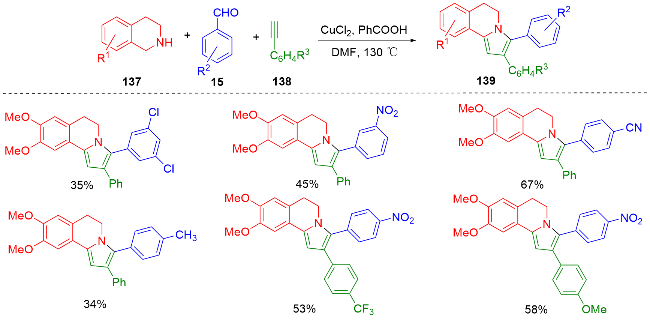
崔海磊课题组[106]开发了一种铜催化合成带有末端炔烃138、芳香醛15和四氢异喹137通过缩合/曼尼希型加成/氧化/环化级联序列, 制备出多种吡咯并[2,1-a]异喹啉139 (Scheme 50). 作者首先探讨了芳香醛的底物范围, 该反应体系中具有耐受性, 以17%~69%的产率获得所需的吡咯[2,1-a]异喹啉139. 总的来说, 含吸电子基团的醛类化合物在反应产率方面表现较好, 这可能是由于原位生成的中间体更容易缩合和稳定性更好. 此外, 使用2,4-二硝基苯甲醛时未检测到期望产物, 可能是由于位阻.
图式50 Cu催化合成吡咯并[2,1-a]异喹啉

Scheme 50 Synthesis of pyrrole and [2,1-a] isoquinoline catalyzed by Cu

此反应的潜在机理如Scheme 51所示, 四氢异喹啉137与芳香醛15的缩合反应生成两种可能的亚胺离子GF. 活化的炔A与更稳定的亚胺离子G加成形成了丙炔胺B, A在铜催化剂的催化下氧化生成甲酰亚胺, 甲酰亚胺生成中间产物G, 最后质子转移释放铜催化剂和产物4. 铜催化剂在反应体系中起三种作用: 通过形成铜试剂活化末端炔, 进行曼尼希加成; 叔胺氧化为胺离子; 丙炔胺活化, 进一步内环化形成路易斯酸.
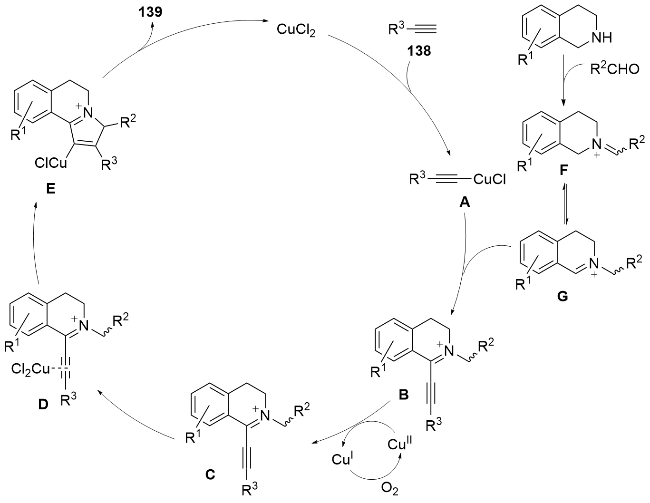
图式51 CuCl2催化反应的潜在机理

Scheme 51 Potential mechanism of the CuCl₂-catalyzed reaction

2.2 非金属催化、光催化、微波催化反应

目前, 随着研究人员对异喹啉合成的深入研究, 清洁和可再生能源的使用在有机合成中变得越来越普遍, 近年来, 非金属催化因其环境友好和资源丰富而成为有机转化的重要手段. 喹啉和异喹啉衍生物使用非金属试剂催化的反应, 为化学反应的发展提供更可持续和更环保的途径, 进一步改变有机合成领域. 如今, 探索环保和可持续的合成方法来生产异喹啉已经上升到最前 沿[107].
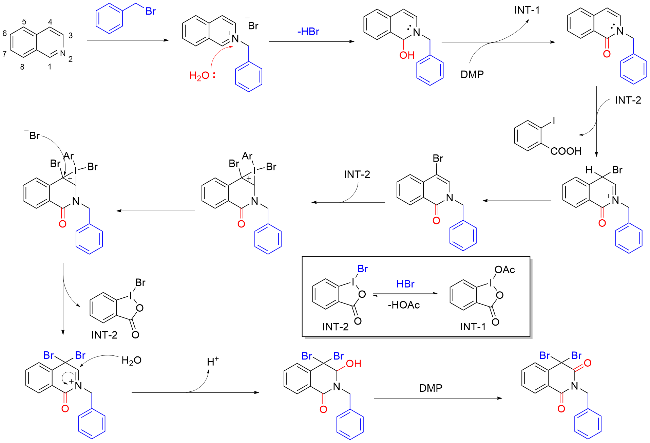
2023年, 焦伟课题组[108]通过功能化异喹啉140与苯基溴141的氧化偶联反应, 实现了Dess-Martin试剂(DMP)和N-甲基吡咯烷酮(NMP)介导的异喹啉-1,3-二酮衍生物142 (Scheme 52)的高效、便捷的合成. 作者对苄基溴部分的底物范围和反应假设机理(Scheme 53)进行了研究, 带有给电子取代基的苄基溴具有不错的耐受性, 以优异的产率得到N-取代异喹啉-1,3-二酮, 如CH3和OCH3. 此外, 3-Cl和3-Br取代的苄基溴是这种转化的合适底物, 它们与异喹啉反应生成相应的异喹啉-1,3-二酮, 产率都为89%. 在苄基溴的4位上取代NO2时, 以78%的产率得到产物3. 此结果可知, 产物产率不受底物电子效应的影响. 同时作者还探索了异喹啉的取代范围. 6-溴取代异喹啉是这种转化的合适底物, 它们都与苄基溴顺利反应生成取代的N-苄基异喹啉-1,3-二酮. 不论Br或Cl取代, 在异喹啉的6位或7位可得到中高产率的产物.
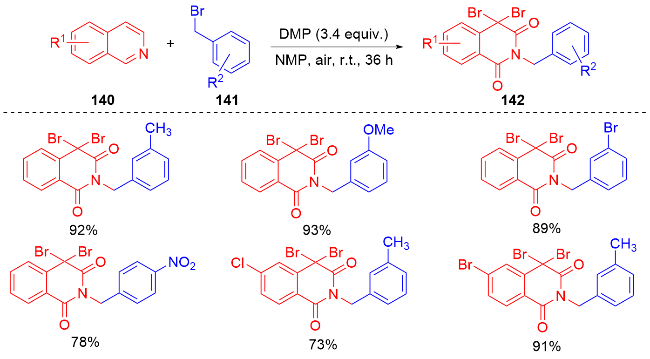
图式52 DMP介导的异喹啉-1,3-二酮的合成

Scheme 52 Synthesis of isoquinolin-1, 3-dione mediated by DMP

图式53 一种由DMP介导的异喹啉氧化偶联反应的潜在机理

Scheme 53 A plausible mechanism for the oxidative coupling reaction of isoquinoline mediated by DMP

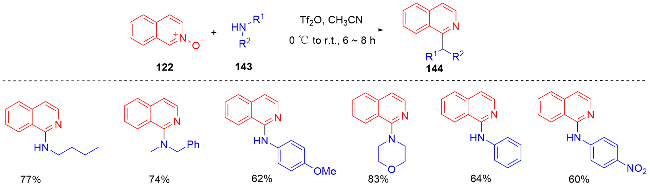
2020年, Nanaji课题组[109]报道了异喹啉-N-氧化物122、不同的烷基/芳基/二烷基胺143合成1-烷基/芳基/二烷基氨基取代的异喹啉144 (Scheme 54). 该方法在0 ℃至室温、无金属条件下, 采用活化剂的三氟甲磺酸酐和作为溶剂的乙腈中进行的罐式反应. 作者在最佳反应条件下, 探索不同胺的底物取代反应范围. 根据实验结果得知, 烷基胺为底物所得产物产率要略大于取代苯胺为底物. 此外, 在苯胺的4位上给电子(OCH3)或吸电子基团(NO2)不影响产物收率.
图式54 合成1-烷基/芳基/二烷基氨基取代的异喹啉

Scheme 54 Synthesis of 1-alkyl/aryl/dialkyl amino substituted isoquinoline

秦宾燕课题组[110]开发了通过2-芳基-N-丙烯酰吲哚145、1,4-二氮杂二环[2.2.2]辛烷(DABCO)•(SO2)2 (146)和芳基重氮四氟硼酸盐147的有效三组分反应获得磺酰化吲哚并[2,1-a]异喹啉148的方法. 作者探索无金属磺化/环化反应的底物范围和局限性, 结果如Scheme 55所示. 大量取代的2-乙基吲哚与DABCO•(SO2)2和芳基四氟硼酸重氮反应顺利, 生成相应的磺化吲哚[2,1-a]异喹啉. 首先, 2-芳基-N-丙烯酰吲哚145的5位上取代吸电子基团(OCF3、Cl、Br), 产物产率在73%~95%之间. 此外, 在145的2位苯环的对位上, 供电子取代基(CH3)、电子中性基(Ph)或吸电子基(Cl、Br、CF3)可转化为相应的磺化产物, 产率中等至优异. 最后, 作者探索了化合物147上芳基反应范围, 当其苯环4位上连有吸电子基团, 可以以中等至高的产率得到产物.
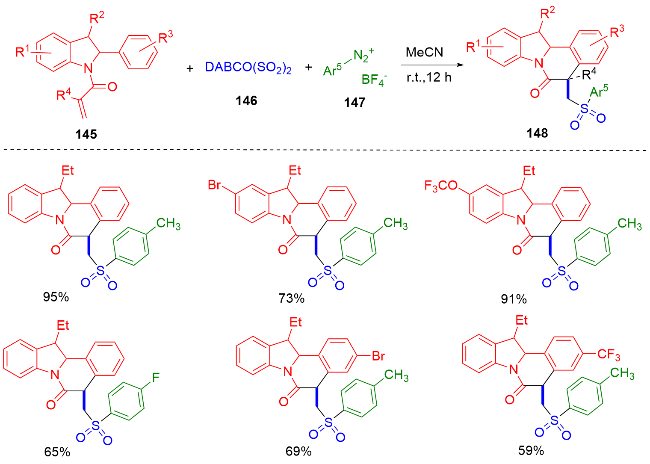
图式55 磺酰化吲哚并[2,1-a]异喹啉的合成

Scheme 55 Synthesis of sulfonated indole [2,1-a]isoquinoline

马宏生课题组[111]报道了以亚硝酸盐叔丁基149和苯酰胺150为原料, 与二叔丁基过氧化物(DBTP)反应合成含硝基异喹啉-1,3-二酮151的高效方法(Scheme 56). 该反应具有无金属、安全、操作简单、反应条件温和等优点. 作者探索化合物149反应范围, 当苯环的R1基团为m-CH3p-CH3p-OCH3p-C2H5等给电子基团时, 这些反应可以顺利进行, 得到所需产物产率为74%~78%. 然而, 当R1基团为吸电子基团(p-F和p-CO2CH3)时, 这些反应不能产生期望的产物. 随后对N原子上的保护基团R2进行了研究, 实验结果表明, 异丙基、苄基和正丁基均能得到理想的产物, 产率为67%~71%.
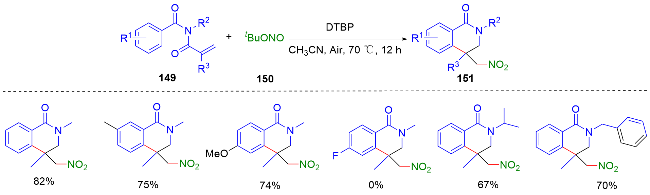
图式56 不同取代硝基异喹啉-1,3-二酮的合成方法

Scheme 56 Synthetic method of different substituted nitroisoquinolin-1,3-diketone

Chaubey课题组[112]报道了在水中无金属和无添加剂条件下, 采用α-酮酸开发了一种有效的异喹啉酰化方法. 将多取代异喹啉140与取代芳基乙醛酸152反应合成1-酰化异喹啉衍生物153 (Scheme 57). 作者用不同的异喹啉类和酮酸对反应的范围和通用性进行了详细研究, 含有CH3、Cl和OCH3等对位取代的芳基乙醛酸与异喹啉反应顺利, 产率高. 此外, 还探索了脂肪族酮酸在标准反应条件下的反应, 将丙酮酸与异喹啉反应, 产率为70%. 研究不同取代异喹啉底物反应范围, 4-溴异喹啉以77%的收率生成产物. 同样, 4-苯基异喹啉与不同的酮酸反应顺利, 产物收率较高, 分别为74%、72%和65%. 5-硝基异喹啉的硝基在反应过程中耐受性良好, 但产物收率相对较低.
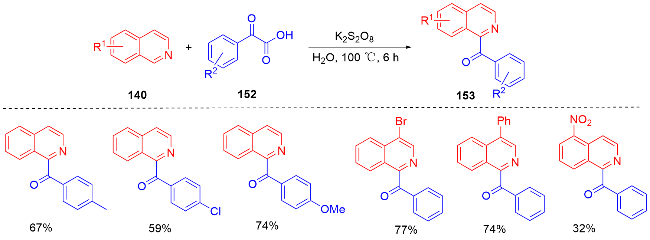
图式57 1-酰化异喹啉衍生物的合成

Scheme 57 Synthesis of 1-acylated isoquinoline derivatives

Prasad课题组[113]报道了2-(甲酰苯基)丙烯酸酯154和苯乙酮叠氮化物155为原料, 建立了一种高效、无过渡金属的一锅法合成3-酮-异喹啉156的方法(Scheme 58). 作者首先评价了苯乙酮叠氮化合物155, 芳香环上同时含有给电子基和吸电子基的3-(2-甲酰苯基)丙烯酸酯, 能以很好的收率制备相应的3-酮异喹啉. 亚甲二氧基、甲氧基、苯氧基、氟和硝基等各种官能团在此一锅串联反应中耐受良好. 随后, 本方法的底物范围进一步扩展到各种取代的苯乙酮叠氮化物, 在化合物155的苯环的邻位、间位、对位取代吸电子或给电子官能团, 产物产率在68%~81%之间. 另一方面, 叔丁和环丙基取代的叠氮芳基烷基酮不能得到期望的产物.
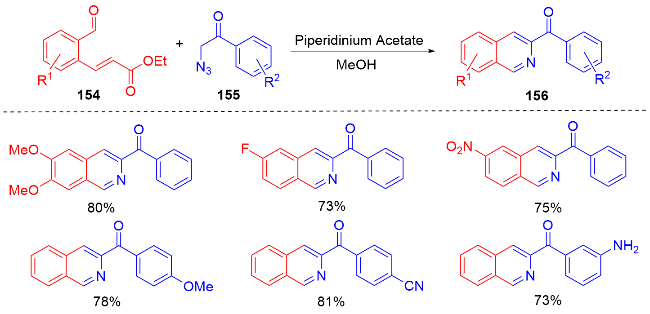
图式58 3-酮-异喹啉衍生物的合成

Scheme 58 Synthesis of 3-keto-isoquinoline derivatives

Bertuzzi课题组[114]报道了通过手性烯胺157催化, 在溴-三吡咯烷基磷代六氟磷酸酯(PyBroP)的催化下, 成功地建立了一种对映选择性醛类158与异喹啉N-氧化物122直接α-杂芳化反应合成异喹啉衍生物159的新方案(Scheme 59). 作者评估了各种醛158和异喹啉N-氧化物122, 验证了该方法的通用性. 除了3-苯基丙烷外, 还有多种醛有效地参与了这种杂芳化反应. 异喹啉部分被成功地引到脂肪醛上, 得到了相应的产物, 收率为50%~70%. 就异喹啉N-氧化物122而言, 发现在C-3位置的取代基不会损害反应性, 尽管导致产量和对映选择性均略有下降. 卤素原子在C-4和C-7的位置有很好的耐受性, 在这些情况下, 作者发现在C-5上NO2会导致产物产率低至为41%.
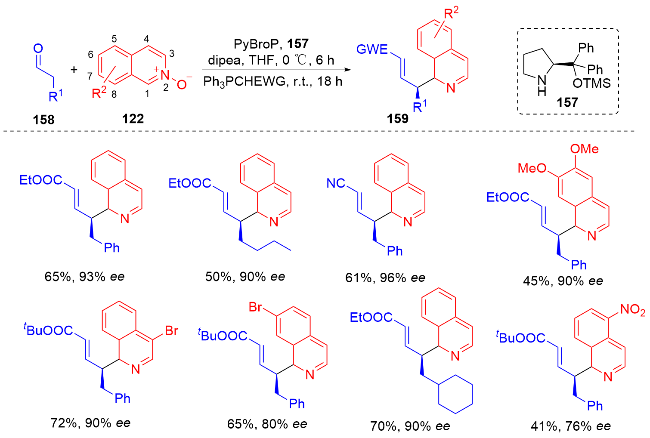
图式59 α-杂芳化反应合成多取代异喹啉的方法

Scheme 59 Method for synthesizing polysubstituted isoquinoline by α-heteroaromatization

2.3 光催化和微波催化

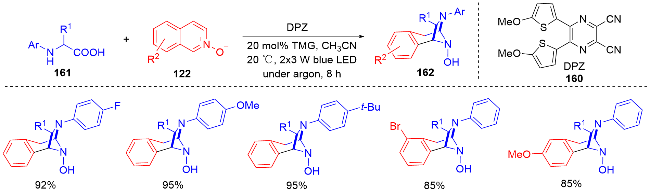
2019年, 刘祥媛课题组[115]报道了采用双氰吡嗪衍生的发色团(DPZ) 160作为光氧化还原催化剂, N-芳基α-氨基酸161与异喹啉N-氧化物122发生[3+2]环加成反应, 生成一系列重要的重氮双环[3.2.1]辛烷基N-杂环化合物162 (Scheme 60). 作者探索了底物反应范围, 首先测试了一系列在芳基环上具有不同吸电子和给电子取代基的N-芳基甘氨酸. 反应顺利进行, 得到了一系列[3+2]环加成产物, 产率为73%~95%. 从实验结果得知, 其产物收率不受电子效应的影响. 随后对5位和6位具有不同取代基的异喹啉进行了评价, 得到了化合物, 产率为65%~93%.
图式60 异喹啉衍生物的合成方法

Scheme 60 Synthesis method of isoquinoline derivatives

王成忠课题组[116]报道了在微波照射下, 以Na- fion®NR50为酸性催化剂, 以六甲基二氮杂烷(HMDS)为氮源, 建立了以2-芳基乙炔-苯甲醛165为原料合成不同取代的3-芳基异喹啉166的环保方法(Scheme 61). 该反应的优点包括: (1)使用可回收的酸催化剂, (2)无过渡金属催化, (3)目标产物的有效形成. 作者分两步反应先合成多取代(苯乙炔)苯甲醛, 进一步合成异喹啉衍生物, 最初, 利用Sonogashira偶联反应, 由2-溴苯甲醛163和苯乙炔164制备了不同取代的165, 在Ar1上的5,6位上被供电子基团取代的产物, 如Me和OMe, 或被双取代的产物, 产率达到86%~93%. 有趣的是, 即使给电子取代基被不同位置的吸电子基(如F)取代, 作者仍然获得了90%和92%的高产率. 作者探索了在R2上有取代基的起始材料, 包括带有吸电子或给电子取代基. Me、Et、t-Bu和OMe等取代基在不同位置都具有良好的耐受性, 在80%~98%的产率下提供所需产物. 取代基如酯和吡啶也能有效地提供异喹啉衍生物产率分别为61%和80%. 此外, F、Cl、Br和NO2等吸电子基团也为合成3-芳基异喹啉衍生物166提供了极好的产率.
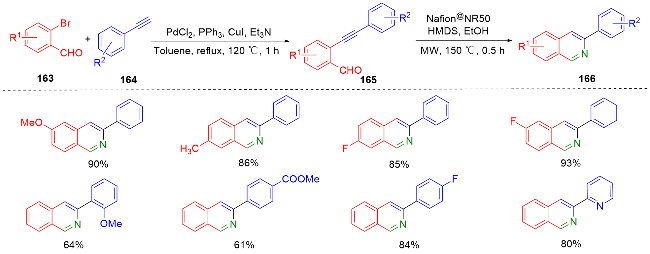
图式61 3-芳基异喹啉的合成方法

Scheme 61 Synthesis method of 3-aryl isoquinoline

2023年, 韩亚飞课题组[117]报道了基于异喹啉的电子供体-受体络合物催化N-烷基异喹啉盐167和不同取代芳基乙炔138的无金属光诱导[3+2]环化合成异喹啉衍生物168 (Scheme 62). 作者探索了各底物反应范围, 发现在化合物138芳基环的对位和间位上, 具有供电子和吸电子的取代基, 包括Me、tBu、Ph、Cl、Br和CF3, 都能很好地耐受. 结果表明, 给电子取代基比吸电子取代基的反应活性更强, 位阻对反应有轻微的不利影响. 例如含有供电子p-Me基团的芳基炔的产率为77%, 而含有吸电子p-CF3基团的芳基炔的产率为63%. 此外, 在最佳条件下, 作者研究了异喹啉-2-鎓溴化物在异喹啉环上的取代反应. 在异喹啉环的4或5位上的卤素原子和其它高反应性官能团, 例如Br、Cl, 从而提供了在卤化位置进一步修饰的可能性. 在5位含有苯基的底物适应该反应, 得到78%产率.
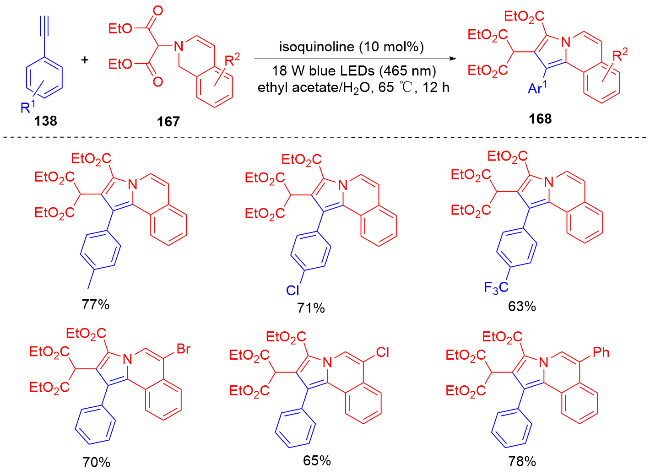
图式62 微波催化异喹啉衍生物的合成

Scheme 62 Synthesis of isoquinoline derivatives catalyzed by microwave

2018年, 石德清课题组[118]采用可见光光氧化催化[(3,4-二氢异喹啉-2(1H)-酰基)甲基]膦酸盐169与活化烯烃或炔烃170进行氧化/[3+2]环加成/氧化芳构化级联反应, 高效合成具有生物活性的吡咯[2,1-a]异喹啉取代膦酸盐171. 该法具有温和的反应条件(即可见光照射, 室温), 分子氧(O2)作为绿色氧化剂, 简单的一锅操作. 作者探索了反应中底物的反应范围, 发现对于二氢异喹啉膦酸盐, 二氢异喹啉膦酸盐的结构变化与反应相适应, 而不影响反应效率. 一系列膦酸盐成功地应用于该级联反应, 并以中等的分离产率得到相应的产物. 发现不同的磷酸盐对反应效率有一定的影响(Scheme 63).
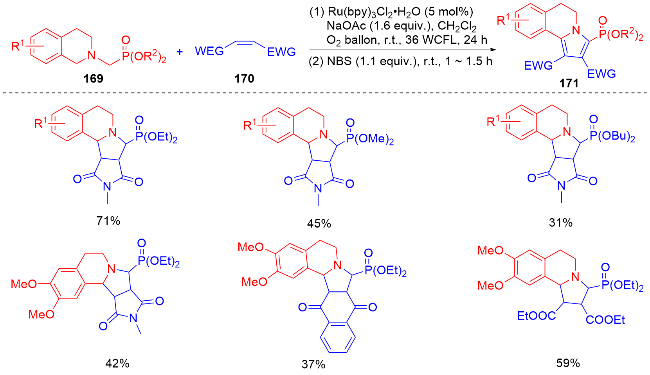
图式63 Ru配合物催化异喹啉衍生物的合成

Scheme 63 Synthesis of isoquinoline derivatives catalyzed by Ru complexes

改变R1基团, 当使用磷酸乙酯时, 相应的产物的产率高于甲基、异丙基或磷酸丁酯底物. 此外, 当使用非对称活化的炔烃(乙基或甲基丙酸酯)、丙烯酸乙酯、丙烯腈和硝基烯烃作为亲偶极试剂时, 在标准条件下反应并不顺利, 形成了更复杂的混合物或痕量的所需产物.该反应的潜在机理如Scheme 64所示.
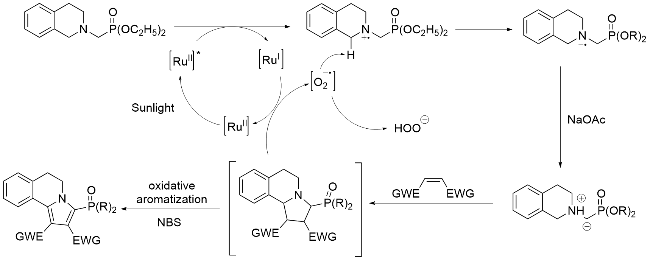
图式64 Ru配合物催化异喹啉衍生物的合成的潜在机理

Scheme 64 Potential mechanism for the synthesis of isoquinoline derivatives catalyzed by Ru complexes

3 总结与展望

喹啉和异喹啉衍生物凭借其独特的生物活性及在医药、化工领域的广泛应用, 成为有机和药物化学合成研究的热点. 近年来, 金属催化和非金属催化合成喹啉和异喹啉衍生物的研究取得了显著进展. 本文综述了在金属催化和非金属催化两方面, 喹啉和异喹啉衍生物合成策略的最新进展, 举例说明了两类核心母环, 在不同条件催化下的不同合成技术.
尽管目前喹啉和异喹啉衍生物合成方法众多, 但仍存在改进空间. 在反应效率上, 部分反应条件苛刻、产率有待提高, 未来需开发更高效的催化体系如新型催化剂的设计与合成, 开发金属有机框架、设计手性催化剂, 降低反应活化能, 缩短反应时间, 提高原子经济性, 探索绿色溶剂的使用, 实现绿色化学的目标. 在底物范围拓展方面, 要进一步探索特殊取代基或复杂结构底物的反应活性, 优化催化剂体系的同时, 实现更多新颖结构喹啉和异喹啉衍生物的合成, 为药物研发和材料科学提供更多结构独特的化合物. 在对化合物进行结构表征时, 研究人员应深入研究和探讨反应机理, 为反应优化提供更坚实的理论基础, 促进喹啉和异喹啉衍生物合成领域的持续创新与发展. 此外还需注重, 计算化学在催化体系开发中的应用和高通量筛选技术, 通过初期对反应条件的筛选可大大提高反应效率和产率.
总之, 本综述强调了近几十年来喹啉和异喹啉衍生物的重要性和合成方法策略. 同时, 随着这一领域的研究不断推进, 我们可以预见新的、更有效的、更具选择性的反应将用于喹啉和异喹啉的合成, 尽管现有合成技术存在缺陷, 但仍有探索该领域新途径的机会. 这包括追求以多样性为导向的合成和使用经济实惠的起始材料和催化剂创造的喹啉和异喹啉结构. 这些努力为在这一领域发展出更有吸引力的合成方法奠定了基础. 最后, 我们希望本综述能够引起化工和药化领域的广泛研究者的兴趣, 共同推进喹啉和异喹啉衍生物的合成研究.
(Cheng, F.)
[1]
Corio, A.; Gravier-Pelletier, C.; Busca, P. Molecules 2021, 26, 5647.

[2]
Iwai, T.; Sawamura, M. ACS Catal. 2015, 5, 5031.

[3]
(a) Puskullu, M. O.; Shirinzadeh, H.; Nenni, M.; Gurer-Orhan, H.; Suzen, S. J. Enzyme Inhib. Med. Chem. 2016, 31, 121.

(b) Lima, R. M.; de Souza, K. C.; Lazzarini, J. D.; Souza, I. O.; da Silva, A. D.; Raposo, N. R. B. Lett. Drug Des. Discovery 2017, 14, 374.

(c) Bocchini, B.; Goldani, B.; Sousa, F. S. S.; Birmann, P. T.; Brüning, C. A.; Lenardao, E. J.; Santi, C.; Savegnago, L.; Alves, D. Med. Chem. 2021, 17, 667.

[4]
Wang, Y. Q.; Long, L.; Zhuo, L. S.; Zhang, H. H.; Luo, T.; Deng, J. D.; Wang, Y. Y.; Li, Z.; Wang, Z.; Peng, X. Eur. J. Med. Chem. 2023, 256, 115420.

[5]
Nasr, E. E.; Mostafa, A. S.; El-Sayed, M. A. A.; Massoud, M. A. M. Arch. Pharm. (Weinheim, Ger.) 2019, 352, 1800355.

[6]
Cahlíková, L.; Vrabec, R.; Pidany, F.; Perinová, R.; Maafi, N.; Al Mamun, A.; Ritomská, A.; Wijaya, V.; Blunden, G. Molecules 2021, 26, 5240.

[7]
(a) Tiglani, D.; Salahuddin; Mazumder, A.; Kumar, R.; Yar, M. S.; Ahsan, M. J.; Shabana, K. Polycyclic Aromat. Compd. 2024, 44, 960.

(b) Mozdzen, E.; Wasik, A.; Romanska, I.; Michaluk, J.; Antkiewicz-Michaluk, L. Pharmacol. Rep. 2017, 69, 566.

[8]
(a) Munir, R.; Zaib, S.; Zia-ur-Rehman, M.; Hussain, N.; Chaudhry, F.; Younas, M. T.; Zahra, F. T.; Tajammul, Z.; Javid, N.; Dera, A. A.; Ogaly, H. A.; Khan, I. Molecules 2023, 28, 2131.

(b) Wangchuk, P.; Sastraruji, T.; Taweechotipatr, M.; Keller, P. A.; Pyne, S. G. Nat. Prod. Commun. 2016, 11, 1801.

PMID

[9]
Grychowska, K.; Satala, G.; Kos, T.; Partyka, A.; Colacino, E.; Chaumont-Dubel, S.; Bantreil, X.; Wesolowska, A.; Pawlowski, M.; Martinez, J.; Marin, P.; Subra, G.; Bojarski, A. J.; Lamaty, F.; Popik, P.; Zajdel, P. ACS Chem. Neurosci. 2016, 7, 972.

DOI PMID

[10]
Taha, M.; Sultan, S.; Imran, S.; Rahim, F.; Zaman, K.; Wadood, A.; Rehman, A. U.; Uddin, N.; Khan, K. M. Bioorg. Med. Chem. 2019, 27, 4081.

[11]
Abu-Hashem, A. A.; Yousif, M. N. M.; El-Gazzar, A.; Hafez, H. N. J. Chin. Chem. Soc. (Taipei, Taiwan) 2023, 70, 2187.

[12]
Wang, Q. F.; Xing, L.; Zhang, Y. Q.; Gong, C. Y.; Zhou, Y. X.; Zhang, N.; He, B. C.; Xue, W. Mol. Diversity 2024, 28, 1039.

[13]
Tseng, C. H.; Tung, C. W.; Wu, C. H.; Tzeng, C. C.; Chen, Y. H.; Hwang, T. L.; Chen, Y. L. Molecules 2017, 22, 1001.

[14]
Cui, L. L.; Peng, C. R.; Li, J.; Cheng, X.; Fan, X.; Li, J. Y.; Yang, Z. X.; Zhao, Y. C.; Ma, Y. S. Front. Pharmacol. 2023, 13, 1092583.

[15]
Angel, J. E.; Enriz, R. D.; Balza, K. C.; Angel, L. B.; Perdomo, L. E.; Rodríguez, L. C.; Dabian, A. S.; Migliore, B. D.; Ramírez, M. M.; Ortega, J. G.; Charris, J. E.; Israel, A.; Garrido, M. D.; Lòpez, S. E.; Rojas, S.; Andujar, S. A. Med. Chem. Res. 2019, 28, 1168.

[16]
Pinheiro, L. C. S.; Feitosa, L. M.; Gandi, M. O.; Silveira, F. F.; Boechat, N. Molecules 2019, 24, 4095.

[17]
Copmans, D.; Kildgaard, S.; Rasmussen, S. A.; Slezak, M.; Dirkx, N.; Partoens, M.; Esguerra, C. V.; Crawford, A. D.; Larsen, T. O.; de Witte, P. A. M. Mar. Drugs 2019, 17, 607.

[18]
Mandal, A.; Khan, A. Org. Biomol. Chem. 2024, 22, 2339.

DOI PMID

[19]
Shehab, W. S.; Amer, M. M. K.; Elsayed, D. A.; Yadav, K. K.; Abdellattif, M. H. Med. Chem. Res. 2023, 32, 2443.

[20]
(a) Wu, F.; Chen, Y.; Yin, J. L.; Zhu, C. H.; Zhang, Y.; Liu, J. K.; He, J. Chem. Biodiversity 2022, 19, e202200209.

(b) Liu, T. H.; Xu, X.; Li, L. Q.; Tan, Y. F.; Zhou, S. Q.; Liu, S.; Long, H. P.; Wang, W. X.; Li, J.; Liu, J. K. Fitoterapia 2024, 175, 105930.

(c) Jian, J. Y.; Fan, Y. M.; Liu, Q.; Jin, J.; Yuan, C. M.; Gu, W.; Hu, Z. X.; Huang, L. J.; Hao, X. J. Chem. Biodiversity 2023, 20.

[21]
Yu, Y. J.; Guan, M.; Zhao, Y. H.; Xie, W. L.; Zhou, Z. H.; Tang, Z. L. Russ. J. Gen. Chem. 2020, 90, 2012.

[22]
Shang, X. F.; Morris-Natschke, S. L.; Yang, G. Z.; Liu, Y. Q.; Guo, X.; Xu, X. S.; Goto, M.; Li, J. C.; Zhang, J. Y.; Lee, K. H. Med. Res. Rev. 2018, 38, 1614.

[23]
Fokialakis, N.; Magiatis, P.; Chinou, I.; Mitaku, S.; Tillequin, F. Chem. Pharm. Bull. 2002, 50, 413.

[24]
Mohebbi, S.; Shafiei, F.; Isfahani, T. M.; Sabegh, M. A. Int. J. Quantum Chem. 2024, 124, e27314.

[25]
Gao, P.; Wang, L.; Zhao, L.; Zhang, Q. Y.; Zeng, K. W.; Zhao, M. B.; Jiang, Y.; Tu, P. F.; Guo, X. Y. Phytochemistry 2020, 172, 112260.

[26]
Fabris, J.; Časar, Z.; Smilović, I. G. Synthesis 2012, 44, 1700.

[27]
Wang, W. Y.; Xia, S.; Cheng, Z. Y.; Jiang, H. Q.; Zhang, Y. H.; Wan, Y. C. Russ. J. Gen. Chem. 2023, 93, S928.

[28]
Liu, Y. Q.; Morris-Natschke, S. L.; Qian, K. D.; Yang, L.; Zhu, G. X.; Wu, X. B.; Chen, A. L.; Zhang, S. Y.; Nan, X.; Lee, K. H. Med. Res. Rev. 2015, 35, 753.

[29]
Song, L. L.; Lv, Z. W.; Zhang, K.; Wu, Y. L.; Van der Eycken, E. V.; Cai, L. C. Asian J. Org. Chem. 2022, 11, e202200515.

[30]
(a) Mekheimer, R. A.; Al-Sheikh, M. A.; Medrasi, H. Y.; Sadek, K. U. RSC Adv. 2020, 10, 19867.

DOI PMID

(b) Roy, D.; Anas, M.; Manhas, A.; Saha, S.; Kumar, N.; Panda, G. Bioorg. Chem. 2022, 121, 105671.

[31]
(a) dos Santos, A. R.; Pires, C.; Marques, F. A.; Lobao, A. Q.; Maia, B. Biochem. Syst. Ecol. 2017, 73, 1.

(b) Araújo, M. D.; da Silva, F. M. A.; Koolen, H. H. F.; Costa, E. V. Biochem. Syst. Ecol. 2020, 92, 104105.

(c) Nardelli, V. B.; de Souza, C. A. S.; Chaar, J. D.; Koolen, H. H. F.; da Silva, F. M. A.; Costa, E. V. Biochem. Syst. Ecol. 2021, 94, 104206.

(d) Saygi, T. K.; Tan, N. R.; Toraman, G.; Gurer, C. U.; Tugay, O.; Topcu, G. Pharm. Biol. 2023, 61, 907.

(e) Yang, X. R.; Miao, X. L.; Dai, L. X.; Guo, X.; Jenis, J.; Zhang, J. Y.; Shang, X. F. Nat. Prod. Rep. 2024, 11, 1652.

[32]
(a) Wang, D. T.; Qin, L. L.; Jing, C. X.; Wang, G. H.; Zhou, H.; Deng, P.; Zhang, S. Y.; Wang, Y. R.; Ding, Y. Y.; Zhang, Z. J.; Wu, Z. R.; Liu, Y. Q. Bioorg. Chem. 2024, 145, 107252.

(b) Haider, S.; Chittiboyina, A. G.; Khan, I. A. Curr. Org. Chem. 2018, 22, 148.

[33]
(a) Hao, W. H.; Che, S. Y.; Li, J. S.; Luo, J. Y.; Zhang, W. Q.; Chen, Y.; Zhao, Z. J.; Wei, H.; Xie, W. D. Molecules 2022, 27, 2948.

(b) Xiao, D. P.; Liu, Z. B.; Zhang, S. S.; Zhou, M.; He, F.; Zou, M.; Peng, J. Y.; Xie, X.; Liu, Y. F.; Peng, D. M. Mini-Rev. Med. Chem. 2018, 18, 1424.

[34]
Ali, R.; Atia tul, W.; Wajid, S.; Khan, M. A.; Yousuf, S.; Shaikh, M.; Laghari, G. H.; Atta-ur, R.; Choudhary, M. I. Bioorg. Chem. 2022, 127, 105944.

[35]
(a) Li, J. H.; Wu, Y. R.; Dong, S. Z.; Yu, Y.; Wu, Y. H.; Xiang, B. H.; Li, Q. Molecules 2023, 28, 4797.

(b) Katsurabayashi, S.; Oyabu, K.; Kubota, K.; Watanabe, T.; Nagamatsu, T.; Akaike, N.; Iwasaki, K. Biochem. Biophys. Res. Commun. 2021, 560, 146.

(c) Abbas, M.; Rahman, S. Eur. J. Pharmacol. 2016, 783, 85;

(d) Mohd, S.; Bidye, D. P.; Dixit, S. R.; Revanasiddappa, B. C.; Harish, V.; Kumar, R.; Sharma, V. Chem. Rec. 2024, 9, e202402281.

[36]
Balewski, L.; Saczewski, F.; Gdaniec, M.; Kornicka, A.; Cicha, K.; Jalinska, A. Molecules 2019, 24, 4070.

[37]
Corio, A.; Gravier-Pelletier, C.; Busca, P. Molecules 2021, 26.

[38]
Gujjarappa, R.; Vodnala, N.; Malakar, C. C. Adv. Synth. Catal. 2020, 362, 4896.

[39]
Bharate, J. B.; Vishwakarma, R. A.; Bharate, S. B. RSC Adv. 2015, 5, 42020.

[40]
Maikhuri, V. K.; Rawat, M.; Rawat, D. S. Adv. Synth. Catal. 2023, 365, 4458.

[41]
Tabassum, R.; Ashfaq, M.; Oku, H. Lett. Org. Chem. 2021, 18, 669.

[42]
Zhou, X. Y.; Chen, X.; Wang, L. G. Synth. Commun. 2018, 48, 830.

[43]
El Kharrat, S.; Laurent, P.; Blancou, H. Tetrahedron 2014, 70, 1252.

[44]
Huang, J. X.; Hou, K. Q.; Hu, Q. L.; Chen, X. P.; Li, J.; Chan, A. S. C.; Xong, X. F. Org. Lett. 2020, 22, 1858.

[45]
Grigorieva, N. G.; Bayburtli, A. V.; Travkina, O. S.; Bubennov, S. V.; Kuvatova, R. Z.; Artem'eva, A. S.; Kutepov, B. I. Chem. Rec 2022, 7, e202103532.

[46]
Komatsu, H.; Shigeyama, T.; Sugimoto, T.; Nishiyama, H. J. Org. Chem. 2023, 88, 12816.

[47]
Choudhury, S. S.; Jena, S.; Sahoo, D. K.; Shekh, S.; Kar, R. K.; Dhakad, A.; Gowd, K. H.; Biswal, H. S. ACS Omega 2021, 6, 19304.

[48]
Fisyuk, A. S.; Kostyuchenko, A. S.; Goncharov, D. S. Russ. J. Org. Chem. 2020, 56, 1863.

[49]
Wlodarczyk, N.; Simenel, C.; Delepierre, M.; Barale, J. C.; Janin, Y. L. Synthesis 2011, 934.

[50]
Dimitrijevi, M. G.; Bogdanovi, G. A.; Trifunovic, S.; Joksovi, M. D. Tetrahedron 2023, 132, 133236.

[51]
Crowley, P. J.; Lamberth, C.; Müller, U.; Wendeborn, S.; Sageot, O. A.; Williams, J.; Bartovic, A. Tetrahedron Lett. 2010, 51, 2652.

[52]
Sharma, R.; Kour, P.; Kumar, A. J. Chem. Sci. (Bangalore, India) 2018, 130, 1.

[53]
Tabassum, R.; Ashfaq, M.; Oku, H. Curr. Org. Chem. 2020, 24, 1815.

[54]
(a) Maikhuri, V. K.; Mathur, D.; Chaudhary, A.; Kumar, R.; Parmar, V. S.; Singh, B. K. Top. Curr. Chem. 2024, 382, 4.

(b) Dhayalan, V.; Sharma, D.; Chatterjee, R.; Dandela, R. Eur. J. Org. Chem. 2023, 26, e202300285.

(c) Naveen, T. Tetrahedron 2021, 84, 132025.

(d) Liu, X.; Dong, W. Z.; Liu, Y. N.; Shao, W. Y.; Li, Y.; Yu, X. Q.; Himeda, Y.; Wang, W. H.; Bao, M. ChemCatChem 2023, 15, e202300817.

[55]
Wang, Y. Z.; Zhang, H. R.; Zhou, L.; Fang, J. D.; Liu, X. Y. Tetrahedron 2019, 75, 2893.

[56]
Zhou, W.; Lei, J. H. Chem. Commun. (Cambridge, U. K.) 2014, 50, 5583.

[57]
Asadi, B.; Landarani-Isfahani, A.; Mohammadpoor-Baltork, I.; Tangestaninejad, S.; Moghadam, M.; Mirkhani, V.; Rudbari, H. A. Tetrahedron Lett. 2017, 58, 71.

[58]
Agasar., M.; Patil., M. R.; Keri., R. S. Chem. Data Collect. 2018, 17, 178.

[59]
Shakenov, A.; Gnyawali, K. P.; Yi, C. S. Org. Biomol. Chem. 2023, 21, 3582.

[60]
Shee, S.; Ganguli, K.; Jana, K.; Kundu, S. Chem. Commun. (Cambridge, U. K.) 2018, 54, 6883.

[61]
Xu, X. F.; Liu, W. M.; Wang, Z. Q.; Feng, Y. Q.; Yan, Y. L.; Zhang, X. Tetrahedron Lett. 2016, 57, 226.

[62]
Zeoly, L. A.; Barcelos, R. C.; Rodrigues, M. T.; Gomes, R. C.; Coelho, F. Tetrahedron Lett. 2015, 56, 2871.

[63]
Mondal, A.; Pal, D.; Phukan, H. J.; Roy, M.; Kumar, S.; Purkayastha, S.; Guha, A. K.; Srimani, D. ChemSusChem 2024, 17, e202301138.

[64]
Luo, L. C.; Zhou, Z. B.; Zhu, J. Y.; Lu, X.; Wang, H. Tetrahedron Lett. 2016, 57, 4987.

[65]
Ren, X. X.; Han, S. J.; Gao, X. Y.; Li, J. Y.; Zou, D. P.; Wu, Y. J.; Wu, Y. S. Tetrahedron Lett. 2018, 59, 1065.

[66]
Raju, C. E.; Balasubramanian, S.; Karunakar, G. V. Org. Lett. 2022, 24, 2899.

[67]
Khaddour, Z.; Akrawi, O. A.; Hamdy, A. M.; Suleiman, A.; Jamous, K.; Villinger, A.; Langer, P. Tetrahedron Lett. 2015, 56, 554.

[68]
Yan, X. Q.; Zhang, Z. G.; Zhang, G. S.; Ma, N. N.; Liu, Q. F.; Liu, T. X.; Shi, L. Tetrahedron 2016, 72, 4245.

[69]
Gao, Y.; Li, H. X.; Yang, S. M.; Huo, Y. P.; Chen, Q.; Li, X. W.; Wang, Z.; Hu, X. Q. Sci. China: Chem. 2024, 67, 595.

[70]
Prakash, K. S.; Nagarajan, R. Tetrahedron Lett. 2015, 56, 69.

[71]
(a) Xuan, D. D. Curr. Org. Synth. 2019, 16, 671.

DOI PMID

(b) Stephens, D. E.; Larionov, O. V. Tetrahedron 2015, 71, 8683.

PMID

(c) Irgashev, R. A.; Demina, N. S.; Kazin, N. A.; Rusinov, G. L. Tetrahedron Lett. 2019, 60, 1135.

DOI

(d) Rao, M. S.; Sarkar, S.; Hussain, S. Tetrahedron Lett. 2019, 60, 1221.

[72]
Fan, Z. H.; Yang, S. X.; Peng, X.; Zhang, C.; Han, J.; Chen, J.; Deng, H. M.; Shao, M.; Zhang, H.; Cao, W. G. Tetrahedron 2019, 75, 868.

[73]
Lu, L. L.; Zhou, P.; Hu, B.; Li, X.; Huang, R.; Yu, F. C. Tetrahedron Lett. 2017, 58, 3658.

[74]
Wang, W.; Jiang, H.; Zhang, M. M.; Wang, X. S. J. Heterocycl. Chem. 2014, 51, 830.

[75]
Vuong, H.; Stentzel, M. R.; Klumpp, D. A. Tetrahedron Lett. 2020, 61, 151630.

[76]
Borel, C. R.; Barbosa, L. C. A.; Maltha, C. R. A.; Fernandes, S. A. Tetrahedron Lett. 2015, 56, 662.

[77]
Fan, L. X.; He, F. Y.; Shi, L. J.; Yang, G. Y.; Pan, Z. L.; Wang, M. M.; Wang, C. X.; Wu, L. L.; Han, S. Y.; Guo, Y. F.; Xu, C. L. J. Saudi Chem. Soc. 2023, 27, 101761.

[78]
Nahide, P. D.; Solorio-Alvarado, C. R. Tetrahedron Lett. 2017, 58, 279.

[79]
Singh, J. B.; Mishra, K.; Gupta, T.; Singh, R. M. Tetrahedron Lett. 2018, 59, 1019.

[80]
Huang, Z. M.; Sun, Y.; Wang, Y.; Wang, X. W. Organometallics 2024, 43, 1861.

[81]
Zurro, M.; Asmus, S.; Bamberger, J.; Beckendorf, S.; Mancheño, O. G. Chem.-Eur. J 2016, 22, 3785.

[82]
Chen, L. P.; Xiong, W. Z.; Ma, Y. G.; Ge, J. Y.; Lv, N. N.; Wu, X.; Chen, J. X.; Chen, Z. Y. Chem.-Eur. J 2023, 29, e202202909.

[83]
Shang, X. F.; Yang, C. J.; MorrisNatschke, S. L.; Li, J. C.; Yin, X. D.; Liu, Y. Q.; Guo, X.; Peng, J. W.; Goto, M.; Zhang, J. Y.; Lee, K. H. Med. Res. Rev. 2020, 40, 2212.

[84]
Neto, A. N. C.; Moura, R. T., Jr.; Carlos, L. D.; Malta, O. L.; Sanadar, M.; Melchior, A.; Kraka, E.; Ruggieri, S.; Bettinelli, M.; Piccinelli, F. Inorg. Chem. 2022, 61, 16333.

[85]
Heravi, M. M.; Nazari, N. Curr. Org. Chem. 2015, 19, 2358.

[86]
Wang, Y. Z.; Patil, P.; Kurpiewska, K.; Kalinowska-Tluscik, J.; Dömling, A. Org. Lett. 2019, 21, 3533.

[87]
Blair, A.; Stevenson, L.; Sutherland, A. Tetrahedron Lett. 2012, 53, 4084.

[88]
Gao, K.; Fukui, N.; Jung, S. I.; Yorimitsu, H.; Kim, D.; Osuka, A. Angew. Chem., Int. Ed. 2016, 55, 13038.

[89]
Mukhopadhyay, S.; Gupta, S.; Guadagnoli, N.; McCurdy, C. R. Chem. Rec. 2025, 10, e202405198.

[90]
Yang, D. R.; Xu, H. Y.; Zhang, X. J.; Hu, Y. T.; Huang, D. C.; Zhao, H. Q. Org. Biomol. Chem. 2023, 21, 6750.

[91]
Ma, P.; Wang, Y. H.; Wang, J. H. Organometallics 2022, 41, 2235.

[92]
Tan, X. F.; Hou, X. Y.; Rogge, T.; Ackermann, L. Angew. Chem., Int. Ed. 2021, 60, 4619.

[93]
He, D. D.; Wang, B. W.; Duan, K. H.; Zhou, Y.; Li, M.; Jiang, H. F.; Wu, W. Q. Org. Lett. 2022, 24, 1292.

[94]
Li, J.; Tang, M. Y.; Zang, L.; Zhang, X. L.; Zhang, Z.; Ackermann, L. Org. Lett. 2016, 18, 2742.

[95]
Gong, X. X.; Wu, J. Org. Biomol. Chem. 2015, 13, 11657.

[96]
Thirupataiah, B.; Mounika, G.; Reddy, G. S.; Kumar, J. S.; Kapavarapu, R.; Medishetti, R.; Mudgal, J.; Mathew, J. E.; Shenoy, G. G.; Rao, C. M.; Chatti, K.; Parsa, K. V. L.; Pal, M. Bioorg. Chem. 2021, 115, 105265.

[97]
Dhiman, S.; Nandwana, N. K.; Saini, H. K.; Kumar, D.; Rangan, K.; Robertson, K. N.; Jha, M.; Kumar, A. Adv. Synth. Catal. 2018, 360, 1973.

[98]
Gan, X. T.; Huang, F.; Ren, Z. J.; Li, B.; Chen, S. J.; Luo, W. K.; Zhou, J. Tetrahedron Lett. 2022, 103, 153970.

[99]
Chen, G.; Zhang, X. Y.; Jia, R. X.; Li, B.; Fan, X. S. Adv. Synth. Catal. 2018, 360, 3781.

[100]
Wei, X. H.; Zhao, M.; Du, Z. Y.; Li, X. W. Org. Lett. 2011, 13, 4636.

[101]
Inami, A.; Nishii, Y.; Hirano, K.; Miura, M. Org. Lett. 2023, 25, 3206.

[102]
Kim, A. N.; Ngamnithiporn, A.; Bartberger, M. D.; Stoltz, B. M. Chem. Sci 2022, 13, 3227.

[103]
Nan, J.; Zhang, J. W.; Hu, Y.; Wang, C.; Wang, T. T.; Wang, W. T.; Ma, Y. M.; Szostak, M. Org. Lett. 2021, 23, 1928.

[104]
Guo, S. H.; Wang, F.; Sun, L. C.; Zhang, X. Y.; Fan, X. S. Adv. Synth. Catal. 2018, 360, 2537.

[105]
Guo, S. H.; Sun, L. C.; Wang, F.; Zhang, X. Y.; Fan, X. S. J. Org. Chem. 2018, 83, 12034.

[106]
Cui, H. L.; Chen, X. H. J. Org. Chem. 2022, 87, 15435.

[107]
Barathkumar, J.; Gupta, R.; Nagarajan, S. Eur. J. Org. Chem. 2024, 27, e202401195.

[108]
Yang, C. M.; Zhang, G. Q.; Tang, S. L.; Pan, Y.; Shao, H. W.; Jiao, W. Molecules 2023, 28, 923.

[109]
Nanaji, Y.; Kirar, S.; Pawar, S. V.; Yadav, A. K. RSC Adv. 2020, 10, 7628.

[110]
Qin, B. Y.; Huang, S. X.; Chen, J. Q.; Xiao, W.; Wu, J. Chem. Commun. (Cambridge, U. K.) 2022, 9, 3521.

[111]
Ma, H. S.; Yu, T. Y.; You, S. L.; Zhang, M. Z.; Deng, C. J. Heterocycl. Chem. 2024, 61, 331.

[112]
Chaubey, N. R.; Singh, K. N. Tetrahedron Lett. 2017, 58, 2347.

[113]
Prasad, B.; Phanindrudu, M.; Tiwari, D. K.; Kamal, A. J. Org. Chem. 2019, 84, 12334.

[114]
Bertuzzi, G.; Pecorari, D.; Bernardi, L.; Fochi, M. Chem. Commun. (Cambridge, U. K.) 2018, 54, 3977.

[115]
Liu, X. Y.; Yin, Y. L.; Jiang, Z. Y. Chem. Commun. (Cambridge, U. K.) 2019, 55, 11527.

[116]
Lin, T. C.; Chan, C. K.; Chung, Y. H.; Wang, C. C. Org. Biomol. Chem. 2023, 21, 7316.

[117]
Han, Y. F.; Li, Y.; Ouyang, X. H.; Hu, M.; Qin, J. H.; Tan, Z.; Li, J. H. Org. Chem. Front. 2023, 10, 1173.

[118]
Wang, L. N.; Ma, T. C.; Qiao, M. M.; Wu, Q. X.; Shi, D. Q.; Xiao, W. J. Synthesis 2019, 51, 522.

Outlines

/