


手性大环化合物在药物、天然产物及有机合成领域具有重要应用, 是有机化学长期关注的重点[1,2]. 在药物化学领域, 万古霉素结构中含有三个手性大环, 且包含轴手性双芳基单元[3]. 在有机合成方法学领域, 由高景星课题组[4]开发的22元手性杂大环配体, 被用于铁催化的不对称酮氢化反应(Scheme 1a). 然而, 大环化合物的构建通常面临熵损失大和构象柔性高等问题, 难以实现高效、高选择性的手性诱导.
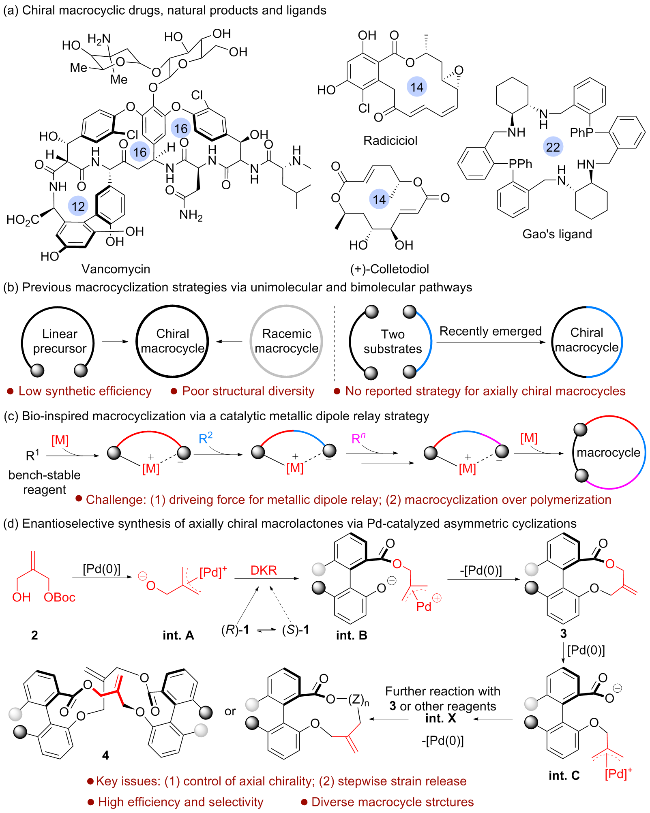
近年来, 已发展出不对称分子内环化或催化拆分等策略[5]合成大环手性化合物. 然而, 这些策略常存在合成路线冗长、结构多样性受限等问题; 此外, 现有合成方法主要集中在中心手性和平面手性大环的合成上, 对轴手性大环的构建仍缺乏有效手段(Scheme 1b). 因此, 迫切需要开发新的反应模式以实现手性大环化合物的高效合成.
最近, 华中师范大学化学学院陆良秋课题组受到非核糖体肽(NRPS)生物合成[6]的启发——这类天然酶可以模块化地组装成大环, 效率和选择性极高——设计了“催化的金属偶极子接力”新策略用于合成大环化合物[7](Scheme 1c).
基于以上设想, 作者设计了一种钯催化的(6+4)环化反应, 使用手性配体诱导的动态动力学拆分(DKR), 高效地构建了轴手性十元环骨架, 并进一步通过催化金属偶极子接力实现了相应的(10+x)环化反应, 能够以优异的立体选择性得到14、15和20元大环化合物, 从而验证了“催化的金属偶极子接力”策略的可行性(Scheme 1d).
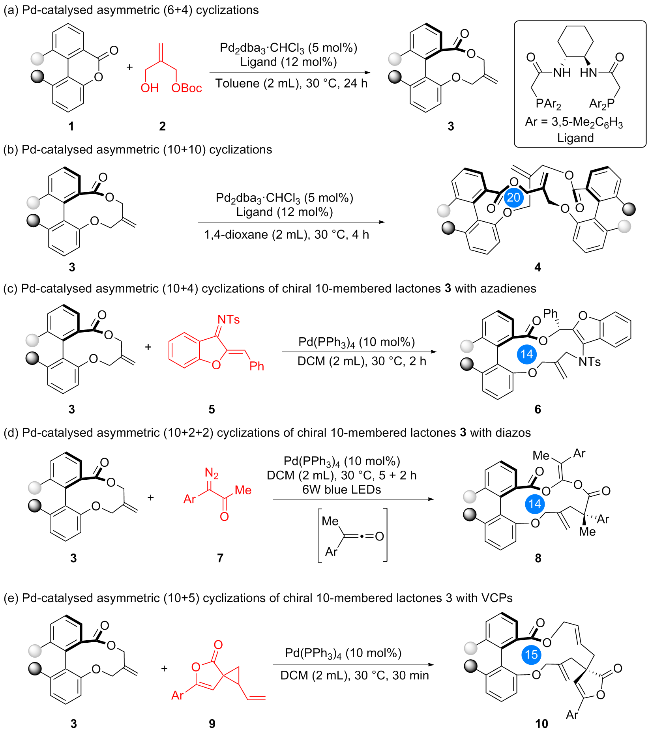
该方法具有广泛的底物适用范围, 在(6+4)环化反应中(Scheme 2a), 作者考察了双芳基内酯1上多种取代基对反应的影响, 均能以中等至优异的收率和优异的对映选择性得到十元环化合物, 为后续的结构修饰打下了良好基础. 在上述工作的基础上, 作者进一步实现了上述十元环产物分子间的(10+10)反应, 以优异的立体选择性构建了手性20元环化合物(Scheme 2b). 尤其需要强调的是, 作者还同时实现了(6+4)和(10+10)的催化金属偶极子接力, 一步构建了手性20元环骨架.


接下来, 作者进行了一系列控制实验用以考察反应手性控制过程. 当使用手性配体的对映体(ent-Ligand)进行反应时, 反应几乎不生成产物; 当使用外消旋的配体(rac-Ligand)时, 反应产物的ee值与使用手性配体时相当, 体现出反应中手性配体和手性底物间显著的匹配效应. 在反应初期时(0.5 h)停止反应, 观察到产物的ee值为72%, 而回收原料的ee值为-22%, 这一结果表明反应初期已发生动力学拆分过程. 最后作者通过动力学实验证明了反应对钯催化剂呈现一级动力学特征, 这一结果支持了单金属偶极子参与的环化机理.
为了证明该策略的通用性, 作者随后以氮杂二烯作为四元合成子与十元环底物进行反应, 顺利地实现了(10+4)环化反应, 生成14元大环产物(Scheme 2c). 紧接着, 作者进一步利用重氮酮与十元环底物进行环化反应, 在相同条件下实现了(10+2+2)环化反应, 得到14元环产物(Scheme 2d). 最后, 作者采用呋喃-2-酮衍生的乙烯基环丙烷作为反应底物时, 能够实现(10+5)环化反应, 得到具有反式双键结构的手性15元环化合物(Scheme 2e).
之后, 作者通过密度泛函理论(DFT)计算, 进一步研究了该反应机理. 首先计算了R、S构型的过渡态能量差异, 在R构型的过渡态模型中, 催化剂的手性口袋能够更好地容纳R构型的双芳基内酯1, 且萘基团向空间延伸, 因此能量较低, 与实验观察到的R构型产物的高ee值一致, 而S构型的萘基团与配体之间存在较大的位阻. 其次通过比较产物酯基与芳基之间的二面角差异, 发现大环产物4、6和8的二面角小于十元环产物3, 从而允许酯基与芳基之间更好地共轭; 通过比较两个芳基之间的二面角差异, 4、6和8的两个芳基之间的二面角均大于十元环产物3. 与起始底物1相比, 这些中环和大环结构的轴向芳基之间的扭转应力和空间排斥作用明显降低. 因此, 轴向构象张力的逐步释放, 以及酯基与芳环之间的共轭效应, 增加了产物的构象稳定性, 共同驱动了金属偶极子接力反应的顺利进行. 最后, 作者对基于十元环产物的(10+x)反应的溶剂效应进行了计算, 当以1,4-二氧六环为溶剂时, (10+10)反应过程占据优势; 而以二氯甲烷为溶剂时, 活化能差发生逆转, (10+4)或(10+2+2)反应更具优势.
综上, 催化的金属偶极子接力策略在实现仿生的不对称大环化反应中展现出巨大潜力. 该策略通过原位生成的π-烯丙基钯偶极中间体作为反应的“转接手柄”, 高效高选择性地构建出多种轴手性大环结构. 该工作为实现轴手性大环分子的高效合成提供了一种独特策略, 有望为轴手性天然产物、大环配体及药物分子的构建提供新的合成逻辑与方法.
(Lu, Y.)