REVIEWS

Advances in Bedaquiline-Based Antitubercular Drug Synthesis

  • Feng Gao a, b ,
  • Wanbin Zhang , a, *
Expand
  • a Frontiers Science Center for Transformative Molecules, Shanghai Key Laboratory for Molecular Engineering of Chiral Drugs, School of Chemistry and Chemical Engineering, Shanghai Jiao Tong University, Shanghai 200240
  • b Zhengzhou Industrial Technology Research Institute of Shanghai Jiao Tong University, Zhengzhou 450018
* E-mail:

Academic Papers of the 27th Annual Meeting of the China Association for Science and Technology.

Received date: 2025-05-13

  Revised date: 2025-06-07

  Online published: 2025-06-30

Supported by

National Key R&D Program of China(2023YFA1506400)

Shanghai Municipal Science and Technology Major Project

Shanghai Rising-Star Program(24QB2705200)

National Natural Science Foundation of China(22361132533)

Bill and Melinda Gates Foundation(INV-008413)

Abstract

Tuberculosis remains a significant global public health concern, particularly due to the increasing prevalence of drug-resistant tuberculosis, which poses substantial challenges to traditional treatment strategies. Bedaquiline, a novel class of anti-tuberculosis drug, offers a critical alternative for managing drug-resistant tuberculosis. However, the synthesis of this compound is one of the greatest challenges in synthetic chemistry due to its contiguous tertiary and tetrasubstituted chiral centers, necessitating advanced synthetic methodologies. Consequently, the advancement of efficient and environmentally sustainable asymmetric synthesis technologies has emerged as a key research priority. This review summarizes the synthetic pathways of bedaquiline, with an emphasis on pivotal technological approaches such as bimetallic catalysis. Furthermore, continuous flow technology, owing to its inherent advantages of efficiency, safety, and scalability, demonstrates considerable promise in the production of bedaquiline. Looking ahead, the integration of innovative catalytic systems, green chemistry principles, and intelligent manufacturing technologies will likely drive the evolution of bedaquiline synthesis toward greater efficiency and environmental compatibility, thereby facilitating large-scale production of anti-tuberculosis medications.

Cite this article

Feng Gao , Wanbin Zhang . Advances in Bedaquiline-Based Antitubercular Drug Synthesis[J]. Chinese Journal of Organic Chemistry, 2025 , 45(9) : 3113 -3127 . DOI: 10.6023/cjoc202505017

结核病(Tuberculosis, TB)是由结核分枝杆菌(Myco- bacterium tuberculosis, Mtb)引起的一种具有数千年历史的古老传染病, 至今仍是严重威胁全球公共卫生安全的重大疾病. 世界卫生组织最新流行病学数据显示, 2023年全球新发结核病达1080万例, 造成约125万人死亡. 其持续位居单一传染病致死率首位, 这一地位仅在2020~2021年间因COVID-19大流行而短暂动摇[1-3]. 值得注意的是, 全球结核病负担呈现显著的地域聚集性, 约56%的新发病例集中分布于印度、印度尼西亚、中国、菲律宾和巴基斯坦等5个高负担国家. 尽管现代医学已建立有效的结核病治疗体系, 但多重社会因素和生物学挑战正严重制约结核病防控成效: 一方面, 贫困、医疗资源匮乏和药物滥用等问题导致治疗依从性低下; 另一方面, 病原体通过人际传播持续进化, 加速了耐药结核分枝杆菌的全球蔓延. 尤为严峻的是, 耐多药结核病(Multidrug-resistant TB, MDR-TB)的流行态势日益加剧, 而现有抗结核药物研发管线却进展缓慢, 传统治疗方案已难以应对不断升级的耐药挑战. 在此背景下, 加速开发新型抗结核药物、突破现有治疗瓶颈, 已成为全球结核病防控迫在眉睫的战略需求.
抗耐药结核新药富马酸贝达喹啉(Bedaquiline fumarate)的研发历程标志着结核病治疗领域的重大突破. 该药物于2012年获得美国食品药品监督管理局(FDA)批准上市, 成为近50年来具有全新作用机制的抗结核药物, 也是全球首个专门针对MDR-TB的特效药物[4]. 2016年11月, 中国国家食品药品监督管理局(CFDA, 现NMPA)正式批准其在国内上市. 从作用机制来看, 作为二芳基喹啉类药物的代表性品种, 贝达喹啉通过特异性抑制结核分枝杆菌(Mtb)的三磷酸腺苷(ATP)合成酶而发挥杀菌作用[5]. 其独特之处在于: (1)与传统抗结核药物无交叉耐药性; (2)对敏感菌株、耐药菌株及休眠菌株均表现出卓越的抗菌活性; (3)临床疗效显著, 被世界卫生组织2020年《耐药性结核病综合治疗指南》、中国结核病协会2019年《耐药性结核病化学治疗指南》等权威指南列为A类推荐药物.
然而, 该药物的可及性面临挑战. 尽管原研药物分子专利已于2023年7月到期, 但截至2024年, 我国市场售价仍高达320元/片. 这一高昂定价主要源于其分子结构的复杂性导致的苛刻的合成要求: (1)分子中存在两个相邻的三取代和四取代碳立体中心, 具有4种立体异构体(RS,SR)和(RR,SS) (Scheme 1)[6]; (2)最佳活性的(1R, 2S)构型(BDQ, 3)属于热力学非优势立体异构体; (3)现有合成工艺依赖昂贵的手性拆分技术, 总收率低下. 目前, 国内外改进工艺主要聚焦于两个方向: (1)优化原研路线, 通过调整起始原料或结晶条件提高收率; (2)开发新型不对称合成方法. 但受限于繁琐的合成步骤和高成本试剂, 工业化生产仍面临重大挑战[7]. 因此, 开发经济高效、适合规模化生产的合成工艺, 降低药品价格, 提高中低收入患者的用药可及性, 已成为全球科研人员亟需攻克的关键科学问题和技术难题.
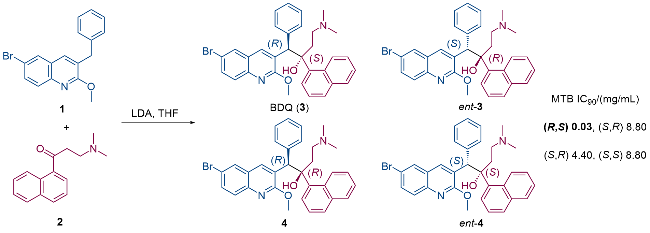
图式1 贝达喹啉及其立体异构体

Scheme 1 Bedaquiline and its stereoisomers

本文综述了贝达喹啉上市后研究者在合成工艺开发方面做出的努力, 包括合成方法学的创新以及新兴技术的应用, 以期为抗结核药物合成工艺的进一步优化提供理论依据和技术参考, 同时为开发更具经济性和可持续性的新一代抗耐药结核药物合成路线提供重要启示.

1 手性拆分制备贝达喹啉

强生公司开发的贝达喹啉工业化合成路线(Scheme 2)采用原料12在碱性条件下直接缩合的策略. 该路线通过以下关键步骤实现目标产物的制备: 首先, 原料12在碱性条件下发生去质子化/羰基加成反应, 生成含有4种立体异构体的混合物. 随后, 经过复杂的手性拆分工艺, 最终分离获得具有药理活性的目标产物(1R, 2S)-贝达喹啉(3). 但该工艺由于去质子化/羰基加成过程缺乏立体选择性控制, 导致生成等量的4种立体异构体; 目标(1R,2S)-对映体与其它三种立体异构体的物理化学性质相近, 使得手性拆分过程收率损失严重; 最终目标产物的分离收率仅为4%[8,7b], 造成严重的原料浪费和生产成本上升. 这些技术瓶颈严重制约了贝达喹啉的生产效率和市场可及性, 也促使研究人员不断探索更高效的合成工艺.
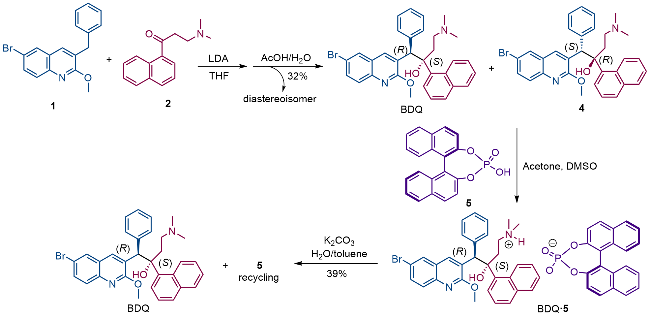
图式2 贝达喹啉的工业合成路线

Scheme 2 Industrial synthesis of BDQ

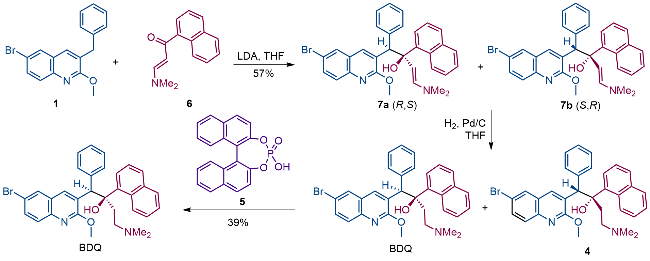
随后强生公司对该反应进行了大量优化, 经过结晶、使用手性磷酸5手性拆分以及释放手性磷酸5等步骤后得到目标产物, 总收率依然很低(Scheme 2)[9].
自2004年强生公司确立贝达喹啉工业化合成路线以来, 该工艺凭借原料易得、路线简便等优势一直沿用至今. 2014年, 李建其等[10]α,β-不饱和酮6作为亲电试剂和原料1反应, 以57%的收率得到化合物7, 提高了原反应的非对映选择性, 再在Pd/C的作用下, 经氢气还原得到贝达喹啉的消旋体, 最后拆分得到光学纯的贝达喹啉, 总收率为19%, 和原研专利相比, 收率有所提高(Scheme 3).
图式3 通过不饱和酮合成贝达喹啉

Scheme 3 Synthesis of BDQ via unsaturated ketone

2015年, 翁明君等[11]在专利CN 105175329A中报道了一种贝达喹啉消旋体的合成新路线(Scheme 4), 该路线以3-溴苄基-6-溴-2-甲氧基喹啉(1)为起始物料, 在N-溴代琥珀酰亚胺的作用下得到溴代中间体, 接着该溴代物在无水无氧条件下与金属镁在四氢呋喃中反应生成高活性格氏试剂, 随后与1-萘甲醛(8)进行亲核加成反应, 经回流后得到中间体9, 该中间体经Swern氧化得到羰基化合物2-(6-溴-2-甲氧基喹啉-3-基)-1-(萘-1-基)-2-苯基乙酮(10), 化合物10与格氏试剂11发生格氏反应得到贝达喹啉消旋体3'. 该合成路线通过简明的四步转化实现了目标分子的高效合成, 总收率较传统路线有显著提升. 然而, 该工艺对反应条件要求较为严格, 格氏试剂的制备和保存需要严格的无水无氧环境.
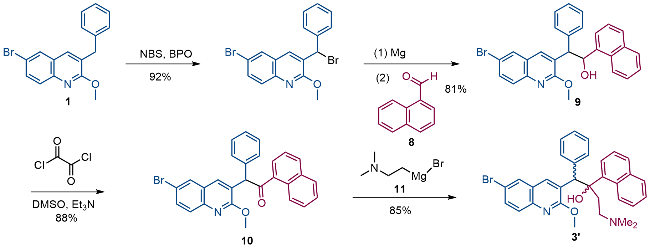
图式4 通过格氏试剂合成贝达喹啉

Scheme 4 Synthesis of BDQ via Grignard reagent

化合物1与化合物2的直接加成得到贝达喹啉的反应, 虽然具有原料易得、工艺简便等优势, 但其工业化应用受到两个关键因素制约: 一是反应总收率偏低(通常<10%), 二是产物需经繁琐的手性色谱分离步骤才能获得目标产物贝达喹啉, 而作为副产物的三种异构体(约占总产物的75%~90%)往往被废弃处理, 造成严重的资源浪费. 针对这一技术瓶颈, 林国良和冯文化等[12]研究团队在专利CN 105198808B和CN 105017147A中提出了解决方案: 通过碱处理将这些异构体高效转化为高纯度的化合物12, 实现反应原料的循环利用. 该工艺具有原子经济性, 一定程度使物料利用率得到提升.
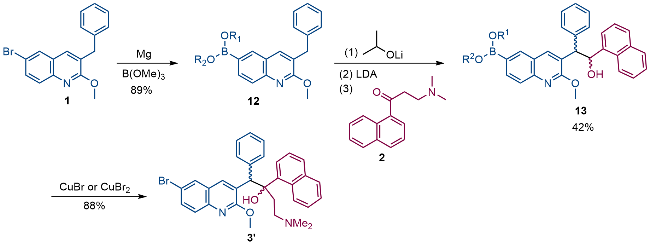
2020年, 安徽贝克联合制药有限公司在专利中报道了一种创新的贝达喹啉消旋体合成工艺[13]. 该工艺对原研路线进行了突破性改进, 选择化合物1作为起始物料, 通过以下关键步骤实现合成: 首先, 在镁试剂和硼酸酯存在下, 原料1经硼化反应转化为硼酸(酯)中间体12; 随后, 中间体12与化合物2在温和条件下高效偶联, 获得关键中间体13; 最终, 通过溴化铜/溴化亚铜介导的溴代反应完成贝达喹啉消旋体的构建. 该路线减少了副产物, 提高了反应收率(总收率为32.9%, Scheme 5).
图式5 通过硼酸衍生物合成贝达喹啉

Scheme 5 Synthesis of BDQ via boronic acid derivatives

目前文献报道的贝达喹啉消旋体合成方法主要基于对原研路线的优化改进, 通过调整起始原料或优化重结晶工艺等手段, 逐步提升了反应收率, 最终经手性拆分获得光学纯目标产物. 然而, 这些改进方法往往伴随着合成步骤的复杂化或昂贵试剂的使用, 使其工业化生产的可行性和经济性受到显著制约. 因此, 开发更为简洁、高效且适合规模化生产的合成路线仍是当前研究的核心课题.

2 不对称合成贝达喹啉

在有机合成领域, C(sp3)—C(sp3)键的不对称构建一直是一项极具挑战性的课题, 而贝达喹啉分子中连续的三取代和四取代手性中心的存在使这一过程更加复杂化. 尽管如此, 不对称合成技术因其具有合成路线简短、原子经济性高以及可直接获得光学纯产物等独特的优势, 正日益受到研究者的青睐. 近年来, 针对贝达喹啉的不对称合成研究取得了显著进展, 一系列创新性合成策略不断涌现, 这些研究致力于突破传统方法的局限, 为工业化生产提供切实可行的技术方案. 这一领域的发展不仅具有重要的科学意义, 也将为抗结核药物可及性的提升带来实质性突破.
2010年, Shibasaki小组[14]实现了贝达喹啉的不对称合成(Scheme 6). 该路线通过两个关键的不对称催化步骤构建了两个手性中心: 首先, 化合物14在2.5 mol% 三[N,N-双(三甲基硅烷)胺]镱[Y(HMDS)3]、5 mol%配体15、1.25 mol% 4-甲氧基吡啶-N-氧化物(MEPO)和0.5 mol% NBu4Cl的存在下, 以四氢呋喃(THF)为溶剂, 在-50 ℃下反应36 h, 定量转化为化合物16, 其ee值达到88%, 经重结晶后可提升至99%; 随后, 化合物16在10 mol% CuF•3PPh3•2EtOH、15 mol% tBuOK、100 mol% ZnCl2和100 mol% PBu4BF4的条件下, 与2 equiv.的烯丙基硼试剂在室温下反应24 h, 几乎定量生成手性叔醇17的合成, dr值达到14:1. 经过后续6步反应, 最终得到目标产物贝达喹啉, 总收率为5%. 尽管该路线通过不对称催化实现了优异的立体选择性, 但由于其涉及12步反应, 且使用的试剂昂贵、配体15非商业化(需通过7步合成制备), 导致其难以适用于工业化生产.
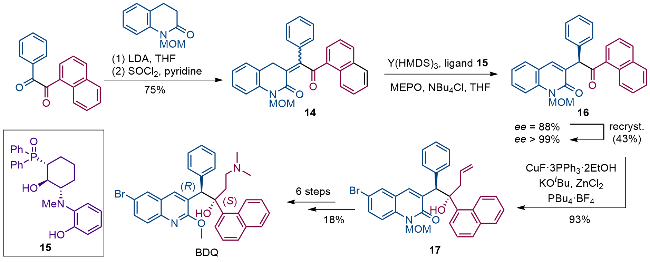
图式6 Shibasaki不对称合成贝达喹啉

Scheme 6 Shibasaki’s enantioselective synthesis of BDQ

随后, Chandrasekhar小组[15]报道了另外一条基于Sharpless环氧化策略不对称合成贝达喹啉的新路线(Scheme 7), 该路线采用环氧化法, 以高收率和高选择性地得到了环氧化合物20, 再用苯基格氏试剂加成, 开环得到了化合物21, 定向构建了第一个手性碳. 遗憾的是, 作者在构建第二个手性碳时效果不理想, 采用烯丙基锌试剂与化合物22进行加成反应得到的烯丙基化产物dr值仅有2:3, 不需要的立体异构体占主导, 不易分离, 作者最后通过柱层析分离出非对映异构体, 得到目标产物贝达喹啉. 该路线经过13步反应, 总收率为12%. 该路线同样存在步骤较多, 使用试剂和催化剂昂贵等问题, 不适合工业化生产.
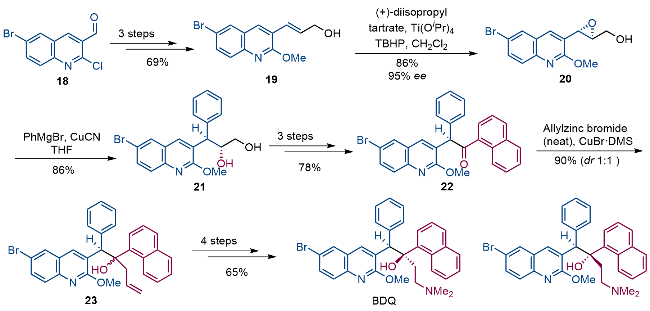
图式7 Chandrasekhar不对称合成贝达喹啉

Scheme 7 Chandrasekhar’s enantioselective synthesis of BDQ

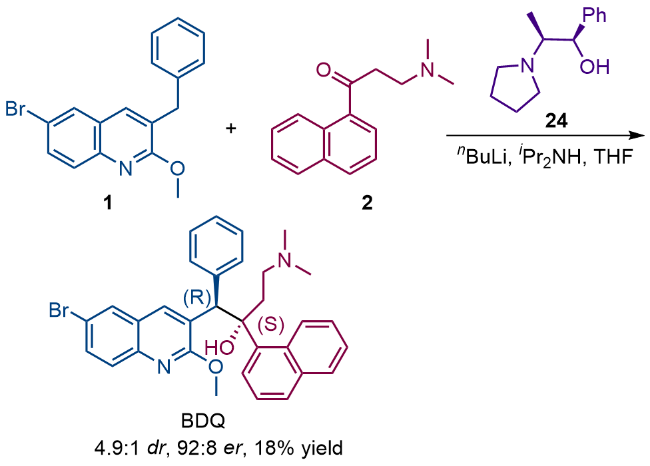
2017年, 专利CN 106866525A[16]公开了一条贝达喹啉的不对称合成路线. 该路线利用手性诱导剂N-苄基-L-脯氨醇锂, 在低温条件下通过二异丙基氨基锂(LDA)脱去原料1的苄位质子, 随后与原料2发生加成反应. 手性邻氨醇锂的引入显著提高了反应的收率和立体选择性, 文中讨论了三种手性胺基醇的使用, 其中24的效果最优, 最终以18%的总收率得到目标产物(Scheme 8).
图式8 采用手性邻氨基醇锂不对称合成贝达喹啉

Scheme 8 Asymmetric synthesis of BDQ using lithium alkoxides

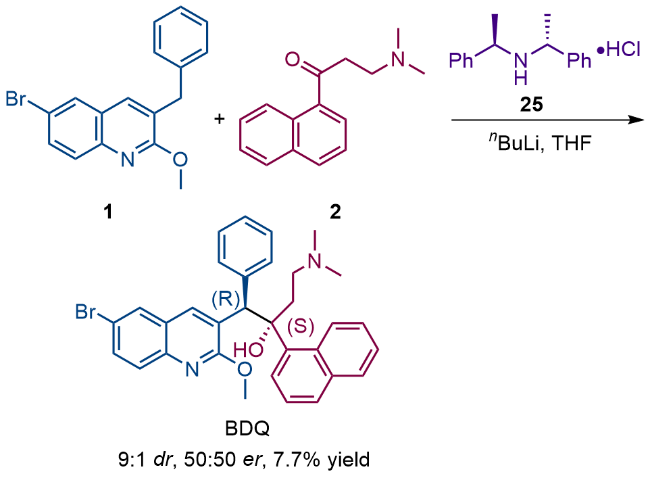
后来Naicker等[17]报道了类似的方法(Scheme 9), 在反应中引入了配体25C2-对称的手性胺锂碱, 尽管提高了反应的非对映选择性, 但是没有实现不对称合成, 后续采用超临界流体色谱法得到目标产物, 贝达喹啉的总收率为7.7%.
图式9 手性邻氨基锂不对称合成贝达喹啉

Scheme 9 Asymmetric synthesis of BDQ using lithium amides

张万斌团队[18-21]长期致力于双金属协同催化体系的开发及相关的立体发散性合成研究. 通过两种不同的手性金属催化剂分别活化亲核试剂和亲电试剂, 精准地控制化学键的形成, 发展了一系列双手性金属协同催化体系, 并成功地应用于不同手性骨架化合物的立体发散性合成中. 此外, 该团队在金属催化不对称氢化反应中, 发现催化剂与底物之间会形成一些非共价相互作用力, 这些配体-底物弱相互作用可以有效降低催化氢化反应的活化能并减少副反应的发生. 通过该策略, 他们成功实现了多例具有挑战性的不对称催化氢化反应[22-24].
在上述两类催化策略的启发下, 该团队[25]在比尔及梅琳达·盖茨基金会的连续资助下, 借助密度泛函理论(DFT)计算, 开发并验证了新型Li/Li双金属协同体系, 最终优化出了两种合成方案(Scheme 10). 实现了贝达喹啉工业化路线的高效不对称合成. 方案A采用双齿配体N-甲基哌嗪与(1S,2R)-2-氨基-1,2-二苯基乙醇(26)作为配体, 有效地提高了产物锂络合物的稳定性, 从而在对映选择性和非对映选择性保持的基础上, 将产物的收率提高到81%; 方案B采用单齿配体六甲基膦酰三胺(HMPA)与化合物26作为配体, 选择性可提高至16:1 dr和>99% ee. 作者提出该双金属体系的第一部分以LiCl为核心, 另一部分以26-Li和HMPA为核心, 同时26的O原子作为两部分的桥梁, 起到手性传递的作用. 随后作者对上述两个方案进行了5 g规模的反应, 均取得了优异的结果, 最高可以45%的总收率得到目标产物, 远远高于现有合成工艺的效率. 该路线采用便宜易得的原料, 商业可得的配体, 后处理避免了柱层析分离异构体, 简单高效, 是一条适合工业化生产的合成路线.
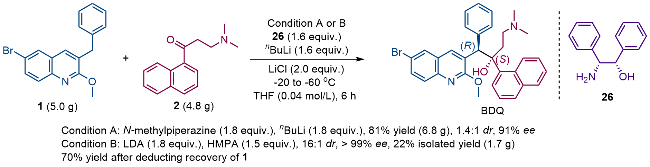
图式10 Li/Li协同活化不对称合成贝达喹啉

Scheme 10 Asymmetric synthesis of BDQ using Li/Li synergistic activation

同时作者还对两条路线的反应机理进行了验证. 经过详细的计算, 得出结论, 路线A收率高的原因在于, N-甲基哌嗪的加入有效地提高了中间体锂络合物的稳定性, 促使反应正向发生(Scheme 11), 从而在对映选择性和非对映选择性保持的基础上提高了反应的收率.
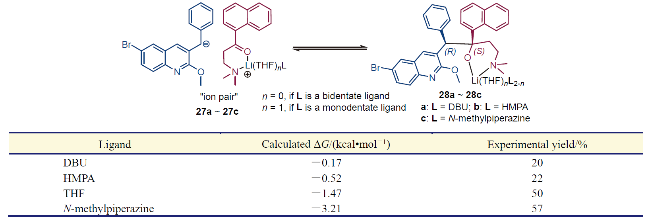
图式11 用于模拟收率的简化模型及计算结果

Scheme 11 Simplified model for the simulation of yield and the calculated results

为了进一步探索该反应立体选择性的来源, 作者对路线B进行了深入的研究. 根据分子中的原子理论(Atoms in molecules, AIM)分析, HMPA的加之所以能够提高反应的选择性, 是因为与THF相比, HMPA和反应过渡态之间具有更多的C—H…O弱相互作用以及非常规氢键作用a', b', d', e'(图1a).
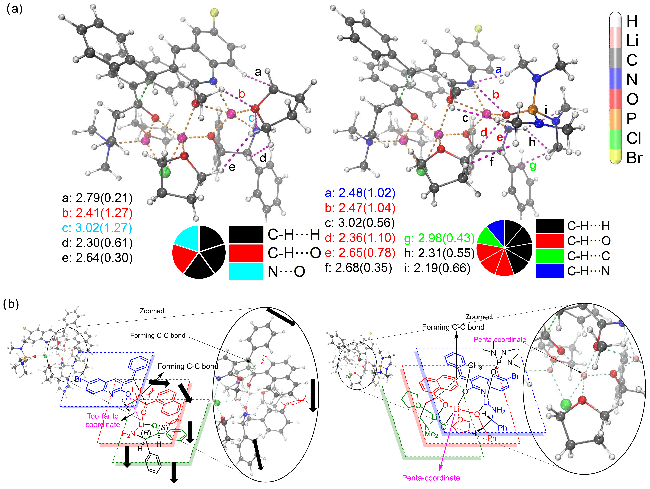
图1 (a)中间体RS-a4(左)和RS-b7(右)的AIM分析; (b)中间体SS-b2 (左)和RS-b7(右)的三明治模型

Figure 1 (a) Result of atom in molecule (AIM) analysis of RS-a4 (left) and RS-b7 (right); (b) Three-layer model and details of SS-b2 (left) and three-layer model and the details of RS-b7 (right)

Portions of molecules in the different layers are marked with blue, red, or green, while other parts outside the layer are black (color online)

DFT计算显示, 中间体RS-a4/HMPA到RS-b7/THF的能量差为-1.17 kcal/mol (1 kcal=4.18 kJ), 验证了HMPA可以稳定反应的过渡态这一假设. 最后作者还通过建立三明治模型, 对比分析出(R,S)构型产物比(S,S)构型产物多的原因在于, 前者过渡态RS-b7中萘环的方向不会影响甲氧基(蓝色层)与Li(红色层)的配位; 而后者中萘环(红色层)因为受到羰基α位(红色层)排斥, 被迫采取了远离羰基α位的构像, 此时萘环会挤压来自配体的苯环(绿色层), 迫使其朝着远离亲核试剂甲氧基(蓝色层)的方向运动, 从而抑制了甲氧基和Li(绿色层)的配位, 过渡态SS-b2会因此受到影响而不稳定, 这一结果解释了产物非对映选择性的来源(图1b).
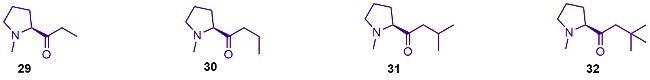
2023年, 专利CN 117603137A公开了一种手性合成(1R,2S)‑贝达喹啉的方法[26]. 在手性诱导剂N‑甲基‑L‑脯氨酸甲酯(29)、N‑甲基‑L‑脯氨酸乙酯(30)、N‑甲基‑L‑脯氨酸异丙酯(31)或N‑甲基‑L‑脯氨酸新戊酸酯(32)(图2)的催化和诱导下, 由LDA作强碱, 促进6‑溴‑3‑苄基‑2‑甲氧基喹啉和3‑二甲氨基‑1‑萘基‑1‑丙酮发生缩合反应, 该制备方法显著提高了目标非对映异构体(1R,2S)‑贝达喹啉和(1S,2R)‑贝达喹啉的比例, 再经拆分进一步得到最终产物(1R,2S)‑贝达喹啉, 反应时间较长.
图2 手性脯氨酸配体

Figure 2 Chiral proline ligands

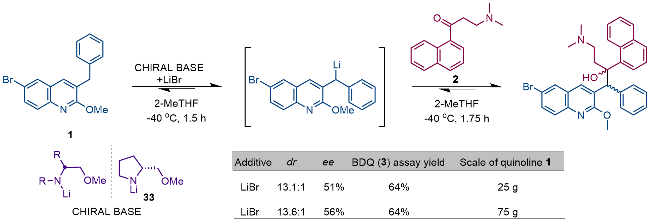
2023年, M4ALL (The medicines for all institute)机构研究了多种从氨基酸中提取的手性酰胺配体, 发现从D-脯氨酸衍生的锂(R)-2-(甲氧基甲基)吡咯烷醚可以使反应收率达到82%, 立体控制性达到13.6:1 dr, 56% ee, 在纯化最终原料药之前, BDQ的分析产率有了显著改善, 文中提出将在后续进行纯化方面的报道(Scheme 12)[27].
图式12 采用手性胺基锂33提升非对映选择性

Scheme 12 Use of chiral lithium amide of 33 to promote stereoselectivity toward BDQ

3 合成贝达喹啉类似物

虽然具有全新作用机制的抗结核药物BDQ的发现和上市对于耐药结核病的治疗具有里程碑的意义, 然而临床数据表明, BDQ通过抑制心脏钾hERG (human ether-a-go-go-related gene)通道, 从而引起Q-T间期延长(导致心室复极延迟), 特别是BDQ与氟喹诺酮类药物以及氯法齐明等药物联用时, 可能会明显增加心血管的不良反应或者死亡率等问题[28a]. 因此世界卫生组织建议要规范地推广使用BDQ, 对其监管措施一定要落实到位. 除此之外, 加强新的药物开发是非常必要的. 近来, 肺结核联盟开发的以BDQ的二芳基喹诺酮为基本骨架进行修饰的二代BDQ类似物被进行一系列研究, 此类化合物相较于BDQ, 具有更低的亲脂性, 更低的hERG通道抑制性[28]. 尤其是舒达吡啶(WX081)[28b]、TBAJ-876[28c]和TBAJ-587[28d], 显示出了相当的抗结核效力, 更高的安全性以及更低的毒性, 目前正在进行临床试验.
舒达吡啶片是我国结核病领域首个具有完全自主知识产权的1.1类创新药物. 基于系统的临床前研究、I期和II期临床试验数据, 舒达吡啶在肺结核患者中展现出良好的初步疗效和可靠的安全性. 目前, 该药物已进入III期临床研究阶段, 有望为耐药结核病的治疗提供突破性的解决方案. 在合成工艺方面, 上海嘉坦医药开发了一条具有创新性的制备路线(Scheme 13)[29]. 该路线以5-溴-2-甲氧基吡啶为起始原料, 通过钯催化Suzuki偶联反应与4-硼酸衍生物高效偶联, 获得关键中间体36. 随后, 中间体36经区域选择性溴代反应转化为中间体37, 再通过钯介导的Negishi偶联与苄基锌试剂反应, 成功构建重要前体原料38. 最后, 原料38与原料2经缩合反应形成舒达吡啶消旋体, 并采用手性磷酸5进行立体选择性拆分, 最终获得光学纯的舒达吡啶. 虽然该合成路线设计合理, 为规模化生产奠定了基础, 但在实际应用中仍存在收率偏低、手性拆分效率不高等技术瓶颈. 随着现代有机合成技术的快速发展, 特别是新型催化体系和连续流化学等先进工艺的涌现, 有必要对该合成路线进行进一步优化. 未来研究应着重于开发更高效的催化体系、优化关键反应条件, 并探索不对称合成等创新策略, 以期实现工艺的突破性改进, 为临床用药提供更加经济、可靠的物质保障.
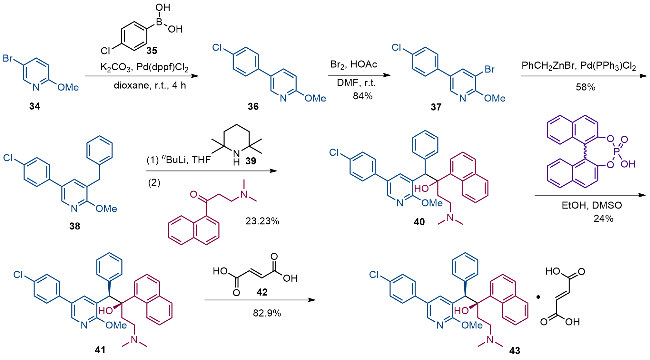
图式13 舒达吡啶的合成工艺

Scheme 13 Synthesis of sudapyridine

TBAJ-876和TBAJ-587的现有合成路线面临挑战, 其合成难度导致化合物产量不足, 难以满足临床研究对药物的基本需求. 目前采用的合成工艺较为原始, 主要依赖手性拆分技术获取目标化合物, 不仅操作步骤繁琐, 且终产物收率极低(通常低于10%). 这种低效的制备方法已成为制约该类药物研发进程的关键瓶颈. 因此, 开发高效、可放大的新型合成路线将为后续的临床研究提供可靠的物质保障, 并显著降低研发成本, 具有重要的现实意义和紧迫性.
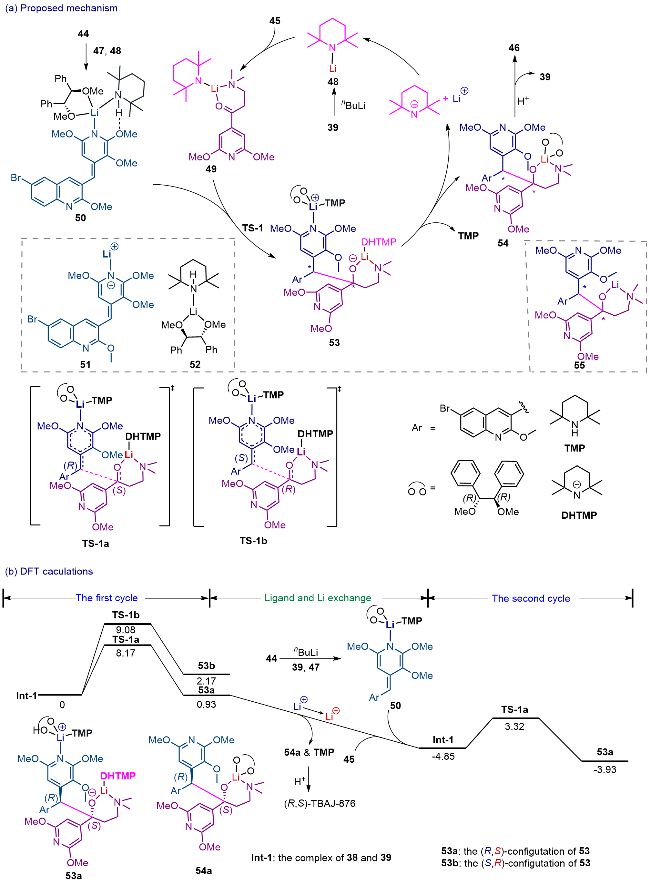
张万斌团队[30-31]在完成了贝达喹啉的不对称合成以后, 借助DFT计算、7Li NMR和基质辅助激光解吸电离飞行时间质谱(MALDI-TOF-MS)等分析手段, 开发并验证了全新的Li/Li双金属协同催化体系, 在此双金属协同体系中, 手性配体、非手性配体和金属锂分别采用不同的配位方式, 形成不同的络合物, 一部分控制亲电试剂, 一部分控制亲核试剂. 随后采用该体系首次实现了贝达喹啉类似物TBAJ-876工业化路线的高效不对称合成(Scheme 14), 将TBAJ-876的收率从不到10%提高至43.8%, 实现了原料的完全转化, 并且在后处理过程中, 通过简单的重结晶可以提高产物的对映选择性和非对映选择性, 显著降低了合成成本, 适合工业化生产. 在不对称合成TBAJ-876的方案中, 根据实验结果, 作者提出了可能的Li/Li协同催化的反应机理(图3a), 并用DFT计算进行了验证(图3b).
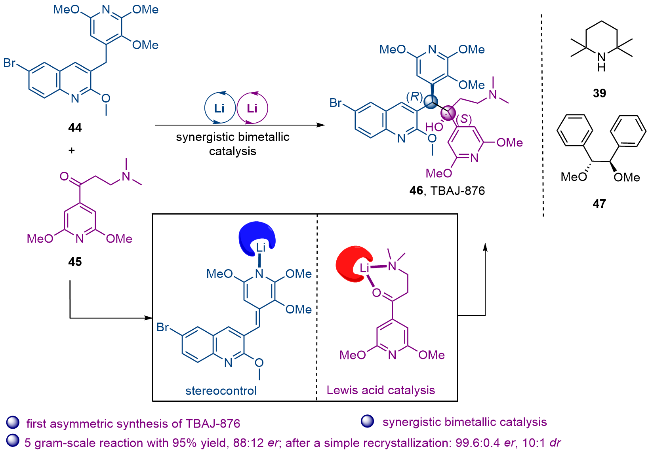
图式14 Li/Li双金属协同体系不对称合成TBAJ-876

Scheme 14 Asymmetric synthesis of TBAJ-876 using Li/Li bimetallic synergistic system

图3 Li/Li双金属协同体系不对称合成TBAJ-876

Figure 3 Asymmetric synthesis of TBAJ-876 using Li/Li bimetallic synergistic system

在甲苯中, 催化量的锂盐48活化亲电试剂45形成配合物49, 4448发生酸碱反应以后, 与手性配体47和锂一起配位形成四配位的络合物50. 中间体50的结构通过MALDI-TOF-MS分析得到了验证. 接着5049发生加成反应, 通过过渡态TS-1形成53. 接下来, 经配体和Li的交换过程形成络合物54, 释放出一个Li (53中的蓝色标记)和一个DHTMP(去质子的TMP, 53中的紫色标记), 形成催化物种48开启下一个循环. 55的结构同样通过MALDI-TOF-MS分析得到了验证. 反应经H淬灭以后得到了目标产物46.
DFT计算验证了上述催化循环的发生, 如图3b所示. 5049经过渡态TS-1aTS-1b发生以后, 形成了一对非对映异构体53a53b. 由于TS-1a的能量(8.17 kcal/mol)低于TS-1b (9.08 kcal/mol), 因此(R,S)-53a (0.93 kcal/mol)是主要的中间体, 而53b (2.17 kcal/mol)是次要的. 接下来发生配体和锂交换过程, 由于负电荷从亲核试剂转移到亲电试剂, 其亲核性变弱, 因此, 53a蓝色的部分释放出Li, 红色的部分释放出DHTMP, 形成54. 这是一个53a中远端分离离子对的去极化过程, 因此这个交换过程高度放热(-5.78 kcal/mol). 释放的Li和DHTMP结合形成催化物种48进行下一个循环. 两个循环之间的能量差(-4.85 kcal/mol)证明了48作为催化物种的合理性.
基于前期研究积累, 该研究团队创新性地将Li/Li双金属协同催化体系的不对称合成策略用于TBAJ-587的合成中(Scheme 15). 以化合物4556为原料, 58为手性配体, 通过精确控制金属中心的配位环境和反应立体选择性, 成功实现了TBAJ-587的高效构建. 该优化工艺使目标产物的收率由传统方法的不足10%显著提升至36%, 取得了突破性进展. 这一成果不仅大幅提高了合成效率, 更为后续的工艺放大和工业化生产奠定了重要基础.
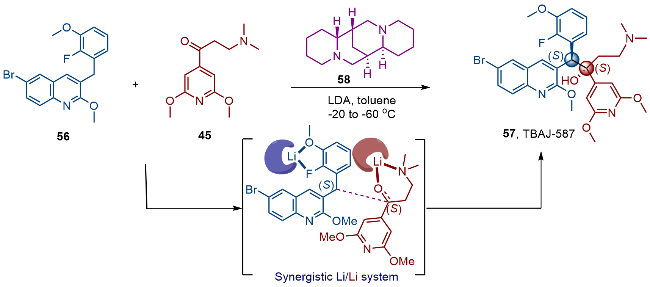
图式15 Li/Li双金属协同体系不对称合成TBAJ-587

Scheme 15 Asymmetric synthesis of TBAJ-587 using Li/Li bimetallic synergistic system

作者在文章中提出了可能发生的反应过程(图4), 首先, 等物质的量的LDA与底物56反应生成去质子化56iPr2NH. 随后, 去质子化的56和配体58与Li配位生成配合物59. 同时, 剩余的LDA与生成的iPr2NH和底物45配位形成四配位的配合物60. 然后5960反应生成中间体61. 经过配体和Li交换过程, 从61中释放出一个Li(蓝色标记)、iPr2N-与一分子iPr2NH. 同时, 另一个Li(红色标记)保留形成中间体62. 最后, 释放出的LiiPr2N-结合生成催化物种LDA, 用于下一个循环. 反应被水淬灭后, 中间体62水解生成产物57并释放出配体58.
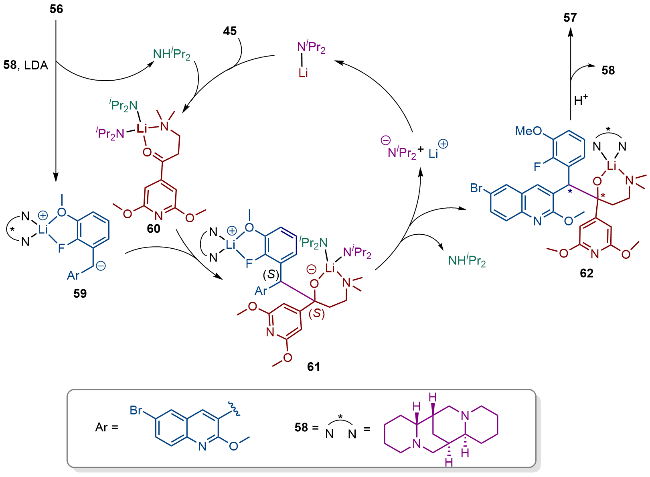
图4 Li/Li双金属协同体系不对称合成TBAJ-587

Figure 4 Asymmetric synthesis of TBAJ-587 using Li/Li bimetallic synergistic system

4 连续流合成技术在贝达喹啉类药物制备中的应用

相较于传统的釜式生产工艺, 连续流工艺作为十大新型技术之一, 在生产过程中展现出显著优势, 包括提升生产安全性、精确控制反应条件、实现绿色生产以及加速工艺筛选与优化等. 因此, 采用连续流工艺进行贝达喹啉类药物的生产, 不仅能够突破釜式生产的局限, 还有望提高生产效率, 确保产品质量和环境友好性. 以下是相关连续流工艺合成贝达喹啉类药物的研究进展总结.
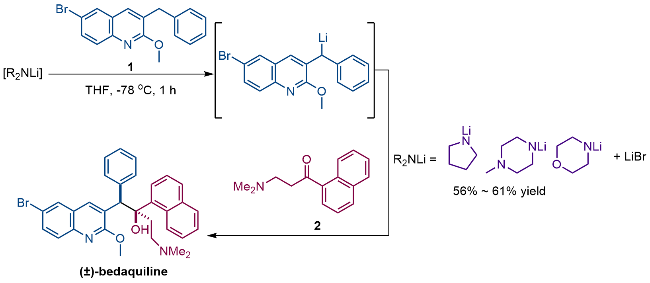
2022年, M4ALL研究机构在贝达喹啉合成工艺中创新性地引入了流体化学技术(Scheme 16). 该研究采用环状锂胺碱作为催化剂, 通过选择性脱质子化, 在原料1的苄位形成活性锂盐中间体, 随后与原料2发生定向加成反应. 值得注意的是, 通过优化反应体系, 研究人员发现LiBr作为关键添加剂可显著提升反应效率, 最终在10 g规模上实现了贝达喹啉消旋体的高效合成. 虽然该研究在提高工业路线收率方面取得重要进展, 但不对称合成技术仍未取得实质性突破. 这项工作为连续化生产工艺的开发奠定了基础, 同时揭示了立体选择性精准调控仍是该领域亟待攻克的关键技术挑战[32].
图式16 利用连续流反应优化贝达喹啉的实验室合成

Scheme 16 Optimization of laboratory synthesis of bedaquiline via continuous flow

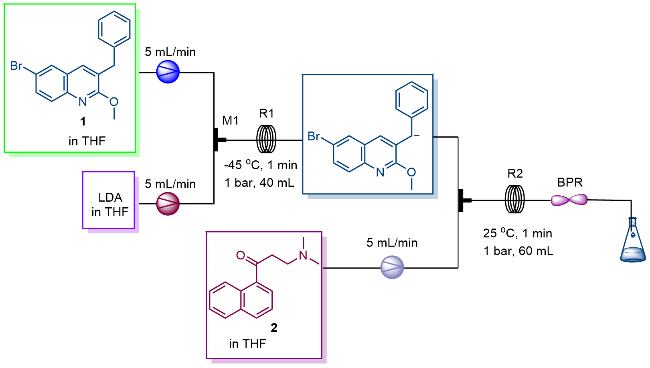
裴广庆等[33]在贝达喹啉合成工艺中取得了一定的进展(图5), 同样用连续流动化学技术代替传统的间歇式反应, 优化了原料12的加成反应. 通过系统性研究反应流速和反应温度等关键参数, 提高了有机金属试剂二异丙基氨基锂使用的安全性, 反应温度由原来的-78 ℃提高到-45 ℃, 反应时长由4.5 h降为4 min, 反应结束后, 经过柱层析、重结晶, 再采用手性磷酸拆分混合物得到贝达喹啉纯品, 产品纯度为99.4%, 所有杂质都控制在0.1%以下.
图5 利用连续流技术合成贝达喹啉

Figure 5 Continuous flow process for the synthesis of bedaquiline

连续流合成技术作为一种新兴的化学合成方法, 在贝达喹啉制备中展现出革命性的应用前景. 在专利CN 116899502A中[34], 张万斌团队与上海上药第一生化药业有限公司共同开发了一项突破性的低温连续流制备工艺(图6). 该技术创造性地将高性价比的不对称合成路径与先进的连续流技术相融合, 成功解决了传统釜式反应中存在的多项技术难题: 包括温度控制不稳定、滴加过程耗时以及搅拌效率低下等问题. 该工艺优势体现在通过连续流技术大幅缩短生产周期、有效降低高活性锂试剂的操作风险、反应淬灭后仅需简单后处理即可获得纯度超过99.8%的成品、显著降低生产成本. 该技术的成功开发为贝达喹啉的工业化生产提供了切实可行的解决方案, 具有显著的产业化应用价值.
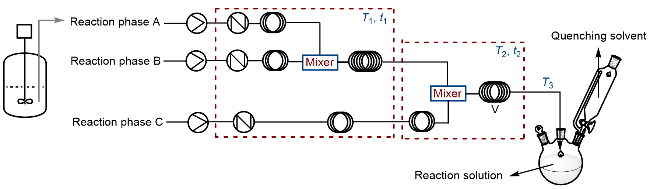
图6 连续流工艺不对称合成贝达喹啉

Figure 6 Asymmetric synthesis of bedaquiline using continuous flow

与BDQ结构相似, TBAJ-876含有两个连续的手性中心, 然而仅(1R,2S)异构体对结核分枝杆菌产生活性, 因此高效选择性地合成叔碳、季碳的连续手性中心是一项非常具有挑战性的工作. 上海交通大学张万斌课题组发展了协同双金属Li/Li合成策略, 解决了该合成中同时构建双手性中心的亲核加成的关键步骤. 利用传统合成方法, 从起始原料4445开始, 在-78 ℃下进行锂化/加成, 可以获得5 g规模的目标化合物的制备(95%产率和88:12 er), 然而当放大反应时遇到如下问题: (1)产率降低, 可重复性差; (2)混合不充分, 反应中温度控制不好导致副产物增多; (3)大量的金属锂物种的产生, 反应存在潜在的安全问题, 不利于大规模进行. 针对上述存在的问题, 张万斌课题组[35]基于对双手性金属协同催化体系的深入研究以及连续流的反应技术, 进而解决该类传统反应中遇到的类似问题(图7). 最终获得100 g规模的TBAJ-876的生产, 同时降低了反应的时间, 成为一种可持续安全的产业化路线.
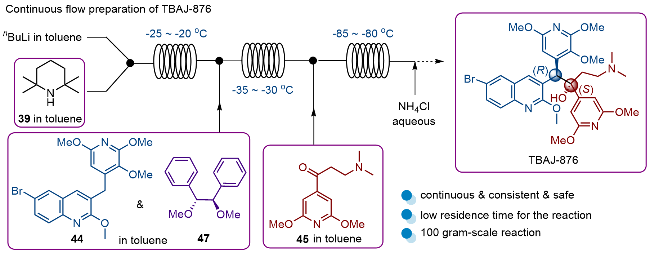
图7 连续流技术不对称合成TBAJ-876

Figure 7 Asymmetric synthesis of TBAJ-876 using continuous flow

5 总结

综上所述, 具有连续手性中心的非优势立体异构体类贝达喹啉类抗结核药物的合成工艺研究取得了显著进展. 弱相互作用以及双金属协同催化策略为此类药物的合成提供了新思路. 连续流合成技术的引入进一步提高了合成效率和产品质量. 未来, 随着新型催化剂的开发、连续流技术的创新以及人工智能在工艺优化中的应用, 贝达喹啉的不对称合成工艺将朝着更高效、更环保、更经济的方向发展. 这些进展不仅将促进贝达喹啉的广泛应用, 也为其他复杂手性药物的合成提供了有价值的参考.
(Lu, Y.)
[1]
WHO Global Tuberculosis Report 2024, Geneva, 2024,

[2]
Dheda, K.; Mirzayev, F.; Cirillo, D. M.; Udwadia, Z.; Dooley, K. E.; Chang, K.-C.; Omar, S. V.; Reuter, A.; Perumal, T.; Horsburgh, C. R.; Murray, M.; Lange, C. Nat. Rev. Dis. Primers 2024, 10, 22.

[3]
Berida, T.; Lindsley, W. C. J. Med. Chem. 2024, 67, 21633.

[4]
Andries, K.; Verhasselt, P.; Guillemont, J.; Göhlmann, W. H. H.; Neefs, J.-M.; Winkler, H.; Gestel, Van, J.; Timmerman, P.; Zhu, M.; Lee, E.; Williams, P.; Chaffoy, Huitric, E.; Hoffner, S.; Cam- bau, E.; Truffot-Pernot, C.; Lounis, N.; Jarlier, V. Science 2005, 307, 223.

DOI PMID

[5]
(a) Mahajan, R. Int. J. Appl. Basic Med. Res. 2013, 3, 1.

DOI PMID

(b) Chahine, E. B.; Karaoui, L. R.; Mansour, H. Ann. Pharmacother. 2014, 48, 107.

DOI PMID

[6]
Guillemont, J.; Meyer, C.; Poncelet, A.; Bourdrez, X.; Andries, K. Future Med. Chem. 2011, 3, 1345.

DOI PMID

[7]
(a) Christoffers, J.; Baro, A. Quaternary Stereocentres: Challenges and Solutions for Organic Synthesis, Wiley-VCH, Weinheim, 2005, p. 1.

(b) Beletskaya, I. P.; Nájera, C.; Yus, M. Chem. Rev. 2018, 118, 5080.

DOI PMID

(c) Tomita, D.; Yamatsugu, K.; Kanai, M.; Shibasaki, M. J. Am. Chem. Soc. 2009, 131, 6946.

(d) Quasdor, K. W.; Overman, L. E. Nature 2014, 516, 181.

(e) Yang, Y.; Perry, I. B.; Lu, G., Liu, P.; Buchwald, S. L. Science 2016, 353, 144.

DOI PMID

[8]
Andries, K.; Gestel, J. V. EP 1527050B1, 2004.

[9]
Janssen Pharmaceutica N. V. WO 2006125769A1, 2005.

[10]
Li, J.; Liu, Y.; Bing, S.CN 105085395, 2015.

[11]
Weng, M.; Wang, Z.CN 105175329, 2015.

[12]
(a) Lin, G.; Yang, F.; Han, J.; Geng, Y.; Hao, Y.; Ma, G.; Yan, M.; Pan, H.CN 105198808, 2014.

(b) Feng, W.; Kong, D.CN 105017147, 2014.

[13]
Zheng, G.; Wang, Y.; Zhang, W.; Wang, Z.; Wang, Z.; Kurt, M.; Hu, K.; Pei, R.; Zhang, F.CN 111747975, 2020.

[14]
Saga, Y.; Motoki, R.; Makino, S.; Shimizu, Y.; Kanai, M.; Shibasaki, M. J. Am. Chem Soc. 2010, 132, 7905.

DOI

[15]
Chandrasekhar, S.; Babu, G. S. K.; Mohapatra, D. K. Eur. J. Org. Chem. 2011, 2011, 2057.

[16]
Zhao, X.; Huang, Y.; Zheng, Z.; Lin, Y.; Chen, Z.CN 106866525, 2017.

[17]
Lubanyana, H.; Arvidsson, P. I.; Govender, T.; Kruger, G. H.; Naicker, T. ACS Omega 2020, 5, 3607.

[18]
Huo, X.; He, R.; Zhang, X.; Zhang, W. J. Am. Chem. Soc. 2016, 138, 11093.

[19]
Wu, Y.; Huo, X.; Zhang, W. Chem.-Eur. J. 2020, 26, 4895.

[20]
Huo, X.; Li, G.; Wang, X.; Zhang, W. Angew. Chem., nt. Ed. 2022, 61, e202210086.

[21]
Li, P.; Zheng, E.; Li, G.; Luo, Y.; Huo, X.; Ma, S.; Zhang, W. Science 2024, 385, 972.

[22]
Chen, J.; Zhang, Z.; Li, B.; Li, F.; Wang, Y.; Zhao, M.; Gridnev, D. I.; Imamoto, T.; Zhang, W. Nat. Commun. 2018, 9, 5000.

[23]
Hu, Y.; Zhang, Z.; Zhang, J.; Liu, Y.; Gridnev, D. I.; Zhang, W. Angew. Chem., nt. Ed. 2019, 58, 15767.

[24]
Chen, J.; Wei, H.; Gridnev, D. I.; Zhang, W. Angew. Chem., Int. Ed. 2025, 64, e202425589.

[25]
Gao, F.; Li, J.; Ahmad, T.; Luo, Y.; Zhang, Z.; Yuan, Q.; Huo, X.; Song, T.; Zhang, W. Sci. China Chem. 2022, 65, 1968.

[26]
Liu, W.; Lu, X.; Wang, X.; Bao, H.; Ling, R.; Tao, R.CN 117603137, 2023.

[27]
Robey, M. S. J.; Maity, S.; Aleshire, L. S.; Ghosh, A.; Yadaw, K. A.; Roy, S.; Mear, J. S.; Jamison, F. T.; Sirasani, G.; Senanayake, H. C.; Stringham, W. R.; Gupton, B. F.; Donsbach, O. K.; Nelson, C. R.; Shanahan, S. C. Org. Process Res. Dev. 2023, 27, 2146.

[28]
(a) Sarathy, J. P.; Ragunathan, P.; Shin, J.; Cooper, B. C.; Upton, M. A.; Grüber, G.; Dickd, T. Antimicrob. Agents Chemother. 2019, 63, e01191.

(b) Yao, R.; Wang, B.; Fu, L.; Li, L.; You, K.; Li, Y.-G.; Lu, Y. Microbiol. Spectrum 2022, 10, e02477.

(c) Calvert, B. M.; Furkert, P. D.; Cooper, B. C.; Brimble, A. M. Bioorg. Med. Chem. Lett. 2020, 30, 127172.

(d) Choi, J. P.; Conole, D.; Sutherland, S. H.; Blaser, A.; Tong, S. T. A.; Cooper, B. C.; Upton, M. A.; Palmer, D. B.; Denny, A. W. Molecules 2020, 25, 1423.

[29]
(a) Huang, Z.; Ding, Z. Tang, D.; Wang, Y.; Li, Z.CN 108473428, 2017.

(b) Huang, Z.; Luo, W.; Xu, D.; Guo, F.; Yang, M.; Zhu, Y.; Shen, L.; Chen, S.; Tang, D.; Li, L.; Li, Y.; Wang, B.; Franzblau, S.; Ding, C. Bioorg. Med. Chem. Lett. 2022, 71, 128824.

[30]
Li, J.; Gao, F.; Ahmad, T.; Luo, Y.; Zhang, Z.; Yuan, Q.; Zhang, W. Chin. J. Chem. 2023, 41, 1319.

[31]
Ahmad, T.; Gao, F.; Li, J.; Zhang, Z.; Song, T.; Yuan, Q.; Zhang, W. J. Org. Chem. 2023, 88, 7601.

[32]
Mear, S.; Lucas, T.; Ahlqvist, G.; Robey, J.; Dietz, J.-P.; Khairnar, P.; Maity, S.; Williams, C.; Snead, D.; Nelson, R.; Opatz, T.; Jamison, T. Chem.-Eur. J. 2022, 28, e202201311.

[33]
Pei, G.; Wang, C.; Su, R.; Wu, C.; Sun, T.; Yuan, Q. Cent. South Pharm. 2022, 20, 2490.

[34]
(a) Zhang, Y.; Zhang, W.; Yu, W.; Gao, F.; Jiang, X.; Li, J.; Wu, L.; Zhang, Z.; Fu, Y.; Wang, Y.CN 220696701, 2023.

(b) Zhang, W.; Zhang, Y.; Gao, F.; Yu, W.; Li, J.; Jiang, X.; Zhang, Z.; Wu, L.; Wang, Y.; Fu, Y.CN 105017147, 2014.

[35]
Gao, F.; Li, J.; Zhang, G.; Gu, W.; Zhang, Z.; Liu, Z.; Zhang, W. Org. Process Res. Dev. 2024, 28, 1869.

Outlines

/