


在有机合成领域, 偶极环加成反应作为一种极具应用价值的合成方法, 能够以易得的起始原料, 高效构建结构复杂且兼具功能多样性的碳环与杂环化合物[1]. 通过路易斯酸催化、过渡金属催化或有机小分子催化, 1,n-偶极物种(n≥3)与芳香醛、酮、亚胺、异氰酸酯等不饱和受体发生的不对称偶极环加成反应, 为手性环状分子的合成提供了有效方法[2,3] (Scheme 1a). 尽管羧酸类化合物具有来源广泛、商业可得的显著优势, 但其作为不饱和受体参与不对称偶极环加成反应的研究, 尚未得到系统性的探索与开发.
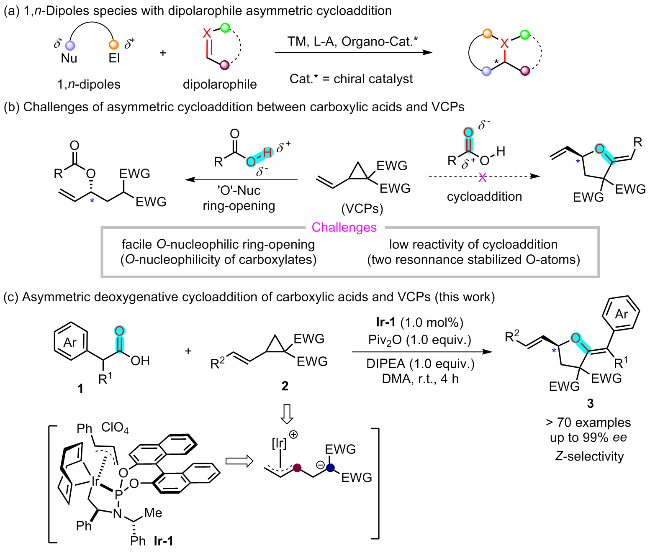
经过渡金属催化, 乙烯基环丙烷(VCPs)可作为多功能的1,3-两性离子合成子, 广泛应用于环加成反应中[4-5] (Scheme 1b). 然而, 羧酸类化合物与该合成子之间的反应面临显著挑战: 酸性质子、羧酸根亲核性以及两个氧原子之间的强共振稳定作用, 会驱动氧原子优先对乙烯基环丙烷发起亲核进攻, 引发开环副反应, 从而抑制环加成反应路径的进行[6]. 因此, 如何实现羧酸与乙烯基环丙烷之间的不对称环加成反应, 至今仍是有机合成领域中一个长期存在且尚未解决的研究难题.
最近, 北京化工大学化学学院孔端阳课题组[7]报道了铱催化下羧酸与乙烯基环丙烷的不对称脱氧形式[3+2]环加成反应(Scheme 1c), 为高效构建高官能团化的四氢呋喃化合物提供了一种直接、高效的合成方法. 与以往的四氢呋喃合成策略相比, 该方法展现出显著优势: (1)使用商业可得、来源广泛的羧酸作为反应原料, 成本低廉, 操作简便; (2)反应体系稳定安全, 无需使用具有潜在危险性的重氮化合物, 在显著提高合成安全性的同时, 进一步拓展了该方法在复杂分子合成中的应用潜力.
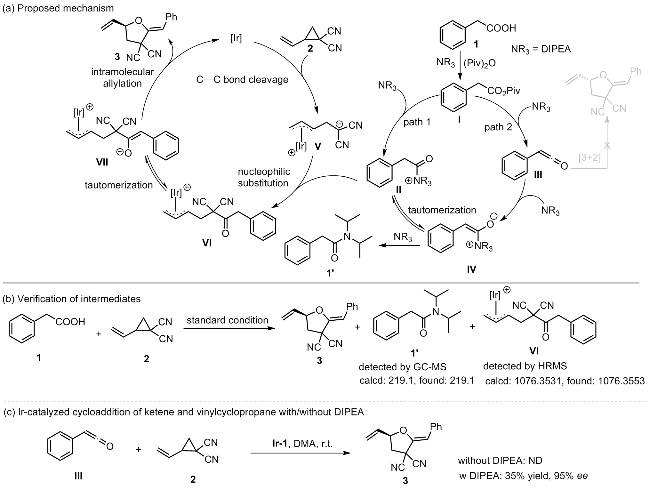
在反应条件筛选过程中, 作者发现以Ir-1为催化剂, 并在(Piv)2O与N,N-二异丙基乙胺(DIPEA)共同存在的条件下, 可获得较优的反应结果. 随后, 他们对羧酸底物的普适性展开了系统研究. 实验结果表明, 该催化体系表现出优异的底物兼容性: 无论是带有供电子基、吸电子基或卤素取代基的芳基乙酸, 还是源自多种药物分子的羧酸衍生物, 均能够与乙烯基环丙烷高效反应, 以中等至优异的收率及高对映选择性(最高达99% ee, Z∶E>20∶1)得到多取代手性四氢呋喃化合物. 基于实验结果, 作者进一步提出了一个合理的反应机理, 在Ir催化剂作用下, 乙烯基环丙烷2发生C—C键断裂, 生成两性离子π-烯丙基-Ir配合物V. 该配合物V中的亲核位点随后进攻由混合酸酐I与DIPEA形成的酰基铵中间体II, 产生中间体VI. VI经互变异构转化为氧亲核物种VII, 后者通过分子内不对称烯丙基化反应, 最终生成产物3. 质谱分析成功检测到了关键中间体1'和VI, 为该反应机理路径提供了确凿的实验证据. 此外, 对照实验表明, 该反应不经过乙烯酮中间体III的[3+2]环加成过程(Scheme 2).
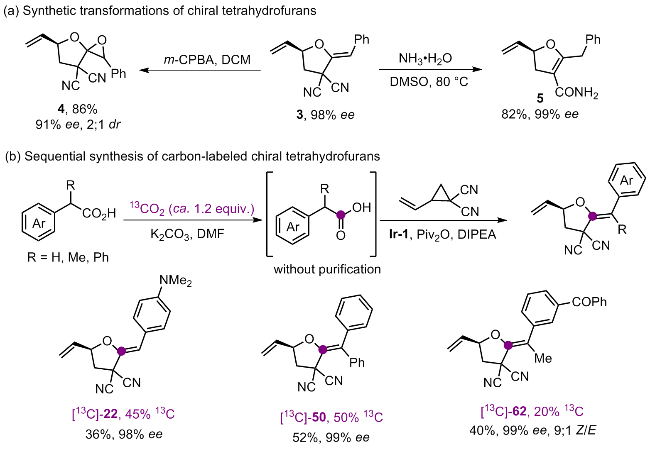
作者对化合物3进行了一系列转化, 在m-CPBA作用下发生选择性环氧化, 以86%产率、91% ee和2∶1 dr高效生成环氧螺环产物4. 在二甲基亚砜(DMSO)/氨水条件下, 化合物3经氰基消除/酰胺化及双键异构化等多步转化, 以82%产率和99% ee得到化合物5. 值得注意的是, 该条件下产物5并未发生克莱森重排, 表明该骨架具有良好稳定性, 为后续衍生化提供了基础(Scheme 3a). 作者还创新性地采用可逆13CO2插入与不对称脱氧环加成策略, 成功制备了13C标记的四氢呋喃化合物([13C]-22、[13C]-50和[13C]-62) (Scheme 3b). 该方法为构建同位素标记环状分子提供了新途径, 并为后续体内代谢追踪、生物活性研究等提供了关键的化合物基础.


综上所述, 北京化工大学孔端阳课题组设计了一种铱催化体系, 成功实现了羧酸与乙烯基环丙烷的不对称脱氧形式[3+2]环加成反应. 该反应以良好至优异的收率和高对映选择性, 高效构建了一系列多取代手性四氢呋喃化合物. 研究采用原位生成混合酸酐的策略, 显著增强了羧酸的反应活性, 同时有效抑制了由羧酸根引发的开环等副反应路径, 从而解决了羧酸作为不饱和受体参与偶极环加成反应这一长期存在的难题. 此外, 该方法创新性地实现了13C标记四氢呋喃化合物的合成, 为药物化学、核医学、体内代谢追踪及放射性药物开发等研究提供了新型工具, 展现出重要的科学价值与广阔的应用前景.
(Lu, Y.)