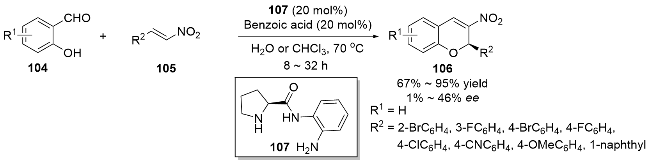
REVIEWS

Advances in Chiral Synthesis of 2-Aryl-2H-chromene Derivatives

  • Shunli Zhou a ,
  • Ji Liu a ,
  • Ting Lei , a, b, * ,
  • Binquan Yang , a, * ,
  • Shizhi Jiang , a, b, *
Expand
  • a College of Pharmacy, Dali University, Dali, Yunan 671000
  • b Yunnan Key Laboratory of Screening and Research on Anti-pathogenic Plant Resources from West Yunnan, Dali University, Dali, Yunan 671000
*E-mail: ;

†These authors contributed equally to this work.

Received date: 2025-07-02

  Revised date: 2025-11-03

  Online published: 2025-12-10

Supported by

National Natural Science Foundation of China(22361002)

Key Industry Science and Technology Projects for University Services in Yunnan Province(FWCY-ZNT2024023)

Joint Special Fund Project for Basic Research of Local Undergraduate Universities in Yunnan Province(202101AO070315)

Basic Research Special Project of Yunnan Provincial Department of Science and Technology(202201AT070175)

Basic Research Special Project of Yunnan Provincial Department of Science and Technology(202401AT070071)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

Chiral chromene structures are crucial components of numerous natural products and biologically active molecules. As a type of chromene, 2H-chromene is also an important representative of oxygen-containing heterocyclic compounds. It not only widely exists in natural products, pharmaceuticals, and bio-related molecules, but also has extensive applications in materials science and organic synthesis. Among them, chiral 2-aryl-2H-chromene derivatives not only exhibit broad pharmacological activities, but also serve as key intermediates for the synthesis of many active natural products, thus holding significant research value in fields such as medicinal chemistry and synthetic chemistry. The enantiomers of chiral compounds or chiral drugs often exhibit distinct physiological activities in living organisms. Since “The Thalidomide Tragedy”, the growing emphasis on chiral synthesis in organic chemistry has been paralleled by the pharmaceutical industry’s adoption of high optical purity as a key benchmark for drug quality and therapeutic performance. Therefore, the research on chiral drugs is of great significance, and meanwhile, the synthesis of chiral compounds has also attracted considerable attention from synthetic researchers. The research progress in the chiral synthesis of 2-aryl-2H-chromene compounds in recent years is summarized, mainly introducing three chiral synthesis methods for such chiral compounds, namely chemical resolution, kinetic resolution, and asymmetric catalysis involving chiral metal complexes or small organic molecules. Additionally, the future development of this field is prospected.

Cite this article

Shunli Zhou , Ji Liu , Ting Lei , Binquan Yang , Shizhi Jiang . Advances in Chiral Synthesis of 2-Aryl-2H-chromene Derivatives[J]. Chinese Journal of Organic Chemistry, 2026 , 46(3) : 773 -785 . DOI: 10.6023/cjoc202507004

杂环化合物在我们的日常生活中具有重要意义, 其广泛存在于自然界中, 并对有效药物成分的设计和发现起着至关重要的作用. 2-芳基-2H-色烯属于杂环化合物含氧杂环[1-2]中的一类重要功能分子, 具有广泛的生物特性, 如抗氧化、抗炎、抗菌、抗癌和抗艾滋病病毒等. 其中, 手性的2-芳基-2H-色烯骨架具有很高的药物潜力和较低的毒性, 是活性药物分子的常见母体结构[3-5], 如治疗高血压的药物依普利酮[6]和治疗乳腺癌的候选药物阿可比芬[7], 同时, 在农业上还被用作杀虫剂[8].
基于手性2-芳基-2H-色烯具有很重要的生物学意义, 该类化合物的合成在有机合成领域备受关注, 合成消旋的2-芳基-2H-色烯类化合物相对容易[9-12], 但要获取其相应的手性化合物有一定的难度, 因为在有机合成中能够产生手性中心的方法虽然较多[13], 但应用到实际目标分子时却存在一定的局限性.
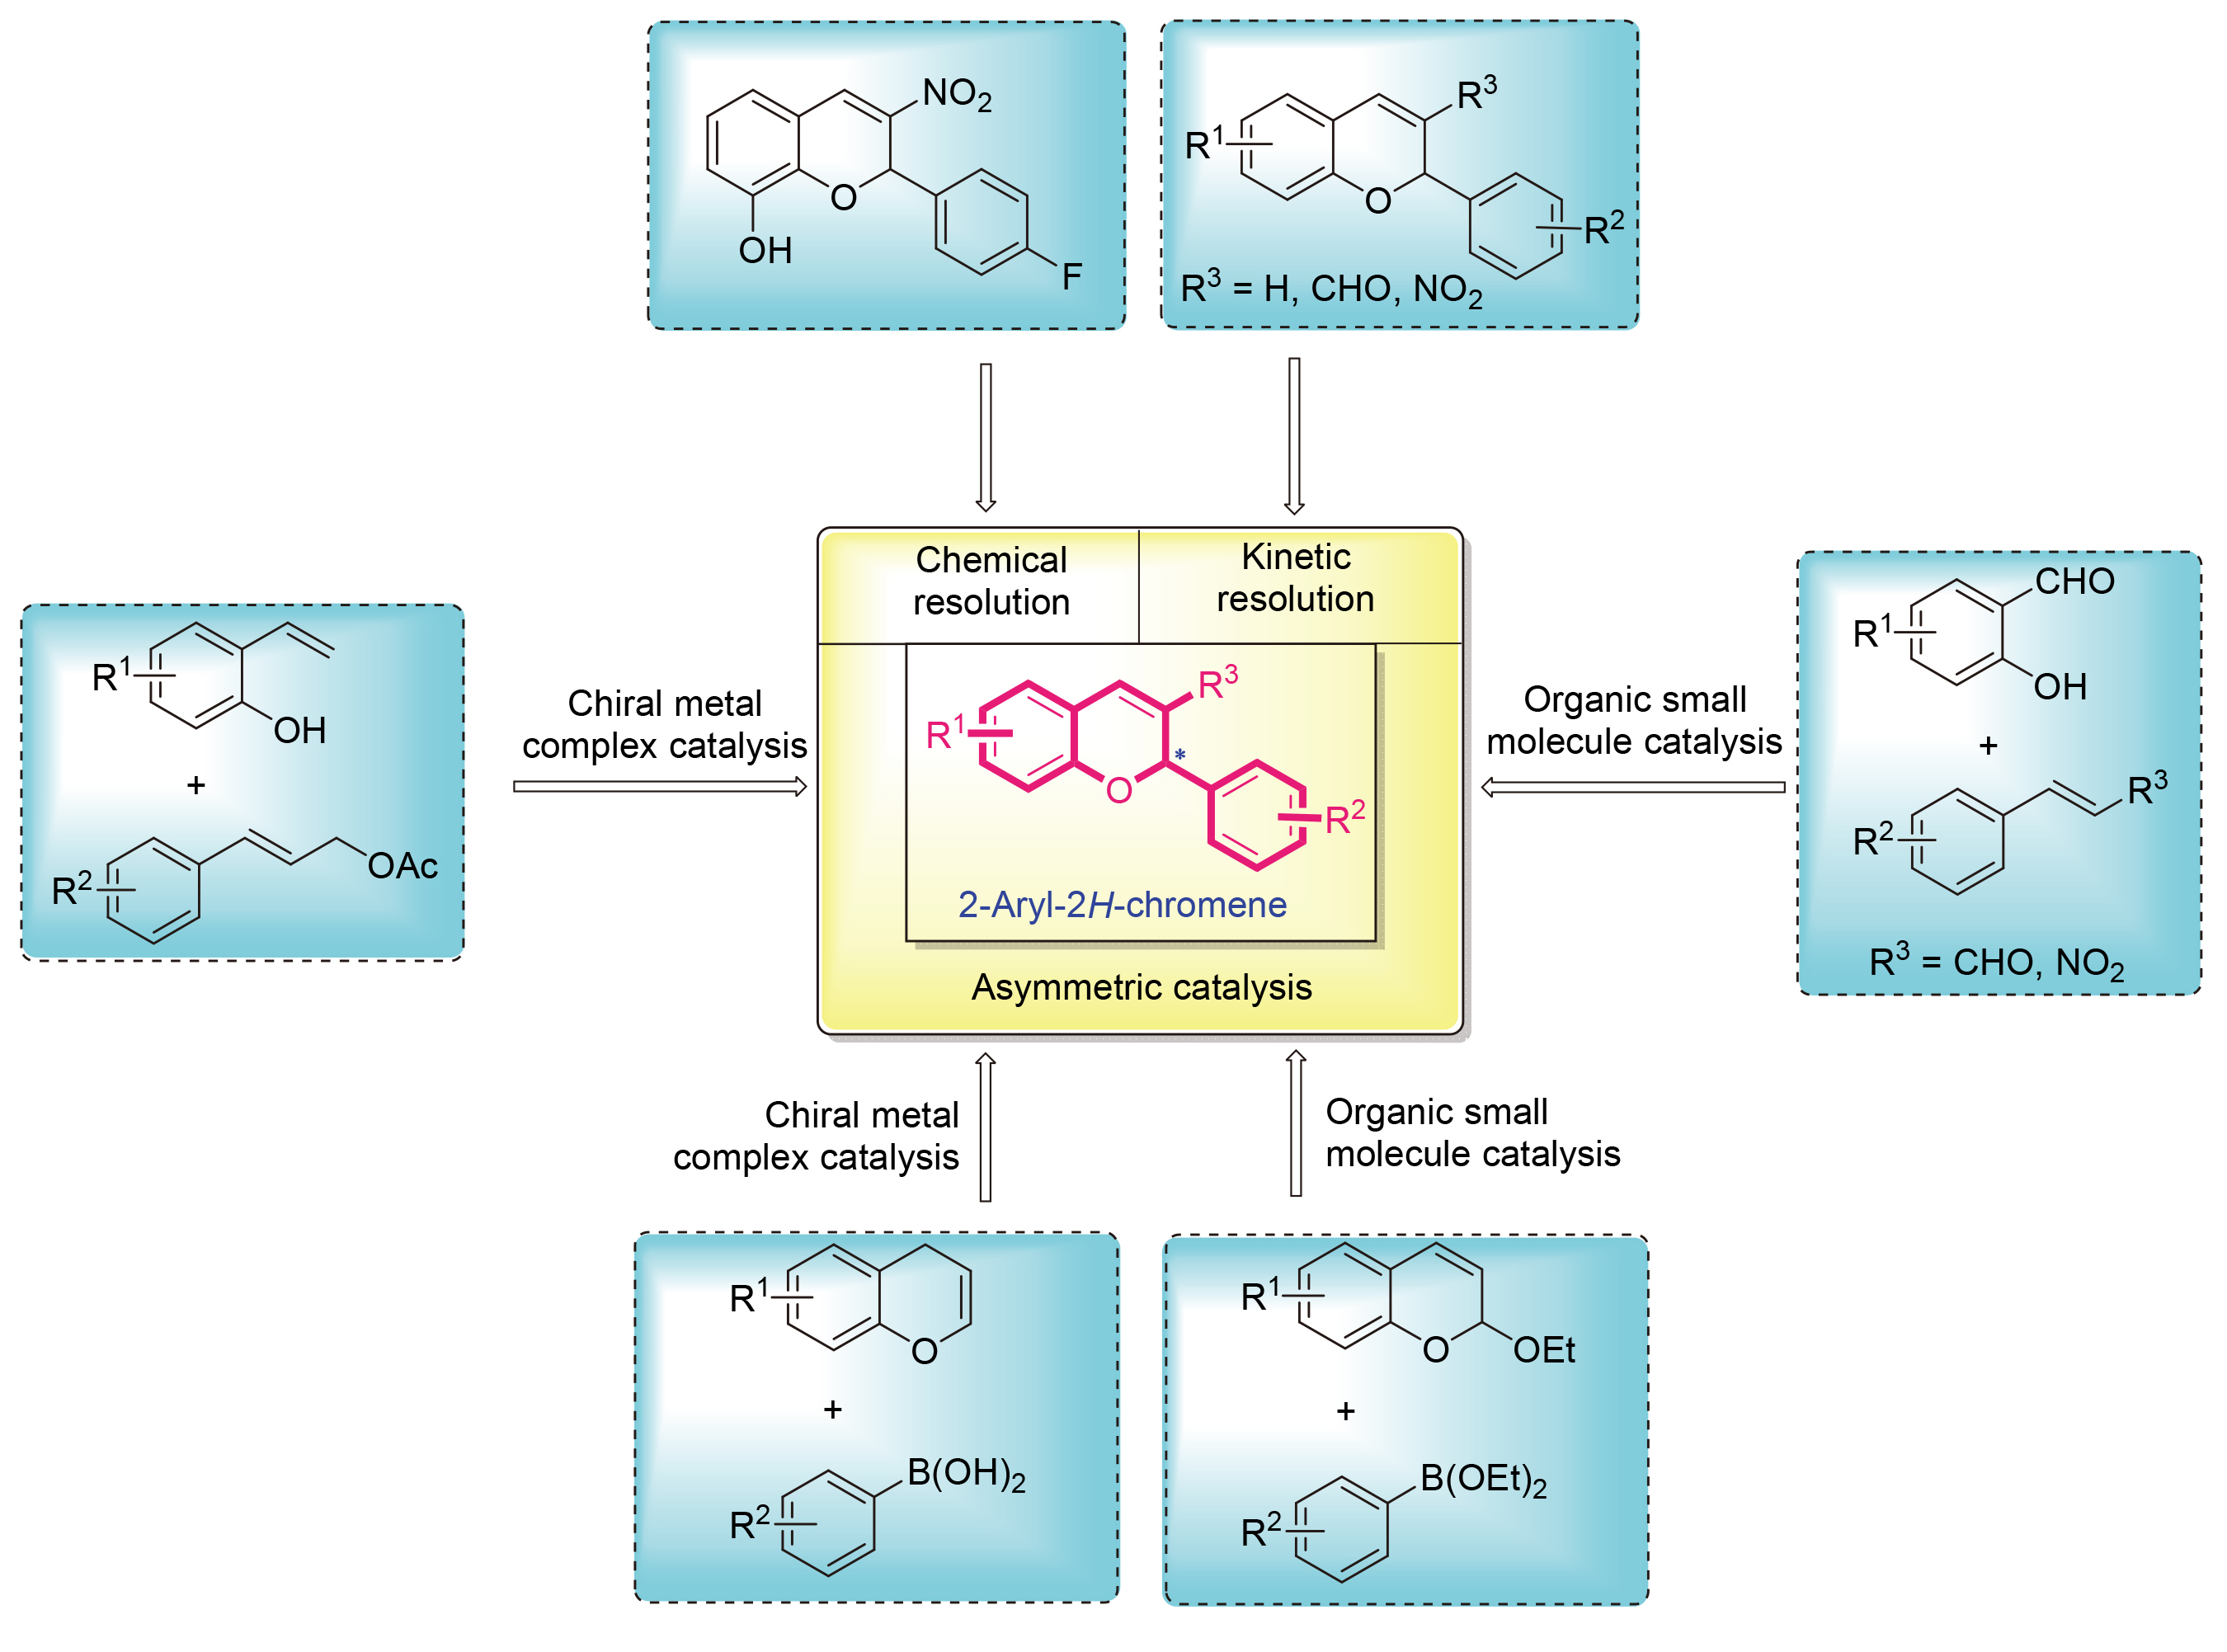
本文综述了近年来2-芳基-2H-色烯类化合物的手性合成研究进展, 主要包括以下几类: (1)化学拆分; (2)动力学拆分; (3)通过手性金属配合物或有机小分子参与的不对称催化. 期望对未来2-芳基-2H-色烯类化合物的手性合成有一定启示及促进作用.

1 化学拆分

经典化学拆分是通过将外消旋体与手性试剂反应, 生成非对映异构体(Diastereomers). 由于非对映异构体的物理性质不同(如溶解度、极性和熔点等), 可通过结晶或色谱等方法分离. 分离后, 再通过化学反应复原即得对映体富集的手性单体.
2013年, 刘兆鹏课题组[14]为了探究磷酸肌醇强效抑制剂S14161 (6)的抗癌活性, 采用化学拆分的方法制备了该活性分子的一对对映异构体(S)-6a和(R)-6b (Scheme 1). 该课题组以叔丁基二甲基硅基(TBS)保护的水杨醛衍生物1为底物, 以L-脯氨酸为催化剂, 在三乙胺存在下与反式4-氟-β-硝基苯乙烯(2)发生oxa- Michael-Henry反应, 以较高产率但极低的对映体, 选择性地获得了2-芳基-3-硝基-2H-色烯3 (84%, ee<2%). 为了获得手性单体, 在脱除3的TBS保护基后, 测试了多种衍生剂, 最终确定(S)-(+)-α-甲氧基苯乙酸为最佳拆分试剂, 将酚4与(S)-(+)-α-甲氧基苯乙酸缩合后得到两个可硅胶柱色谱分离的非对映异构体(+)-5a (>99.5% ee)和(-)-5b (>99.5% ee). 用甲胺去除酯(+)-5a和(-)-5b的手性拆分剂, 分别获得对映体富集的酚(S)-4a (>99.5% ee)和(R)-4b (>99.5% ee). 最后, 用碘乙烷乙基化形成具有极好ee值(>99.6% ee)的两个手性单体(S)-S14161 (6a)和(R)-S14161 (6b).
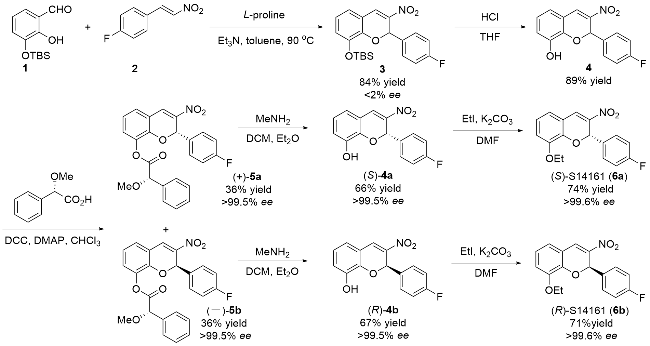
图式1 刘兆鹏课题组的(S)-(+)-α-甲氧基苯基乙酸化学拆分策略

Scheme 1 Chemical resolution strategy of (S)-(+)-α-methoxyphenylacetic acid by Liu’s group

2 动力学拆分

动力学拆分是合成手性2-芳基-2H-色烯的重要策略之一. 该方法基于易得的消旋底物, 利用手性催化剂在反应中选择性识别一对对映体的速率差异, 从而实现间接分离. 鉴于消旋色烯类化合物的合成已较为成熟, 催化动力学拆分策略在经济性方面展现出一定优势, 为获取光学纯手性色烯提供了一条较为实用的途径.
2003年, Doris课题组[15]报道了一种以Sharpless不对称环氧化为关键反应, 合成光学活性2-芳基-2H-色烯的简明方法. 该方法从合成邻乙烯基苯酚8和手性环氧醇10开始, 其中化合物8由相应的卤代前体7经Stille烯基化反应[16]制备, 而手性环氧醇10则是通过Sharpless动力学拆分消旋体烯丙醇9制得, ee值达74%~96%[使用酒石酸二异丙酯(DIPT)/Ti(OiPr)4/ t-BuOOH体系][17]. 随后, 通过Mitsunobu反应将酚8与环氧醇10连接, 构建出手性色烯的基本骨架12, 再经脱氧得到关键环化前体13, 该二烯13最终通过关环复分解反应(RCM)高效环化, 以较高收率和良好对映选择性获得一系列2-芳基-2H-色烯类化合物14. 虽然这一策略未直接构建出手性色烯, 但是成功地将前期引入的手性环氧结构整合至色烯骨架中, 进而实现了从手性环氧到手性色烯的较为高效的转化, 对于含有2H-色烯骨架的色烯衍生物的合成具有一定的参考意义(Scheme 2).
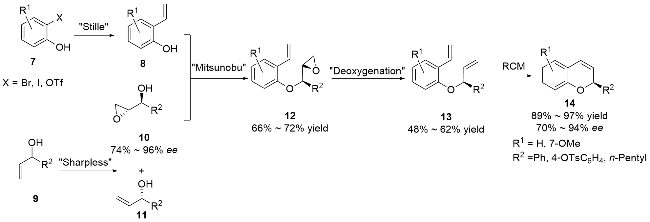
图式2 Doris课题组的以Sharpless不对称环氧化为关键反应的策略

Scheme 2 Strategy with sharpless asymmetric epoxidation as the key reaction by Doris’s group

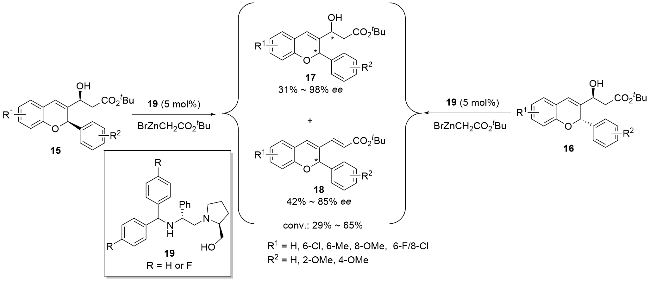
2009年, Park课题组[18]通过动力学拆分方法, 实现了手性2-芳基-2H-色烯类化合物的不对称合成. 研究人员以非对映异构体β-色烯基-β-羟基丙酸叔丁酯15和16为底物, 在BrZnCH₂CO₂tBu参与下, 使用由脯氨醇衍生的手性苄胺类配体19催化其不对称脱水反应, 成功获得了对映体富集的2,3-二取代色烯类化合物17和18 (Scheme 3). 在该反应中, 非对映异构体16的选择性低于非对映异构体15. 该方法可用于合成具有多种官能团的手性色烯骨架, 为后续构建具有生物活性的类黄酮衍生物提供了有效途径.
图式3 Park课题组的手性苄胺类配体催化脱水策略

Scheme 3 Catalytic dehydration strategy with chiral benzylamine ligands by Park’s group

2010年, 谢建武课题组[19]报道了手性硫脲-三级胺双功能有机催化剂催化外消旋体2-芳基-3-硝基-2H-色烯类化合物20的动力学拆分. 该工作基于[3+2]环加成反应, 可得到相对应的手性环加成产物22及对映体富集的手性2-芳基-3-硝基-2H-色烯类化合物(R)-20 (Scheme 4). 在该反应的优化条件下, 利用Takemoto催化剂23, 探索了多种消旋2-芳基-3-硝基-2H-色烯类化合物20与α-氨基丙二酸亚胺21的反应. 在此过程中, 芳基上具有吸电子取代基团或供电子基团的2-芳基-3-硝基-2H-色烯类化合物(R)-20, 均可通过该方法获取, 但对映体选择性略有差异(68%~87% ee).
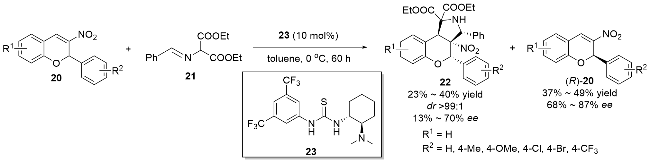
图式4 谢建武课题组的手性硫脲类双功能有机催化剂的动力学拆分策略

Scheme 4 Kinetic resolution strategy of chiral thiourea-based bifunctional organocatalysts developed by Xie’s group

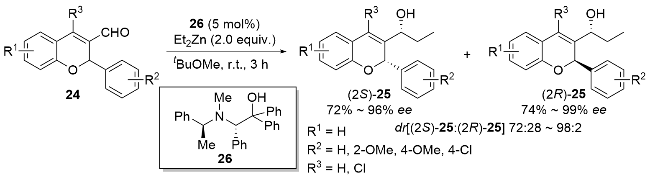
2013年, Park课题组[20]公开了一种用手性β-氨基醇类催化剂26催化外消旋体2-芳基-3-甲酰基-2H-色烯类化合物24的动力学拆分反应(Scheme 5). 该手性催化剂由一种新的合成方法制备, 其通过对催化剂N-取代基的结构改造, 最终确定26为该反应的最佳催化剂. 该方法在手性催化剂26及二乙基锌作用下, 对消旋体底物24进行不对称加成反应, 得到对映体富集的3位连有手性二级醇的2-芳基-2H-色烯类化合物(2S)-25与(2R)-25, 并以中等的ee值回收R构型的原料24.
图式5 Park课题组的手性β-氨基醇类催化的不对称加成动力学拆分策略

Scheme 5 Asymmetric addition kinetic resolution strategy catalyzed by chiral β-amino alcohols by Park’s group

2019年, Maji课题组[21]开发了一种N-杂环卡宾(NHC)催化的2-芳基-2H-色烯类化合物的高对映体选择性动力学拆分方法. 该课题组以消旋的2-芳基-3-硝基- 2H-色烯类化合物27和肉桂醛类化合物28为底物, 采用手性三唑鎓盐类NHC 30为催化剂, 在K3PO4碱性条件下, 以Toluene-CCl4-MeOH混合物为溶剂, 实现了通过Azolium homoenolate中间体途径的迈克尔加成反应(Scheme 6). 该策略以37%~45%的产率和较高对映体选择性(ee 70%~86%)获得加成产物29, 并以31%~43%的产率通过回收原料的方式获得高光学纯度的2-芳基-3-硝基-2H-色烯底物(R)-27 (ee 90%~96%). 值得注意的是, 该方法可兼容多种芳基和杂芳基取代的色烯底物, 包括含供电子基(4-OMe)和吸电子基(4-Br、4-F)的衍生物. 通过进一步将产物转化为C(3)-胺功能化色烯类化合物, 展示了该方法的合成实用性.
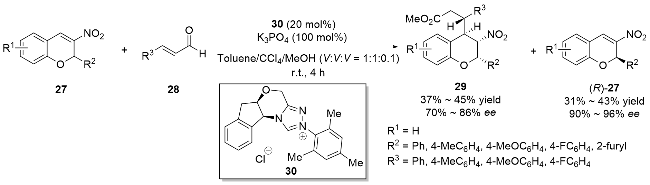
图式6 Maji课题组的N-杂环卡宾(NHC)催化迈克尔加成策略

Scheme 6 N-Heterocyclic carbene (NHC) catalyzed Michael addition strategy by Maji’s group

2019年, 汪君课题组[22]首次报道了基于铑催化的不对称氢芳基化反应的2-芳基-2H-色烯的高效动力学拆分策略. 在该动力学拆分中, 他们以消旋的2-芳基- 2H-色烯31为底物, 芳基硼酸32为芳基化试剂, 通过对铑配合物催化的不对称氢芳基化动力学研究及对手性配体的筛选, 确定了最佳手性配体(R)-DifluorPhos (34), 进而得到氢芳基化产物33, 同时以回收原料的形式获得一系列手性2-芳基-2H-色烯(R)-31, 其中最高ee值>99% (Scheme 7). 值得注意的是, 通过动力学拆分得到的手性化合物(R)-31, 可通过氢化反应轻松转化为色烷骨架. 基于此, 为了体现该反应的合成应用潜力, 该课题组合成了生物活性化合物(R)-BW683C[23](35).
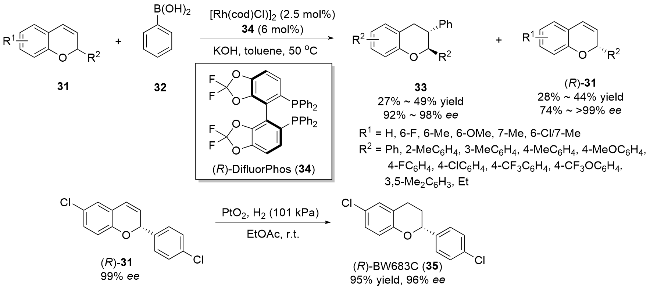
图式7 汪君课题组的手性金属铑配合物催化的不对称氢芳基化策略

Scheme 7 Kinetic resolution strategy by chiral Rh metal complex catalyzed asymmetric hydroarylation by Wang’s group

2025年, 侯国华课题组[24]研究了2-芳基-3-硝基- 2H-色烯类化合物36的铑催化不对称氢化动力学拆分反应, 利用[Rh(COD)Cl]₂/(S,S)-f-spiroPhos (38)催化体系, 以消旋的36为底物, 在二氯甲烷中808 kPa的氢气压力下反应, 以高非对映选择性(dr>99∶1, ee高达99.9%)获得含相邻手性中心的syn-2-芳基-3-硝基-2H-色烷(37), 同时以高对映选择性(ee高达99.9%)回收对应的起始底物2-芳基-2H-色烯类化合物(R)-36 (Scheme 8). 该策略反应条件相对温和, 底物适用范围广, 且以克级规模实现了抗肿瘤活性的化合物(R)-DHM25 (39)的高效合成, 验证了该方法的实用性, 为手性色烯衍生物的合成提供了较为高效的策略.
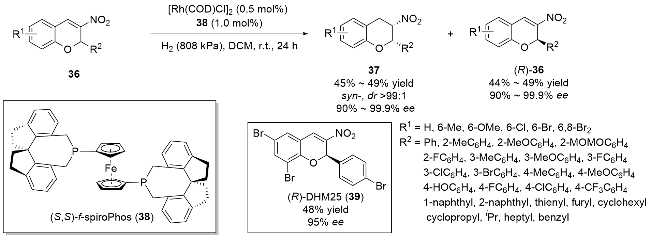
图式8 侯国华课题组的铑催化不对称氢化动力学拆分策略

Scheme 8 Kinetic resolution strategy of rhodium catalyzed asymmetric hydrogenation by Hou’s group

3 不对称催化

3.1 手性金属配合物催化

手性2H-色烯骨架的构建策略不乏经典实用或独特新颖的途径, 一般认为在此基础上通过选择相应的芳基取代基底物, 便有较大可能性合成相应手性2-芳基-2H-色烯类化合物, 手性金属配合物催化策略的核心是借助适当手性金属催化剂, 通过与底物及试剂的相互作用实现反应的手性调控. 过去数十年, 随着不对称催化领域的快速发展, 已开发了众多可用的手性金属配合物催化剂, 有效推动了目标产物的合成. 据文献[25-28]报道, 铱、钯、铑、镍及铜等过渡金属与手性配体形成的催化体系, 通过不对称金属催化方式, 均能实现手性2H-色烯骨架及其衍生物的合成.
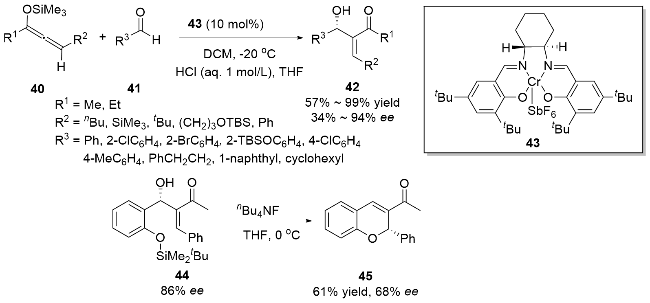
2007年, Scheidt课题组[29]报道了[(salen)Cr(SbF6)]复合物43催化的三甲基硅氧联烯40对醛41的对映选择性加成反应. 这一由形式上的α-酰基乙烯基阴离子参与的反应, 通过控制产物烯烃部位的构型及二级醇的手性中心, 获得了系列具有高度功能化的β-羟基不饱和酮42. 其中, 以酚羟基TBS保护的手性烯丙醇44 (86% ee)为原料, 经低温(0 ℃)于n-Bu4NF的四氢呋喃(THF)溶液中脱除硅基保护, 再原位分子内环化并脱水, 以61%的产率及68%的ee值得到手性2-芳基-3-乙酰基-2H-色烯类化合物45 (Scheme 9).
图式9 Scheidt课题组的[(salen)Cr(SbF6)]复合物催化不对称加成策略

Scheme 9 Asymmetric addition strategy catalyzed by the [(salen)Cr(SbF₆)] complex developed by Scheidt’s group

2012年, 游书力课题组[30]报道了一种基于不对称烯丙基化的2-芳基-2H-色烯类化合物48的手性合成方法. 该课题组在逆合成思路的分析下, 选择用2-乙烯基酚46及烯丙醇酯47为原料, 在(1,5-环辛二烯)氯化铱(I)二聚体和由1,1'-联-2-萘酚(BINOL)衍生的手性磷酰胺配体49的催化作用下, 通过分子间不对称烯丙基醚化反应, 先得到手性的环化前体, 后通过关环复分解反应, 在Zhan-1B (50)催化剂作用下环合六元烯烃环, 以中等收率及较好的对映体选择性得到系列2-芳基-2H-色烯类化合物48 (Scheme 10). 该策略通过连续的过渡金属催化反应, 间接但快速地构建手性2-芳基-2H-色烯骨架, 具有操作简便和条件温和的特点. 为了体现该反应的合成应用, 该课题组通过简单的加氢转化, 合成了生物活性化合物(S)-BW683C[23] (51).
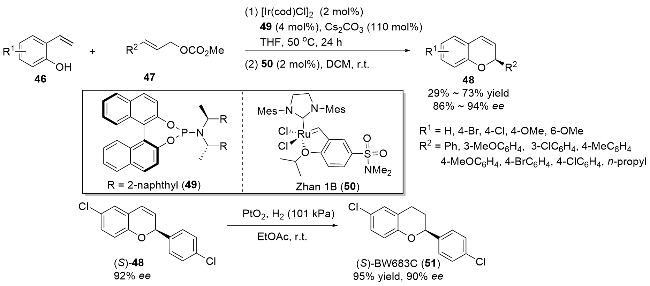
图式10 游书力课题组的铱催化分子间不对称烯丙基化策略

Scheme 10 Iridium-catalyzed intermolecular asymmetric allylation strategy by You’s group

2014年, Scheidt课题组[31]结合前人经验和有效方法, 进一步探究了单齿亚磷酰胺类配体在不对称烯丙基取代反应中的应用. 他们以双乙酰基保护的邻位烯丙醇取代的酚类化合物52为底物, 于钯催化体系下评估了一系列手性配体, 筛选出由基于酒石酸骨架的手性二醇化合物衍生的新型单齿亚磷酰胺类配体54为最佳手性配体, 其在6-endo-trig型不对称烯丙基化反应中表现良好, 以较好的产率及对映选择性获得系列手性2-芳基- 2H-色烯类化合物53 (Scheme 11). 值得一提的是, 在此方案中, 作者通过三个巧妙的“连续”步骤来实现手性2-芳基-2H-色烯骨架的构建, 分别为: 碱水解促进酚形成, 为后续环化做准备; 通过手性金属配合物催化剂来激活烯丙醇酯体系; 由酚提供的苯氧离子促进的6-endo-trig型关环反应, 反应机理见Scheme 11.
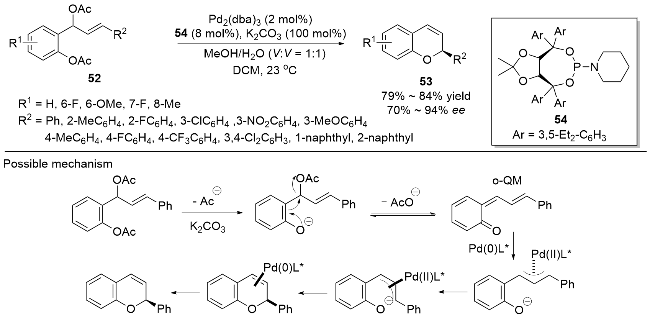
图式11 Scheidt 课题组的利钯催化分子内不对称烯丙基化策略

Scheme 11 Palladium-catalyzed intramolecular asymmetric allylation strategy by Scheidt’s group

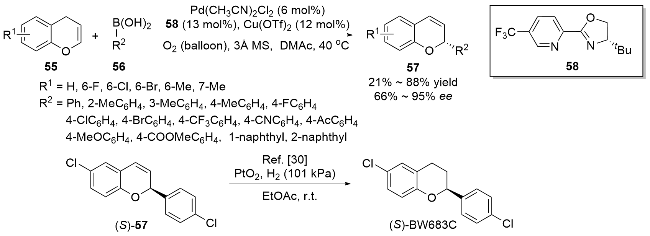
2017年, 候雪龙课题组[32]实现了钯催化体系下4H-色烯55和芳基硼酸56的高效不对称Redox-Relay Heck反应(Scheme 12). 在该工作中, 他们基于已有文献做了大量的分析及条件筛选工作, 最终确定Pd(CH3CN)2Cl2为最佳催化剂, PyrOx类配体58为最佳配体, 并以中高产率合成了系列具有较高对映体选择性的2-芳基-2H-色烯类化合物57. 该合成方案条件温和, 且反应效果好. 为了验证该工作的实用性, 他们还合成了生物活性化合物(S)-BW683C[23]的高级中间体57.
图式12 候雪龙课题组的不对称Redox-Relay Heck反应策略

Scheme 12 Asymmetric Redox-Relay Heck reaction strategy by Hou’s group

3.2 有机小分子催化

有机小分子催化是手性合成领域迅速发展的一种不对称催化方法, 与传统的手性金属配合物催化相比, 其优点在于手性有机小分子可直接参与反应, 不需要过渡金属的参与, 从而避免了金属对产物及环境的污染, 更重要的是由于催化剂能循环使用, 从而降低了生产成本, 因而可以被广泛应用到工业生产中. 自文献报道奎宁生物碱及L-脯氨酸等有机小分子可作为一种有效的催化剂参与手性化合物的制备后, 有机小分子催化在不对称合成中逐渐显示出巨大的前景. 在前人的开创性研究中, 该类氨基催化剂具有合成效益高等优点, 因此其在手性化合物的合成中广受青睐. 除此之外, 手性膦试剂[35]及手性Brønsted酸试剂[33]等也被广泛应用到手性合成中. 目前, 种类繁多的非金属手性有机小分子已广泛应用于手性杂环化合物的制备, 并取得良好效果[34]. 因有机小分子催化对手性合成的巨大推动作用, 其相关研究获得2021年诺贝尔化学奖, 并依旧是不对称催化合成中的研究热点.
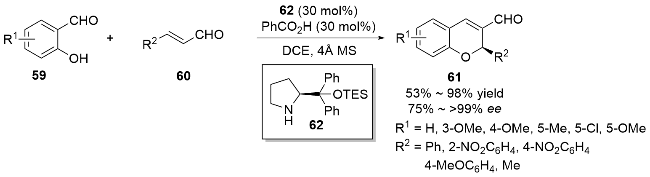
2007年, 王伟课题组[35]报道了一例由手性有机小分子二苯基脯氨醇三乙基硅醚62催化的一锅法oxa- Michael-Aldol反应. 该方法以水杨醛类化合物59及α,β-不饱和醛60为原料, 通过一锅串联反应, 以较高的产率及对映体选择性, 高效合成了一系列具有合成价值的手性2-芳基-3-甲酰基-2H-色烯类化合物61 (Scheme 13). 具有原料易得及反应条件温和的特点.
图式13 王伟课题组的手性脯氨醇衍生物催化一锅法oxa-Michael-Aldol反应策略

Scheme 13 Strategy of one pot oxa-Michael-Aldol reaction catalyzed by chiral prolinol derivatives by Wang’s group

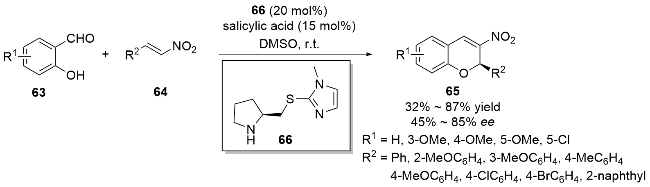
2008年, 徐振元课题组[36]开发了一种新颖的不对称催化串联oxa-Michael-Henry反应, 该工作以脯氨醇衍生的手性仲胺66为有机小分子催化剂, 在水杨酸助催化剂的参与下, 通过芳香亚胺活化(AIA)机制, 以取代水杨醛63与硝基烯烃类化合物64为原料, 实现了手性2-芳基-3-硝基-2H-色烯类化合物65的高效一锅法合成. 该反应在温和条件下进行, 可耐受多种水杨醛与β-硝基苯乙烯类底物, 产物收率及对映体选择性均良好(Scheme 14).
图式14 徐振元课题组的脯氨醇类手性仲胺催化oxa-Michael-Henry反应策略

Scheme 14 Chiral secondary amine-catalyzed oxa-Michael-Henry reaction strategy for prolinol derivatives by Xu’s group

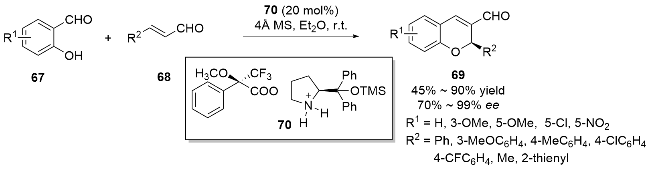
2009年, 许丹倩课题组[37]报道了水杨醛类化合物67与α,β-不饱和醛类化合物68的对映体选择性oxa- Michael-Aldol反应. 该课题组利用脯氨醇类手性胺与 (S)-mosher酸组合的联合催化剂70, 以较高的产率与优异的对映体选择性合成了系列2-芳基-3-甲酰基- 2H-色烯类化合物69 (Scheme 15). 作者认为该联合催化剂与底物形成的离子对型中间体是实现高立体选择性的关键.
图式15 许丹倩课题组的联合催化剂催化oxa-Michael-Aldol反应策略

Scheme 15 Strategy of tandem oxa-Michael-Aldol reaction catalyzed by the combined catalyst by Xu’s group

2010年, Schaus课题组[38]报道了一种手性Brønsted酸/Lewis酸协同催化的色烯缩醛71对硼酸酯72的对映体选择性加成反应. 为了实现在普通低温条件下的高效转化, 该课题组对催化剂、溶剂和温度等进行了详细的探索研究, 并发现酒石酸衍生的手性Brønsted酸74及镧系三氟甲磺酸盐类路易斯酸[Ce(OTf)4或Yb(OTf)3]的协同作用, 可高效促进该加成反应的发生, 进而以较高的产率及对映体选择性获得系列2-芳基-2H色烯类化合物73 (Scheme 16). 值得一提的是, 反应中使用的布朗斯特酸及路易斯酸催化剂均具有低毒且廉价易得的特点, 满足绿色化学及合成成本的需求.
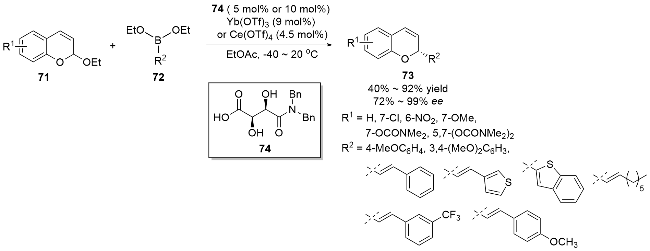
图式16 Schaus课题组的手性Brønsted酸与手性Lewis酸协同催化不对称加成策略

Scheme 16 Asymmetric addition strategy catalyzed by the synergy of chiral brønsted acid and chiral lewis acid by Schaus’s group

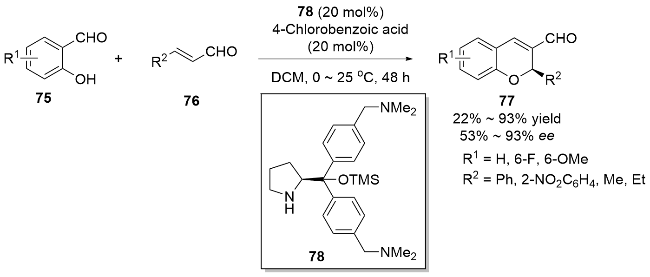
2011年, 徐利文课题组[39]报道了水杨醛类化合物75与α,β-不饱和醛类化合物76之间的不对称oxa- Michael-Aldol反应. 他们在该合成工作中, 以手性二芳基脯氨醇硅醚78为催化剂, 4-氯苯甲酸为添加剂, 二氯甲烷为溶剂, 以较好的产率及对映体选择性, 高效获得系列2-芳基-3-甲酰基-2H-色烯类化合物77 (Scheme 17). 值得一提的是, 该课题组通过在催化剂的芳环部分引入叔胺基团, 使其与Brønsted酸形成盐后溶于水, 具有催化剂可回收与再利用的优点.
图式17 徐利文课题组的手性二芳基脯氨醇硅醚催化oxa-Michael-Aldol反应策略

Scheme 17 Strategy of the oxa-Michael-Aldol reaction catalyzed by chiral diarylprolinol silyl ether by Xu’s group

2011年, Schreiner课题组[40]以水杨醛的亚胺衍生物79与硝基乙烯类化合物80为原料, 采用新颖的oxa- Michael-aza-Henry-desulfonmidation串联反应, 合成了手性2-芳基-2H-色烯类化合物(Scheme 18). 该方法在由金鸡纳碱衍生的双功能手性硫脲82催化下, 以同时协同作用于两反应底物的方式, 可以良好的对映体选择性直接获得手性2-芳基-3-硝基-2H-色烯类化合物81. 该方案使用水杨醛的亚胺衍生物作为底物, 与常见的水杨醛相比, 其产率及对映体选择性均有显著提高. 该课题组认为, 该反应的高对映选择性可能源于一个由手性硫脲催化剂82控制的动力学主导的脱磺酰胺步骤.
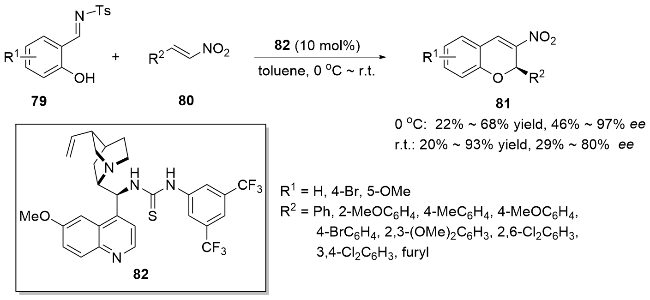
图式18 Schreiner课题组的双功能手性硫脲催化oxa-Michael-aza-Henry-desulfonmidation串联反应策略

Scheme 18 Strategy of bifunctional chiral thiourea catalyzed oxa-Michael-aza-Henry-desulfonamidation tandem reaction by Schreiner’s group

2011年, Rueping课题组[41]报道了一种基于手性有机接触离子对的不对称烯丙基取代反应. 他们这一策略避开了金属试剂的使用及高活性的中间体, 是一种很具有吸引力的合成方法. 在该催化过程中, 由BINOL衍生的磷酰胺类手性阴离子, 及由此产生的离子对在氧亲核试剂对烯丙基阳离子的进攻中起到至关重要的作用, 诱导了很高的对映体选择性. 该策略以含有烯丙醇结构的酚类化合物83为底物, 以手性布朗斯特酸85为催化剂, 在甲苯溶剂中于特定温度(最优为-78 ℃)下进行分子内不对称烯丙基氧烷基化反应, 以优秀的产率及对映体选择性, 合成了系列手性2-芳基-2H-色烯类化合物84 (Scheme 19).
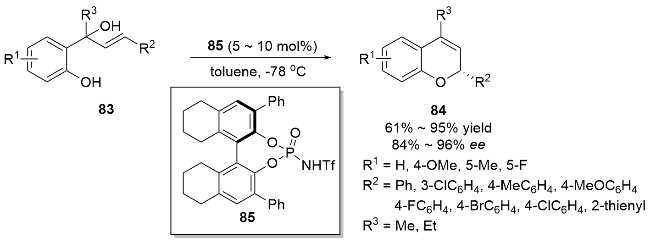
图式19 Rueping课题组的手性有机接触离子对催化不对称烯丙基取代反应策略

Scheme 19 Strategy of chiral organic contact ion pair-catalyzed asymmetric allylic substitution reaction by Rueping’s group

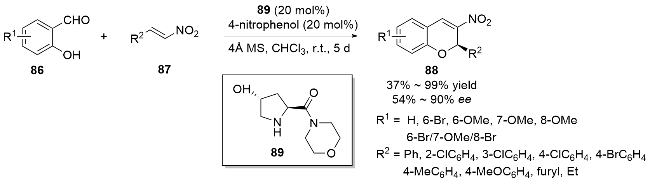
由于反应具有底物易得、合成步骤简洁及反应效果好等优点, 有机小分子催化水杨醛类化合物与trans-β-硝基烯烃间的oxa-Michael-Henry多米诺反应受到合成化学家们的关注. 2013年, 陈立功课题组[42]基于此设计合成了多个以羟基为氢键供体的双功能有机小分子催化剂, 以反式-4-羟基-L-脯氨酰胺89为有机小分子催化剂, 4-硝基苯酚为助催化剂, 通过水杨醛类化合物86与反式β-硝基烯烃87的不对称串联oxa-Michael-Henry反应, 催化合成了系列具有较高产率及对映体选择性的手性2-芳基-3-硝基-2H-色烯类化合物88 (Scheme 20).
图式20 陈立功课题组的4-羟基脯氨酰胺催化oxa-Michael-Henry反应策略

Scheme 20 Strategy of oxa-Michael-Henry reaction catalyzed by 4-hydroxyprolinamide by Chen’s group

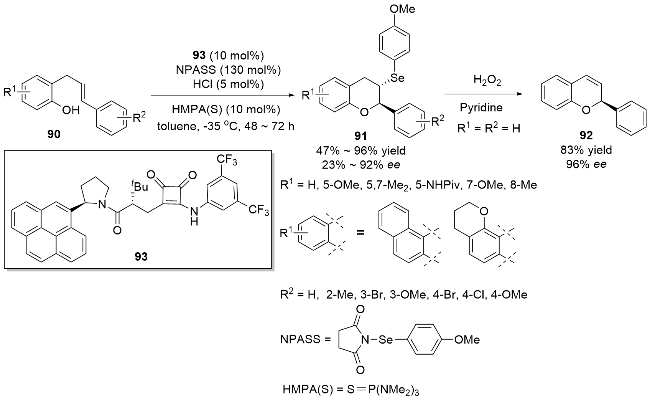
2014年, Jacobsen课题组[43]以邻烯丙基取代酚90为底物, 以新型手性方酰胺93为催化剂, 在无机酸与非手性路易斯碱HMPA(S)的协同作用下, 通过硒环化反应及随后的分子内不对称开环反应, 实现了具有两个连续手性中心色满型化合物91的高效不对成合成, 由于目标硒醚产物91与2-芳基-2H-色烯类化合物结构相似, 通过简单转化, 如在H2O2及吡啶作用下对其进行氧化和消除反应, 可方便地高产率地制备具有优良对映选择性的2-芳基-2H-色烯92 (Scheme 21).
图式21 Jacobsen课题组的手性方酰胺催化不对称硒环化及分子内开环相关策略

Scheme 21 Strategy for enantioselective selenocyclization and intramolecular ring-opening catalyzed by chiral squaramides by Jacobsen’s group

2017年, Denmark课题组[44]研究了酚羟基与分子内烯烃的高立体选择性环化反应, 该反应由基于1,1'-联-2-萘胺(BINAM)的磷酰胺类路易斯碱99催化, 通过形成具有高立体选择性的硫杂环丙烷阳离子中间体, 以优秀的产率及立体选择性合成2-芳基-3-苯硫基色烷类化合物95 (20%~89%, ee 87.6%~92%). 以产物95的3位芳基硫醚为进一步转化位点, 用高碘化钠氧化, 以85%的产率得到亚砜96, 其非对映体的比例为2∶1. 两种非对映体在甲苯中进行热消除, 以92%的收率高效获得手性2-芳基-2H-色烯98. 亚砜96在三氟乙酸酐(TFAA)和吡啶的作用下, 本期望发生Pummerer重排反应, 却意外以94%的收率获得具有乙烯基硫醚结构的2-芳基-2H-色烯97, 作者推测该产物通过硫酰基碳正离子脱质子路径生成(Scheme 22).
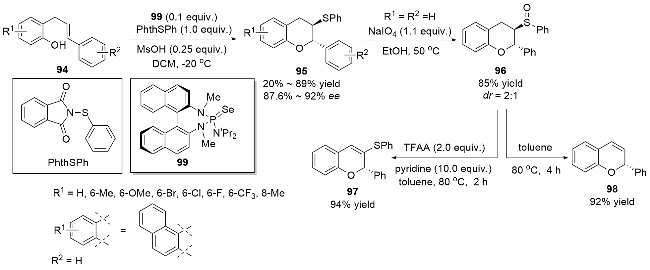
图式22 Denmark课题组的手性磷酰胺催化不对称硫酰碳正离子及分子内开环相关策略

Scheme 22 Strategy of chiral phosphoramide catalyzed asymmetric sulfenylium ions and intramolecular ring-opening reactions by Denmark’s group

2020年, Bez课题组[45]以水杨醛类化合物100与共轭硝基烯烃类化合物101为原料, 通过改进现有催化剂, 利用简单易得的手性脯氨酰氨类小分子103来高效调控串联oxa-Michael-Henry反应的反应性及对映体选择性, 实现了系列手性2-芳基-3-硝基-2H-色烯类化合物102的高产率及高对映体选择性合成. 值得一提的是, 在该工作中, 该课题组通过优化由脯氨酸衍生的二级胺催化剂103, 成功解决了困扰该串联反应的两个关键问题, 即1,4-加成反应过程中酚氧的较低亲核性和由oxa-Michael步骤的可逆性导致的低立体选择性, 进而实现了该反应的高产率及高立体选择性, 并具有低催化剂载量及反应时间短的优点(Scheme 23).
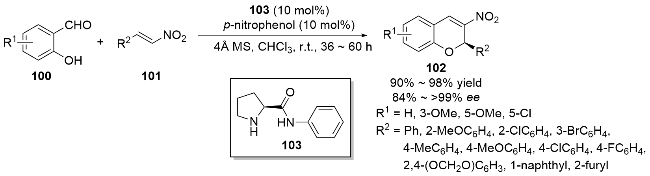
图式23 Mohanta课题组的简单手性脯氨酰胺类小分子催化oxa-Michael-Henry反应策略

Scheme 23 Strategy of simple chiral prolinamide-based small-molecule catalyzed oxa-Michael-Henry reaction by Mohanta’s group

2022年, Agarwal课题组[46]开发了一种在水中通过L-脯氨酰胺类催化剂催化的串联oxa-Michael-Henry反应, 合成2-芳基-3-硝基-2H-色烯类化合物106的方法(Scheme 24). 通过优化筛选溶剂及催化剂发现, 当使用手性二级胺107作为手性催化剂时, 在水及有机溶剂氯仿中, 均较好地实现了水杨醛104与β-硝基苯乙烯类化合物105的不对称串联环化反应. 虽然目前该工作的对映体选择性不佳, 但该策略为绿色、高效地合成手性2-芳基-3-硝基-2H-色烯类化合物提供了新思路.
图式24 Agarwal课题组的手性L-脯氨酰胺催化水相oxa-Michael-Henry反应策略

Scheme 24 Chiral L-prolinamide catalyzed aqueous oxa-Michael-Henry reaction strategy by Agarwal’s group

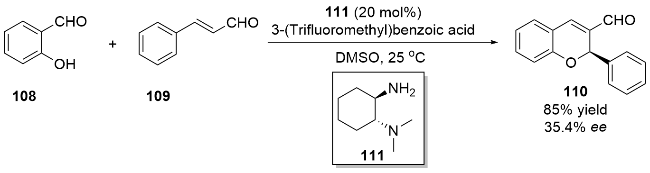
2024年, 李崇龙课题组[47]以手性环己二胺类有机催化剂111探究了水杨醛108与肉桂醛109的不对称oxa-Michael-Aldol反应. 通过探索反应条件发现, 以二甲基亚砜(DMSO)为溶剂, 以3-(三氟甲基)苯甲酸为添加剂时, 反应效果最佳, 展现出较高的产率及一般的对映体选择性(Scheme 25). 结构简单且可回收使用的催化剂、较高的产率及温和的反应条件是该工作的重要特点.
图式25 李崇龙课题组的环己二胺类手性小分子催化oxa-Michael-Aldol反应策略

Scheme 25 Asymmetric catalysis strategy of oxa-Michael-Aldol reaction by chiral cyclohexanediamine-based small molecules by Li’s group

4 小结与展望

鉴于手性2-芳基-2H-色烯结构在医药学及农业等领域中的应用十分广泛, 特别是该类化合物的手性合成取得了重要进展, 本文总结了近年来2-芳基-2H-色烯类化合物的对映体选择性合成方法. 手性催化是最为常见的对映体选择性合成方法, 大致可分为三类, 即手性金属配合物催化、非金属有机小分子催化和酶催化. 本文除了介绍动力学拆分与化学拆分外, 主要综述了前两种催化合成方法, 并根据底物的不同及其反应条件的差异, 分别对其合成策略进行分析、归纳和总结. 目前, 该领域应用最多的策略仍以酚类底物的亲核性为关键点, 并进一步结合手性金属配体复合物或有机小分子催化剂的调控. 预计将有更多高效的金属催化剂及非金属小分子催化剂被开发并应用于此类转化, 其中生物酶参与的该类化合物手性合成尤为值得期待, 相信其合成方法和策略将更加绿色、经济.
(Zhao, C.)
[1]
Risi, C.; Zhao, F.; Castagnolo, D. ACS Catal. 2019, 9, 7264.

DOI

[2]
Kaur, N. Curr. Org. Synth. 2017, 14, 531.

DOI

[3]
Ellis, G. P. Textbook of Chemistry of Heterocyclic Compounds, Wiley-Interscience, New York, 1977, 31.

[4]
Ellis, G. P.; Lockhart, I. M. Chem. Heterocycl. Compd. 1981, 36.

[5]
Pratap, R.; Ram, V. J. Chem. Rev. 2014, 114, 10476.

DOI

[6]
Ruth, B.; Jeremy, Q.; Peter, K. Nat. Rev. Drug Discovery 2003, 2, 177.

DOI

[7]
Thakor, V.; Poddar, M.; Dey, S.; Manjula, S. N.; Madhunapantula, S. V.; Pawara, R.; Patel, H. M.; Noolvi, M. N. RSC Adv. 2016, 6, 79166.

DOI

[8]
Nicolaou, K. C.; Pfefferkorn, J. A.; Mitchell, H. J.; Roecker, A. J.; Barluenga, S.; Cao, G. Q.; Affleck, R. L.; Lillig, J. E. J. Am. Chem. Soc. 2000, 122, 9954.

DOI

[9]
Aponick, A.; Biannic, B.; Jong, M. R. Chem. Commun. 2010, 46, 6849.

DOI

[10]
Zhao, Y. J. MS Thesis, Fujian Agriculture and Forestry University, Fuzhou, 2017 (in Chinese).

(赵旻骏, 硕士论文, 福建农林大学, 福州, 2017.)

[11]
Banerjee, D.; Kayal, U. Tetrahedron Lett. 2016, 57, 1667.

DOI

[12]
Ishizuka, N.; Matsumura, K. I.; Sakai, K. J. Med. Chem. 2002, 45, 2041.

PMID

[13]
Yu, P.; Cen, P. L.; Li, J. R. China Biotechnol. 2001, 21, 89 (in Chinese).

(于平, 岑沛霖, 励建荣, 中国生物工程杂志, 2001, 21, 89.)

[14]
Yin, S. Q.; Zhang, C. F.; Mao, X.; Liu, Z. P. Tetrahedron: Asymmetry 2013, 24, 320.

[15]
Hardouin, C.; Burgaud, L.; Valleix, A.; Doris, E. Tetrahedron Lett. 2003, 44, 435.

DOI

[16]
Farina, V.; Krishnan, B. J. Am. Chem. Soc. 1991, 113, 9585.

DOI

[17]
Pfenninger, A. Synthesis 1986, 89.

[18]
Kim, D. J.; Lee, Y. M.; Choi, E. T.; Lee, M. H.; Park, Y. S. Bull. Korean Chem. Soc. 2009, 30, 1211.

DOI

[19]
Xie, J. W.; Fan, L. P.; Su, H.; Li, X. S.; Xu, D. C. Org. Biomol. Chem. 2010, 8, 2117.

DOI

[20]
Kang, S.; Baek, J.; Ko, Y.; Im, C.; Park, K. Synlett 2013, 24, 630.

DOI

[21]
Maji, B.; Bhattacharaya, A.; Shukla, P. M.; Kaushik, L. K. Org. Chem. Front. 2019, 6, 3523.

DOI

[22]
Yang, Q. J.; Wang, Y. B.; Luo, S. H.; Wang, J. Angew. Chem., Int. Ed. 2019, 58, 5343.

DOI

[23]
(a) Bauer, D. J.; Selway, J. W. T.; Batchelor, J. F.; Tisdale, M.; Caldwell, I. C.; Young, D. A. B. Nature 1981, 292, 369.

DOI

(b) Quaglia, M. G.; Desideri, N.; Bossù, E.; Sestili, I.; Conti, C. Chirality 1992, 4, 65.

DOI

[24]
Su, Y. H.; Xie, C. C.; Hu, Z. Y.; Zi, G. F.; Li, C. Y.; Hou, G. H. Org. Lett. 2025, 27, 3095.

DOI

[25]
David, J.; Maloney, J. Z. D.; Shelley, R.; Starck, Z. G.; Sidney, M. H. J. Am. Chem. Soc. 2005, 127, 4140.

DOI PMID

[26]
Harathi, D. S.; Prantik, M.; Glenn, P. A. Y.; Mary, P. W. J. Org. Chem. 2015, 80, 4003.

DOI

[27]
Majumdar, N.; Paul, N. D.; Mandal, S.; Bruin, B.; Wulff, W. D. ACS Catal. 2015, 5, 2329.

DOI

[28]
Teller, H.; Corbet, M.; Mantilli, L.; Gopakumar, G.; Goddard, R.; Thiel, W.; Furstner, A. J. Am. Chem. Soc. 2012, 134, 15331.

DOI

[29]
Reynolds, T. E.; Scheidt, K. A. Angew. Chem., Int. Ed. 2007, 46, 7806.

DOI

[30]
He, H.; Ye, K. Y.; Wu, Q. F.; Dai, L. X.; You, S. L. Adv. Synth. Catal. 2012, 354, 1084.

DOI

[31]
Zeng, B. S.; Yu, X. Y.; Siu, P. W.; Scheidt, K. A. Chem. Sci. 2014, 5, 2277.

DOI

[32]
Jiang, Z. Z.; Gao, A.; Li, H.; Chen, D.; Ding, C. H.; Xu, B.; Hou, X. L. Chem.-Asian. J. 2017, 12, 3119.

DOI

[33]
Wang, J. Q.; Crane, E. A.; Scheidt, K. A. Org. Lett. 2011, 13, 3086.

DOI

[34]
Rueping, M.; Nachtsheim, B. J.; Ieawsuwan, W.; Atodiresei, I. Angew. Chem., Int. Ed. 2011, 50, 6706.

DOI PMID

[35]
Li, H.; Wang, J.; E-Nunu, T.; Zu, L.; Jiang, W.; Wei, S. H.; Wang, W. Chem. Commun. 2007, 507.

[36]
Xu, D. Q.; Wang, Y. F.; Luo, S. P.; Zhang, S.; Zhong, A. G.; Chen, H.; Xu, Z. Y. Adv. Synth. Catal. 2008, 350, 2610.

DOI

[37]
Luo, S. P.; Li, Z. B.; Wang, L. P.; Guo, Y. X.; Xia, A. B.; Xu, D. Q. Org. Biomol. Chem. 2009, 7, 4539.

DOI

[38]
Moquist, P. N.; Kodama, T.; Schaus, S. E. Angew. Chem., Int. Ed. 2010, 49, 7096.

DOI PMID

[39]
Shen, H.; Yang, K. F.; Shi, Z. H.; Jiang, J. X.; Lai, J. Q.; Xu, L. W. Eur. J. Org. Chem. 2011, 2011, 5031.

DOI

[40]
Zhang, Z. G.; Jakab, G.; Schreiner, P. R. Synlett 2011, 1262.

[41]
Rueping, M.; Uria, U.; Lin, M. Y.; Atodiresei, I. J. Am. Chem. Soc. 2011, 133, 3732.

DOI PMID

[42]
Yin, G. H.; Zhang, R. C.; Lei, L.; Tan, J.; Chen, L. G. Eur. J. Org. Chem. 2013, 2013, 5431.

DOI

[43]
Hu, Z.; Song, L.; Jacobsen, E. N. J. Am. Chem. Soc. 2014, 136, 16485.

DOI

[44]
Denmark, S. E.; Kornfilt, D. J. Org. Chem. 2017, 82, 3192.

DOI PMID

[45]
Mohanta, R.; Bez, G. J. Org. Chem. 2020, 85, 4627.

DOI PMID

[46]
Rani, D.; Gulati, V.; Guleria, M.; Singh, S. P.; Agarwal, J. J. Mol. Struct. 2022, 1265, 133341.

DOI

[47]
Li, C. L.; Chen, C. X.; Zhan, M. R.; Wang, Z. X.; Wang, S. Y. Russ. J. Org. Chem. 2024, 60, S140.

DOI

Outlines

/

〈 〉