REVIEWS

Research Progress in Electrophilic Selenium-Catalyzed Rearrangement Reactions

  • Wangzhen Qiu ,
  • Xiaodan Zhao , *
Expand
  • Institute of Organic Chemistry & MOE Key Laboratory of Bioinorganic and Synthetic Chemistry, School of Chemistry, Sun Yat-Sen University, Guangzhou 510006

Received date: 2025-08-07

  Revised date: 2025-11-27

  Online published: 2025-12-29

Supported by

National Natural Science Foundation of China(22171292)

National Natural Science Foundation of China(22371308)

Abstract

Among the various reactions in which selenium serves as a catalytic center, electrophilic selenium catalysis has become an important synthetic tool in catalytic synthesis and has received increasing attention over the past decade, owing to its unique catalytic advantages such as carbon affinity and redox activity. This catalytic method has also been applied in various rearrangement reactions and can successfully construct a variety of valuable compounds. This review briefly summarizes the research progress of electrophilic selenium catalysis in rearrangement reactions, introducing both nucleophilic rearrangements and [2,3] sigmatropic rearrangements, with a focus on the description of reaction mechanisms, providing references for the design of new selenium-catalyzed reactions.

Cite this article

Wangzhen Qiu , Xiaodan Zhao . Research Progress in Electrophilic Selenium-Catalyzed Rearrangement Reactions[J]. Chinese Journal of Organic Chemistry, 2026 , 46(5) : 2002 -2009 . DOI: 10.6023/cjoc202508009

不同元素具有其独特的特性, 若能充分挖掘并利用这些特性进行化合物的构建, 进而将其作为催化剂, 则有望实现难以达成的化学转化. 在过去数十年间, 过渡金属元素的催化应用已成为研究热点, 并受到学术界的广泛关注[1]. 一方面, 此类金属元素具有未填满的d轨道, 与配体结合形成配合物后, 能够通过多样化的配位模式与待活化底物发生相互作用, 进而发挥特异性的活化功能; 另一方面, 过渡金属通常具备丰富的氧化态变化能力, 能够通过参与氧化还原循环驱动各类有机化学转化. 因此, 过渡金属催化已成为合成化学中一种常用的工具. 然而, 过渡金属在活化底物时, 受限于活化能力, 所形成中间体的活性也会受到一定制约, 部分化学转化无法高效完成. 基于此, 开发新型催化策略以突破现有技术瓶颈, 已成为合成化学领域的重要前沿研究方向之一.
与过渡金属元素不同, p区主族元素的价电子分布于s轨道和p轨道. 这类元素所形成的化合物在底物活化过程中,其活化模式与活化效率均与过渡金属化合物存在显著差异. 因此, p区主族元素催化作为过渡金属催化的重要合成互补策略, 近年来备受学术界的广泛关注, 并逐渐发展成为合成化学领域的重要前沿研究方 向[2-6]. 尤其值得注意的是, p区主族元素中的硒作为一种人体必需的微量元素, 不仅参与抗氧化防御、蛋白质合成调控[7], 还在材料、生物医药以及营养学等领域得到应用[8]. 特别地, 在催化合成领域, 硒所形成的亲电硒物种不仅具有优异的亲碳性, 还能与杂原子型亲核基团发生有效结合, 且其与底物相互作用的活化模式及活化程度均与过渡金属物种存在显著差异. 例如, 过渡金属通常借助空的d轨道/σ*轨道与π键的成键轨道结合, 并通过d轨道与π键的反键轨道形成反馈π键以增强相互作用. 相比之下,亲电硒则可通过空的p轨道与π键的成键轨道作用, 或者通过σ*轨道与π键的成键轨道作用, 同时伴随着n电子所在的p轨道与π键的反键轨道作用, 实现对底物的活化(Scheme 1)[9]. 亲电硒与π键作用后形成高活性中间体. 该中间体易受亲核试剂进攻, 生成稳定的硒化中间体, 随后通过含硒基团的氧化-脱硒过程, 诱发各类有机化学转化, 同时释放低价亲电硒物种. 基于上述特性, 经历低价到高价再到低价硒催化循环的亲电硒催化, 已成为合成化学领域中一类重要的合成工具[6].
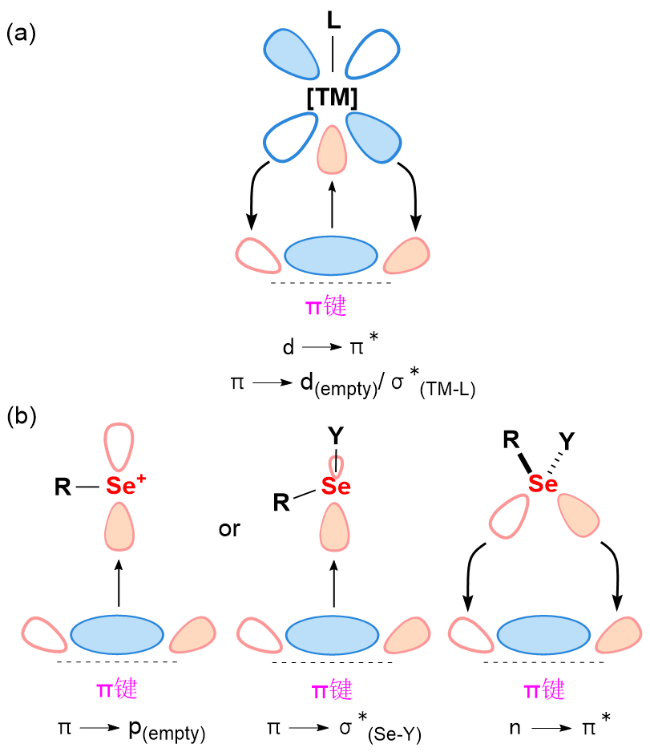
图式1 过渡金属和亲电硒与π键的作用模式

Scheme 1 Interaction modes between transition metal/electro- philic selenium and π bonds

亲电硒催化的相关报道可追溯至1979年, Sharpless团队[10]利用亲电硒催化实现了烯烃的烯丙基氯化反应. 在此后的数十年间, 由于该类催化反应中氧化体系存在诸多限制, 这一研究领域的发展进程相对迟缓[11]. 直至2013年以后, 随着更多高效催化氧化体系的开发, 亲电硒催化才逐渐受到更多关注[12]. 该催化策略可广泛应用于烯、炔烃等各种转化反应, 包括应用在重排反应中. 尽管已有综述类文献从不同角度总结了亲电硒催化的研究进展[6,13], 但截至目前, 尚未有专门针对其在重排反应中应用的综述报道.
众所周知, 重排反应是有机合成领域中一类重要反应. 通过重排反应, 分子中的原子或基团从一个原子转移至另一个原子上, 进而构建出具有全新骨架结构的分子. 这类反应不仅能改变分子的骨架结构, 还能伴随官能团的转化, 在天然产物合成、药物研发等领域应用广泛. 根据反应机理的差异, 重排反应可分为基团迁移反应和周环反应两大类. 其中, 基团迁移反应依据反应中间体的不同, 又可细分为亲核重排、亲电重排与自由基重排[14]. 本文将简要概述亲电硒催化在重排反应研究中的进展, 并按重排反应的机理分类.

1 亲核重排(缺电子重排)

亲核重排又称缺电子重排, 在这类重排反应中, 迁移基团携带一对电子向分子中缺电子中心, 如缺电子的碳、氮、氧等发生迁移, 最终实现分子骨架或官能团的重排[14], 其核心是迁移基团作为一种“亲核试剂”. 在亲电硒催化的亲核重排反应中, 亲电硒物种可在反应进程中诱导缺电子中心的形成, 进而驱动重排反应的发生. 重排的基团可以是含碳基团、氧原子或者含氧基团.

1.1 含碳基团迁移的Wagner-Meerwein型重排反应
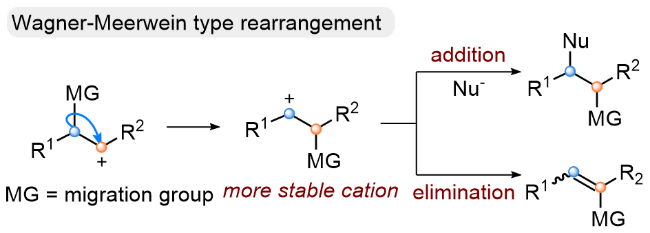
Wagner-Meerwein型重排反应是一类经历碳正离子中间体, 通过含碳基团或氢原子的迁移, 实现分子骨架重排的反应. 在这类反应中, 首先需要形成一种碳正离子中间体, 随后基团发生迁移, 进而形成新的热力学相对稳定的碳正离子中间体, 该中间体受到亲核试剂进攻或者发生消除, 形成目标产物(Scheme 2). 需要指出的是, 在这类反应碳正离子的形成-迁移-加成或消除的三步过程中, 两步甚至三步可能以协同的方式进行[14].
图式2 Wagner-Meerwein型重排反应机理

Scheme 2 Mechanism of Wagner-Merwein type reaction

亲电硒物种可以与烯烃相互作用, 形成缺电子中心, 进而引发基团重排. 在此基础上, 发展了亲电硒催化的重排反应. 重排的过程类似Wagner-Meerwein型重排反应. 通常, 该反应的机理概括如下: 二硒醚在氧化剂的作用下形成二价的亲电硒物种, 其与烯烃的π键作用生成高活性的三元环硒鎓离子, 受到亲核试剂的进攻后得到硒醚中间体Int-1. 这种中间体被氧化剂氧化成高价态的四价硒, 然后分解生成催化剂物种和一种碳正离子中间体Int-2. Int-2的基团发生迁移重排, 生成热力学相对稳定的中间体Int-3, 其进一步转化为目标产物(Scheme 3).
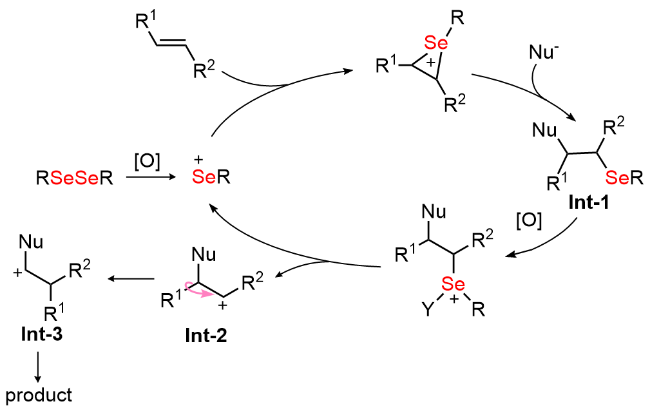
图式3 亲电硒催化下烯烃经碳正离子中间体发生重排反应的一般机理

Scheme 3 General mechanism of electrophilic selenium catalyzed rearrangement reactions of alkenes via cationic intermediates

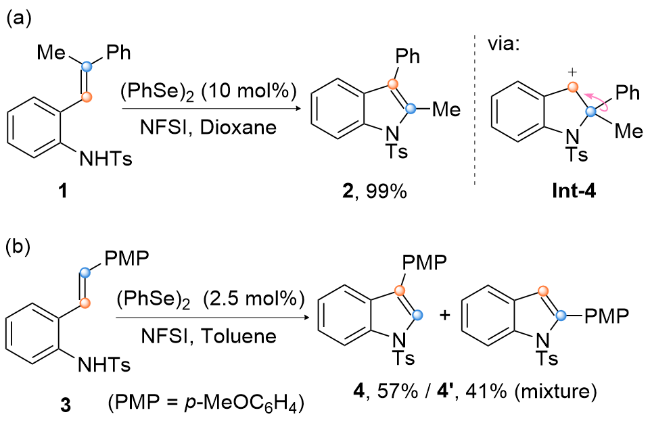
2015年, 赵晓丹团队报道, 通过亲电硒催化分子内C—H胺化构建系列2-位官能化吲哚化合物的反应中, 当使用二苯乙烯型三取代烯烃1作为底物时, 生成了一种硒化胺化中间体. 该中间体经氧化脱硒反应后生成中间体Int-4, 随后发生苯基迁移, 再经β-H消除反应, 即可高产率得到重排产物2[15]. 该反应中没有观测到甲基迁移产物的生成, 这也是首次通过硒催化与苯基迁移策略构建2,3-二取代吲哚(Scheme 4a). 同年, 另外一篇报道与之类似, 利用对甲氧基苯基取代的烯烃作为底物, 通过亲电硒催化, 也观察到了富电子芳基迁移形成重排产物的现象(Scheme 4b)[16].
图式4 亲电硒催化烯烃分子内C—H胺化反应构建取代吲哚

Scheme 4 Construction of substituted indoles by electrophilic selenium catalyzed intramolecular C—H amination of alkenes

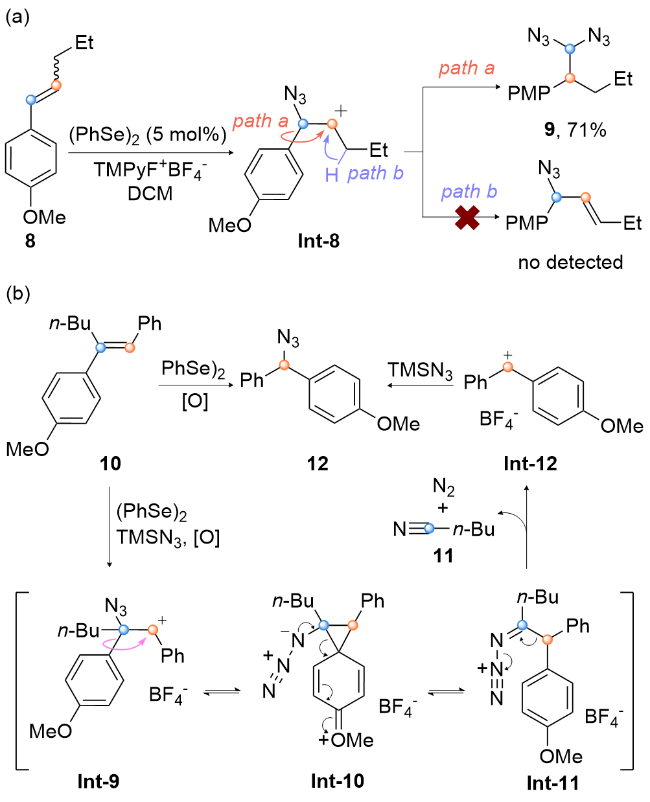
2024年, 赵晓丹团队报道, 通过亲电硒催化烯烃偕二叠氮化反应, 构建了系列β-芳基取代的烷基偕二叠氮产物, 反应经历了重排过程[17]. 该反应的发生得益于不同碳正离子中间体稳定性的精准调控. 以烯烃5为例, 利用烯烃两侧电子效应的不同, 高区域选择性地生成了硒化叠氮化中间体Int-5. 接着发生氧化脱硒, 在缺电子芳环的苄基位生成热力学相对不稳定的碳正离子Int-6, 随后富电子芳环发生迁移生成更稳定的叠氮取代的正离子中间体Int-7[18], 实现了热力学促进的芳基迁移. 最后, 通过亲核加成生成偕二叠氮化的目标产物6. 反应中没有观测到β-H消除产物7的生成. 后续产物6的转化实验揭示, 消除HN3的反应需要在强碱条件下进行, 这一现象既证实了β-H的酸性较弱, 又说明了Int-7具有相对高的稳定性(Scheme 5). 同样的底物在高价碘催化体系下并不能发生迁移重排, 这一结果凸显了经历二价到四价的亲电硒催化体系具有独特反应特性.
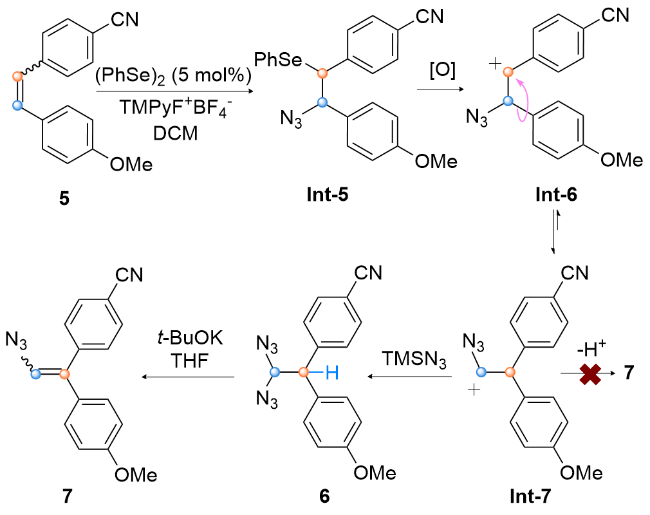
图式5 亲电硒催化的烯烃偕二叠氮化反应

Scheme 5 1,1-Diazidation of alkenes by electrophilic selenium catalysis

TMPyFBF4=1-fluoro-2,4,6-trimethylpyridinium tetrafluoroborate

值得一提的是, 当非迁移侧基团为烷基时, 同样未观察到β-H消除产物的生成, 表明2°烷基碳正离子的稳定性同样弱于叠氮取代的碳正离子(Scheme 6a). 有趣的是, 当使用三取代烯烃底物10时, 反应除发生预期的芳基迁移重排外, 还会发生C—C键的断裂, 生成断裂叠氮化产物12. 这一过程可能涉及苯鎓中间体的协同消除机制(Scheme 6b).
图式6 亲电硒催化的烷基取代烯烃和三取代烯烃偕二叠氮化反应

Scheme 6 1,1-Diazidation of alkyl-substituted and trisubstituted alkenes by electrophilic selenium catalysis

同年, Breder等[19]也报道了类似的迁移反应, 在光催化条件下, 以水作为亲核试剂, 利用底物10也观察到芳基迁移-偕二官能化过程的发生, 生成β-芳基取代的酮类化合物. 该研究借助计算化学手段提出, 脱硒化与芳基迁移过程可能由自由基引发.
需要指出的是, 已有部分研究证实, 在计量亲电硒的作用下可实现亚烃基环丙烷烃的扩环重排反应, 这类反应通常由Lewis酸促进二苯基二硒醚异裂产生亲电硒物种, 进而引发环丙烷扩环重排[20-21]. 另外, 利用双氧水作为氧化剂, 通过过氧亚硒酸催化, 也能够实现扩环重排和Baeyer-Villiger氧化迁移重排反应[22-23], 但机理中的催化活性物种不是亲电硒物种, 在本文中不作详细讨论.

1.2 氧原子或者含氧基团迁移的重排反应

与Wagner-Meerwein型重排反应不同, 分子内氧迁移反应同样广泛存在于亲电硒催化的烯烃、炔烃官能团化反应体系中. 这类反应通常会经历氧鎓离子中间体, 该中间体被亲核试剂进攻后, 开环生成氧原子或含氧基团迁移的重排产物. 整个过程, 需先形成缺电子的碳正离子中心, 氧原子进攻形成氧鎓中间体Int-13, 随后被亲核试剂进攻开环并发生氧原子迁移(Scheme 7).
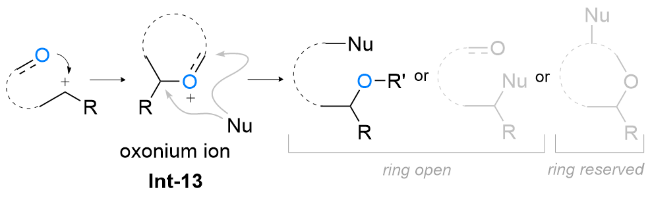
图式7 分子内氧迁移反应的机理

Scheme 7 Mechanism of intramolecular O-migration reaction

2015年, 赵晓丹团队[24]报道, 以末端烯丙基醇13为底物,在亲电硒催化下进行胺化反应时, 选用乙酸乙酯作为溶剂, 最终生成反式α,β-不饱和醛14, 而非目标胺化产物(Scheme 8a). 这种醛的形成可能是胺化中间体发生分子内氧原子迁移过程所致, 同时也不能排除羟基直接进攻硒鎓离子后转化为该产物的可能性. 2020年, Almendros课题组[25]报道了一例亲电硒催化的α-烷氧基联烯烷氧基迁移的反应, 成功合成了一系列烷氧基迁移产物α,β-不饱和酮(Scheme 8b). 机理研究表明, 该反应的顺利进行需有水的参与; 通过同位素标记及其他控制实验可明确酮羰基中氧原子的来源. 文中给出了分步的分子间重排机理, 但并未完全排除经由环氧鎓中间体Int-20协同迁移生成目标产物的可能性(Scheme 8b).
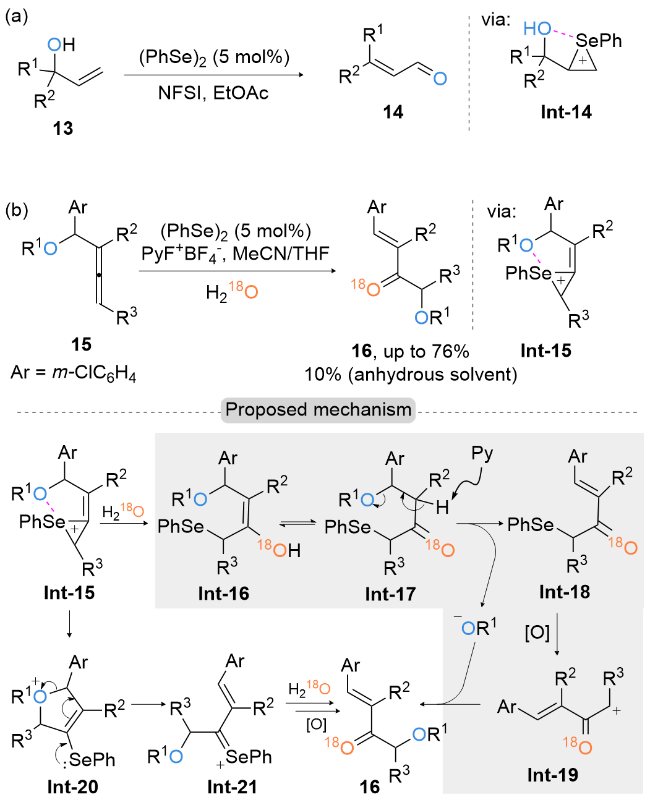
图式8 亲电硒催化烯丙基醇类底物氧迁移反应

Scheme 8 Electrophilic selenium-catalyzed oxygen migration reaction of allylic alcohol-type substrates

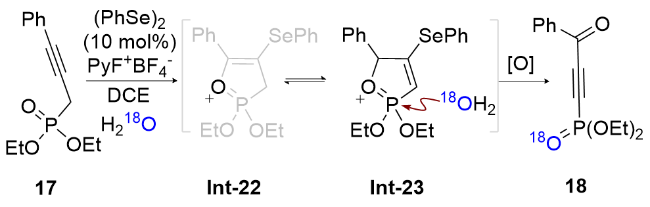
尽管亲电硒催化炔烃的转化挑战性高且相关报道较少, 但氧原子迁移过程在该类反应体系中同样能够实现[6,13]. 2018年, 赵晓丹团队[26]报道了一例亲电硒催化的炔烃分子内氧迁移的反应. 该反应以炔丙基膦酸酯为底物, 经分子内硒化氧化双官能团化生成氧鎓中间体Int-23, 随后发生开环与氧化脱硒, 最终得到目标产物炔酮18. 该研究借助18O同位素标记实验, 证实了水参与反应(Scheme 9).
图式9 亲电硒催化炔丙基膦酸酯通过氧迁移构建炔酮

Scheme 9 Electrophilic selenium-catalyzed construction of alkynyl ketones from propargyl phosphonates via O-migration

近几年, 其他课题组也报道了氧原子或者含氧基团迁移的相关实例. 2020年, Michael课题组[27]在实现亲电硒催化烯烃的分子间双胺化反应过程中, 观察到了含氧基团迁移的现象. 在双官能团化的反应中, 部分含有酯基的底物会通过邻基参与生成碳酸酯氧鎓盐中间体,盐中间体, 随后根据底物类型的不同, 碳酸酯氧鎓盐中间体开环形成酯基迁移产物或碳酸酯产物(Scheme 10a). 有趣的是, 并非所有含酯基的底物均能发生有效的邻基参与, 而双官能团化产物27的反式构型则为此提供了明确佐证. 只有当底物中的酯基兼具适宜的电子效应与匹配的烷基链长度时, 分子内邻基参与过程方可高效进行; 反应先形成碳酸酯氧鎓离子中间体, 继而引发后续转化(Scheme 10).
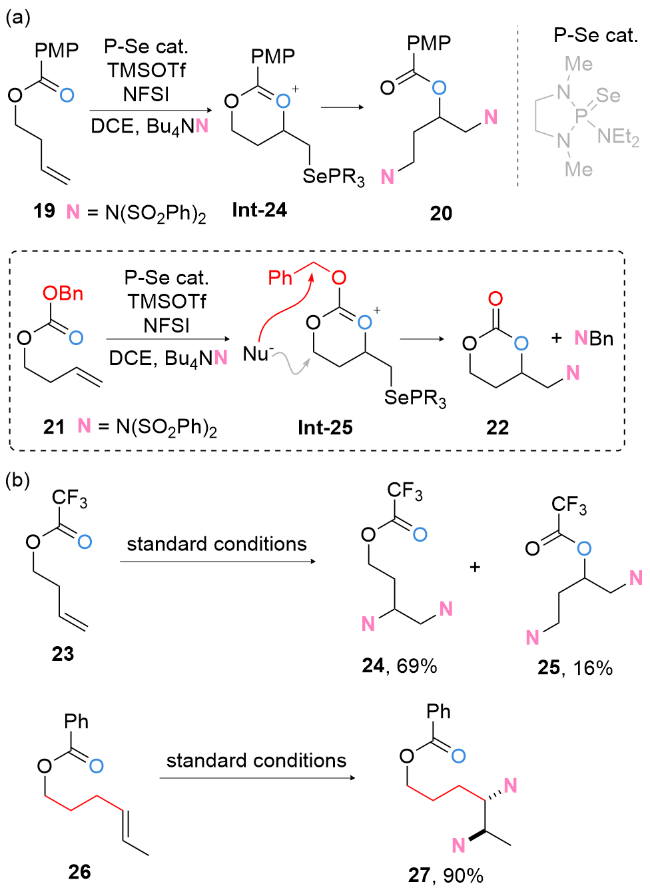
图式10 经酯基迁移的亲电硒催化烯烃的双官能团化

Scheme 10 Electrophilic selenium-catalyzed difunctionalization of alkenes via ester group migration

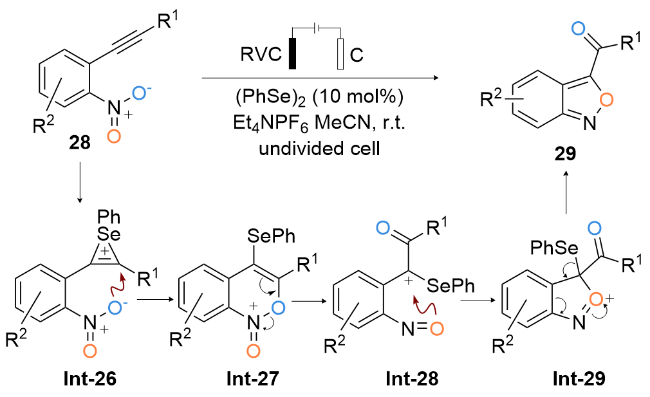
2021年, 潘英明、唐海涛课题组[28]在电化学氧化促进的亲电硒催化邻硝基苯炔反应研究中发现, 硝基的氧原子可通过分子内迁移与亲核环化高效构建一系列苯并噁唑化合物(Scheme 11). 该反应可能经历了高环张力的硒杂环丙烯型鎓离子中间体Int-26. 该类中间体通常被认为具有不稳定性, 但已有文献借助77Se NMR与单晶结构衍射证实, 其稳定性与炔烃的分子结构密切相 关[29-30]. 推测该鎓离子中间体可能通过空间位阻效应与分子内硫键相互作用实现稳定化.
图式11 电化学氧化促进的亲电硒催化邻硝基苯炔分子内氧转移环化反应

Scheme 11 Electrophilic selenium-catalyzed intramolecular O- migration cyclization of o-nitrophenylalkynes promoted by electrochemical oxidation

与以往的电化学还原反应不同, 体系中硝基未首先直接还原为亚硝基, 而是进攻硒鎓离子发生分子内环化, 生成六元环中间体Int-27; 随后经氧鎓开环实现分子内氧转移(Scheme 11), 中间体Int-28进一步通过亚硝基亲核关环, 最终生成苯并噁唑化合物29.

2 [2.3] σ重排

σ重排被定义为: 与一个或多个π体系相连的σ键发生的分子内迁移过程. 在迁移过程中, σ键转移至新的位置, 同时π体系发生重组; 这类反应通常经由环状过渡态完成价键的协同重组. [2.3] σ重排便是其中的一种.
2018年, 赵劲课题组[31]报道了亲电硒催化异羟肟酸芳基酯经历[2.3] σ重排合成一系列对氨基苯酚化合物的反应. 该研究通过系列控制实验证实, 反应的第一步是异羟肟酸芳基酯32与催化剂作用, 形成N-Se键, 随后经两次分子内[2.3] σ重排, 生成醌式中间体35. 该中间体发生脱氢芳构化得到N-苯硒基中间体36, 其不稳定的N—Se键在酸性条件下断裂, 重新释放的苯基硒正离子参与下一个催化循环. 然而, 不稳定的N—Se键在催化循环中起重要作用, 当使用亲电硫试剂启动反应时, 相对稳定的N—S键会导致N-苯硫基对氨基苯酚36无法释放亲电硫物种, 使反应停留在N-苯硫基对氨基苯酚36作为产物的阶段. 因而, 反应只能实现计量转化(Scheme 12a).
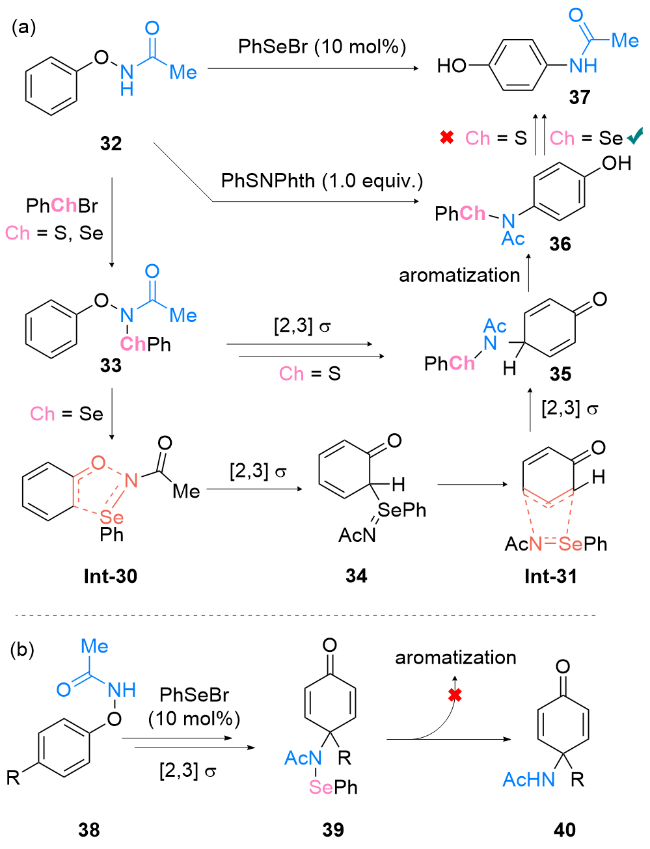
图式12 亲电硒催化的苯酚对位氨基化反应

Scheme 12 Electrophilic selenium-catalyzed p-amination of phenols

NPhth=phthalimide

需要特别指出的是, 在该反应中, 当使用对位带有烷基取代基的底物38时, 反应经历两次分子内[2.3] σ重排, 得到的醌式中间体39无法再次芳构化, 不稳定的N—Se键断裂得到去芳构化产物40 (Scheme 12b).
在该研究中, 作者借助计算化学手段阐释了两次 [2.3] σ重排连续发生的原因. 首次[2.3] σ重排后生成的去芳构化中间体34, 除可继续发生[2.3] σ重排外, 还可通过芳构化作用生成邻硒基苯酚38, 进而对催化循环产生抑制作用. 密度泛函理论(DFT)计算结果显示, 这一副反应尽管在热力学上具有优势, 但存在更高的活化能垒; 而在动力学优势的驱动下, 第二次[2.3] σ重排得以顺利进行(Scheme 13).
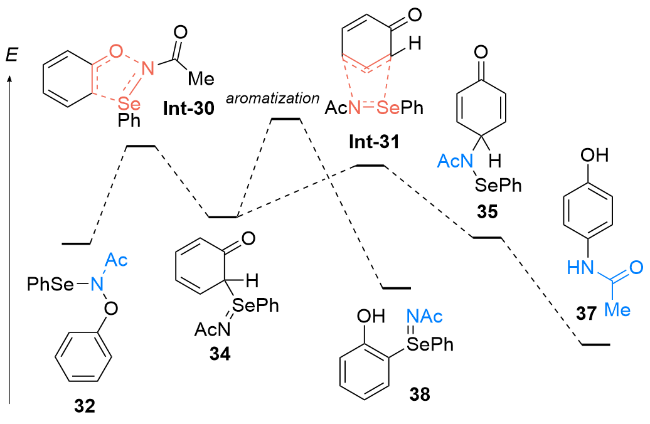
图式13 亲电硒催化的苯酚对位氨基化反应的密度泛函理论计算研究

Scheme 13 DFT study on electrophilic selenium-catalyzed p- amination of phenol

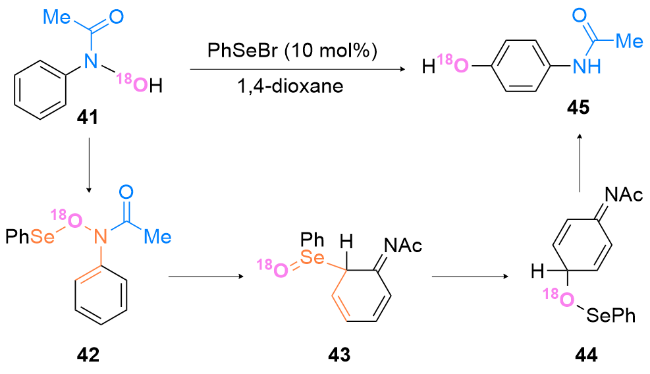
2020年, Maulide课题组[32]报道了亲电硒催化的N-芳基异羟肟酸重排反应, 该反应同样经历两次[2.3] σ重排. 作者用18O同位素标记实验证实, 产物45中羟基氧来自于N-芳基异羟肟酸底物41. 计算化学表明, 分子间的质子转移在芳构化形成产物并再生催化剂的过程中起到关键作用(Scheme 14). 2023年, Maryasin课题组[33]对该工作进行了更加详细的计算化学研究, 并用实验和计算化学证明, 硫化物在启动反应后生成的硫化中间体, 因具有极强的热力学与动力学优势倾向于发生芳构化, 导致其无法参与后续催化循环以实现催化转化.
图式14 亲电硒催化的N-芳基异羟肟酸重排反应

Scheme 14 Electrophilic selenium-catalyzed rearrangement reaction of N-aryl Hydroxamic acids

采用温和的电化学方法氧化二苯基二硒醚, 原位生成亲电硒试剂时, 同样能够诱导异羟肟酸芳基酯发生两次[2.3] σ的重排反应[34](Scheme 15). 与上述重排反应类似, 当底物对位带有烷基取代基时, 反应会终止于醌式结构阶段, 生成去芳构化产物47. 通过循环伏安法对反应体系中各物质的氧化还原行为进行了研究: 二苯基二硒醚在阳极氧化形成阳离子自由基Int-32, 随后生成苯基硒阳离子Int-33与苯基硒自由基. 其中, 苯基硒自由基通过阳极的氧化也能够产生苯基硒阳离子Int-33. 苯基硒阳离子与底物结合形成中间体48, 随后经历两次分子内[2.3] σ重排生成相应的产物. 同时, 苯基硒阳离子Int-33在阴极被还原产生二苯基二硒, 实现催化剂再生.
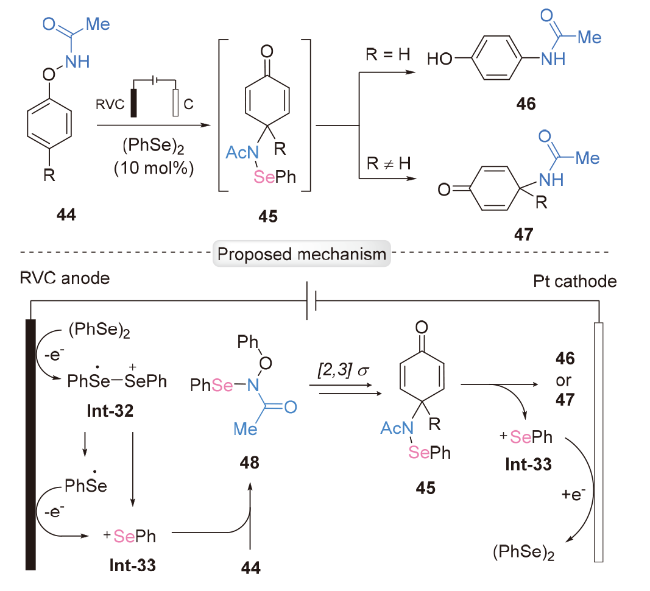
图式15 电化学氧化促进的亲电硒催化苯酚对位氨基化反应

Scheme 15 Electrophilic selenium-catalyzed p-amination of phenols promoted by electrochemical oxidation

3 总结与展望

作为一类强有力的合成策略, 亲电硒催化正逐渐在有机合成化学领域发挥日益重要的作用. 过去十年间, 该策略已被用于以烯烃、炔烃、芳烃为底物的重排反应中. 值得注意的是, 催化重排反应得以顺利进行的关键在于两点: 一是催化剂的再生, 二是对中间体热力学与动力学稳定性的精准调控.
尽管亲电硒催化的重排反应已取得初步进展, 但该领域整体仍处于发展初级阶段,尤其在不对称重排反应研究领域,目前尚存在诸多亟待解决的问题与挑战. 实现不对称重排反应的关键难点在于, 多数重排反应会经历碳正离子中间体, 该中间体易发生消旋, 进而导致后续的基团迁移反应难以实现对映选择性控制[19,35-40]. 因此, 开发新型策略与高效催化剂以实现高选择性亲电硒催化不对称重排反应, 是该领域未来重要的研究方向与发展趋势.
(Li, L.)
[1]
For selected reviews see: (a) Liu, B.; Romine, A. M.; Rubel, C. Z.; Engle, K. M.; Shi, B.-F. Chem. Rev. 2021, 121, 14957.

DOI

(b) Wang J.; Blaszczyk S. A.; Li X.; Tang W. Chem. Rev. 2021, 121, 110.

DOI

(c) Beletskaya I. P.; Ananikov V. P. Chem. Rev. 2022, 122, 16110.

DOI PMID

(d) Docherty J. H.; Lister T. M.; Mcarthur G.; Findlay M. T.; Pablo D.-L.; Kenyon J.; Choudhary S.; Larrosa I. Chem. Rev. 2023, 123, 7692.

DOI PMID

[2]
(a) Power P. P. Nature 2010, 463, 171.

DOI

(b) Weetman C.; Inoue S. ChemCatChem 2018, 10, 4213.

DOI

(c) Melen R. L. Science 2019, 363, 479.

DOI

[3]
(a) Guo H.; F Y. C; S Z.; W Y.; Kwon O. Chem. Rev. 2018, 118, 10049.

DOI

(b) Cai W.; Huang Y. Chin. J. Org. Chem. 2021, 41, 3903 (in Chinese).

DOI

(蔡卫, 黄有, 有机化学, 2021, 41, 3903.)

(c) Qian J.; Zhou L.; Peng R.; Tong X. Angew. Chem., Int. Ed. 2024, 63, e202315188.

[4]
(a) Moon H. W.; Cornella J. ACS Catal. 2022, 12, 1382.

DOI PMID

(b) Lipshultz J. M.; Li G.; Radosevich A. T. J. Am. Chem. Soc. 2021, 143, 1699.

DOI PMID

(c) Mato M.; Cornella J. Angew. Chem. Int. Ed. 2024, 63, e202315046.

[5]
(a) Singh F. V.; Shetgaonkar S. E.; Krishnan M.; Wirth T. Chem. Soc. Rev. 2022, 51, 8102.

DOI

(b) Maity A.; Frey B. L.; Powers D. C. Acc. Chem. Res. 2023, 56, 2026.

DOI

(c) Yoshimura A.; Zhdankin V. V. Chem. Rev. 2024, 124, 11108.

DOI PMID

(d) Gupta G.; Ray K.; Singh P.; Mothsra P.; Efimov I; Elizaveta Y.; Jain A; Ravi R.; Mishra A.; Aggarwal A. K.; Singh A. K.; Kumar Y. Eur. J. Org. Chem. 2025, 28, e202500110.

[6]
(a) Singh F. V.; Wirth T. Catal. Sci. Technol. 2019, 9, 1073.

DOI

(b) Shao L.; Li Y.; Lu J.; Jiang X. Org. Chem. Front. 2019, 6, 2999.

DOI

(c) Ortgies S.; A. Breder, ACS Catal. 2017, 7, 5828.

DOI

(d) Liao L.; Zhao X. Synlett 2021, 32, 1262.

DOI

[7]
For selected examples see: (a) Gu, J.; Gu, J.; Yu, L. Chin. Chem. Lett. 2025, 36, 110727.

DOI

(b) Xian L.; Li Q.; Li T.; Yu L. Chin. Chem. Lett. 2023, 34, 107878.

DOI

(c) Ding W.; Wang S.; Gu J.; Yu L. Chin. Chem. Lett. 2023, 34, 108043.

DOI

(d) Fei H.-X.; Qian C.-F.; Wu X.; Wei Y.-H.; Wei L.-H. World J. Clin. Cases 2022, 10, 7631.

DOI

[8]
For selected examples see: (a) Liu, M.; Zhang, X.; Chu, S.; Ge, Y.; Huang, T.; Liu, Y.; Yu, L. Chin. Chem. Lett. 2022, 33, 205.

DOI

(b) Zha M.; Liu Z.; Wang Q.; Hu G. Z.; Feng L. Chem. Commun. 2021, 57, 199.

DOI

(c) Rayman M. P. Lancet 2012, 379, 1256.

DOI

[9]
(a) Sølling T. I.; Wild S. B.; Radom L. Chem.-Eur. J. 1999, 5, 509.

DOI

(b) Modena G.; Pasquato L.; Lucchini V. Chem.-Eur. J. 2000, 6, 589.

PMID

(c) Denmark S. E.; Jaunet A. J. Org. Chem. 2014, 79, 140.

DOI

[10]
Hori T.; Sharpless K. B. J. Org. Chem. 1979, 44, 4204.

DOI

[11]
For selected examples, see: (a) lwaoka, M.; Tomoda, S. J. Chem. Soc., Chem. Commun. 1992, 1165.

(b) Uneyama K.; Asai H.; Dan-oh Y.; Matta H. Electrochim. Acta 1997, 42, 2005.

DOI

(c) Browne D. M.; Niyomura O.; Wirth T. Org. Lett. 2007, 9, 3169.

DOI

[12]
For selected examples, see: (a) Trenner, J.; Depken, C.; Weber, T.; Breder, A. Angew. Chem. Int. Ed. 2013, 52, 8952.

DOI

(b) Cresswell A. J.; Eey S. T.-C.; Denmark S. E. Nat. Chem. 2015, 7, 146.

DOI

(c) Guo R.; Huang J.; Huang H.; Zhao X. Org. Lett. 2016, 18, 504.

DOI

(d) Liao L.; Guo R.; Zhao X. Angew. Chem. Int. Ed. 2017, 56, 3201.

DOI

(e) Depken C.; Krätzschmar F.; Rieger R.; Rode K.; Breder A. Angew. Chem. Int. Ed. 2018, 57, 2459.

DOI

(f) Guo R.; Huang J.; Zhao X. ACS Catal. 2018, 8, 926.

DOI

(g) Wilken M.; Ortgies S.; Breder A.; Siewert I. ACS Catal. 2018, 8, 10901.

DOI

(h) Wang X.; Wang Q.; Xue Y.; Sun K.; Wu L.; Zhang B. Chem. Commun. 2020, 56, 4436.

DOI

[13]
(a) Liao L.; Zhao X. Chem. Lett. 2021, 50, 1104.

DOI

(b) Xu Y.; Liao L.; Zhao X. Chem. Bull. 2020, 83, 970 (in Chinese).

(许阳, 廖礼豪, 赵晓丹, 化学通报, 2020, 83, 970.)

(c) Qu P.; Liu G.-Q. Org. Biomol. Chem. 2025, 23, 1552.

DOI

[14]
Smith M.; March J. Marchʼs Advanced Organic Chemistry Reactions, Mechanisms, and Structure, John Wiley & Sons, Inc. Hoboken, New Jersey, 2020. p. 656.

[15]
Zhang X.; Guo R.; Zhao X. Org. Chem. Front. 2015, 2, 1334.

DOI

[16]
Ortgies S.; Breder A. Org. Lett. 2015, 17, 2748.

DOI PMID

[17]
Qiu W.; Liao L.; Xu X.; Huang H.; Xu Y.; Zhao X. Nat. Commun. 2024, 15, 3632.

DOI

[18]
Pramanik S.; Ghorai P. Org. Lett. 2014, 16, 2104.

DOI PMID

[19]
Frank E.; Park S.; Harrer E.; Flügel J. L.; Fischer M.; Nuernberger P.; Rehbein J.; Breder A. J. Am. Chem. Soc. 2024, 146, 34383.

DOI

[20]
Yu L.; Ren L.; Yi R.; Wu Y.; Chen T.; Guo R. J. Organomet. Chem. 2011, 696, 2228.

DOI

[21]
Yu L.; Meng J.; Xia L.; Guo R. J. Org. Chem. 2009, 74, 5087.

DOI

[22]
Yu L.; Chen F.; Ding Y. ChemCatChem 2016, 8, 1033.

DOI

[23]
Syper L.; Młochowski J. Tetrahedron 1987, 43, 207.

DOI

[24]
Deng Z.; Wei J.; Liao L.; Huang H.; Zhao X. Org. Lett. 2015, 17, 1834.

DOI

[25]
Toledano-Pinedo M.; Martínez Del Campo T.; Tiemblo M.; Fernández I.; Almendros P. Org. Lett. 2020, 22, 3979.

DOI PMID

[26]
Liao L.; Zhang H.; Zhao X. ACS Catal. 2018, 8, 6745.

DOI

[27]
Tabor J. R.; Obenschain D. C.; Michael F. E. Chem. Sci. 2020, 11, 1677.

DOI PMID

[28]
Wang L.-W.; Feng Y.-F.; Lin H.-M.; Tang H.-T.; Pan Y.-M. J. Org. Chem. 2021, 86, 16121.

DOI PMID

[29]
Poleschner H.; Seppel K. Angew. Chem. Int. Ed. 2008, 47, 6461.

DOI PMID

[30]
Poleschner H.; Seppel K. Angew. Chem. Int. Ed. 2013, 53, 12838.

[31]
Yan D.; Wang G.; Xiong F.; Sun W.-Y.; Shi Z.; Lu Y.; Li S.; Zhao J. Nat. Commun. 2018, 9, 4293.

DOI

[32]
Chuang H.-Y.; Schupp M.; Meyrelles R.; Maryasin B.; Maulide N. Angew. Chem. Int. Ed. 2021, 60, 13778.

DOI

[33]
Meyrelles R.; Schupp M.; Maryasin B. Chem.-Eur. J. 2023, 29, e202302386.

DOI

[34]
Gao L.; Wang Z.-F.; Wang L.-W.; Tang H.-T.; Mo Z.-Y.; He M. - X. Org. Biomol. Chem. 2023, 21, 7895.

DOI

[35]
Tiecco M.; Testaferri L.; Santi C.; Tomassini C.; Marini F.; Bag- noli L.; Temperini A. Chem.-Eur. J. 2002, 8, 1118.

DOI

[36]
Kawamata Y.; Hashimoto T.; Maruoka K. J. Am. Chem. Soc. 2016, 138, 5206.

DOI PMID

[37]
Tao Z.; Gilbert B.; Denmark S. E. J. Am. Chem. Soc. 2019, 141, 19161.

DOI

[38]
Gilbert B.; Eey S.; Ryabchuk P.; Garry O.; Denmark S. E., Tetrahedron 2019, 75, 4086.

DOI

[39]
Tao L.; Graf S.; Schöll C.; Krätzschmar F.; Gregori B.; Appleson T.; Breder A. ACS Catal. 2023, 13, 16240.

DOI PMID

[40]
Qi Z.-C.; Li Y.; Wang J.; Ma L.; Wang G.-W.; Yang S.-D. ACS Catal. 2023, 13, 13301.

DOI

Outlines

/