ARTICLES

Study on Dearomatization [4+2] Reactions of Allene Substrates

  • Yongzhen Qin a ,
  • Yang Chen , a, b, * ,
  • Shuzhong He , a, b, * ,
  • Lan Yang , a, b, *
Expand
  • a College of Pharmacy, Guizhou University, Guiyang 550025
  • b Drug Synthetic Engineering Laboratory of Guizhou Province, Guizhou University, Guiyang 550025
*E-mail: ;

Received date: 2025-09-01

  Revised date: 2025-11-21

  Online published: 2025-12-29

Supported by

National Natural Science Foundation of China(22361008)

National Natural Science Foundation of China(82473814)

National Natural Science Foundation of China(22061008)

Guizhou Provincial Science and Technology Foundation(ZK[2023]-097)

Guizhou Provincial Science and Technology Foundation(MS[2025]-654)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

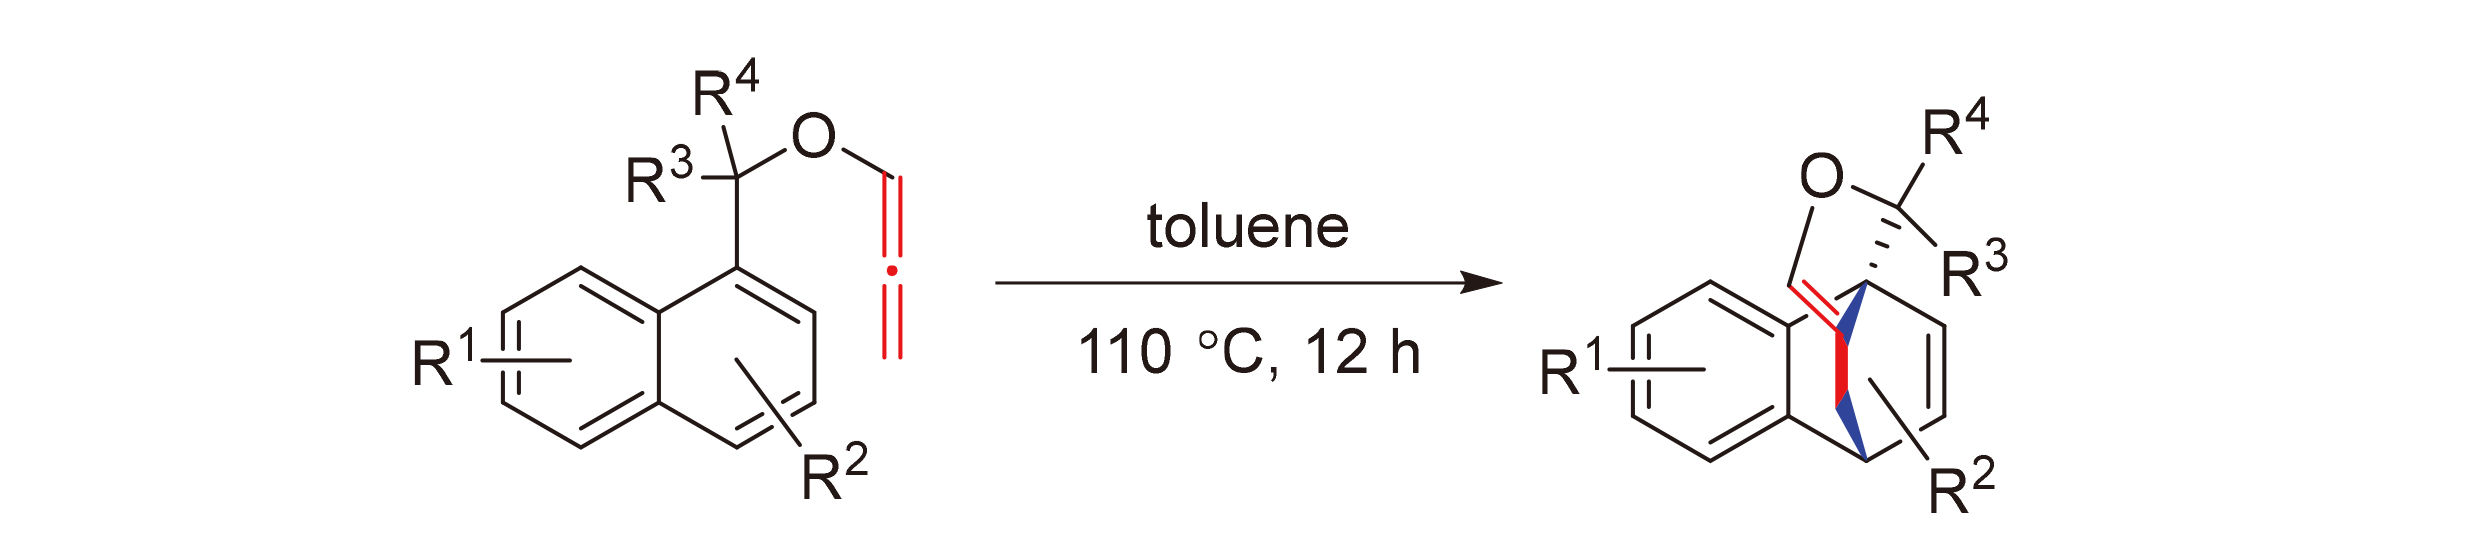
The bicyclic [2.2.2] octane skeleton is widely present in natural products with complex structures, and such compounds have attracted much attention due to the diversity of their biological activities. Therefore, how to construct the cage structure of such molecules is an important issue in drug synthesis. In this study, a class of dearomatization [4+2] reactions of diene substrates were developed, and the construction of a dihydrofuran bicyclic [2.2.2] octane tricyclic skeleton was achieved. This project focuses on the [4+2] reaction strategy based on benzene rings as dienes, and has developed a new type of dearomatization [4+2] reaction for arylcycloalkoxy diene substrates. By employing accessible raw materials and catalyst-free conditions, this approach offers the advantages of mild reactions, environmental benignity, single-product selectivity, fewer synthetic steps, and high cost-effectiveness, with the [4+2] reaction affording an excellent final yield. Compared with the reported dearomatization [4+2] reaction of phenylcyclopropene substrates, this reaction is more straightforward. The construction of cycloaddition products was completed only under thermodynamic conditions without the use of a catalyst. Finally, the synthesis of compounds 2a~2r was completed, and the single crystal cultures of compounds 2e and 2f were carried out. The absolute configuration of the dihydrofuran bicyclic [2.2.2] octane tricyclic skeleton was determined through X-ray single crystal diffraction experiments. On this basis, the synthesis of 4a~4d was completed through Suzuki coupling reaction. Through bioactivity determination, it was found that compound 4a had half inhibitory activity on the in vitro tumor growth of leukemia HL-60, and its IC50 value for leukemia HL-60 cells was (11.96±0.30) μmol/L. This then laid the foundation for the medicinal chemistry research of such complex tricyclic systems.

Cite this article

Yongzhen Qin , Yang Chen , Shuzhong He , Lan Yang . Study on Dearomatization [4+2] Reactions of Allene Substrates[J]. Chinese Journal of Organic Chemistry, 2026 , 46(3) : 941 -950 . DOI: 10.6023/cjoc202509001

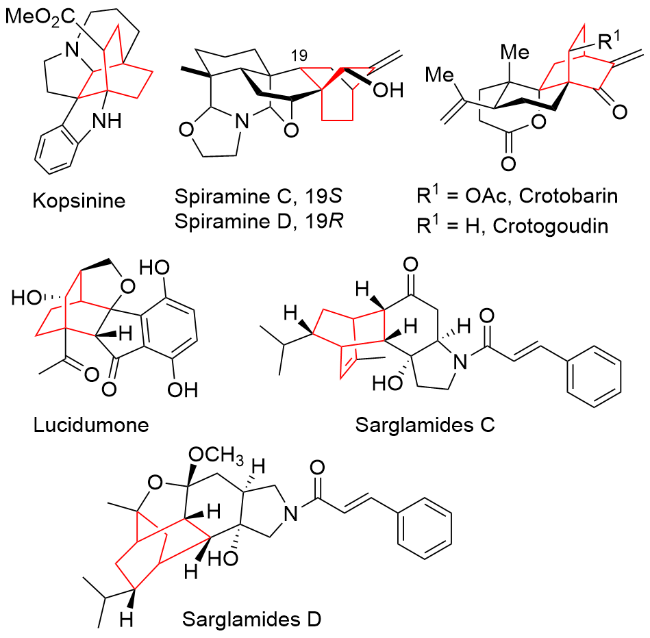
结构多样的天然产物是新药研发中苗头化合物的重要来源, 而天然产物中的笼状骨架能进一步增加化合物的结构多样性和复杂度, 其中双环[2.2.2]辛烷则代表了一类较为常见的笼状骨架, 拥有此类骨架的天然产物包括Kopsinine, Spiramine C, Spiramine D, Crotobarin, Crotogoudin, Lucidumon, Sarglamide C, Sarglamide D. Kopsinine从海南Kopsia haanensis茎中分离得到(图1), 在柠檬酸诱导的豚鼠咳嗽模型中表现出显著的止咳活性[1]. Spiramines C和D是绣线菊复合体的代表性生物碱, 由郝小江等[2]于1987年首次分离得到. 这类天然二萜化合物能够抑制Wnt/b-连环蛋白信号传导和结肠癌细胞的肿瘤发生, 而且能诱导bax/细胞凋亡, 使Bak双敲除小鼠胚胎成纤维细胞, 并大大减少了这些植入细胞的肿瘤生长[3]. 2010年, 从Croton barorumCroton goudotii中分离到Crotobarin和Crotogoudin, 对K562人白血病细胞系在4 μmol/L的细胞周期中处于G2/M生长阶段的细胞数量产生净增长[4]. 程永现课题组[5]在2019年从中药材灵芝(Ganodermalucidum)分离出一种杂萜天然产物Lucidumon, 其中的一个对映异构体(-)-Lucidumone能选择性抑制COX-2同工酶, 具有治疗炎症的潜力. 2023年, 岳建民等[6]Sarcandra glabra subsp. Brachystachys中分离得到Sarglamides C和D, 其生物活性实验表明, 它们对脂多糖诱导的BV-2小胶质细胞炎症具有抑制活性. 目前构建双环[2.2.2]辛烷骨架的常用方法是[4+2]环加成反应, 主要分为两类逆合成策略: (1)基于环己二烯双烯体的Diels-Alder反应; (2)基于苯基双烯体的Diels-Alder反应[7]. 前者已经有了较多研究, 但是这类策略局限性比较明显, 在于关环反应需要复杂的步骤来制备原料. 第二类策略虽然在合成上具有分子上天然的优势, 但是其合成难度较大.
图1 天然产物中的双环[2.2.2]辛烷骨架

Figure 1 Bicyclic [2.2.2] octane skeleton in natural products

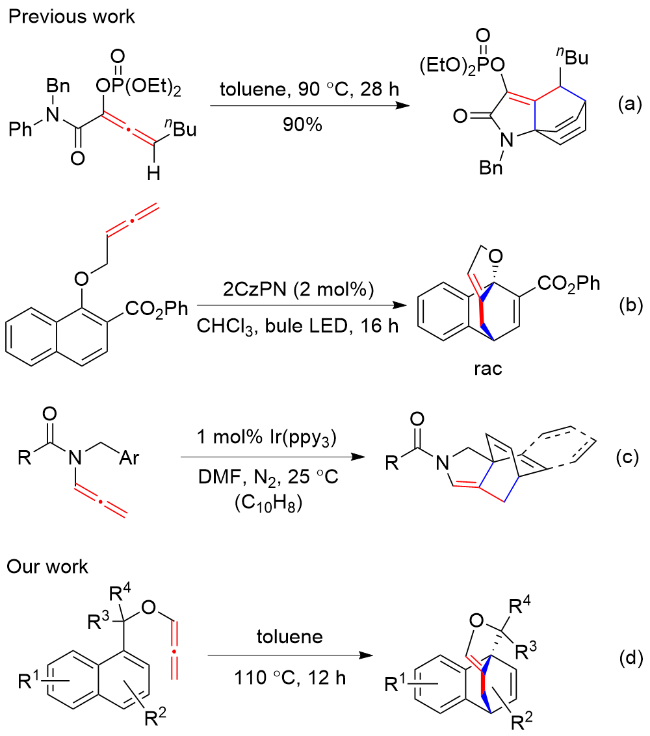
芳环去芳构化的[4+2]环加成反应通过两种途径来实现. 一种是芳环在氧化剂条件下去芳构化生成双烯中间体, 再进行[4+2]环加成反应. 第二种是直接对芳环进行去芳构化的[4+2]环加成反应, 以Himbert Diels- Alder反应为代表. 在过去10年, 联烯类底物的去芳构化Diels-Alder反应颇受关注. 2016年, Terada课题组[8]研究发现, 在没有Au(I)催化剂的情况下, 加热联烯底物加速了氮上苯基与联烯部分的Diels-Alder反应, 合成了[4+2]环加成产物(图2a). 2020年, Koenig研究组[9]利用有机光敏剂的去芳构化环加成, 完成了萘环[4+2]产物的合成(图2b). 2023年, Maestri等[10]对联烯酰胺在光照和铱催化剂作用下发生去芳构化的[4+2]环加成反应进行了报道(图2c). 去芳构化加成反应构筑新颖环系在有机合成中得到了深入研究. 2023年贾义霞等[11]发展了一类过渡金属催化吡啶/喹啉鎓盐的去芳构化加成反应. 2020年, 徐新芳课题组就对吲哚嗪衍生物的通用合成方法, 即催化生成吡啶鎓叶立德的 [3+2]环加成反应, 进行了综述报道[12]. Suzuki偶联反应作为联苯构建的方法之一, 在药物研发与合成中发挥着关键作用. 2024年, Fırıncı等[13]以苯硼酸和芳基溴衍生物为模型底物, 测试了ONO型Pd(II)配合物Suzuki- Miyaura交叉偶联反应中的催化活性. Patil课题组[14]报道了一种高度绿色的SM-偶联反应方案, 使用乙醇与CAP-ash (AECAP)和Pd(OAc)2的水提取物一起进行C—C键构建反应. 2016年, Jayaraman团队[15]通过树突双硼酸盐和四硼酸盐的合成, 研究了硼酸或硼酸盐介导的Suzuki-Miyaura交叉偶联反应和一锅法两步迭代的Suzuki-Miyaura交叉偶联反应. 氟苯结构常见于多种药物分子中. 例如, 2021年, 美国食品药品监督管理局 (FDA)批准的含氟药物, 包括Belzutifan, Flufenamide, Umbralisib, 以及在新冠疫情期间被研究用于治疗严重急性呼吸综合征冠状病毒2 (SARS-CoV-2)的候选药物LY2228820[16]. 此外, 2019年全球共获批17种含氟药物, 其中包括Lumateperone, Lasmiditan和Entrectinib[17].
图2 芳环类联烯底物的去芳构化的[4+2]环加成反应策略

Figure 2 Dearomatizing [4+2] cycloaddition reaction strategies for aromatic cyclic bialene substrates

综上所述, 在已报道的苯环类联烯底物的去芳构化[4+2]环加成反应中, 联烯底物的结构特征主要是与羰基共轭的体系, 底物适用范围相对有限. Maestri课题组报道的萘环类联烯底物则是联烯酰胺, 并经由自由基中间体实现[4+2]环加成反应. 相比之下, 以烷氧基联烯为底物, 通过协同机理实现的去芳构化[4+2]环加成反应目前尚未报道. 因此, 本研究发展了一类基于烷氧基联烯底物的新型去芳构化[4+2]环加成反应, 旨在拓展该类反应的底物适用范围, 并在热力学条件下构建结构更为复杂的二氢呋喃并双环[2.2.2]辛烷笼状骨架. 进一步对具有芳基溴的环加成产物, 通过Suzuki偶联反应实现了联苯衍生物的合成; 同时, 对拥有氟苯结构的衍生物及含芳基溴的环加成产物进行生物活性筛选, 以比较氟苯基团引入后生物活性之间的差异(图2d).

1 结果与讨论

1.1 萘环烷氧基联烯底物的去芳构化[4+2]反应条件优化

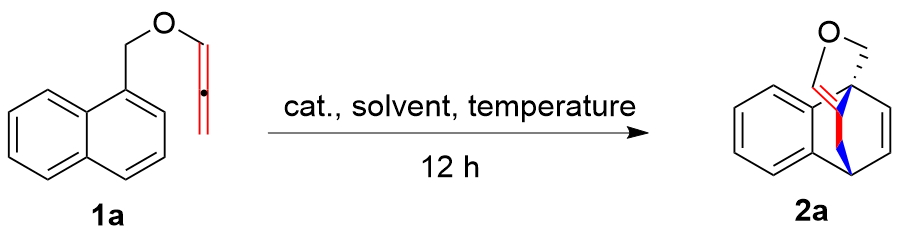
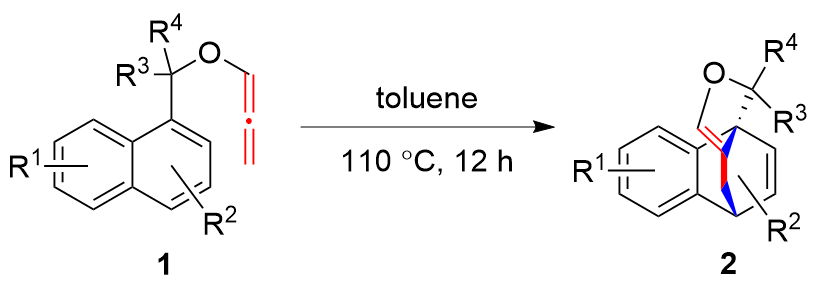
以1-((丙二烯-1-基氧基)甲基)萘(1a)为模型底物, 对其去芳构化[4+2]环加成反应进行研究, 如表1所示. 首先考察LiBr和LiI为催化剂, 在甲苯、1,3,5-三噁烷中90 ℃下采用封管油浴加热12 h, 发现底物1a分解, 均未合成得到目标产物4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2a, 表1, Entries 1, 2). 当使用Au(PPh3)NTf2和Ph3PAuCl为催化剂时, 在甲苯中使用封管油浴加热, 在90 ℃下反应12 h, 仍未合成得到四环产物2a, 底物1a分解(表1, Entries 3, 4). 在苯为溶剂, 反应温度为80 ℃, 在封管中用油浴加热12 h, 底物1a未反应, 未能构建目标环系2a(表1, Entry 5). 随后对底物1a的反应浓度和温度进行了系统性探索. 研究发现, 底物1a的反应浓度为0.01 mol/L时, 在甲苯中用封管油浴加热12 h, 分别在100, 110, 120, 130, 140, 150, 160 ℃下反应, 成功构建了目标环系2a, 反应产率分别为82%, 85%, 80%, 78%, 76%, 74%, 72%. 在此浓度下发现反应体系温度过高, 会影响底物1a的稳定性, 导致目标环系2a的产率降低, 而温度过低又会导致底物1a未完全反应, 而在110 ℃下能以85%的最优产率成功构筑目标笼状结构2a(表1, Entries 6~12). 当底物1a的反应浓度为0.02 mol/L时, 同一温度下产物2a的产率有所下降, 可见底物1a的反应浓度过高会抑制分子内的环加成反应(表1, Entries 13~19). 实验条件筛选发现, 在110 ℃下, 烷氧基联烯底物1a反应浓度为0.01 mol/L时, 底物1a的转化效率最高, 底物1a的稳定性相对最佳, 以85%的最优产率完成了具有二氢呋喃并双环[2.2.2]辛烷笼状骨架 (2a)的高效构筑.
表1 基于芳环联烯化合物1a的反应条件优化a,b

Table 1 Optimization of reaction conditions based on aromatic cyclolidene compound 1a

Entry Cat. (mol%) Solvent (mL) Temp./℃ Yieldb/%
1c LiBr 1,3,5-Trioxane,
toluene (51.0)
90 0
2c,d LiI 1,3,5-Trioxane,
toluene (51.0)
90 0
3e Au(PPh3)NTf2 (4) Toluene (51.0) 90 0
4e,f Ph3PAuCl (4) Toluene (51.0) 90 0
5 Benzene (51.0) 80 0
6 Toluene (51.0) 100 82
7 Toluene (51.0) 110 85
8 Toluene (51.0) 120 80
9 Toluene (51.0) 130 78
10 Toluene (51.0) 140 76
11 Toluene (51.0) 150 74
12 Toluene (51.0) 160 72
13 Toluene (25.5) 100 79
14 Toluene (25.5) 110 83
15 Toluene (25.5) 120 75
16 Toluene (25.5) 130 73
17 Toluene (25.5) 140 70
18 Toluene (25.5) 150 68
19 Toluene (25.5) 160 65

a General conditions: 1a (0.51 mmol), solvent (0.01 or 0.02 mol/L), different temperature, 12 h. b Yield of isolated product based on 1a. c LiBr (2.00 equiv. 1.02 mmol), 1,3,5-trioxane (1.50 equiv., 0.77 mmol), toluene (51.0 mL, 0.01 mol/L). d LiI (2.00 equiv., 1.02 mmol), 1,3,5-trioxane (1.50 equiv., 0.77 mmol), toluene (51.0 mL, 0.01 mol/L). e Au(PPh3)NTf2 (0.02 mmol), toluene (51.0 mL, 0.01 mol/L), 90 ℃. f Ph3PAuCl (0.02 mmol), toluene (51.0 mL, 0.01 mol/L), 90 ℃.

1.2 萘环烷氧基联烯底物的去芳构化[4+2]反应的底物扩展

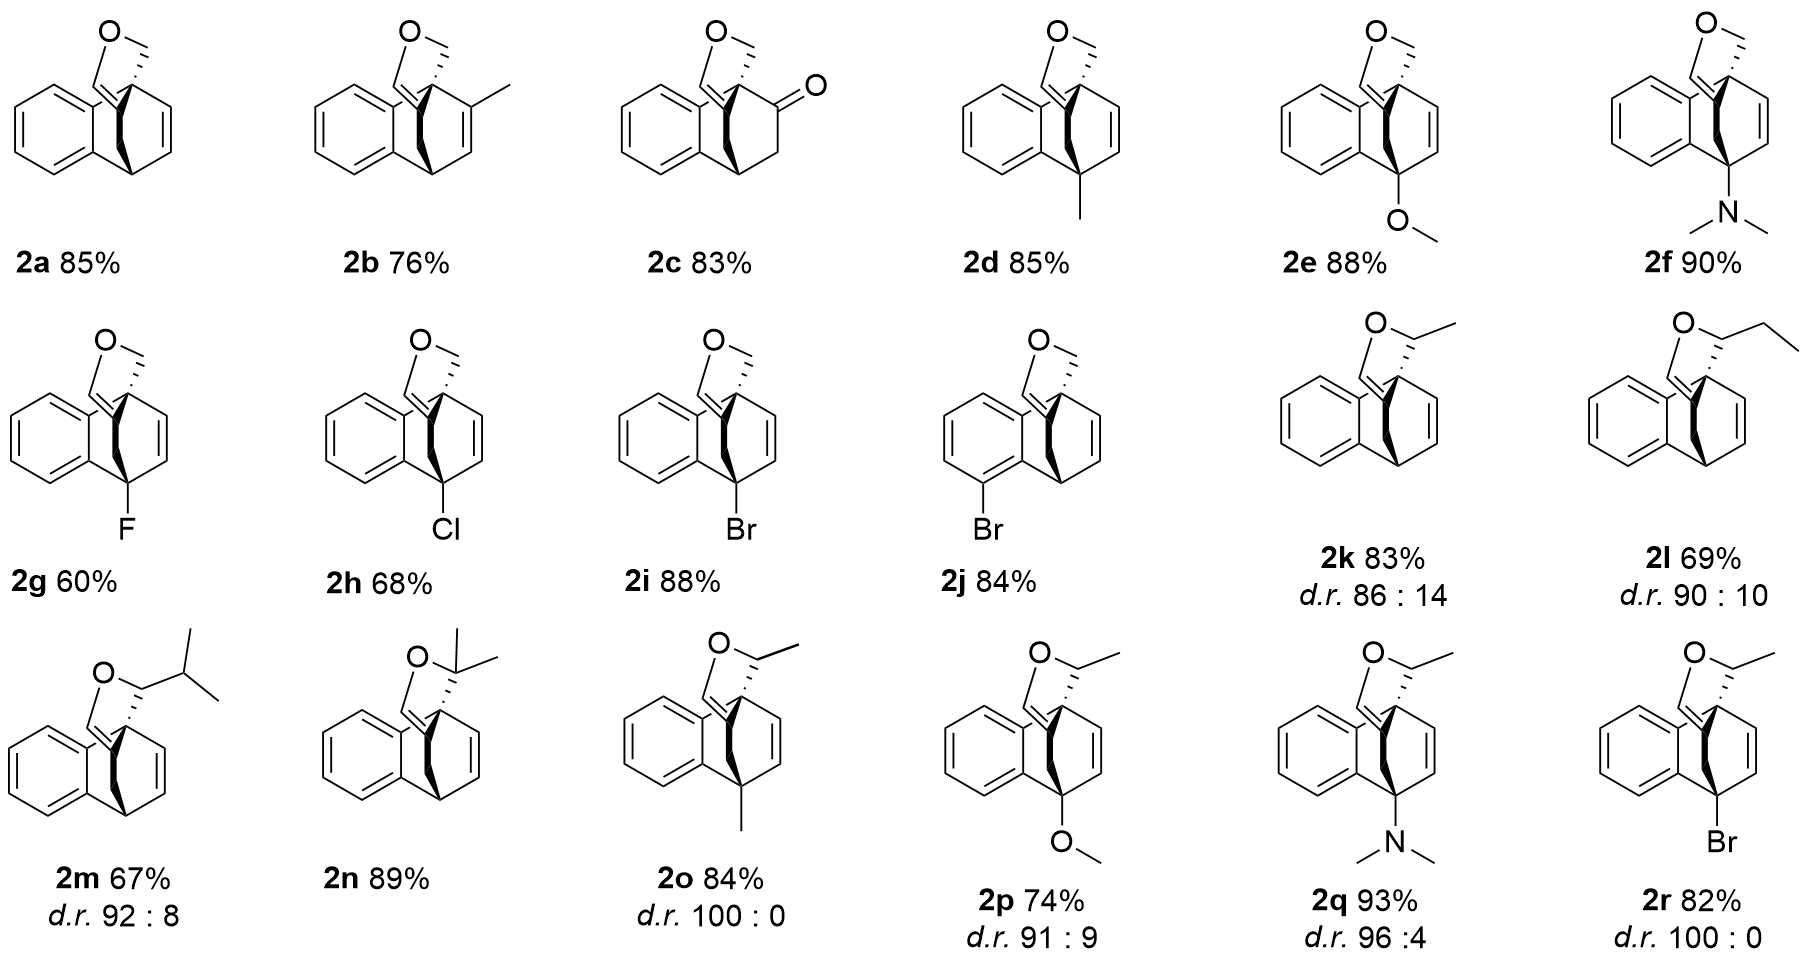
最佳反应条件确立后, 对萘环烷氧基联烯底物的适用范围进行了系统拓展, 成功构建了18种二氢呋喃并双环[2.2.2]辛烷的笼状结构, 产率从中等到良好. 实验结果如表2所示. 首先探讨了萘环2位取代基的影响, 分析了甲基和甲氧基两种情况. 当取代基为弱给电子基团甲基时, 产物2b的产率为76%; 而当取代基为强给电子基团甲氧基时, 产物2c的产率可提升至83%. 这一趋势表明2位取代基的给电子能力越强, 环加成产率越高. 值得注意的是, 2位甲氧基底物在反应过程中发生甲氧基水解生成了羰基化合物, 这可能是产率较高的原因. 随后评估了萘环4位取代基对反应的影响. 结果表明, 当取代基为甲氧基、二甲基氨基这类强给电子基团时, 环加成产物2e2f的产率分别达到88%和90%, 展现出相对优秀的产率水平; 而当取代基为甲基这类弱给电子基团时, 产物2d的产率也可达到85%. 相比之下, 当取代基为氟、氯这类弱吸电子基团时, 产物2g2h的产率分别为60%和68%, 目标产物产率出现显著下降; 而当萘环4位被溴原子取代时, 产物2i的产率则高达88%. 进一步考察了萘环5位取代的底物反应性能, 当取代基为弱吸电子基团溴时, 关环产物2j的产率可达 84%, 上述结果表明, 含芳基溴结构的关环产2j可用于后续衍生化反应, 为构建复杂分子骨架提供了可行的合成途径. 在联烯侧链取代基的研究中, 当R1, R2和R4均为氢, R3分别为甲基、乙基和异丙基时, 对应的环加成产物2k2l2m的产率依次为83%、69%和67%, 表明随着取代基R3碳链长度的增加及空间位阻的增大, 目标产物的产率呈现出明显的下降趋势. 当R1和R2为氢, R3和R4同时为甲基时, 对应产物2n的产率达到89%, 说明联烯底物的稳定性对环加成反应的效率具有显著影响. 基于前期研究工作,当取代基R1和R4为氢, R3为甲基时, 考察R2(萘环4位)分别为甲基、甲氧基、二甲基氨基及溴的反应情况, 对应产物2o, 2p, 2q, 2r的产率分别为84%, 74%, 93%和82%, 表明无论R2为给电子还是吸电子基团, 均能获得较好的产率. 综上, 通过系统研究不同取代基的电子和空间效应, 成功拓展了萘环烷氧基联烯底物的适用范围, 为构建结构多样的二氢呋喃并双环[2.2.2]辛烷三环骨架提供了有效合成策略.
表2 基于芳环联烯化合物1的底物扩展a,b

Table 2 Substrate extension based on aromatic cyclene compounds

a General conditon: 1 (0.51 mmol), toluene (51.0 mL, 0.01 mol/L), 110 ℃, 12 h. b Yield of isolated products based on 1.

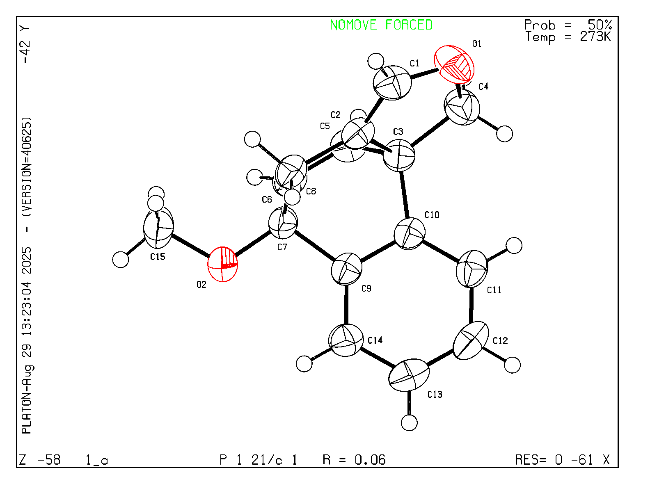
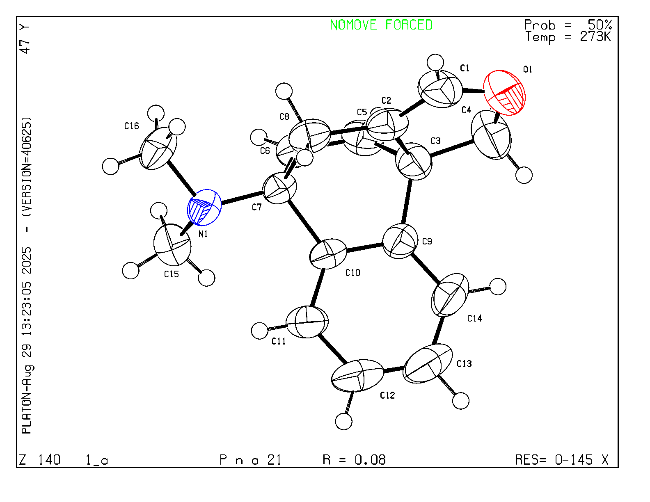
最终, 本课题以萘环烷氧基联烯类化合物为底物, 以60%~93%的产率高效合成了18种具有二氢呋喃并双环[2.2.2]辛烷三环骨架的化合物. 该结果不仅初步确立了该关键反应的方法学基础, 还证实该合成策略具有良好的底物普适性. 适用于多种不同取代模式的萘环烷氧基联烯底物, 无论是带有吸电子还是给电子取代基的萘环烷氧基联烯底物, 去芳构化[4+2]反应均能顺利发生. 在合成上述三环骨架化合物后, 本研究选取环加成产物2e2f进行单晶培养. 通过X射线单晶衍射分析, 解析了这两个四环骨架的绝对构型, 从而进一步验证了关键环加成反应的可行性与产物结构的正确性, 相关结构如图3图4所示.
图3 环加成产物2e (CCDC 2483705)的X-ray图

Figure 3 X-ray image of the cycloaddition product 2e (CCDC 2483705)

图4 环加成产物2f (CCDC 2483706)的X-ray图

Figure 4 X-ray image of the cycloaddition product 2f (CCDC 2483706)

1.3 萘环烷氧基联烯去芳构化[4+2]反应产物2j的衍生化反应

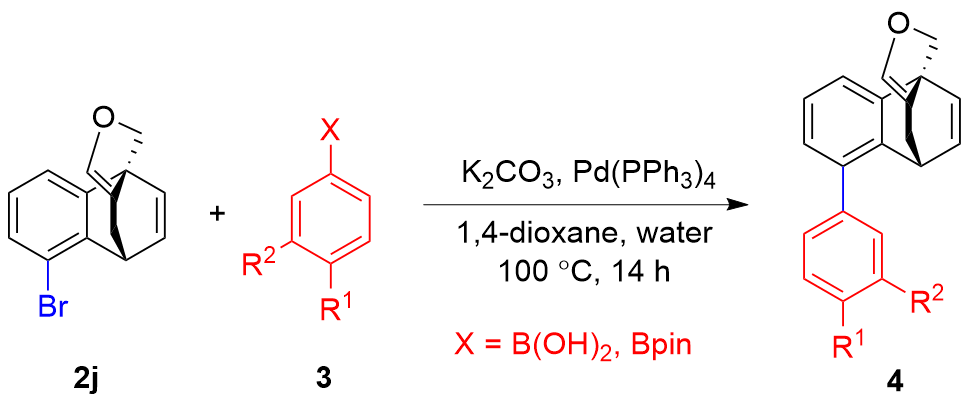
为了进一步增加分子复杂度, 为后续的药物研发进行了衍生化反应设计, 以2j为芳基溴代物和硼试剂通过Suzuki偶联反应完成联苯衍生物的合成, 通过关键的衍生化反应来完成药效基团氟苯结构的引入, 期望增加此多环结构的生物活性.
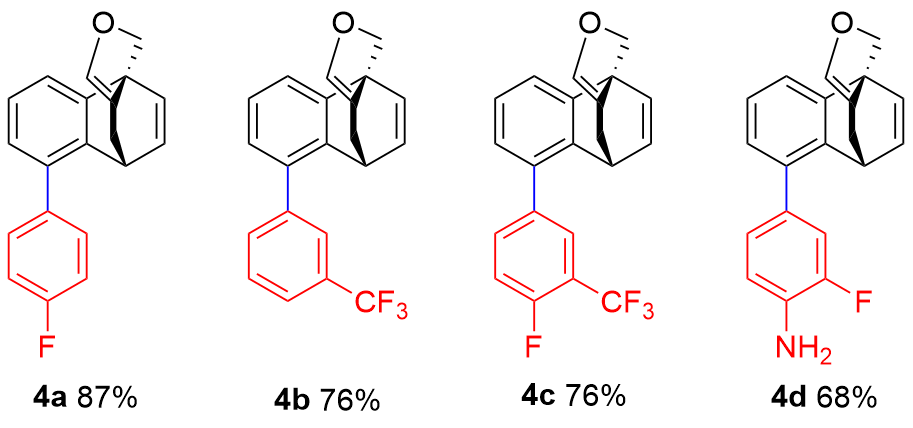
本论文以具有芳基溴的环加成产物2j为关键中间体, 通过与硼试剂的Suzuki偶联反应, 高效构建了联苯衍生物4a~4d, 如表3所示. 首先, 选用4-氟苯硼酸(3a)进行反应, 以87%的优异产率得到联苯产物4a, 该结果表明, 苯环对位是弱吸电子基团(氟)取代时, 有利于偶联反应的进行. 然而, 当硼试剂的苯环间位被强吸电子基团三氟甲基取代时, 如3-(三氟甲基)苯硼酸(3b)和4-氟-3-(三氟甲基)苯硼酸(3c), 其反应产率均下降至76%, 证实了强吸电子基团对该Suzuki偶联反应存在一定的抑制作用. 此外, 当选用含给电子基团氨基的4-氨基-3-氟苯硼酸频哪醇酯(3d)时, 反应产率进一步降低至68%. 综上所述, 本研究通过条件筛选, 以68%~87%的产率合成了四个联苯衍生物, 为后续的生物活性评价奠定了坚实的基础.
表3 联苯衍生物的合成a,b

Table 3 Synthesis of biphenyl derivatives

a General conditon: 2j (0.10 mmol), boron reagent (0.20 mmol), K2CO3 (0.30 mmol), Pd(PPh3)4 (0.01 mmol), 1,4-dioxane (0.1 mol/L)/water (0.2 mol/L), 100 ℃, 14 h. b Yield of isolated products based on 2j.

1.4 化合物2j, 4a, 4c, 4d的生物活性测试

1.4.1 抗肿瘤活性测试

在关键方法学反应体系建立及衍生化反应实现突破后, 本研究选取 Suzuki偶联反应底物2j以及含氟苯结构的衍生化产物4a4c4d开展抗肿瘤活性测试, 旨在探究氟苯结构的引入对目标化合物生物活性的影响规律.
为了初步验证化合物2j, 4a, 4c, 4d的体外抗肿瘤活性, 选取HL-60, A549, MDA-MB-231和SW480四株细胞系, 采用MTS法对其体外抗肿瘤活性进行了筛选. 测试结果表明如表4所示. 化合物2j, 4a, 4c, 4d作用于四株肿细胞48 h后, 均对受试肿瘤细胞系表现出一定的抑制活性. 其中环加成产物2j在40 μmol/L浓度下对肿瘤细胞HL-60的抑制率为4.03%, 与对照药顺铂(3.63%)相当; 而苯基对位氟取代衍生化产物4a, 在40 μmol/L浓度下对肿瘤细胞HL-60, A549, MDA-MB-231, SW480的抑制率分别为87.81%, 43.22%, 46.88%, 35.92%. 对比环加成产物2j, 其抑制率均增加, 其中对肿瘤细胞HL-60的细胞抑制率是化合物2j的22倍. 为进一步评估化合物4a的抗HL-60活性, 对其进行半数抑制浓度(IC50)值测定, 结果显示, 化合物4a对HL-60细胞IC50值为11.96 μmol/L(表5). 引入对氟间三氟苯的联苯衍生化产物4c, 对肿瘤细胞HL-60, A549, MDA-MB-231, SW480的抑制率分别为10.32%, 16.44%, 0.53%, 21.22%, 其中对肿瘤细胞HL-60, SW480的抑制率高于环加成产物2j, 对肿瘤细胞A549, MDA-MB-231的抑制率低于环加成产物2j. 引入对氨基间氟苯结构的联苯衍生化产物4d对肿瘤细胞HL-60, A549, MDA-MB-231, SW480的抑制率分别为15.30%, 24.93%, 9.11%, 26.63%, 且该产物对上述所有肿瘤细胞系的抑制活性均优于环加成产物2j.
表4 化合物2j, 4a, 4c和4d对肿瘤细胞生长的抑制率(40 μmol/L)

Table 4 Inhibition against cancer cell lines of compounds 2j, 4a, 4c and 4d (40 μmol/L)

Compd. (Inhibition rate±SD)a/%
HL-60 A549 MDA-MB-231 SW480
2j 4.03±1.72 20.82±2.43 3.09±1.86 19.13±1.39
4a 87.81±1.05 43.22±1.75 46.88±3.73 35.92±2.03
4c 10.32±2.94 16.44±0.72 0.53±2.86 21.22±2.33
4d 15.30±5.10 24.93±0.76 9.11±1.05 26.63±0.55
DDPb 93.37±2.06 78.71±1.36 71.99±1.56 80.66±1.66

a Average of three replicates; b cis-Dichlorodiammineplatinum (DDP, cisplatin) was used as positive control.

表5 化合物4a抑制HL-60的IC50a

Table 5 Compound 4a inhibits the IC50 value of HL-60

Compd. (Inhibition rate±SD)a/%
4a 11.96±0.30
DDPb 2.92±0.15

a Average of three replicates; b DDP was used as positive control.

体外抗肿瘤活性评估结果显示, 在40 μmol/L浓度下, 化合物4a对所测试的白血病HL-60细胞的增殖抑制率为87.81%. 通过肿瘤细胞毒活性化合物筛选(IC50检测)发现, 联苯衍生化产物4a对白血病HL-60细胞的IC50值为11.96 μmol/L, 表明化合物4a对HL-60细胞具有显著的抑制效应, 其活性接近半数抑制水平. 本研究证实, 在对位引入氟原子的苯基结构能有效增强该类联苯衍生物的抗增殖活性, 同时验证了在此多环骨架上修饰活性基团是提升生物活性的有效方法.

2 结论

本研究首先建立了萘环烷氧基联烯底物的去芳构化[4+2]环加成反应方法学, 实现了二氢呋喃并双环[2.2.2]辛烷三环核心骨架的高效构建. 进而在联苯衍生物的合成中应用Suzuki偶联反应, 成功合成了结构更为复杂的分子. 此外, 该反应方法学的建立, 有望为具有类似三环骨架的天然产物及活性分子的合成提供高效路径; 而对衍生化联苯化合物4a的初步抗肿瘤活性测定及 IC50值检测, 也为深入探究此类复杂三环骨架分子的生物活性及构效关系奠定了基础.

3 实验部分

3.1 仪器与试剂

1H NMR和13C NMR数据均由Bruker (Avance) 400 MHz核磁共振仪测定, 氘代试剂为CDCl3; 磁力搅拌器 (IKA仪器设备有限责任公司); 电子分析天平(ME104, 华北实验仪器销售中心); 智能一体化溶剂蒸馏仪 (OURUN, 北京欧润科学仪器有限公司); 调温热风枪 (宁波得力工具有限公司); 循环水式真空泵(上海力辰邦西仪器科技有限公司), 旋转蒸发仪(RE-52AA, 上海亚荣生化仪器厂), 实验所用玻璃仪器(北京欣维尔玻璃有限公司); 三用紫外分析仪(巩义市予华仪器有限责任公司)等. 试剂均来自于安耐吉, 麦克林, 阿拉丁和TLC等试剂公司.

3.2 萘环烷氧基联烯底物的去芳构化[4+2]环加成产物的合成

去芳构化[4+2]环加成产物4,5-二氢-1H-5,9b-乙烯萘并[1,2-c]呋喃(2a)的合成步骤如下: 在干燥的100 mL封管中, 将1-((丙二烯-1-基氧基)甲基)萘(1a, 100 mg, 0.51 mmol, 1.00 equiv.)溶解于甲苯(51 mL, 0.01 mol/L)中, 油浴下加热至110 ℃, 过夜搅拌反应12 h, 冷却至室温, 通过薄层色谱(TLC)监测反应完成后, 加水淬灭, 用乙酸乙酯萃取, 合并有机相. 有机相用无水硫酸钠干燥, 旋蒸除去溶剂后得到粗产物. 粗产物经硅胶柱层析[淋洗剂为V(石油醚)∶V(乙酸乙酯)=40∶1]分离纯化, 得到目标产物2a, 经谱图数据鉴定产物正确. 其他环加成产物2b~2r按此步骤合成.
4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2a): 黄色油状液体, 产率85%. 1H NMR (400 MHz, CDCl3) δ: 7.41~7.32 (m, 2H), 7.26 (dtd, J=21.4, 7.4, 1.4 Hz, 2H), 6.63 (dd, J=7.7, 5.9 Hz, 1H), 6.57 (dd, J=7.6, 1.5 Hz, 1H), 6.10 (t, J=1.9 Hz, 1H), 5.38 (d, J=9.9 Hz, 1H), 4.66 (d, J=9.9 Hz, 1H), 4.27~4.21 (m, 1H), 2.39 (qt, J=14.6, 2.3 Hz, 2H); 13C NMR (101 MHz, CDCl3) δ: 143.3, 143.2, 139.2, 134.7, 134.6, 125.4, 125.2, 123.6, 118.4, 117.2, 70.9, 57.7, 42.7, 27.0; HRMS (AP-APCI) calcd for C14H13- O [M+H] 197.0961, found 197.0962.
10-甲基-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2b): 黄色油状液体, 产率76%. 1H NMR (400 MHz, CDCl3) δ: 7.19 (dd, J=7.0, 1.6 Hz, 1H), 7.16~7.04 (m, 3H), 6.09 (dd, J=6.2, 1.8 Hz, 1H), 5.92 (t, J=1.9 Hz, 1H), 5.05 (d, J=10.1 Hz, 1H), 4.74 (d, J=10.1 Hz, 1H), 3.94 (dt, J=5.9, 2.7 Hz, 1H), 2.36~2.27 (m, 1H), 2.19 (dt, J=14.5, 2.3 Hz, 1H), 1.83 (d, J=1.9 Hz, 3H); 13C NMR (101 MHz, CDCl3) δ: 145.0, 144.3, 143.5, 134.7, 128.7, 125.1, 123.1, 118.5, 117.4, 67.2, 59.9, 41.9, 27.4, 16.8; HRMS (AP-APCI) calcd for C15H15O [M+H] 211.1117, found 211.1116.
4,5-二氢-1H-5,9b-乙桥萘并[1,2-c]呋喃-10-酮(2c): 无色固体, 产率83%. m.p. 111~112 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.34~7.26 (m, 3H), 7.18~7.14 (m, 1H), 6.08 (t, J=2.1 Hz, 1H), 5.18 (d, J=9.8 Hz, 1H), 4.74 (d, J=9.8 Hz, 1H), 3.57 (p, J=2.9 Hz, 1H), 2.70 (dt, J=15.8, 2.5 Hz, 1H), 2.51~2.41 (m, 2H), 2.35~2.26 (m, 1H); 13C NMR (101 MHz, CDCl3) δ: 203.6, 142.4, 138.6, 135.7, 127.4, 127.4, 124.7, 121.1, 110.4, 79.3, 65.1, 40.9, 37.1, 26.3; HRMS (AP-APCI) calcd for C14H13O2 [M+H] 213.0910, found 213.0909.
5-甲基-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2d): 黄色油状液体, 产率85%. 1H NMR (400 MHz, CDCl3) δ: 7.38~7.31 (m, 1H), 7.32~7.26 (m, 1H), 7.26~7.19 (m, 2H), 6.50 (d, J=7.6 Hz, 1H), 6.26 (d, J=7.6 Hz, 1H), 6.00 (t, J=1.9 Hz, 1H), 5.38~5.22 (m, 1H), 4.59 (d, J=9.8 Hz, 1H), 2.28 (dd, J=14.5, 2.0 Hz, 1H), 2.10 (dd, J=14.5, 1.9 Hz, 1H), 1.86 (s, 3H); 13C NMR (101 MHz, CDCl3) δ: 145.7, 143.4, 139.7, 139.0, 134.0, 125.2, 125.1, 120.9, 118.9, 118.2, 71.0, 57.9, 44.6, 34.5, 20.1; HRMS (AP-APCI) calcd for C15H15O [M+H] 211.1117, found 211.1117.
5-甲氧基-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2e): 白色固体, 产率88%. m.p. 123~124 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.53~7.44 (m, 1H), 7.25~7.17 (m, 3H), 6.67~6.60 (m, 1H), 6.44 (d, J=8.1 Hz, 1H), 5.97 (t, J=2.0 Hz, 1H), 5.24 (d, J=9.9 Hz, 1H), 4.54 (d, J=10.0 Hz, 1H), 3.75 (s, 3H), 2.65 (dd, J=13.8, 2.0 Hz, 1H), 2.27~2.19 (m, 1H); 13C NMR (101 MHz, CDCl3) δ: 143.0, 140.7, 137.5, 134.7, 134.3, 125.8, 125.3, 120.8, 118.2, 116.4, 84.1, 70.8, 56.9, 53.6, 31.2; HRMS (AP- APCI) calcd for C15H15O2 [M+H] 227.1067, found 227.1063.
N,N-二甲基-1H-5,9b-乙烯桥萘并[1,2-c]呋喃-5(4H)-胺(2f): 产率90%. 棕色固体, m.p. 153~154 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.57~7.49 (m, 1H), 7.24~7.16 (m, 3H), 6.64 (d, J=8.1 Hz, 1H), 6.51 (d, J=8.1 Hz, 1H), 5.92 (t, J=1.9 Hz, 1H), 5.26 (d, J=9.9 Hz, 1H), 4.52 (d, J=9.9 Hz, 1H), 2.67 (s, 6H), 2.56 (dd, J=13.8, 2.1 Hz, 1H), 2.17 (dd, J=13.7, 1.9 Hz, 1H); 13C NMR (101 MHz, CDCl3) δ: 143.1, 141.9, 138.3, 134.0, 132.1, 125.4, 124.9, 123.1, 118.1, 117.9, 70.8, 70.0, 57.0, 31.0, 29.7; HRMS (AP- APCI) calcd for C16H18ON [M+H] 240.1383, found 240.1384.
5-氟-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2g): 黄色油状液体, 产率60%. 1H NMR (400 MHz, CDCl3) δ: 7.61~7.45 (m, 1H), 7.25 (dd, J=2.9, 1.4 Hz, 3H), 6.60 (dd, J=11.1, 8.2 Hz, 1H), 6.39 (dd, J=8.2, 4.8 Hz, 1H), 6.02 (t, J=1.9 Hz, 1H), 5.39~5.11 (m, 1H), 4.57 (d, J=10.0 Hz, 1H), 2.71 (ddd, J=13.4, 4.0, 2.0 Hz, 1H), 2.52 (ddd, J=13.4, 4.1, 1.8 Hz, 1H); 13C NMR (101 MHz, CDCl3) δ: 141.5, 139.2, 136.5, 135.4, 135.3, 126.3, 125.5, 119.3, 118.3, 114.5, 99.1, 70.6, 57.0, 32.6; HRMS (AP- APCI) calcd for C14H12OF [M+H] 215.0867, found 215.0868.
5-氯-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2h): 黄色油状液体, 产率68%. 1H NMR (400 MHz, CDCl3) δ: 7.62~7.54 (m, 1H), 7.15~7.07 (m, 3H), 6.37 (d, J=7.9 Hz, 1H), 6.31 (d, J=7.9 Hz, 1H), 5.85 (t, J=2.0 Hz, 1H), 5.12 (d, J=10.1 Hz, 1H), 4.41 (d, J=10.0 Hz, 1H), 2.68 (dd, J=14.2, 2.1 Hz, 1H), 2.45 (dd, J=14.3, 1.9 Hz, 1H); 13C NMR (101 MHz, CDCl3) δ: 141.7, 140.7, 138.7, 138.1, 134.6, 126.4, 125.6, 122.0, 118.1, 116.2, 70.6, 69.1, 57.1, 38.1; HRMS (AP-APCI) calcd for C14H12OCl [M+H] 231.0571, found 231.0572.
5-溴-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2i): 黄色油状液体, 产率88%. 1H NMR (400 MHz, CDCl3) δ: 7.80~7.73 (m, 1H), 7.31~7.20 (m, 3H), 6.67 (d, J=7.9 Hz, 1H), 6.43 (d, J=7.9 Hz, 1H), 6.00 (t, J=1.9 Hz, 1H), 5.28 (d, J=10.0 Hz, 1H), 4.57 (d, J=10.0 Hz, 1H), 2.95 (dd, J=14.3, 2.0 Hz, 1H), 2.72 (dd, J=14.3, 1.8 Hz, 1H); 13C NMR (101 MHz, CDCl3) δ: 141.6, 140.8, 139.8, 138.5, 134.4, 126.6, 125.8, 124.3, 118.0, 117.2, 70.7, 61.9, 56.9, 39.5; HRMS (AP-APCI) calcd for C14H12OBr [M+H] 275.0066, found 275.0067.
6-溴-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2j): 黄色油状液体, 产率84%. 1H NMR (400 MHz, CDCl3) δ: 7.18 (dd, J=8.1, 1.0 Hz, 1H), 7.05~6.99 (m, 1H), 6.88 (t, J=7.8 Hz, 1H), 6.40 (dd, J=7.6, 6.1 Hz, 1H), 6.33 (dd, J=7.6, 1.5 Hz, 1H), 5.88 (t, J=2.0 Hz, 1H), 5.09 (d, J=10.0 Hz, 1H), 4.55~4.50 (m, 1H), 4.42 (d, J=10.0 Hz, 1H), 2.15 (dt, J=4.5, 2.2 Hz, 2H); 13C NMR (101 MHz, CDCl3) δ: 145.6, 142.3, 139.2, 135.2, 134.1, 128.7, 126.8, 119.2, 117.5, 116.4, 70.8, 58.3, 41.9, 25.9; HRMS (AP- APCI) calcd for C14H13O [M+H] 197.0961, found 197.0962.
1-甲基-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2k): 无色固体, 产率83%. m.p. 59~60 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.15~7.10 (m, 1H), 7.09~6.99 (m, 2H), 6.97 (td, J=6.8, 2.1 Hz, 1H), 6.61 (dd, J=8.0, 1.4 Hz, 1H), 6.39 (dd, J=7.9, 6.0 Hz, 1H), 5.84 (t, J=1.9 Hz, 1H), 5.35 (q, J=6.6 Hz, 1H), 4.01~3.93 (m, 1H), 2.20 (ddd, J=14.5, 2.7, 2.0 Hz, 1H), 2.10 (dt, J=14.5, 2.4 Hz, 1H), 1.53 (d, J=6.7 Hz, 3H); 13C NMR (101 MHz, CDCl3) δ: 144.1, 143.9, 134.8, 134.6, 134.2, 125.4, 124.9, 123.5, 118.7, 117.0, 75.2, 59.4, 42.5, 27.1, 17.9; HRMS (AP- APCI) calcd for C15H15O [M+H]211.1117, found 211.1117.
1-乙基-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2l): 黄色油状液体, 产率69%. 1H NMR (400 MHz, CDCl3) δ: 7.33 (dd, J=7.2, 1.3 Hz, 1H), 7.31~7.20 (m, 2H), 7.17 (td, J=7.2, 1.5 Hz, 1H), 6.81 (dd, J=7.9, 1.4 Hz, 1H), 6.57 (dd, J=7.9, 6.0 Hz, 1H), 6.06 (t, J=1.9 Hz, 1H), 5.27 (dd, J=8.2, 6.1 Hz, 1H), 4.20~4.12 (m, 1H), 2.46~2.36 (m, 1H), 2.28 (dt, J=14.5, 2.3 Hz, 1H), 2.23~1.98 (m, 2H), 1.28 (t, J=7.4 Hz, 3H); 13C NMR (101 MHz, CDCl3) δ: 144.4, 144.0, 134.9, 134.5, 134.4, 125.4, 125.0, 123.4, 119.2, 117.3, 80.8, 59.0, 42.6, 27.0, 25.4, 11.0; HRMS(AP-APCI) calcd for C16H17O [M+H] 225.1274, found 225.1276.
1-异丙基-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2m): 黄色油状物, 产率67%. 1H NMR (400 MHz, CDCl3) δ: 7.30~7.26 (m, 2H), 7.21 (td, J=7.4, 1.4 Hz, 1H), 7.17~7.12 (m, 1H), 6.83 (dd, J=8.0, 1.3 Hz, 1H), 6.50 (dd, J=7.9, 6.0 Hz, 1H), 6.04 (d, J=1.9 Hz, 1H), 4.91 (d, J=9.9 Hz, 1H), 4.17~4.11 (m, 1H), 2.44~2.32 (m, 2H), 2.21 (dt, J=14.5, 2.3 Hz, 1H), 1.33 (d, J=6.5 Hz, 3H), 1.12 (d, J=6.8 Hz, 3H); 13C NMR (101 MHz, CDCl3) δ: 144.5, 144.2, 135.1, 135.0, 133.8, 125.4, 125.0, 123.2, 120.0, 117.8, 85.2, 58.7, 42.6, 30.3, 27.1, 20.3, 19.4; HRMS (AP-APCI) calcd for C17H19O [M+H] 239.1430, found 239.1432.
1,1-二甲基-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2n): 无色油状物, 产率89%. 1H NMR (400 MHz, CDCl3) δ: 7.64~7.55 (m, 1H), 7.35~7.27 (m, 1H), 7.17~7.10 (m, 2H), 6.91 (dd, J=7.8, 1.5 Hz, 1H), 6.52 (dd, J=7.9, 6.0 Hz, 1H), 6.09 (t, J=1.9 Hz, 1H), 4.16~4.01 (m, 1H), 2.46 (ddd, J=14.1, 2.9, 1.8 Hz, 1H), 2.36 (dt, J=14.1, 2.3 Hz, 1H), 2.01 (s, 3H), 1.77 (s, 3H); 13C NMR (101 MHz, CDCl3) δ: 146.1, 142.9, 137.3, 136.1, 134.8, 124.8, 124.7, 123.6, 122.0, 118.3, 84.9, 61.9, 42.8, 27.2, 26.3, 26.1; HRMS(AP-APCI) calcd for C16H17O [M+H] 225.1274, found 225.1274.
1,5-二甲基-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2o): 黄色油状物, 产率84%. 1H NMR (400 MHz, CDCl3) δ: 7.44~7.32 (m, 1H), 7.30~7.15 (m, 3H), 6.79 (d, J=7.9 Hz, 1H), 6.28 (d, J=7.9 Hz, 1H), 6.01 (t, J=1.9 Hz, 1H), 5.54 (q, J=6.6 Hz, 1H), 2.31 (dd, J=14.5, 2.0 Hz, 1H), 2.11 (dd, J=14.5, 2.1 Hz, 1H), 1.86 (s, 3H), 1.72 (d, J=6.6 Hz, 3H); 13C NMR (101 MHz, CDCl3) δ: 146.4, 144.4, 139.8, 134.1, 125.2, 124.9, 120.8, 118.8, 118.5, 75.4, 59.6, 44.3, 34.6, 20.1, 18.0; HRMS (AP-APCI) calcd for C16H17O [M+H] 225.1274, found 225.1273.
5-甲氧基-1-甲基-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2p): 黄色油状物, 产率74%. 1H NMR (400 MHz, CDCl3) δ: 7.55~7.48 (m, 1H), 7.22 (td, J=6.4, 6.0, 3.6 Hz, 3H), 6.73 (d, J=8.5 Hz, 1H), 6.66 (d, J=8.5 Hz, 1H), 5.99 (t, J=1.9 Hz, 1H), 5.48 (q, J=6.6 Hz, 1H), 3.76 (s, 3H), 2.69 (dd, J=13.6, 2.0 Hz, 1H), 2.26 (dd, J=13.7, 1.9 Hz, 1H), 1.68 (d, J=6.6 Hz, 3H); 13C NMR (101 MHz, CDCl3) δ: 143.7, 141.6, 134.7, 134.4, 132.6, 125.6, 125.0, 120.6, 118.4, 116.3, 83.8, 75.2, 58.5, 53.4, 31.0, 17.9; HRMS (AP-APCI) calcd for C16H17O2 [M+H] 241.1223, found 241.1224.
N,N,1-三甲基-1H-5,9b-乙烯桥萘并[1,2-c]呋喃-5(4H)-胺(2q): 棕色油状物, 产率93%. 1H NMR (400 MHz, CDCl3) δ: 7.58 (ddt, J=6.3, 4.5, 2.3 Hz, 1H), 7.28~7.15 (m, 3H), 6.81 (d, J=8.4 Hz, 1H), 6.67 (d, J=8.4 Hz, 1H), 5.95 (t, J=1.9 Hz, 1H), 5.50 (d, J=6.6 Hz, 1H), 2.71 (s, 6H), 2.61 (dd, J=13.6, 2.0 Hz, 1H), 2.22 (dd, J=13.7, 1.9 Hz, 1H), 1.68 (d, J=6.6 Hz, 3H); 13C NMR (101 MHz, CDCl3) δ: 143.7, 143.0, 134.1, 133.6, 132.2, 125.5, 124.8, 123.1, 118.4, 117.8, 75.2, 69.8, 58.7, 30.8, 18.0; HRMS (AP-APCI) calcd for C17H20ON [M+H]254.1539, found 254.1541.
5-溴-1-甲基-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2r): 黄色油状物, 产率82%. 1H NMR (400 MHz, CDCl3) δ: 7.76~7.71 (m, 1H), 7.24 (tt, J=7.5, 4.5 Hz, 2H), 7.16 (dd, J=6.9, 1.9 Hz, 1H), 6.70~6.61 (m, 2H), 5.96 (t, J=1.9 Hz, 1H), 5.46 (q, J=6.6 Hz, 1H), 2.94 (dd, J=14.2, 1.9 Hz, 1H), 2.70 (dd, J=14.1, 1.9 Hz, 1H), 1.65 (d, J=6.6 Hz, 3H); 13C NMR (101 MHz, CDCl3) δ: 142.3, 141.7, 139.8, 134.3, 133.8, 126.5, 125.5, 124.1, 118.2, 117.0, 75.2, 61.9, 58.7, 39.5, 17.8; HRMS (AP-APCI) calcd for C15H14OBr [M+H]289.0223, found 289.0225.

3.3 衍生化产物的合成

6-(4-氟苯基)-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(4a)的实验步骤如下: 在25 mL干燥的圆底烧瓶中, 将6-溴-4,5-二氢- 1H-5,9b-乙烯桥萘并[1,2-c]呋喃(2j, 28 mg, 0.10 mmol, 1.00 equiv.), 4-氟苯硼酸(3a, 28 mg, 0.20 mmol, 2.00 equiv.), K2CO3 (41 mg, 0.30 mmol, 3.00 equiv.)和Pd(PPh3)4 (12 mg, 0.01 mmol, 0.10 equiv.). 用1,4-二氧六环(1.0 mL, 0.1 mol/L)和H2O (0.5 mL, 0.2 mol/L)作混合溶剂, 搭上冷凝回流装置, 通过换气除去反应体系中的氧气. 在氮气保护下, 用油浴加热至100 ℃, 加热回流反应14 h. 冷却反应装置后, 用TLC监测反应进度, 反应完成后加入水淬灭, 用乙酸乙酯萃取, 合并有机相. 有机相用无水硫酸钠干燥, 经旋蒸除去溶剂得到粗产物. 粗产物经硅胶柱层析分离纯化[淋洗剂为V(石油醚)∶V(乙酸乙酯)=20∶1]得到联苯目标产物4a, 经核磁数据分析产物正确. 其他联苯衍生物4b~4d按此步骤合成.
6-(4-氟苯基)-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(4a): 产率87%. 黄色固体, m.p. 133~134 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.26~7.20 (m, 2H), 7.19~7.15 (m, 1H), 7.13 (d, J=7.5 Hz, 1H), 7.11~7.04 (m, 1H), 6.99 (dd, J=7.5, 1.4 Hz, 2H), 6.43~6.35 (m, 2H), 5.94 (t, J=1.9 Hz, 1H), 5.23 (d, J=9.9 Hz, 1H), 4.50 (d, J=9.9 Hz, 1H), 4.28~4.23 (m, 1H), 2.18 (t, J=2.3 Hz, 2H); 13C NMR (101 MHz, CDCl3) δ: 163.4, 160.9, 143.9, 140.3, 139.6, 136.7, 135.0, 134.6, 130.9, 130.8, 126.4, 125.1, 117.7, 117.0, 115.4, 115.1, 71.1, 57.9, 39.0, 26.7; HRMS(AP-APCI) calcd for C20H16OF [M+H]291.1180, found 291.1179.
6-(3-(三氟甲基)苯基)-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(4b): 黄色油状物, 产率76%. 1H NMR (400 MHz, CDCl3) δ: 7.60~7.48 (m, 3H), 7.24~7.11 (m, 3H), 7.02 (ddd, J=7.5, 4.4, 1.4 Hz, 1H), 6.48~6.33 (m, 2H), 5.92 (dt, J=20.1, 1.9 Hz, 1H), 5.21 (dd, J=22.9, 9.9 Hz, 1H), 4.48 (dd, J=16.7, 9.8 Hz, 1H), 4.28~4.01 (m, 1H), 2.29~2.11 (m, 2H); 13C NMR (101 MHz, CDCl3) δ: 143.0, 140.5, 138.5, 134.0, 133.6, 131.6, 127.8, 125.2, 125.0, 124.3, 124.2, 124.2, 122.8, 122.5, 117.1, 115.8, 70.0, 56.9, 41.6, 38.0, 25.6; HRMS(AP-APCI) calcd for C21H16OF3 [M+H]341.1148, found 341.1148.
6-(4-氟-3-(三氟甲基)苯基)-4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃(4c): 黄色油状物, 产率76%. 1H NMR (400 MHz, CDCl3) δ: 7.58 (dd, J=6.9, 2.3 Hz, 1H), 7.52 (ddd, J=7.5, 4.7, 2.3 Hz, 1H), 7.35~7.24 (m, 3H), 7.06 (dd, J=7.6, 1.3 Hz, 1H), 6.54~6.45 (m, 2H), 6.02 (t, J=1.9 Hz, 1H), 5.31 (d, J=9.9 Hz, 1H), 4.58 (d, J=10.0 Hz, 1H), 4.24 (dq, J=5.7, 2.1 Hz, 1H), 2.31~2.22 (m, 2H); 13C NMR (101 MHz, CDCl3) δ: 157.9, 144.3, 140.5, 139.8, 137.3, 135.4, 135.3, 134.7, 134.6, 134.4, 128.0, 126.4, 125.5, 118.4, 117.1, 116.9, 116.8, 71.2, 58.0, 39.1, 26.8; HRMS(AP-APCI) calcd for C21H16OF4 [M+H]359.1054, found 359.1052.
4-(4,5-二氢-1H-5,9b-乙烯桥萘并[1,2-c]呋喃-6-基)-2-氟苯胺(4d): 黄色油状物, 产率68%. 1H NMR (400 MHz, CDCl3) δ: 7.24~7.16 (m, 2H), 7.07 (dd, J=7.4, 1.5 Hz, 1H), 7.02 (dd, J=11.9, 1.9 Hz, 1H), 6.95 (dd, J=8.1, 1.9 Hz, 1H), 6.86 (t, J=8.6 Hz, 1H), 6.50~6.46 (m, 2H), 6.02 (t, J=2.0 Hz, 1H), 5.31 (d, J=10.1 Hz, 1H), 4.58 (d, J=9.9 Hz, 1H), 4.44 (dq, J=5.3, 2.7 Hz, 1H), 2.27 (t, J=2.3 Hz, 2H); 13C NMR (101 MHz, CDCl3) δ: 152.6, 143.9, 140.3, 139.6, 136.9, 135.0, 134.8, 133.6, 131.7, 126.5, 125.5, 125.1, 117.4, 117.3, 116.8, 116.4, 71.2, 58.0, 39.1, 26.8; HRMS (AP-APCI) calcd for C20H17ONF [M+H] 306.1289, found 306.1288.

3.4 化合物2j, 4a, 4c, 4d的生物活性的测试

采用MTS法, 测定了所合成化合物对HL-60, A549, MDA-MB-231和SW480四株肿瘤细胞的体外抑制活性, 参照文献方法进行细胞复苏, 传代与培养. 用含10%胎牛血清的培养液(DMEM或者RMPI1640)配成单个细胞悬液, 以每孔5000~8000个细胞接种到96孔板, 每孔体积100 μL, 细胞提前12~24 h接种培养. 化合物用DMSO溶解, 分别以40, 8, 1.6, 0.32, 0.064 μmol/L浓度复筛, 每孔终体积为200 μL, 每种处理均设3个复孔. 37 ℃培养48 h后, 贴壁细胞弃孔内培养液, 每孔加MTS溶液20 μL和培养液100 μL; 悬浮细胞HL-60弃100 μL培养液, 再加入25 μL MTS溶液; 设3个空白复孔(MTS溶液20 μL和培养液100 μL的混合液), 继续孵育2~4 h, 反应充分进行后测定光吸收值. 选择492 nm波长, 多功能酶标仪(MULTISKAN FC)读取各孔光吸收值, 每次实验均设顺铂(DDP)为阳性化合物. 以浓度为横坐标, 细胞存活率为纵坐标绘制细胞生长曲线, 应用两点法(Reed and Muench法)计算化合物的IC50值.
辅助材料(Supporting Information) 环加成产物2a~2r1H NMR、13C NMR 和HRMS谱图, 联苯衍生化产物4a~4d1H NMR、13C NMR 和HRMS谱图. 这些材料可以免费从本刊网站 (http://sioc-journal.cn/)上下载.
(Li, L.)
[1]
Tan, M.-J.; Yin, C.; Tang, C.-P.; Ke1, C.-Q.; Lin, G.; Ye, Y. Planta Med. 2011, 77, 939.

DOI

[2]
(a) Hao, X.-J.; Manabu, N.; Tooru, T.; Yoshihisa, M.; Zhou, J.; Chen, S.-Y.; Kaoru, F. Pharm. Bull. 1987, 35, 1670.

(b) Kaoru, F.; Manabu, N.; Hao, X.-J.; Zhou, J.; Chen, S.-Y.; Tooru, T.; Yoshihisa, M. Heterocycles 1990, 30, 635.

DOI

[3]
(a) Wang, W.; Liu, H.-Y.; Wang, S.; Hao, X.-J.; Li, L. Cell Res. 2011, 21, 730.

DOI PMID

(b) Zhao, L.-X.; He, F.; Liu, H.-Y.; Zhu, Y.-S.; Tian, W.-L.; Gao, P.; He, H.-P.; Yue, W.; Lei, X.-B.; Ni, B.-Y.; Wang, X.-H.; Jin, H.-J.; Hao, X.-J.; Lin, J.-L.; Chen, Q. J. Biol. Chem. 2012, 287, 1054.

DOI

[4]
Rakotonandrasana, O. L.; Raharinjato, F. H.; Rajaonarivelo, M.; Dumontet, V.; Martin, M.-T.; Bignon, J.; Rasoanaivo, P. J. Nat. Prod. 2010, 73, 1730.

DOI PMID

[5]
Yan, Y.-M.; Zhang, H.-X.; Liu, H.; Wang, Y.; Wu, J.-B.; Li, Y.-P.; Cheng, Y.-X. Org. Lett. 2019, 21, 8523.

DOI

[6]
Zhou, B.; Gong, Q.; Fu, Y.; Zhou, J.-S.; Zhang, H.-Y.; Yue, J.-M. Org. Lett. 2023, 25, 1464.

DOI PMID

[7]
Hari, D. P.; Pisella, G.; Wodrich, M. D.; Tsymbal, A. V.; Tirani, F. F.; Scopelliti, R.; Waser, J. Angew. Chem. Int. Ed. 2021, 60, 5475.

DOI

[8]
Kondoh, A.; Ishikawa, S.; Aoki, T.; Terada, M. Chem. Commun. 2016, 52, 12513.

DOI

[9]
Rolka, A. B.; Koenig, B. Org. Lett. 2020, 22, 5035.

DOI

[10]
Chiminelli, M.; Serafino, A.; Ruggeri, D.; Marchiò, L.; Bigi, F.; Maggi, R.; Malacria, M.; Maestri, G. Angew. Chem. Int. Ed. 2023, e202216817.

[11]
Lu, J.; Li, Q.-C.; Liang, R.-X.; Jia, Y.-X. Chin. J. Org. Chem. 2023, 43, 1875 (in Chinese).

DOI

(芦军, 李奇闯, 梁仁校, 贾义霞, 有机化学, 2023, 43, 1875.)

DOI

[12]
Dong, S.-L.; Fu, X.; Xu, X.-F. Asian J. Org. Chem. 2020, 9, 1133.

DOI

[13]
Ufuk, Ş.; Erkan, F.; Resul, S.; Rukiye, F.; Emin, G. M.; Muhittin, A. Inorg. Chem. Commun. 2024, 167, 112761.

DOI

[14]
Patil, R. C.; Dongare, P. R.; Pati, S. S. J. Mol. Struct. 2025, 1321, 140160.

DOI

[15]
Anindra, S.; Prabhat, K.; Rita, P.; Narayanaswamy, J. J. Organomet. Chem. 2016, 819, 138.

DOI

[16]
Chandra, G.; Singh, D. V.; Mahato, G. K.; Patel, S. Chem. Pap. 2023, 77, 4085.

DOI

[17]
Munenori, I.; Yuji, S.; Norio, S. ACS Omega 2020, 5, 10633.

DOI PMID

Outlines

/