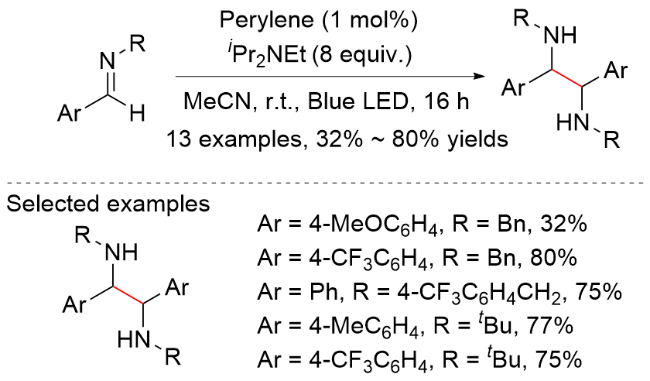REVIEWS

Progress on the Photocatalytic Synthesis of Amines from Imines

  • Ziming Zhao 1, 2 ,
  • Jianfeng Zheng , 1, 2, * ,
  • Peiqiang Huang , 1, 2, *
Expand
  • Fujian Key Laboratory of Chemical Biology (Xiamen University) College of Chemistry and Chemical Engineering, Xiamen University, Xiamen, Fujian 361005
* E-mail: ;

Received date: 2025-09-22

  Revised date: 2025-12-08

  Online published: 2025-12-30

Supported by

Xiamen University Training Program of Innovation and Entrepreneurship for Undergraduates(APSR-ZD-202509)

Xiamen University Training Program of Innovation and Entrepreneurship for Undergraduates(2024X788)

Natural Science Foundation of Fujian Province(2024J01017)

National Natural Science Foundation of China(21931010)

National Natural Science Foundation of China(22571269)

Abstract

Over the past decade, photocatalysis has emerged as one of the frontiers in organic chemistry, attracting tremendous interest from the synthetic community. Compared to traditional methods, photocatalytic reactions offer advantages such as mild conditions, high functional group tolerance and unique reactivity and selectivity. As an important area of photocatalysis, the transformation of imines is undergoing continuous advancements. Under photocatalytic conditions, the reactivity of imines is reshaped, allowing them to undergo single-electron reduction to form α-aminoalkyl radicals—a process that can even reverse their polarity, enabling them to act as carbon nucleophiles. N-Heterocycles and amines are among the most prevalent and important organic compounds, which are found in numerous alkaloids and pharmaceutical molecules. Therefore, the conversion of imine compounds to amines under photocatalytic conditions has introduced new methodologies to solve important problems in the synthesis of drugs and related fields, which were hardly achieved by traditional synthetic strategies. This review summarized the research progress on the photocatalytic synthesis of amines from imines via α-aminoalkyl radicals, with a focus on selectivity and functional group tolerance.

Key words: photocatalysis; imine; amine; radical

Cite this article

Ziming Zhao , Jianfeng Zheng , Peiqiang Huang . Progress on the Photocatalytic Synthesis of Amines from Imines[J]. Chinese Journal of Organic Chemistry, 2026 , 46(5) : 1984 -2001 . DOI: 10.6023/cjoc202509025

过去数十年来, 有机光化学一直处于有机化学研究的前沿[1], 各类光催化反应取得了迅速的发展, 已经成为构建碳碳键以及碳杂原子键的高效、高原子经济性的手段[2]. 光照条件下, 光催化剂或光敏剂被激发, 经氧化还原或能量转移(EnT)介导生成相应的自由基. 这些自由基可以实现许多独特的转化, 从而实现相应目标反应. 由于自由基反应具有区别于离子反应的独特性质, 大量光催化反应难以被其他方法替代, 因此受到了研究人员的广泛关注[3].
氨基, 作为最重要的官能团之一, 广泛存在于农用化学品、药物、润滑剂、食品添加剂以及聚合物中, 在药物化学与化学工业领域中有着不可或缺的地位[4]. 正由于其显著的重要性, 各类型胺的合成也在不断地吸引着人们的兴趣[5]. 在众多氨基的构建方法中, 通过亚胺进行转化, 已被证明是一种强有力的方法[2d-2g,6]. 但是, 离子反应的经典方法对于亚胺的转化而言, 存在着一定不足. 一方面, 亚胺的极性反转比较困难[7], 使其与亲电试剂的反应受限; 另一方面, 能与亚胺反应的传统亲核试剂反应性过强, 使其对官能团的兼容能力下降[8].
而光化学的发展恰为亚胺的各类型转化提供了很好的突破口[9]. 在光氧化还原催化剂的作用下, 亚胺可以被单电子还原生成α-氨基烷基自由基阴离子, 并进一步发生自由基-自由基偶联或对缺电子π体系进行加成, 而这两种极性反转的反应模式是离子反应所难以达到的. 随着光化学的不断发展, 亚胺的反应活性已经得到了彻底的改造[2d-2g].
结合上述研究, 本文总结了光催化条件下亚胺经α-氨基烷基自由基中间体转化、高效构筑胺类化合物的最新研究进展. 综述按照反应类型分类, 重点介绍了各反应的特点、适用范围以及机理, 以期对该领域的进一步研究有所帮助.

1 光催化亚胺的加成反应

在光催化亚胺合成胺的反应中, 研究最多的就是亚胺和各类试剂的加成反应. 光氧化还原催化亚胺极性反转合成胺的方法, 主要通过亚胺的单电子还原、氢原子转移(HAT)或质子耦合电子转移(PCET)生成α-氨基烷基自由基, 继而与自由基前体产生的自由基、缺电子π体系等发生自由基偶联或加成反应. 以下我们按照反应的试剂类型进行描述.

1.1 亚胺与烯烃、烷烃的反应
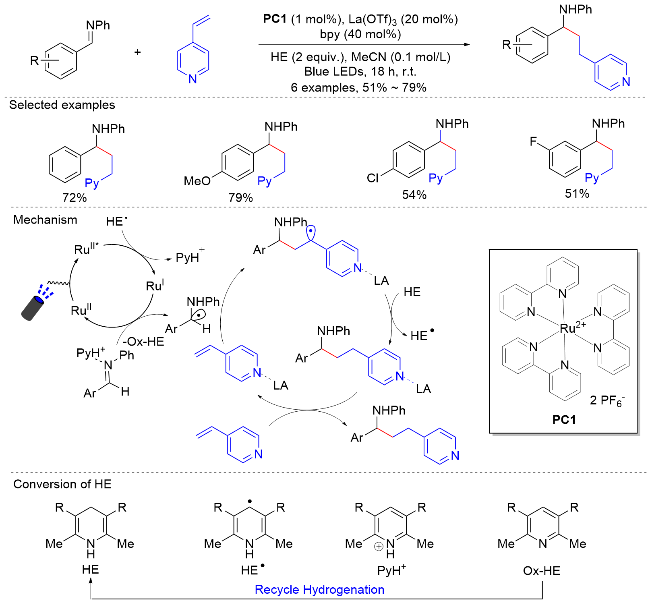
2017年, Ngai课题组[10]以Ru(bpy)3(PF6)2 (PC1, Photocatalyst 1)为光催化剂, 实现了光催化下亚胺与烯基吡啶的β-还原加成反应(Scheme 1). 给电子或吸电子基取代的芳基亚胺均适合于该反应. 研究表明, 亚胺首先与PyH(汉斯酯的氧化产物)生成氢键, 并与还原态Ru光催化剂PC1发生PCET, 转化为α-氨基烷基自由基. 生成的亲核性自由基对烯基吡啶的β位烯基碳区域选择性加成, 随后从汉斯酯(HE)上攫氢, 从而转化为产物; 而汉斯酯自由基参与PC1的淬灭, 转换为PyH, 完成光催化循环.
图式1 光催化亚胺和烯基吡啶的加成反应

Scheme 1 Photocatalytic addition of alkenylpyridines with imines

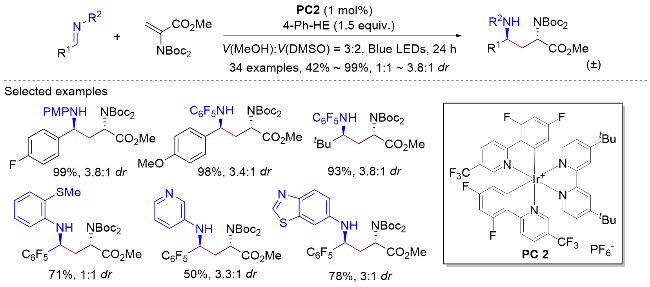
2018年, Dixon课题组[11]以Ir(dF(CF3)ppy)2(dtbbpy)- PF6 (PC2)为光催化剂, 实现了含有1,3-二胺结构的γ-氨基丁酸(GABA)衍生物的合成(Scheme 2). 亚胺底物可以由醛和胺一瓶原位合成, 而且反应具有良好的非对映选择性. 进行底物拓展时, 作者发现除了各种电性的芳香亚胺外, 脂肪族亚胺也可以高效发生加成. 反应产生的非对映选择性也使其在药物领域中有广泛的应用前景, 如将产物内酰胺化后就可以得到重要的药物中间体: 手性γ-内酰胺.
图式2 光催化亚胺极性反转合成1,3-二胺

Scheme 2 Photocatalytic umpolung synthesis of 1,3-diamines from imines

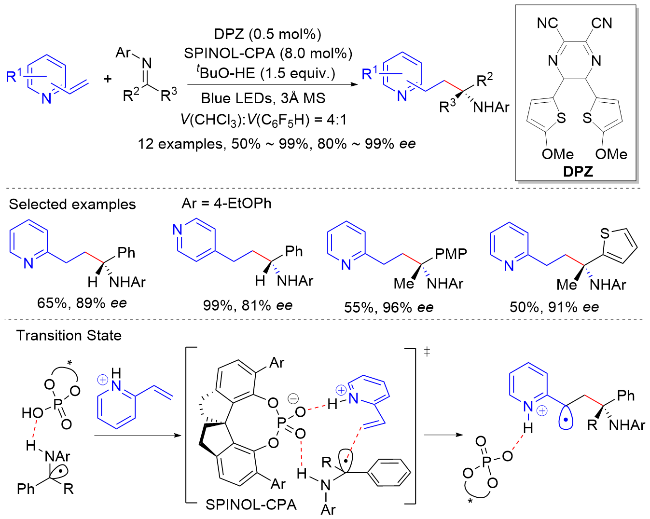
2019年, 江智勇课题组[12]在反应中引入了手性磷酸, 以有机小分子二氰基吡嗪衍生物(DPZ)作光催化剂, 实现了手性γ-氨基吡啶的不对称合成(Scheme 3). 醛亚胺与酮亚胺均可参与反应, 但条件并不相同: 相较于醛亚胺反应所需的-50 ℃低温, 酮亚胺参与的反应则需要-5 ℃, 和两倍于醛亚胺功率的光源作为能量源. 机理研究表明, 产品的ee值与手性磷酸的ee值呈线性相关, 因此作者提出了如下机理: 亚胺首先通过类似于Scheme 1的过程被还原为α-氨基烷基自由基, 后者与烯基吡啶通过氢键和手性磷酸结合, 从而以特定的构象发生自由基加成, 从而得到手性产物.
图式3 光催化亚胺和烯基吡啶的不对称加成反应

Scheme 3 Photocatalytic enantioselective addition of imines to vinylpyridines

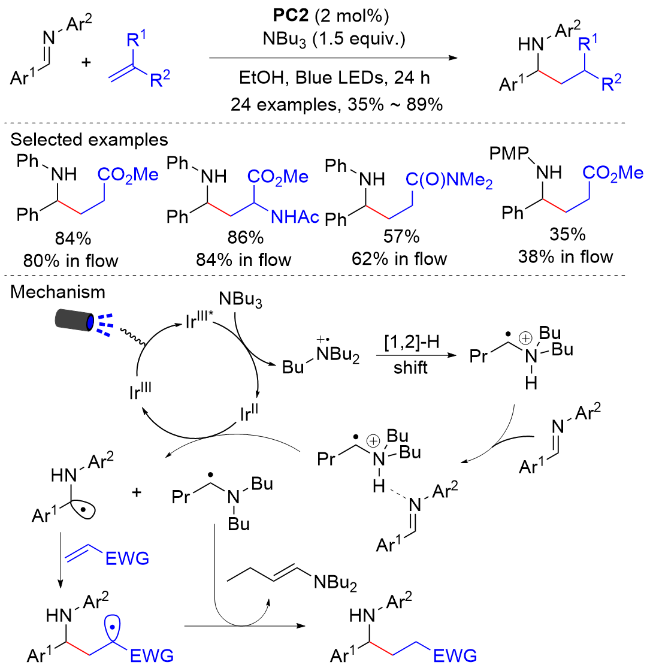
2020年, Rueping课题组[13]实现了N-芳基芳基醛亚胺对GABA衍生物的合成, 并成功利用了连续流反应进行放大(Scheme 4). 反应对于各类自由基受体, 包括丙烯酸酯、丙烯腈、丙烯酰胺、乙烯基砜等, 均有良好的反应性. 作者同时研究了连续流动条件下进行反应. 当使用蓝色LED照射5 mL流量的微反应器时, 不仅反应时间缩短至六分之一, 而且催化剂用量可以从2 mol%降低到1 mol%.
图式4 光催化亚胺与烯烃的加成反应

Scheme 4 Photocatalytic addition of imines with olefins

三丁基胺在反应中起到了“三重作用”. 首先, 三级胺淬灭激发态光催化剂, 同时被氧化为氨基自由基阳离子; 其次, 1,2-氢迁移生成α-氨基烷基自由基后, 它与底物亚胺形成氢键并发生PCET, 后者转化为氨基烷基自由基, 并与烯丙基酯加成; 最后, 形成的α-酯基自由基从三级胺上攫取氢原子, 形成GABA衍生物.
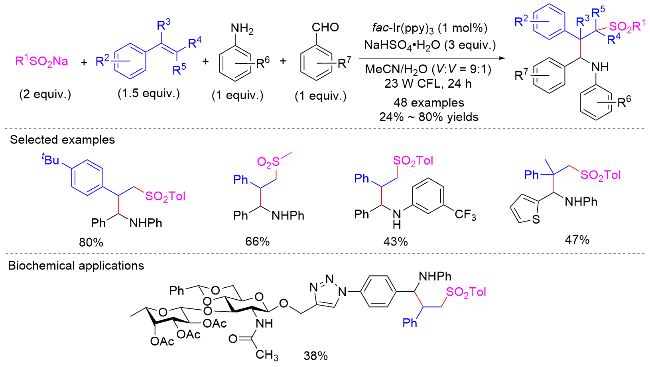
同年, Opatz课题组[14]报道了一种通过多组分反应(MCR), 以苯乙烯衍生物烷基化N-芳基芳基醛亚胺并引入砜基的方法(Scheme 5). 以fac-Ir(ppy)3为光催化剂, 用紧凑型荧光灯(CFL)照射24 h, 可以24%~80%的产率得到γ-砜基胺产物. Ir催化剂也可被稠环化合物菲替代, 但产率轻微下降, 且需要UV-B辐射. 反应对底物有广泛的耐受性, 保证了该反应在生物化学中的应用.
图式5 光催化四组分反应合成γ-砜基胺

Scheme 5 Photocatalytic 4-MCR for the synthesis of γ-sulfonylamines

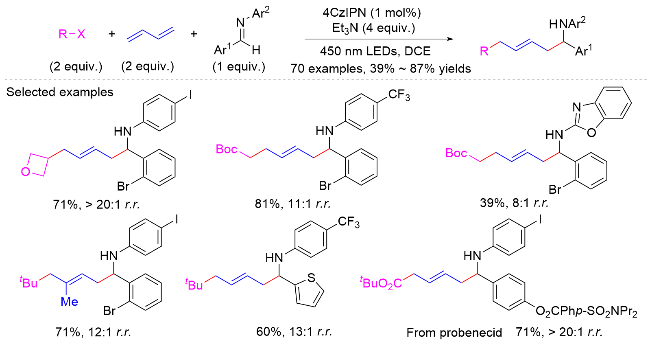
2022年, 石磊课题组[15]报道了一种光催化N-芳基芳基醛亚胺、丁二烯和烷基卤化物参与的烯烃双官能团化反应(Scheme 6). 在光催化条件下, 烷基自由基可以对丁二烯加成, 原位生成烯丙基自由基, 后者与亚胺还原得到的α-氨基烷基自由基发生交叉偶联, 最终得到结构多样化的高烯丙基胺化合物. 该方法具有良好的区域选择性和官能团耐受性; 此外, 高烯丙基胺产物进一步转化为结构复杂生物活性分子, 具有一定的应用价值.
图式6 光催化亚胺烯丙基化反应

Scheme 6 Photocatalytic allylation of imines

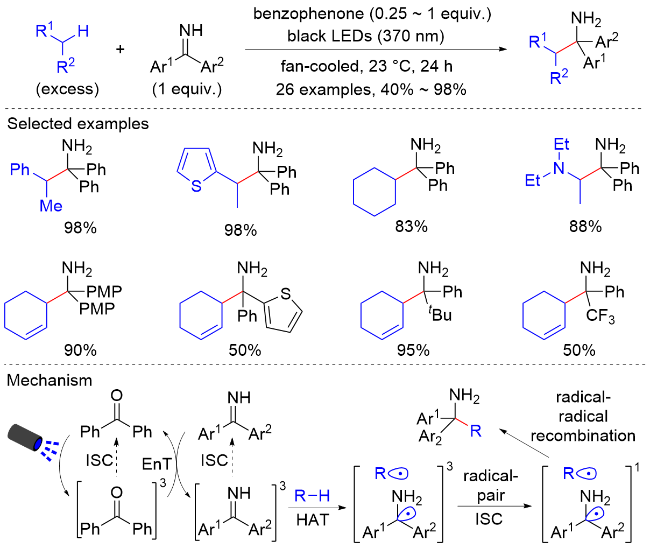
2023年, Comito课题组[16]以二苯甲酮为光敏剂, 发展了一种光催化亚胺的烷基化反应合成伯胺的方法(Scheme 7). 对于C(sp3)—H键供体, 不仅活化的烯丙基、苄基或杂芳环(吡啶和噻吩)苄基底物反应优异, 未活化的烷烃底物同样可以以较高的产率得到α-叔烷基胺产物. 醚、硫醚和胺选择性地在α位的C—H键发生反应, 从而得到1,2-氨基醚、1,2-氨基硫醚与1,2-二胺. 对于N—H芳香酮亚胺底物, 两个取代基不必均为芳香基团; 叔丁基或三氟甲基取代的芳香酮亚胺也可顺利发生反应, 而不会发生Norrish I型裂解.
图式7 光催化亚胺的烷基化反应

Scheme 7 Photocatalytic alkylation of imines

机理方面, 通过量化计算与副产物分析, 作者认为本反应通过EnT机制进行. 光照条件下, 亚胺可以直接被激发至三重态, 但快速的系间窜跃(ISC)衰变显著降低了激发态亚胺的浓度. 相比之下, 二苯甲酮受到激发后会转化为相对稳定的三重态二苯甲酮, 并通过EnT不断增加激发态亚胺的浓度. 激发态亚胺首先与碳氢键供体发生HAT, 并转化成为三重态自由基对; 后者随后通过ISC转换回单重态. 最后, 自由基对发生自由基-自由基交叉偶联, 从而得到伯胺产物.
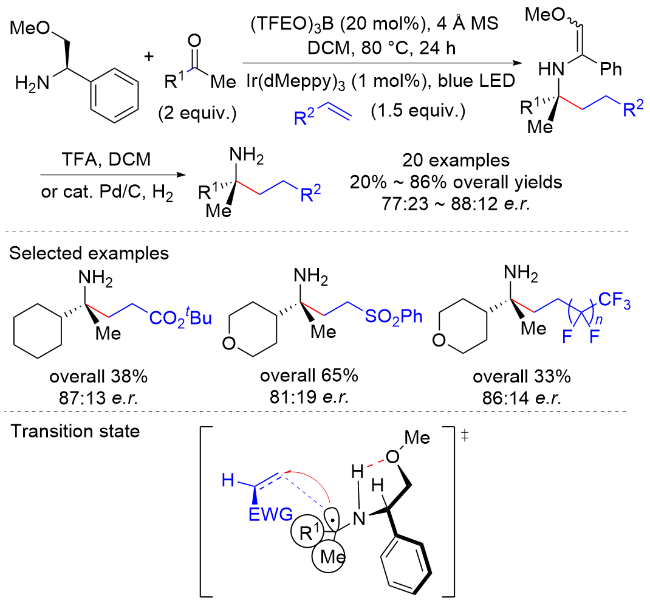
2023年, Gaunt课题组[17]报道了一种利用氢键诱导手性实现甲基酮亚胺和烯烃的不对称加成反应, 从而合成手性α-叔烷基伯胺的方法(Scheme 8). 各类缺电子烯烃, 如酯基、氰基、磺酰基、磷酸基取代的乙烯均可与烷基酮亚胺发生反应. 机理研究显示, 虽然通常胺中 N—H键与醚形成的氢键较弱, 但N-α位自由基的生成加强了氢的酸性, 使得氢键增强. 而氢键的形成使得前手性面两侧空间位阻不同, 从而导致了自由基对烯烃的不对称加成.
图式8 光催化亚胺和烯烃的不对称加成反应

Scheme 8 Photocatalytic asymmetric addition of imines with alkene

1.2 亚胺与烯丙基砜及烯丙基溴的反应

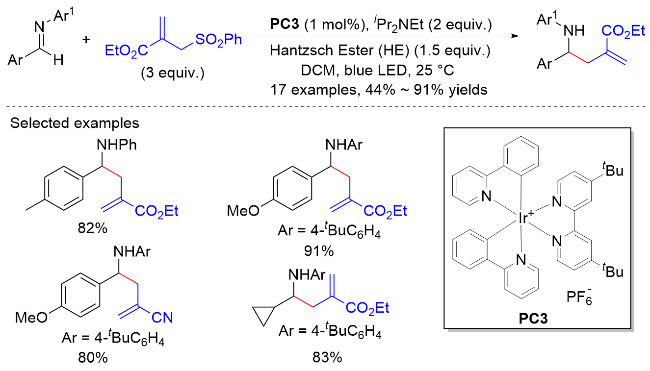
高烯丙基胺是合成许多生物化合物、药物、农用化学品的重要中间体[18]. 2016年, 陈以昀课题组[19]报道了光催化N-芳基醛亚胺的极性反转烯丙基化反应(Scheme 9). 亚胺底物并不限于各类电性的苯胺衍生物, 苄胺与BocNH2衍生的亚胺也可参与反应; 同样, 烯丙基砜的酯基替换为酰基与氰基也可进行反应. 通常被认为难以还原的脂肪族亚胺在此条件下也可被还原加成. 机理研究中, 作者认为汉斯酯及其单电子氧化产物与底物亚胺发生了PCET, 后者转化为亲核性的α-氨基烷基自由基.
图式9 光催化烯丙基砜和亚胺的加成反应

Scheme 9 Photocatalytic addition of imines with allyl sulfones

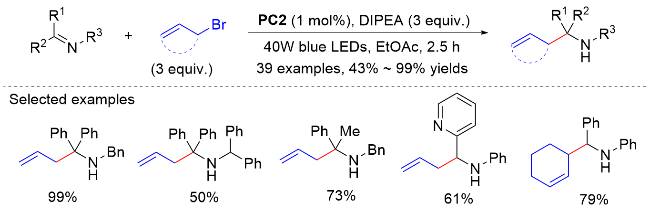
2023年, 官智课题组[20]以更易获得的烯丙基溴化物代替了烯丙基苯砜, 并成功将底物拓展至酮亚胺(Scheme 10). 相较于陈以昀发展的反应, 该反应具有更优秀的底物容忍性. 各种具有缺电子或给电子基团的N-芳基或烷基亚胺可以高产率转化为产物. 烯丙基试剂也可以拓展到2-甲基烯丙基溴、3-溴环己烯甚至苄溴. 该反应可以放大至5 mmol量级. 机理研究表明, 反应中经历了类似的PCET过程.
图式10 光催化烯丙基溴和亚胺的加成反应

Scheme 10 Photocatalytic addition of imines with allyl bromides

1.3 亚胺与醛、酮的反应

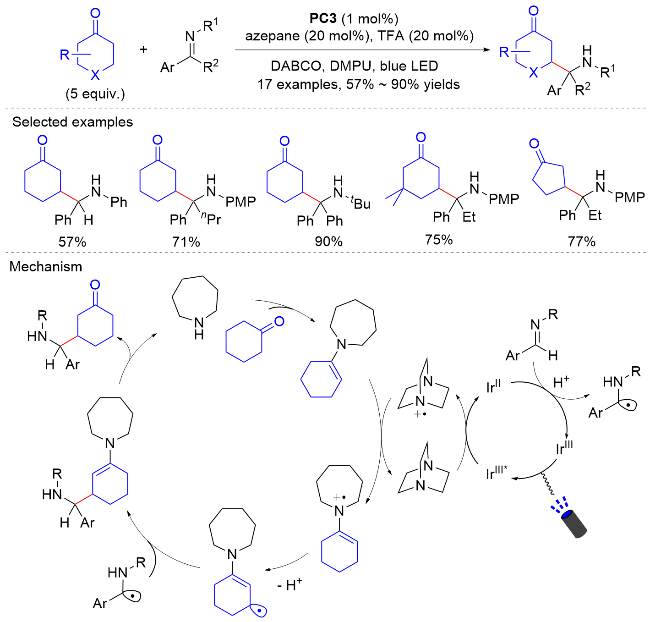
由于烯醇互变的发生, 环己酮的α位可以方便地进行衍生化[21], 但是其β位功能化一直是一个挑战[22]. 2015年, MacMillan课题组[23]实现了以PC3为光催化剂下环酮与亚胺的β-加成反应(Scheme 11). N-烷基与N-芳基亚胺均可参与反应; 除环己酮外, 甲基取代环己酮与环戊酮也是合适的反应底物. 此外, 反应所需的亚胺可以在不影响产率的条件下利用酮和胺原位合成.
图式11 光催化环己酮β-加成亚胺

Scheme 11 Photocatalytic β-addition of cyclic ketones with imines

Stern-Volmer荧光淬灭实验表明三乙烯二胺(DABCO)参与了激发态光催化剂的淬灭, 因此机理可能为: DABCO被激发态光催化剂氧化为自由基阳离子后, 攫取烯胺氮的一个电子, 后者转化为氨基自由基阳离子, 然后经历自旋中心转移和去质子化得到β-氨基碳自由基. 同时, 亚胺与还原态光催化剂作用, 生成氨基烷基自由基, 然后二者发生自由基偶联反应得到产物.
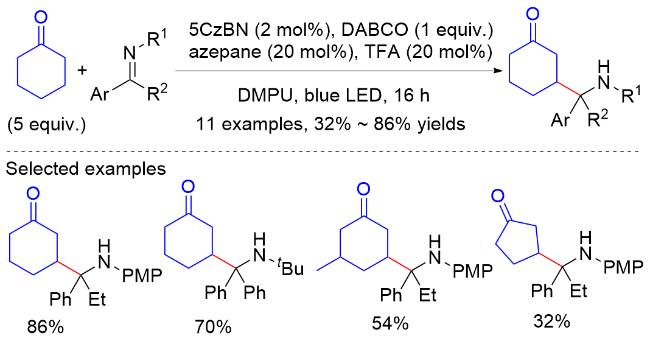
2023年, Pignataro课题组[24]利用有机染料五咔唑基苯腈(5CzBN)作为光催化剂, 实现了环酮的β-氨烷基化(Scheme 12). 酮亚胺与醛亚胺均可参与反应, 且反应性基本不受亚胺位阻的影响. Stern-Volmer荧光淬灭实验等结果表明, 该反应机理与Scheme 11类似: DABCO作为电子转移试剂, 烯胺自由基与α-氨基烷基自由基偶联得到产物.
图式12 有机染料光催化环酮β-氨基烷基化反应

Scheme 12 Photocatalytic β-aminoalkylation of cyclic ketones in the presence of organic dyes

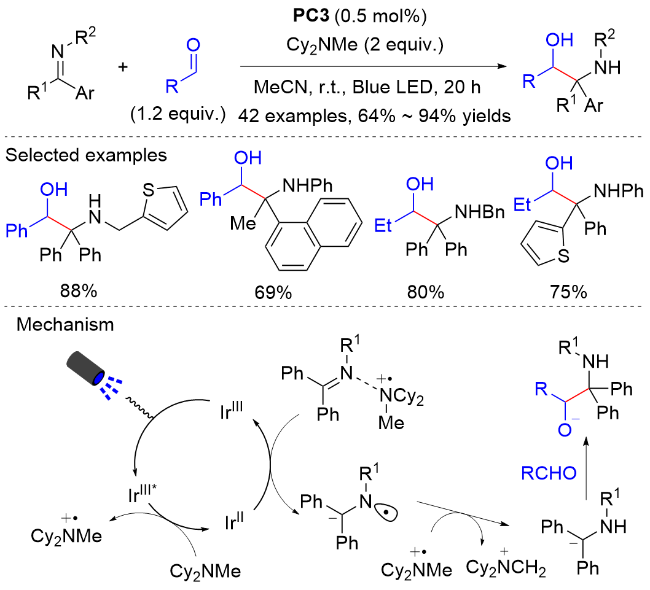
2019年, Walsh课题组[25]报道了光催化下酮亚胺与醛加成合成邻氨基醇的反应(Scheme 13). 反应对芳香醛与脂肪醛均有较好的容忍性, N-芳基或N-烷基酮亚胺都可以作为反应的底物, 且芳环上取代基对其反应性几乎没有影响. 推测机理为: 亚胺在光催化剂作用下发生了极性反转, 通过氨基α位碳负离子与醛发生加成反应.
图式13 光催化亚胺与醛的还原交叉偶联反应

Scheme 13 Photocatalytic reductive cross-coupling of aldehydes and imines

1.4 亚胺与汉斯酯衍生物的反应

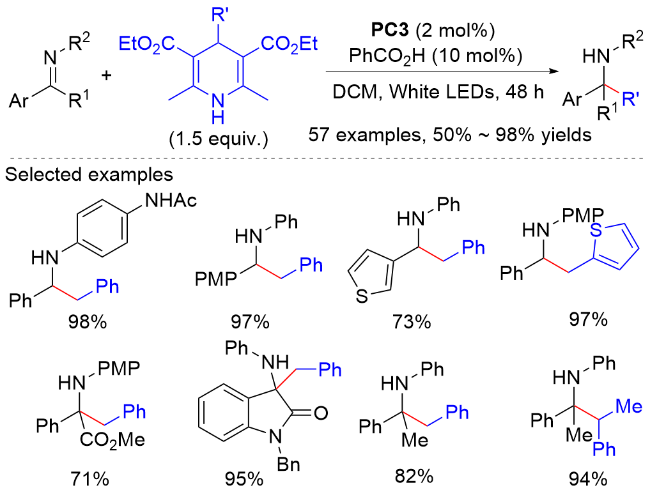
2017年, 俞寿云课题组[26]报道了一种光和Brønsted酸共同催化汉斯酯衍生物与N-芳基亚胺合成α-仲烷基胺与α-叔烷基胺的反应(Scheme 14). 汉斯酯衍生物可以作为非金属还原剂给出电子, 同时形成烷基自由基, 进而与醛亚胺或酮亚胺经光催化剂还原生成的α-氨基烷基自由基偶联得到结构多样的烷基胺化合物. 此外, 该反应对活泼官能团, 如酯、酰胺、醚、氟取代和杂环噻吩、吲哚酮都能兼容, 能以中等至优秀(56%~98%)的产率合成一系列仲胺.
图式14 光催化汉斯酯衍生物与亚胺合成仲胺

Scheme 14 Photocatalytic synthesis of secondary amines from Hantzsch Ester derivatives and imines

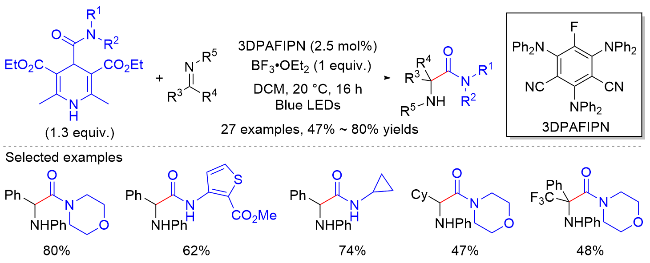
2022年, Jacobi von Wangelin课题组[27]报道了一种光催化下以酰基取代汉斯酯衍生物作为酰基来源的亚胺甲酰氨基化方法(Scheme 15). 反应以2,4,6-三(二苯基氨基)-5-氟间苯二甲腈(3DPAFIPN)为光催化剂, 烷基醛亚胺与芳基醛亚胺均可作为反应底物, 缺电子苯基醛亚胺的转化率相对较高, 但反应仅限于N-芳基亚胺. 酮亚胺参与的反应产率一般较低, 但缺电子酮亚胺仍具有中等的产率. 由于反应条件温和, 体系对卤原子、杂芳环、醇、酯和腈等官能团均有良好容忍性. 该反应可以放大至1.5 mmol量级, 产率仅略微下降.
图式15 光催化亚胺氨基甲酰化

Scheme 15 Photocatalytic carbamoylation of imines

向反应中加入四甲基哌啶氧化物(TEMPO)后, 体系中产生了酰胺与TEMPO的加合物, 由此可以证明酰氨基自由基的产生. 此外, 作者测得反应的量子产率Φ为0.86%, 排除了自由基链式机理的可能性, 并猜测反应中酰胺自由基与α-氨基烷基自由基发生了偶联, 从而得到α-氨基酰胺产物.
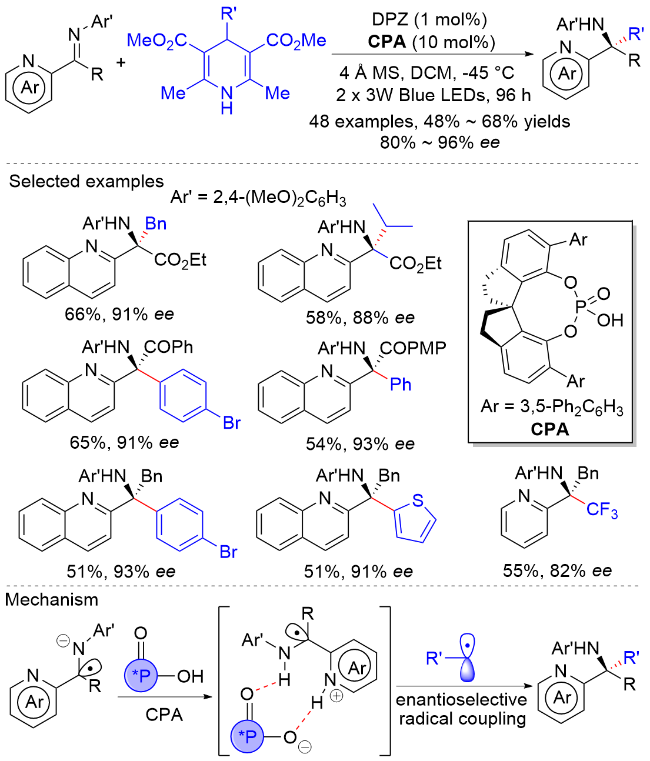
2023年, 江智勇课题组[28]通过手性Brønsted酸与光催化协同催化, 实现了含氮芳环取代的酮亚胺与4-烃基取代汉斯酯衍生物的对映选择性加成反应(Scheme 16). 反应以中等至良好(43%~68%)的产率, 良好至优异(80%~96%)的对映选择性合成了一系列α-叔烷基胺、α-氨基酸或α-氨基酮衍生物. 其中, 汉斯酯衍生物作为自由基前体, 手性磷酸(CPA)作为手性催化剂, DPZ作为光催化剂; 氮杂芳基取代的α-氨基烷基自由基与手性磷酸通过氢键作用形成中间体, 则是季碳立体中心构建的关键.
图式16 光催化汉斯酯衍生物与亚胺不对称合成α-叔烷基胺

Scheme 16 Photocatalytic asymmetric synthesis of α-tertiary amine from Hantzsch Ester derivatives and ketimines

1.5 亚胺与羧酸及其衍生物的反应

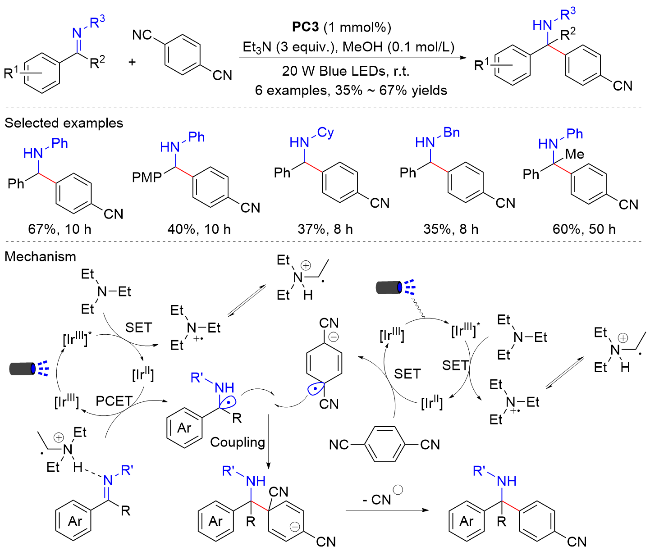
2017年, 夏吾炯课题组[29]报道了一种通过可见光催化的自由基-自由基交叉偶联策略实现亚胺衍生物直接芳基化的反应(Scheme 17). 反应以PC3z为光催化剂, 以三乙胺为还原剂与质子供体, 苯基醛亚胺和酮亚胺都可以与对苯二甲腈进行反应, 以一般至良好(35~67%)的产率得到对氰苯基取代的胺类化合物. 该反应涉及两个光催化氧化还原循环: 首先, 在光氧化还原作用下N-芳基亚胺通过质子耦合电子转移(PCET)过程得到α-氨基烷基自由基; 其次, 芳基腈通过单电子还原可以形成稳定的芳基腈自由基阴离子; 最后, 二者发生自由基偶联, 并脱去氰基得到产物.
图式17 光催化对苯二甲腈与亚胺的芳基化反应

Scheme 17 Photocatalytic arylation between dicyanobenzenes and imines

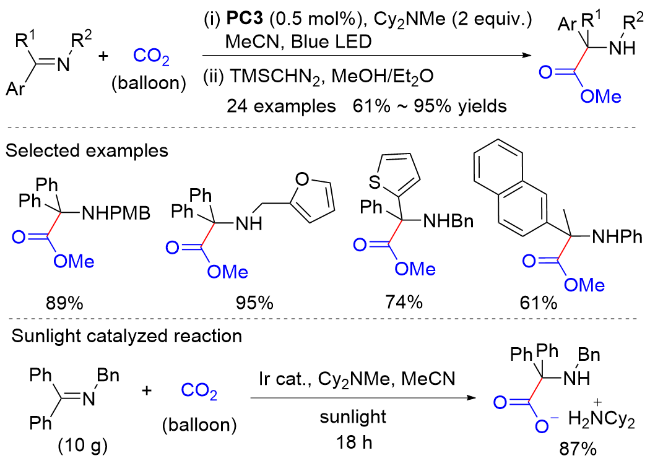
2018年, Walsh课题组[30]报道了一种光催化芳基亚胺和CO2加成, 合成α-氨基酸的反应(Scheme 18). 芳基酮亚胺的N-取代基可以为各种电性的烷基或芳基. 但是, 可能由于其还原电位过低, N-苯基二甲基酮亚胺不被反应体系兼容. 进一步研究表明, 反应可以放大化至10 g量级, 并且可以在日光催化下进行. 此外, 当光催化反应不经历后续酯化时, 产物为氨基酸铵盐, 仅通过过滤便可分离出产物, 大大简化了反应的纯化步骤.
图式18 光催化亚胺羧基化反应

Scheme 18 Photocatalytic hydrocarboxylation of imines

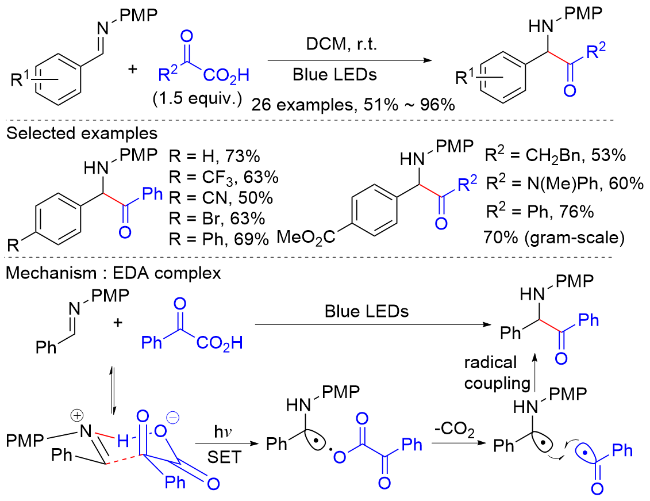
2019年, 俞寿云课题组[31]报道了一种不需要光催化剂的亚胺酰基化反应(Scheme 19). 通过蓝光的照射, N-芳基醛亚胺和α-酮酸可以脱羧加成, 合成α-氨基酮. 烷基、芳基、氨基取代的α-酮酸都能顺利进行反应, 并可放大至克级. 实验测得反应的量子产率Φ=0.08, 由此排除了自由基链式反应的可能性. 反应的机理可能是: 亚胺和α-酮酸可逆生成电子给体-受体(EDA)的复合物, 其在可见光照射下激发, 并生成一对自由基. 羧基自由基进行脱羧后, 生成的酰基自由基会重新与α-氨基烷基自由基偶联, 得到产物.
图式19 光催化以α-酮酸自由基酰化亚胺的反应

Scheme 19 Photocatalytic radical acylation of imines with α-ketoacids

1.6 亚胺与胺、吡啶衍生物的反应

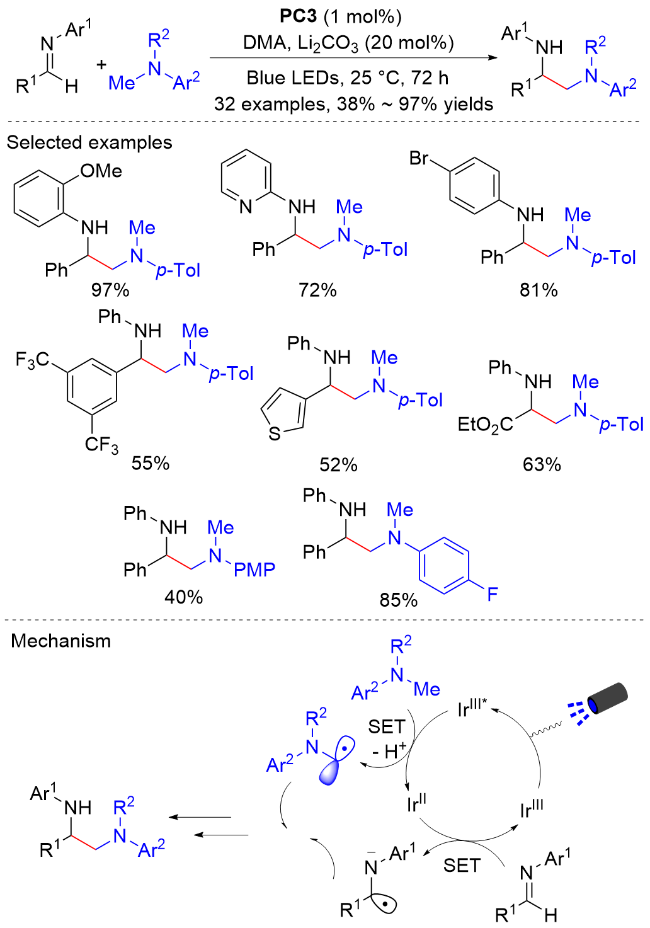
2016年, Rueping课题组[32]实现了光催化芳香醛亚胺或亚胺酯和甲胺衍生物的加成反应(Scheme 20). 该反应利用N-甲基的三级胺同时作为非金属还原剂和加成底物, 在光氧化还原催化剂PC3的催化下与醛亚胺发生单电子转移(SET), 形成相应的α-氨基烷基自由基阴离子和三级胺自由基阳离子. 这种胺自由基阳离子会进一步失去质子, 形成高活性的α-氨基烷基自由基. 最后, 两种α-氨基烷基自由基发生自由基交叉偶联反应, 得到高附加值的1,2-二胺或氨基酯化合物.
图式20 光催化亚胺与N-芳基胺极性反转加成反应

Scheme 20 Photocatalytic umpolung addition reactions between imines and N-arylamines

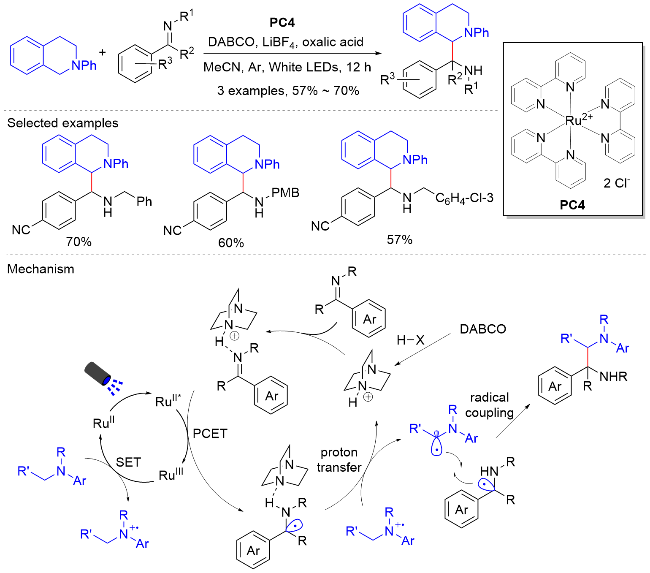
2018年, 汪清民课题组[33]实现了光催化下N-苯基四氢异喹啉对亚胺的加成反应(Scheme 21). 以Ru- (bpy)3Cl2 (PC4)作为光催化剂, 将两种底物在乙腈中用白光照射, 即可得到加成产物1,2-二胺. 反应机理猜测为: DABCO以其共轭酸的形式参与反应, 通过形成氢键来活化亚胺, 并使后者被光催化剂还原为α-氨基烷基自由基. 同时, N-苯基四氢异喹啉可以淬灭激发态光催化剂, 同时被氧化为自由基阳离子, 随后发生质子转移与自旋中心转移, 得到另一个α-氨基烷基自由基. 最后, 两个α-氨基烷基自由基发生自由基偶联, 得到产物1,2-二胺.
图式21 光催化亚胺与N-芳基胺极性反转加成反应

Scheme 21 Photocatalytic umpolung addition reactions between imines and N-arylamine

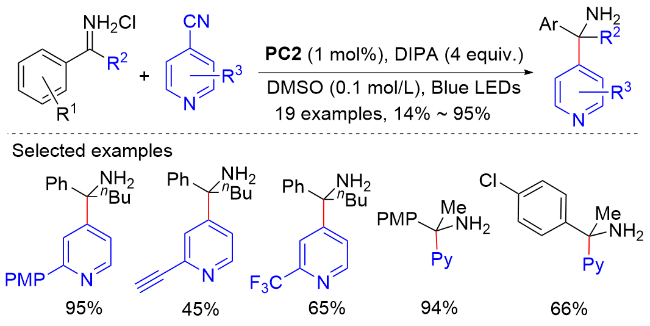
在化合物中实现吡啶基团的引入, 除了1.1节提到的与烯基吡啶的加成反应, 也可以采用与氰基吡啶的取代反应. 2020年, Rovis课题组[34]实现了光催化下酮亚胺盐与氰基吡啶的加成反应(Scheme 22). 以二异丙胺(DIPA)为还原剂, 光催化剂PC2存在下, 底物亚铵盐可以充分转化为产物α-叔烃基的伯胺. 反应的效率与亚胺芳基与氰基吡啶上的取代基的电性相关, 给电子取代基可以提高产率. 反应机理推测类似于Scheme 17, 为光催化下生成氰基吡啶自由基和α-氨基烷基自由基的偶联.
图式22 光催化苯基亚胺盐和4-氰基吡啶的加成反应

Scheme 22 Photocatalytic addition of benzylic iminium chloride salts with 4-cyano-pyridine

1.7 亚胺与有机硼试剂的反应

亚胺盐与硼烷或硼氢化物的反应是还原亚胺的重要反应之一, 反应的结果是生成含氮硼键的反应中间体. 然而, 亚胺的反区域选择性硼氢化, 即生成硼原子与亚胺碳相连的中间体, 则鲜见报道. 2018年, 朱成建课题组[35]报道了光催化亚胺的反区域选择性硼氢化反应(Scheme 23). 以氮杂环卡宾硼烷(NHC—BH3)为试剂, 芳基亚胺上芳基和N-芳基上即使有不同电性的取代基, 反应都可以得到产物; 官能团耐受性较好, 分子中存在的酯基、酰基、炔基、烯基等官能团, 都不会受反应影响. 反应中只生成单硼化产物, 未观测到多硼化产物的产生, 保证了反应的合成实用性. 机理方面, 作者认为硫醇的作用是HAT催化剂. 激发态光催化剂会从巯基负离子接受一个电子, 并将后者转化为硫自由基. 这种硫自由基电位很高, 可以快速与硼烷配合物发生HAT, 并生成硼烷自由基. 最后, 硼烷自由基与单电子还原得到的α-氨基烷基自由基发生偶联, 得到反区域选择性加成产物. 密度泛函理论(DFT)计算验证了这种机理的可能性.
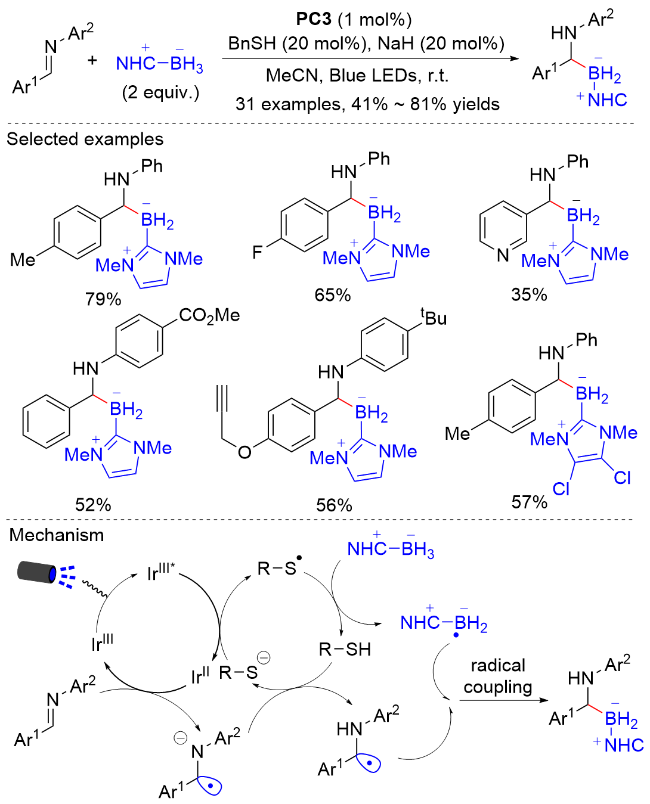
图式23 光和有机协同催化亚胺的反区域选择性硼氢化反应

Scheme 23 Synergistic photocatalysis and organocatalysis for anti-regioselective hydroboration of imines

2023年, Sharma课题组[36]报道了一种光催化硼酸衍生物参与的四组分反应(Scheme 24). 在Opatz课题 组[14]光催化反应的基础上, Sharma将底物中的磺酸盐试剂更换为硼酸试剂, 并将光催化剂以有机染料4CzIPN代替了铱化合物, 实现了复杂仲胺的合成. 环烷基、3-丁烯基、苯乙基, 甚至是反应活性较低的甲基硼酸衍生物或硼酸频哪醇酯衍生物, 都可以进行反应. 亚胺上芳基取代基的电性也几乎不会对苯乙烯底物与苯胺底物的反应性产生影响. 而通过连续流光反应器进行反应, 反应时间可以缩短至50 min, 而且产率较固定反应器有所提高, 其原因可能是长时间的光照会促使产物的分解.
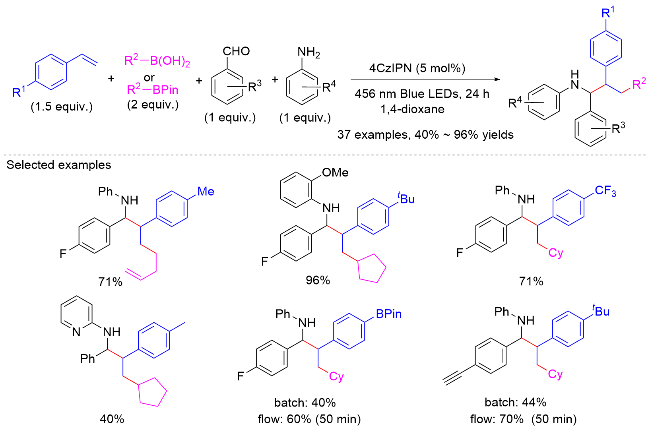
图式24 硼酸衍生物作为烷基化试剂的光催化四组分反应

Scheme 24 Photocatalytic 4-MCR with boronic acid derivatives as alkylating agents

2 光催化亚胺的环加成和环化反应

亚胺环加成反应同样是合成杂环的重要途径之一. 波瓦罗夫反应(Povarov reaction)是合成四氢喹啉的重要手段, 但其对于烯烃的区域选择性也导致了合成某些产物时反应的失效. 2018年, Dixon课题组[37]报道了利用光催化下极性反转的Povarov反应合成四氢喹啉化合物的方法(Scheme 25). N-苯基上具有不同电性与位置取代基的亚胺均有较好的反应性. 不同电性芳香醛形成的亚胺反应难易不同, 富电子和中性芳基取代的亚胺产率较好, 而缺电子芳基取代的亚胺则需要更长的反应时间, 甚至丧失反应活性. 烯烃试剂可以拓展至马来酰亚胺及其N-衍生物, 但是, 酮亚胺在此条件下不反应. 值得注意的是, 该转化可以拓展至醛、胺、烯烃三组分一瓶反应, 大大增强了其实用性.
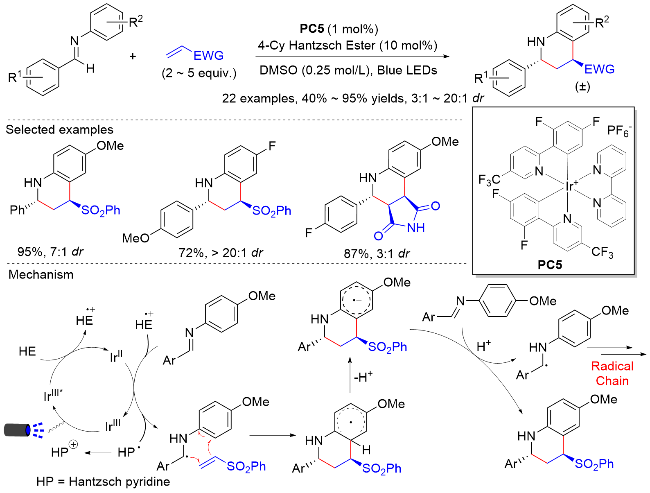
图式25 光催化极性反转的波瓦罗夫反应

Scheme 25 Photocatalytic umpolung Povarov reaction

作为还原剂的汉斯酯仅需10 mol%, 说明它更类似于链式反应中的引发剂. 基于此, 作者提出了如下机理: 汉斯酯首先与激发态光催化剂发生作用, 转化为自由基阳离子, 然后与亚胺底物通过PCET生成α-氨基烷基自由基. 该自由基随后与烯烃发生自由基环加成, 并脱去质子形成芳环的自由基阴离子. 最后, 自由基阴离子与另一分子亚胺底物反应, 并经历质子化, 同时得到四氢喹啉产物以及另一分子的α-氨基烷基自由基中间体, 从而进入链式反应. 反应的量子产率Φ为18.29, 同样印证了链式反应的推测.
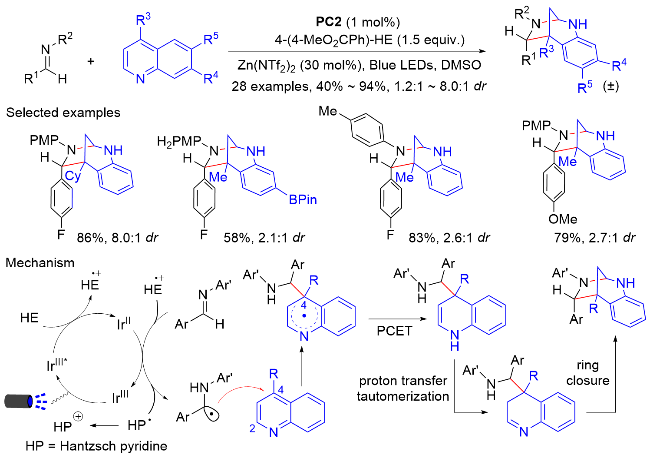
2020年, Dixon课题组[38]报道了一种光催化合成2,7-二氮杂双环[3.2.1]辛烷类化合物的方法(Scheme 26). 以PC2为光催化剂, 汉斯酯为还原剂, Zn(NTf2)2为路易斯酸, 蓝光照射下, 芳香醛亚胺和喹啉便可以发生环化, 并以40%~94%的产率得到桥环产物. 该反应与亚胺的原位合成相兼容. 反应对各类电性的取代基与官能团均有良好的容忍性, 而且非对映选择性随R3的位阻的增大而增强.
图式26 光催化去芳构化合成桥连1,3-二氮杂䓬

Scheme 26 Dearomative photocatalytic construction of bridged 1,3-diazepanes

机理研究表明, 反应首先经历了与Scheme 25类似的过程生成α-氨基烷基自由基, 后者与喹啉底物在C-4位发生自由基加成, 并再次经历PCET过程得到中间产物二氢喹啉. 计算化学表明, C-4加成产物能量相较于C-2加成低6.3 kJ/mol, 由于自由基加成可逆, 故在C-2与C-4产物的竞争中, 反应倾向于热力学C-4产物. 该中间产物随后经历质子转移互变异构, 并发生氨基对亚胺的加成, 从而得到桥环产物.

3 光催化亚胺的还原偶联反应

1,2-二胺是重要的配体与手性助剂前体, 其最简便的直接合成方法无疑是亚胺的还原偶联反应[39]. 这类反应常常使用金属试剂实现, 如镁、二价衫离子与三价钛离子等. 最近, 有机光化学的进展为这类反应的发生提供了新的可能.
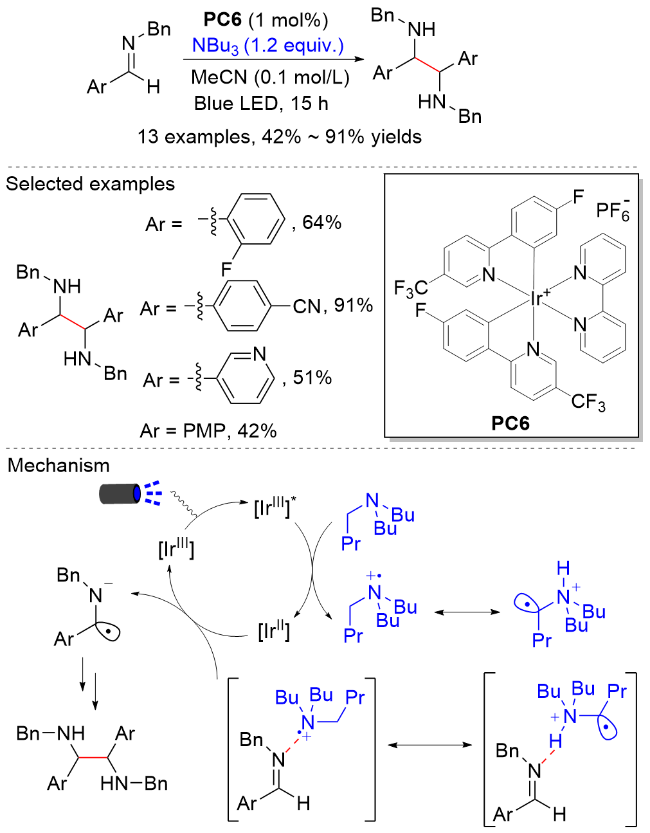
2015年, Rueping课题组[40]报道了一种光催化下亚胺还原偶联的方法(Scheme 27). N-苄基的芳基与杂芳基醛亚胺均可以反应, 取代基的位置与电性不会对反应结果造成很大的影响. 反应机制研究显示亚胺的还原电位低于Ir催化剂, 猜测反应中三级胺NBu3会首先淬灭激发态光催化剂, 被氧化为氨基自由基阳离子, 而它可能通过自旋中心转移转化为碳自由基, 这两个自由基对亚胺的活化模式不尽相同: 前者以两中心三电子键的形式活化亚胺; 而后者则以形成氢键的形式使还原变为PCET过程. 最终, 活化后的亚胺受到单电子还原形成α-氨基烷基自由基, 两两偶联形成产物1,2-二胺.
图式27 光催化亚胺还原偶联反应

Scheme 27 Photocatalytic reductive coupling of imines

2017年, Sudo课题组[41]对该方法进行了改进, 报道了以芳烃苝为光催化剂的还原偶联反应(Scheme 28). 这种改进不仅降低了反应的成本, 同时也使得反应底物不再局限于N-苄基亚胺, 还可以是N-叔丁基与苯基亚胺等. 苯基亚胺的苯基可以吸电子取代基或给电子取代, 但是, 甲氧基取代的底物产率较低, 原因可能是过高的电子云密度阻碍了亚胺接近苝自由基阴离子. 研究表明, 该反应与Scheme 27有类似的机理.
图式28 苝光催化亚胺还原偶联反应

Scheme 28 Reductive coupling of imines with perylene as a photocatalyst

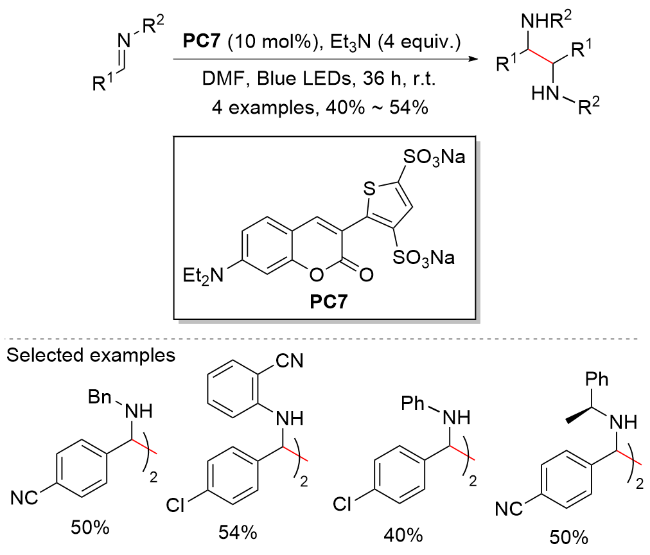
2018年, Cozzi课题组[42]报道了以香豆素类染料PC7作为光催化剂的亚胺还原偶联反应(Scheme 29). 以PC7为光催化剂, 在N,N-二甲基甲酰胺(DMF)中用蓝光照射16 h, 底物亚胺可以40%~54%的产率得到1,2-二胺产物. 醛、酮同样可以在此条件下转化为频哪醇.
图式29 香豆素染料光催化亚胺还原偶联反应

Scheme 29 Reductive coupling of imines with coumarin dyes as a photocatalyst

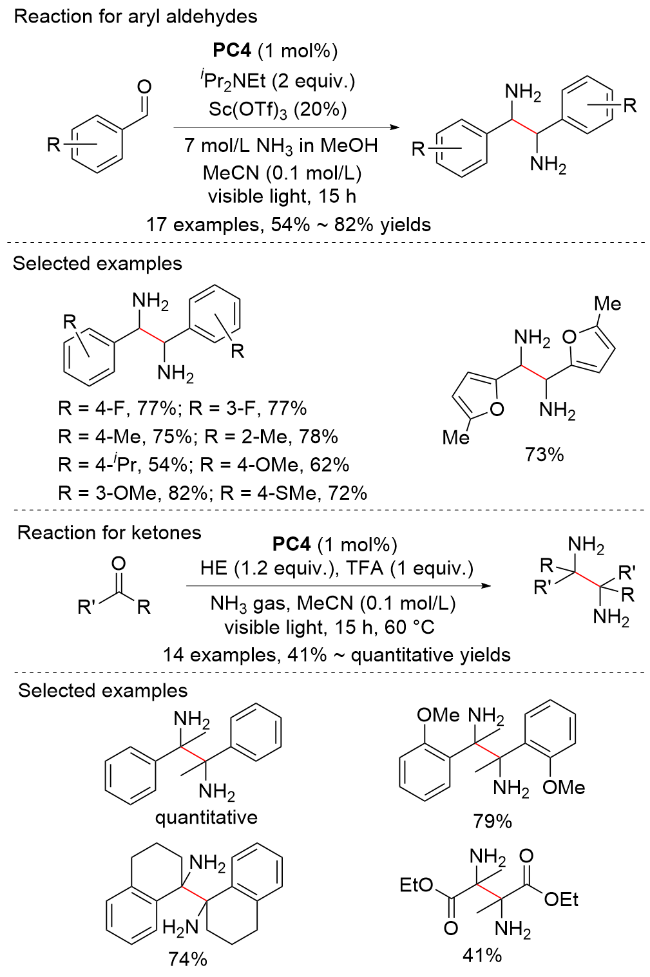
上述方法得到的1,2-二胺均为仲二胺, 如需伯二胺要经历后续转化才能得到. 2018年, Gilmore课题组[43]报道了以NH3为氮源生成的亚胺还原偶联直接制备伯二胺的方法(Scheme 30). 醛和酮的反应条件并不相同, 醛的反应需要三级胺与路易斯酸; 而酮的反应则需要汉斯酯与质子酸. 对于芳香醛底物, 芳杂环和具有不同电性或取代位置取代基的芳环反应都可以进行; 但是脂肪醛不会发生反应. 相比之下, 酮亚胺的还原偶联比醛亚胺产率更高, 这可能归因于酮亚胺对应的自由基阴离子更稳定. 反应可以兼容取代芳环、杂芳环与酯, 但是二烷基酮仍难以发生转化.
图式30 光催化亚胺还原偶联反应合成伯二胺

Scheme 30 Photocatalytic reductive coupling of imines for synthesis of primary diamines

值得注意的是, 利用该条件还可以实现一级亚胺的其他转化. 如在体系中加入PhSH, 可以得到亚胺的还原产物; 而加入4-氰基吡啶, 则可以得到形式上吡啶对亚胺的加成产物.

4 光催化亚胺的还原反应

羰基化合物的还原胺化反应无疑是合成胺类化合物最重要、最广泛的途径之一. 最常见的还原试剂是NaBH3CN, 但存在毒性较大、对空气和水分敏感的缺点. 因此, 其他还原剂, 包括氢气、硅烷、甲酸盐和汉斯酯等, 也在被研究人员陆续报道. 最近, 随着光化学的不断发展, 通过光催化途径还原亚胺得到了越来越广泛的研究, 并取得了重大的进展.
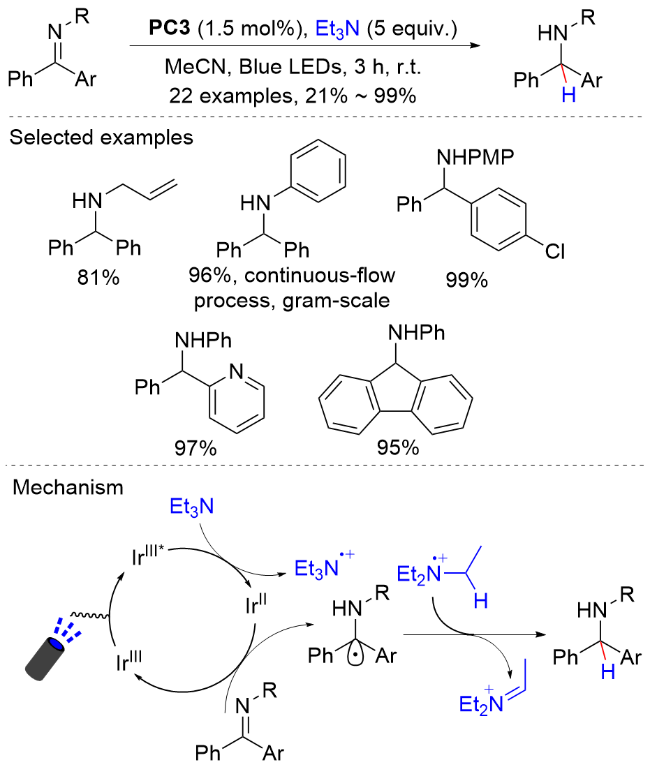
2018年, Polyzos课题组[44]报道了光催化以Et3N为还原剂的亚胺还原反应(Scheme 31). 此条件下, 富电子和缺电子的N-芳基底物均可以以高产率进行反应, 同时, 含酚羟基、氯、碘、三氟甲基、酮、酯以及氰基的底物也可以被体系容忍. 而在连续流光反应器中, 反应时间大大缩短, 而且可以以96%产率实现克级反应.
图式31 光催化化学选择性转移氢化亚胺

Scheme 31 Photocatalytic chemoselective transfer hydrogenation of imines

作者随后对Et3N的作用进行了探究. 当Et3N被Et3N-d15替换时, 体系中生成了75%的C—D键. 但将溶剂替换为MeCN-d3时, 没有观察到C—D键的生成, 说明Et3N具有单电子还原剂和氢原子供体的双重作用.
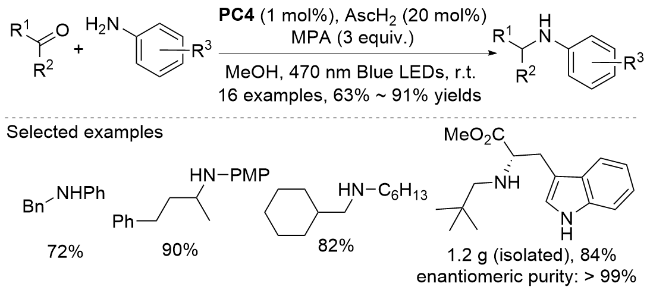
同年, Wenger课题组[45]报道了光催化以硫醇化合物为还原剂的亚胺还原反应(Scheme 32). 以N-苯基异丁基醛亚胺为底物进行反应条件优化时, 无论是3-巯基丙酸(MPA)还是Et3N作为还原剂均无法进行反应, 但催化量抗坏血酸(AscH2)的加入则可以使产率提高到74%. 脂肪醛与脂肪(伯或仲)胺或芳香胺生成的亚胺均可以以良好的产率得到还原产物, 而酮亚胺的还原反应产率可以达到90%左右. 此外, 该反应不但可以放大至克级, 而且可以完全(>99%)保留底物原有的手性中心, 在不对称合成中有广阔的应用前景.
图式32 光催化和极性匹配的氢原子转移促进的还原胺化

Scheme 32 Reductive amination by photocatalysis and polarity- matched hydrogen atom transfer

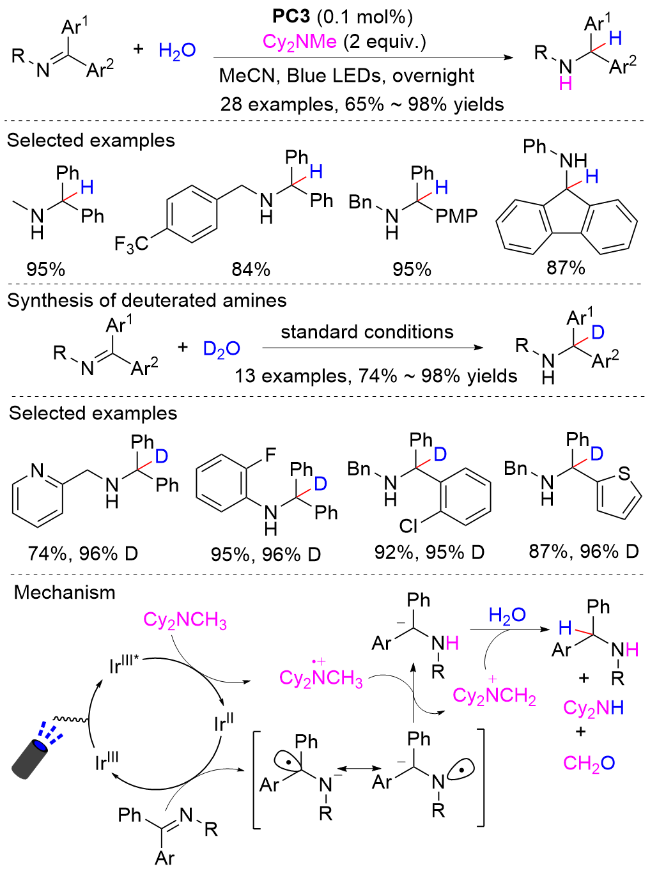
同年, Walsh课题组[46]报道了光催化以Cy2NMe为还原剂的亚胺“极性反转”还原反应(Scheme 33). 亚胺N-取代基可以为苯基和直链烷基, 如缺电子与富电子取代的苄基, 或类似的杂环(如吡啶、呋喃、噻吩)亚甲基. 同时, 苯基上具有不同电性取代基的二芳基酮亚胺也可以较好的产率还原.
图式33 光催化以Cy2NMe和水还原酮亚胺

Scheme 33 Photocatalytic reductions of ketimine with Cy2NMe and water

值得注意的是, 体系中没有观察到亚胺与Cy2NMe的加成副产物, 意味着该反应进行的途径与上述其他亚胺的光催化还原反应不尽相同. 当水被替换为重水时, 新生成的C—H键产生了93%的氘掺杂, 说明反应经过碳负离子中间体, 而不是氮负离子. 后续研究表明, 以重水为原料的氘化还原反应即使在放大至克级的情况下, 仍能得到令人满意的产率与氘代比率.
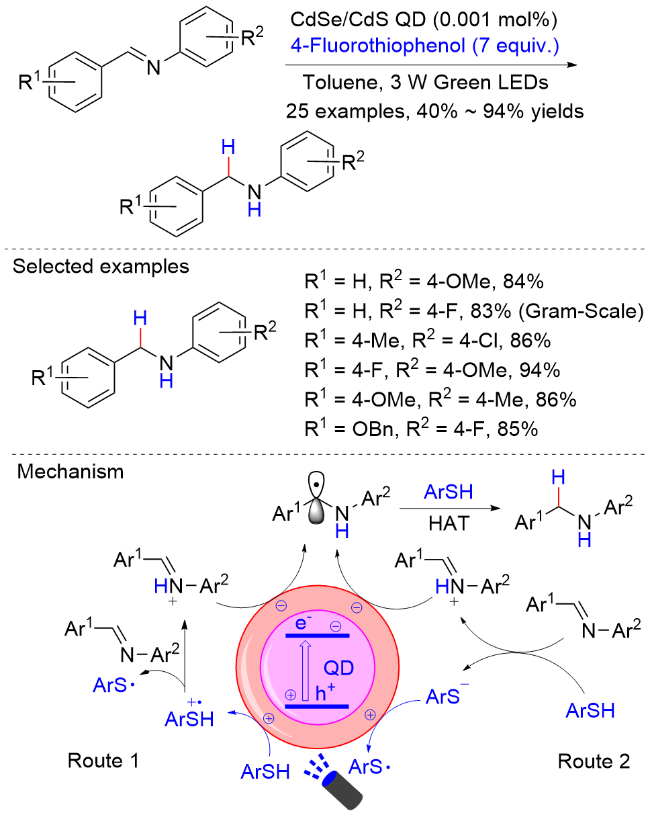
量子点(QDs)是一个新兴的研究领域, 并且由于其具有可以调节氧化还原反应带隙、比表面积大、反应位点丰富等特点, 量子点也成为了一种良好的光催化 剂[47]. 2018年, 濮超丹课题组[48]报道了一种以量子点为光催化剂的亚胺还原反应(Scheme 34). 以CdSe或CdS量子点为催化剂, 对氟苯硫酚为还原剂, 在甲苯中用绿光照射后, 亚胺便被充分还原. 反应的底物兼容范围很广, 且反应也具有良好的合成应用前景: 可以扩大至克级; 可以一瓶反应; 甚至在日光下放置3 h, 底物即可完成转化. 值得注意的是, 区别于普通光催化剂, 量子点在反应体系中非常稳定, 可以在极低的负载下使用.
图式34 以量子点为光催化剂的转移氢化亚胺反应

Scheme 34 Photocatalytic transfer hydrogenation of imines using quantum dots as catalysts

荧光淬灭实验证明, ArSH是量子点的主要淬灭试剂, 因此反应机理可能是量子点吸收光子, 生成电子-空穴对. 然后, ArSH被单电子氧化生成自由基阳离子, 随后对亚胺进行质子化(Route 1); 或ArSH对亚胺进行质子化, 然后巯基负离子受到氧化生成巯基自由基(Route 2). 最后, 质子化后的亚胺被单电子还原为α-氨基烷基自由基, 接着与ArSH发生HAT, 生成产物.

5 总结与展望

在过去的十年中, 随着有机光化学的长足发展, 科研人员愈发重视通过光催化方法进行亚胺及其衍生物的转化以合成胺或氮杂环, 并取得了重大的进展. 通过可见光作为能量来源, 反应兼有绿色环保与条件温和的独特优点, 不但操作更为简便, 也避免了传统高毒性自由基引发剂的使用, 使得底物中官能团的兼容性大大提高. 同时, 传统的离子反应模式下, 亚胺只能作为亲电试剂, 接受亲核试剂的进攻; 而自由基机理以其独特的化学选择性打破了离子机理中电性对反应模式的束缚: 在光催化剂作用下, 亚胺等化合物可以被单电子还原, 从而简便地转化为亲核性的α-氨基烷基自由基, 使得各种需要亚胺“极性反转”的反应成为了可能. 当然, 该类型反应的模式虽然已日趋成熟, 但仍面临着许多挑战, 如光催化亚胺不对称转化的相关研究仍不充分, 目前只有烯烃或汉斯酯衍生物可与亚胺不对称加成; 而其他卤代烃、醛、酮等化合物与亚胺的光催化不对称加成反应, 则未见报道. 总之, 在光催化亚胺转化领域不断有新的报道的同时, 今后的研究也应部分侧重于以下几个前沿领域: (1)扩大亚胺底物的范围: 为提高亚胺的反应活性, 大部分反应采用了N-芳基亚胺作为反应底物, 而N-脂肪烃基亚胺的研究相对较少; (2)拓展不对称合成领域的研究: 探索更多可以与亚胺发生不对称加成的化合物, 使其不再局限于烯烃与汉斯酯衍生物; (3)开发具有双功能的光催化剂: 在光催化剂中引入手性基团, 使其既可以接受光子并转化反应底物, 又可以对反应进行不对称诱导调控. 我们相信, 随着光催化领域的进一步发展, 以亚胺为底物的具有高产率、高选择性反应将会不断出现, 并对合成化学、药物化学等领域的发展发挥重要作用.
(Cheng, F.)
[1]
(a) Huang J.; Huang Y.; Hu P. Chin. J. Org. Chem. 2025, 45, 1509 (in Chinese).

DOI

(黄嘉浩, 黄雅豪, 胡鹏, 有机化学, 2025, 45, 1509.)

DOI

(b) Murray P. R. D.; Cox J. H.; Chiappini N. D.; Roos C. B.; McLoughlin E. A.; Hejna B. G.; Nguyen S. T.; Ripberger H. H.; Ganley J. M.; Tsui E.; Shin N. Y.; Koronkiewicz B.; Qiu G.; Knowles R. R. Chem. Rev. 2022, 122, 2017.

DOI

(c) Cannalire R.; Pelliccia S.; Sancineto L.; Novellino E.; Tron G. C.; Giustiniano M. Chem. Soc. Rev. 2021, 50, 766.

DOI PMID

(d) Romero N. A.; Nicewicz D. A. Chem. Rev. 2016, 116, 10075.

DOI

(e) Xuan J.; Xiao W. J. Angew. Chem., Int. Ed. 2012, 51, 6828.

DOI

(f) Narayanam J. M. R.; Stephenson C. R. J. Chem. Soc. Rev. 2011, 40, 102.

DOI PMID

[2]
(a) Wang H.; Xu T. Chem. Catal. 2024, 4, 100952.

(b) Talekar S. S.; Dutta S.; Mane M. V.; Maity B. Eur. J. Org. Chem. 2024, 27, e202301312.

DOI

(c) Li W.; Wang Y.; Chen J.; Shi D.; Zhang L.; Yu X.; Wang Z.-J. Chin. J. Org. Chem. 2024, 44, 2110 (in Chinese).

DOI

(李文雅, 王煜, 陈江琦, 史丹, 张良, 余小春, 王正军, 有机化学, 2024, 44, 2110.)

DOI

(d) Li W.; Sun B.; Zhang L.; Mo F. Chin. J. Org. Chem. 2024, 44, 2961 (in Chinese).

DOI

(李文珂, 孙北奇, 张雷, 莫凡洋, 有机化学, 2024, 44, 2961.)

DOI

(e) Yuan P.; Zhu C.; Meng Q. Chin. J. Org. Chem. 2024, 44, 2997 (in Chinese).

DOI

(袁盼锋, 朱灿明, 孟庆元, 有机化学, 2024, 44, 2997.)

DOI

(f) Hou H.; Cheng Y.; Chen B.; Tung C.; Wu L. Chin. J. Org. Chem. 2023, 43, 1012 (in Chinese).

DOI

(侯虹宇, 程元元, 陈彬, 佟振合, 吴骊珠, 有机化学, 2023, 43, 1012.)

DOI

(g) Liu J.; Peng J.; Bai Y.; Li J.; Song Z.; Liu P.; Ouyang T.; Lan H. Chin. J. Org. Chem. 2023, 43, 3558 (in Chinese).

DOI

(刘俊, 彭家建, 白赢, 厉嘉云, 宋姿洁, 刘鹏, 欧阳婷, 兰慧林, 有机化学, 2023, 43, 3558.)

DOI

(h) Bellotti P.; Huang H. M.; Faber T.; Glorius F. Chem. Rev. 2023, 123, 4237.

DOI

(i) Cullen S. T. J.; Friestad G. K. Synthesis 2021, 53, 2319.

DOI

(j) Yu S.; Zhang H. H.; Zhao J. J. Synthesis 2021, 53, 1706.

DOI

(k) Garrido-Castro A. F.; Maestro M. C.; Alemán J. Catalysts 2020, 10, 562.

DOI

(l) Huang T.; Du P.; Lin Y. M. Chin. J. Chem. 2025, 43, 2566.

DOI

[3]
(a) Nicewicz D. A.; MacMillan D. W. C. Science 2008, 322, 77.

DOI PMID

(b) Wang T.-C.; Mai B. K.; Zhang Z.; Bo Z.; Li J.; Liu P.; Yang Y. Nature 2024, 629, 98.

DOI

(c) Liu X.; Sau A.; Green A. R.; Popescu M. V.; Pompetti N. F.; Li Y.; Zhao Y.; Paton R. S.; Damrauer N. H.; Miyake G. M. Nature 2025, 637, 601.

DOI

[4]
(a) Doeun D.; Davaatseren M.; Chung M. S. Food Sci. Biotechnol. 2017, 26, 1463.

DOI PMID

(b) Froidevaux V.; Negrell C.; Caillol S.; Pascault J. P.; Boutevin B. Chem. Rev. 2016, 116, 14181.

PMID

(c) Dhyani P.; Quispe C.; Sharma E.; Bahukhandi A.; Sati P.; Attri D. C.; Szopa A.; Sharifi-Rad J.; Docea A. O.; Mardare I.; Calina D.; Cho W. C. Cancer Cell Int. 2022, 22, 206.

DOI

[5]
(a) Fang J.; Tian R.; Chen J.; Liu X. Chin. J. Org. Chem. 2025, 45, 22 (in Chinese).

DOI

(方家恒, 田润妍, 陈继君, 刘心元, 有机化学, 2025, 45, 22.)

DOI

(b) Cabré A.; Verdaguer X.; Riera A. Chem. Rev. 2022, 122, 269.

DOI

(c) Trowbridge A.; Walton S. M.; Gaunt M. J. Chem. Rev. 2020, 120, 2613.

DOI PMID

[6]
(a) Reshi N. U. D.; Saptal V. B.; Beller M.; Bera J. K. ACS Catal. 2021, 11, 13809.

DOI

(b) Egorov I. N.; Santra S.; Kopchuk D. S.; Kovalev I. S.; Zyryanov G. V.; Majee A.; Ranu B. C.; Rusinov V. L.; Chupakhin O. N. Adv. Synth. Catal. 2020, 362, 4293.

DOI

(c) Morisaki K.; Morimoto H.; Ohshima T. ACS Catal. 2020, 10, 6924.

DOI

[7]
(a) Wan L.-Q.; Cao J.-G.; Niu D.; Zhang X. Org. Lett. 2021, 23, 3818.

DOI

(b) Zhao B.; Chen W. W. Synlett 2020, 31, 1543.

DOI

[8]
(a) Bloch R. Chem. Rev. 1998, 98, 1407.

DOI

(b) Dhayalan V.; Sharma D.; Chatterjee R.; Dandela R. Eur. J. Org. Chem. 2023, 26, e202300285.

[9]
(a) Nakajima K.; Miyake Y.; Nishibayashi Y. Acc. Chem. Res. 2016, 49, 1946.

DOI

(b) Su Y.-L.; Doyle M. P. Synthesis 2022, 54, 545.

DOI

[10]
Lee K. N.; Lei Z.; Ngai M.-Y. J. Am. Chem. Soc. 2017, 139, 5003.

DOI

[11]
Rossolini T.; Leitch J. A.; Grainger R.; Dixon D. J. Org. Lett. 2018, 20, 6794.

DOI PMID

[12]
Cao K.; Tan S. M.; Lee R.; Yang S.; Jia H.; Zhao X.; Qiao B.; Jiang Z. J. Am. Chem. Soc. 2019, 141, 5437.

DOI

[13]
Lefebvre Q.; Porta R.; Millet A.; Jia J.; Rueping M. Chem. Eur. J. 2020, 26, 1363.

DOI

[14]
Kammer L. M.; Krumb M.; Spitzbarth B.; Lipp B.; Kuhlborn J.; Busold J.; Mulina O. M.; Terentev A. O.; Opatz T. Org. Lett. 2020, 22, 3318.

DOI PMID

[15]
Chen Y.; Yan H.; Liao Q.; Zhang D.; Lin S.; Hao E.; Murtaza R.; Li C.; Wu C.; Duan C.; Shi L. Angew. Chem., Int. Ed. 2022, 61, e202204516.

DOI

[16]
Ghosh S. K.; He L.; Tang Z.; Comito R. J. J. Org. Chem., 2023, 88, 15209.

DOI

[17]
Harris G. R.; Trowbridge A. D.; Gaunt M. J. Org. Lett. 2023, 25, 861.

DOI

[18]
(a) Ramadhar T. R.; Batey R. A. Synthesis 2011, 2011, 1321.

DOI

(b) Kondratyev N. S.; Malkov A. V. Beilstein J. Org. Chem. 2024, 20, 2349.

DOI PMID

[19]
Qi L.; Chen Y. Angew. Chem., Int. Ed. 2016, 55, 13312.

DOI

[20]
Huang L. Q.; Yang D. Y.; Dong C. L.; He Y. H.; Guan Z. Adv. Synth. Catal. 2023, 365, 2553.

DOI

[21]
(a) Mukherjee S.; Yang J. W.; Hoffmann S.; List B. Chem. Rev. 2007, 107, 5471.

PMID

(b) Allen A. E.; MacMillan D. W. C. Chem. Sci. 2012, 3, 633.

DOI

[22]
(a) Fu Z.; Xu J.; Zhu T.; Leong W. W. Y.; Chi Y. R. Nat. Chem. 2013, 5, 835.

DOI

(b) Mo J.; Shen L.; Chi Y. R. Angew. Chem., Int. Ed. 2013, 52, 8588.

DOI

(c) Huang Z.; Dong G. J. Am. Chem. Soc. 2013, 135, 17747.

DOI

[23]
Jeffrey J. L.; Petronijevic F. R.; MacMillan D. W. C. J. Am. Chem. Soc. 2015, 137, 8404.

DOI PMID

[24]
Dolcini L.; Gandini T.; Castiglioni R.; Bossi A.; Penconi M.; Dal Corso A.; Gennari C.; Pignataro L. J. Org. Chem. 2023, 88, 14283.

DOI PMID

[25]
Wang R.; Ma M.; Gong X.; Fan X.; Walsh P. J. Org. Lett. 2019, 21, 27.

DOI PMID

[26]
Zhang H.-H.; Yu S. J. Org. Chem. 2017, 82, 9995.

DOI

[27]
Cardinale L.; Schmotz M. W. S.; Konev M. O.; Jacobi von Wangelin A. Org. Lett. 2022, 24, 506.

DOI

[28]
Song X.; Zhang Y.; Li Y.; Zhao X.; Yin Y.; Ban X.; Jiang Z. ACS Catal. 2023, 13, 6396.

DOI

[29]
Chen M.; Zhao X.; Yang C.; Xia W. Org. Lett. 2017, 19, 3807.

DOI

[30]
Fan X.; Gong X.; Ma M.; Wang R.; Walsh P. J. Nat. Commun. 2018, 9, 4936.

DOI

[31]
Zhang H.-H.; Yu S. Org. Lett. 2019, 21, 3711.

DOI

[32]
Fava E.; Millet A.; Nakajima M.; Loescher S.; Rueping M. Angew. Chem., Int. Ed. 2016, 55, 6776.

DOI

[33]
Xia Q.; Tian H.; Dong J.; Qu Y.; Li L.; Song H.; Liu Y.; Wang Q. Chem. Eur. J. 2018, 24, 9269.

DOI

[34]
Nicastri M. C.; Lehnherr D.; Lam Y.-h.; DiRocco D. A.; Rovis T. J. Am. Chem. Soc. 2020, 142, 987.

DOI PMID

[35]
Zhou N.; Yuan X. A.; Zhao Y.; Xie J.; Zhu C. Angew. Chem., Int. Ed. 2018, 57, 3990.

DOI

[36]
Vazquez-Amaya L. Y.; Dootselaere B.; Ojeda-Carralero G. M.; Pillitteri S.; Van der Eycken J.; Van der Eycken E. V.; Sharma U. K. Org. Lett. 2023, 25, 4010.

DOI

[37]
Leitch J. A.; Fuentes de Arriba A. L.; Tan J.; Hoff O.; Martinez C. M.; Dixon D. J. Chem. Sci. 2018, 9, 6653.

DOI PMID

[38]
Leitch J. A.; Rogova T.; Duarte F.; Dixon D. J. Angew. Chem., Int. Ed. 2020, 59, 4121.

DOI

[39]
(a) Saibabu Kotti S. R.; Timmons C.; Li G. Chem. Biol. Drug Des. 2006, 67, 101.

PMID

(b) Foubelo F.; Nájera C.; Retamosa M. G.; Sansano J. M.; Yus M. Chem. Soc. Rev. 2024, 53, 7983.

DOI

[40]
Nakajima M.; Fava E.; Loescher S.; Jiang Z.; Rueping M. Angew. Chem., Int. Ed. 2015, 54, 8828.

DOI

[41]
Okamoto S.; Ariki R.; Tsujioka H.; Sudo A. J. Org. Chem. 2017, 82, 9731.

DOI

[42]
Gualandi A.; Rodeghiero G.; Della Rocca E.; Bertoni F.; Marchini M.; Perciaccante R.; Jansen T. P.; Ceroni P.; Cozzi P. G. Chem. Commun. 2018, 54, 10044.

DOI

[43]
Rong J.; Seeberger P. H.; Gilmore K. Org. Lett. 2018, 20, 4081.

DOI

[44]
van As D. J.; Connell T. U.; Brzozowski M.; Scully A. D.; Polyzos A. Org. Lett. 2018, 20, 905.

DOI

[45]
Guo X.; Wenger O. S. Angew. Chem., Int. Ed. 2018, 57, 2469.

DOI

[46]
Wang R.; Ma M.; Gong X.; Panetti G. B.; Fan X.; Walsh P. J. Org. Lett. 2018, 20, 2433.

DOI PMID

[47]
(a) Wu H. L.; Qi M. Y.; Tang Z. R.; Xu Y. J. J. Mater. Chem. A 2023, 11, 3262.

DOI

(b) Weiss E. A. ACS Energy Lett. 2017, 2, 1005.

DOI

[48]
Xi Z. W.; Yang L.; Wang D. Y.; Pu C. D.; Shen Y. M.; Wu C. D.; Peng X. G. J. Org. Chem. 2018, 83, 11886.

DOI

Outlines

/