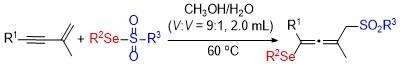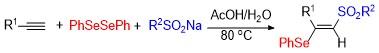
REVIEWS

Research Progress on Radical Selenosulfonylation

  • Shizheng Liu a, b ,
  • Mingyu Dou b ,
  • Yu Cui , a, * ,
  • Jianmin Dou , b, * ,
  • Wenting Wei , c, *
Expand
  • a School of Chemistry and Chemical Engineering, University of Jinan, Jinan 250022
  • b Shandong Provincial Key Laboratory of Chemical Energy Storage and Novel Cell Technology, School of Chemistry and Chemical Engineering, Liaocheng University, Liaocheng, Shandong 252059
  • c School of Materials Science and Chemical Engineering, Ningbo University, Ningbo, Zhejiang 315211

Received date: 2025-10-23

  Revised date: 2025-11-29

  Online published: 2026-02-02

Supported by

Natural Science Foundation of Shandong Province(ZR2022QB233)

National Natural Science Foundation of China(21876062)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

Selenosulfonylation has emerged as one of the most efficient and practical methods for the simultaneous construction of C—Se and C—S bonds. The selenosulfone compounds prepared by this transformation not only play significant roles in drug development, natural product structural modification, and functional materials, but also serve as versatile synthetic intermediates for further transformations. Over the past two decades, radical selenosulfonylation has experienced considerable progress, characterized by its high reactivity, mild reaction conditions, and excellent functional group tolerance. The recent advances in radical selenosulfonation systematically categorized based on the types of sulfonylation reagents employed, including those derived from selenosulfonate salt, sulfonylhydrazine, sodium sulfite or sulfinic acid, aryl diazonium salt combined with 1,4-diazabicyclo[2.2.2]octane-1,4-diium-1,4-disulfinate (DABSO), cyclobutanone oxime ester combined with DABSO, and alkyne combined with DABSO. A concise overview of the recent developments in this field is provided accordingly.

Cite this article

Shizheng Liu , Mingyu Dou , Yu Cui , Jianmin Dou , Wenting Wei . Research Progress on Radical Selenosulfonylation[J]. Chinese Journal of Organic Chemistry, 2026 , 46(4) : 1621 -1634 . DOI: 10.6023/cjoc202510020

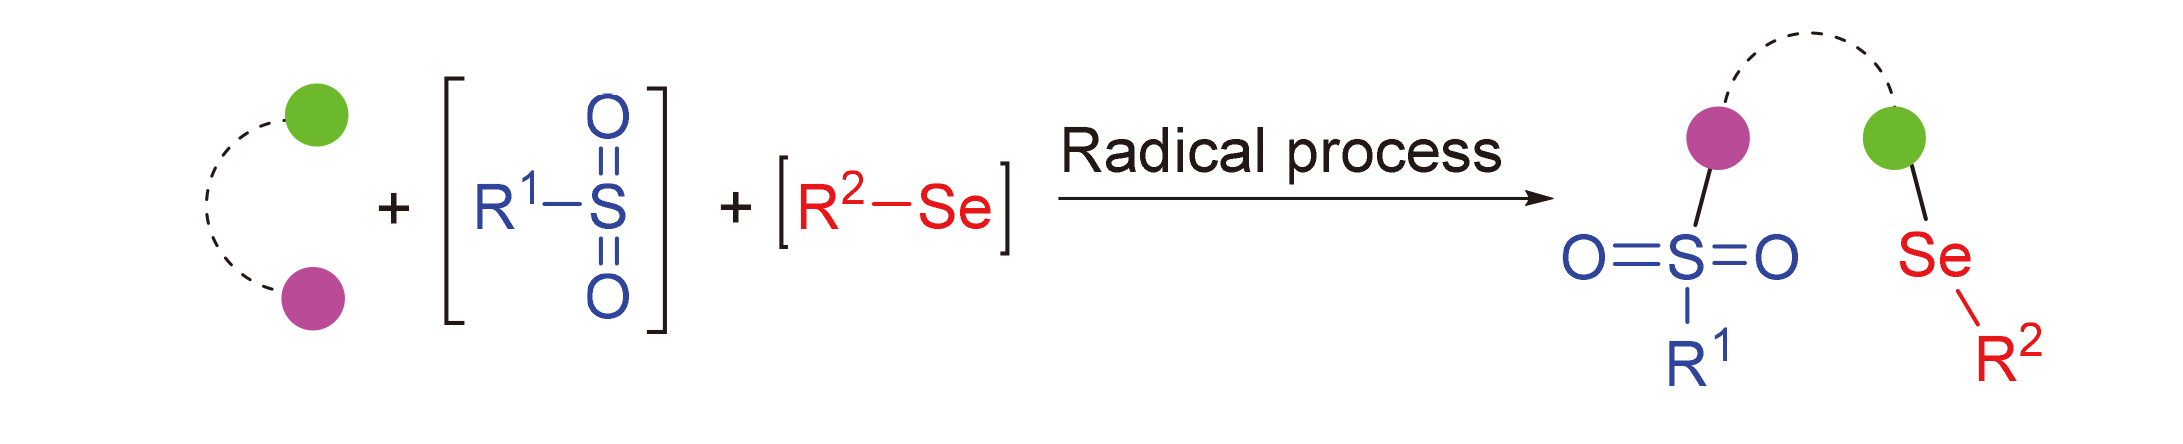
硒磺酰化可同时实现硒化和磺酰化, 已逐渐成为同时构建C—Se和C—S键最为快速和实用的方法之一[1]. 其在有机合成领域具有广泛的应用, 构建的硒代砜类化合物不仅在药物研发、天然产物结构单元修饰和功能材料中占据重要地位, 而且能作为通用合成中间体实现进一步转化[2]. 因此, 硒磺酰化策略的开发在有机化学领域具有重要研究价值. 早期发展的硒磺酰化主要是通过亲电反应过程实现, 一般是在氧化剂存在下, 芳基磺酰肼和二硒化物经过亲电加成与底物反应[3]. 近二十年来, 随着自由基化学的蓬勃发展, 自由基硒磺酰化已成为一种高效、通用的转化方法[4], 该过程具有反应活性高、条件温和及官能团耐受性优良等特点, 弥补了亲电硒磺酰化存在的一些不足.
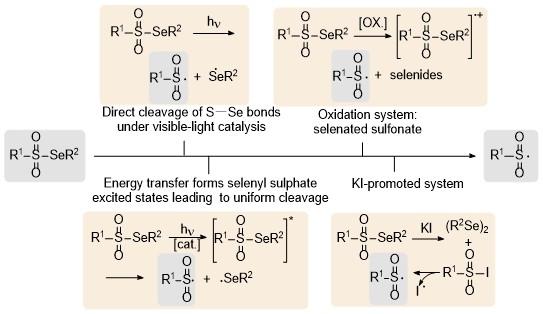
自由基硒磺酰化中磺酰化试剂主要有两种来源形式: 一种是由硒磺酸酯、磺酰肼或亚磺酸钠/亚磺酸直接产生磺酰自由基; 另一种是芳基重氮盐或环丁酮肟酯等在形成碳自由基后快速与1,4-二氮杂双环[2.2.2]辛烷- 1,4-二鎓-1,4-二亚磺酸(DABSO)结合, 原位产生磺酰自由基. 参与自由基硒磺酰化的硒化试剂主要是二硒化物, 其以硒自由基或二硒化物完成偶联过程. 而参与自由基硒磺酰化的底物主要有烯烃、炔烃、烯炔或联烯等不饱和烃, 以及双环[1.1.1]戊烷(BCP)或重氮烷烃等饱和烃. 尽管已有一篇关于不饱和烃硒磺酰化的综述[5], 但其底物局限于不饱和烃. 尤其是专门针对基于自由基机理的硒磺酰化反应的综述, 目前尚未见报道. 本文概述了近二十年来自由基硒磺酰化反应所取得的代表性研究成果, 重点总结分析了反应特点和机理. 根据磺酰化试剂的来源对该领域主要成果进行了分类(图1), 包括来源于硒磺酸酯、磺酰肼、亚磺酸钠/亚磺酸、芳基重氮盐与DABSO结合、环丁酮肟酯与DABSO结合及炔烃与DABSO结合. 最后讨论了自由基硒磺酰化面临的挑战, 展望了未来可能的研究方向.
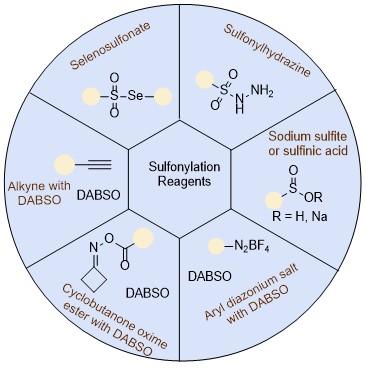
图1 磺酰化试剂概述

Figure 1 Overview of sulfonylation reagents

1 硒磺酸酯作为磺酰化试剂

硒磺酸酯可同时作为磺酰化和硒化试剂, 在自由基硒磺酰化反应中被广泛使用[6]. 在可见光催化体系中, 硒磺酸酯主要经过两种途径形成磺酰自由基: 一种是在可见光催化下S—Se键直接均裂产生磺酰自由基; 另一种是激发态光催化剂通过能量转移形成硒磺酸酯激发态, 再通过S—Se键均裂产生磺酰自由基. 在氧化剂体系中, 硒磺酸酯首先被氧化形成磺酰自由基和硒化物. 此外, 在KI促进的反应体系中, 硒磺酸酯先与KI反应得到磺酰碘和二硒化物, 随后磺酰碘中S—I键均裂产生磺酰自由基(Scheme 1).
图式1 硒磺酸酯裂解路径示意图

Scheme 1 Schematic diagram of the selenyl sulfonate cracking pathway

2018年, Tlili和Billard课题组[7]利用硒磺酸酯同时作为磺酰化和硒化试剂, 在可见光催化的室温条件下实现了烯烃的自由基硒磺酰化(Scheme 2). 该转化无需任何催化剂, 反应条件温和. 电子自旋共振波谱测试证明, 反应过程中产生了磺酰自由基, 19F NMR监测表明硒自由基二聚形成了二硒化物. 基于此, 作者提出了该反应的可能机理. 首先, 硒磺酸酯在可见光下均裂产生磺酰自由基和硒自由基, 而硒自由基快速二聚形成二硒化物. 随后, 磺酰自由基与烯烃加成形成烷基自由中间体A. 接着, 二硒化物加合到中间体A, 形成关键硒自由基中间体B. 最后, 中间体B释放出一个硒自由基, 得到最终的硒磺酰化产物. 同年, 闫海龙课题组[8]使用方酰胺作为有机催化剂实现了烯烃的不对称硒磺酰化. 2024年, 汪顺义等[9]通过巧妙的底物设计, 经过关键的1,2-酰基迁移, 发展了烯烃的1,3-自由基硒磺酰化.
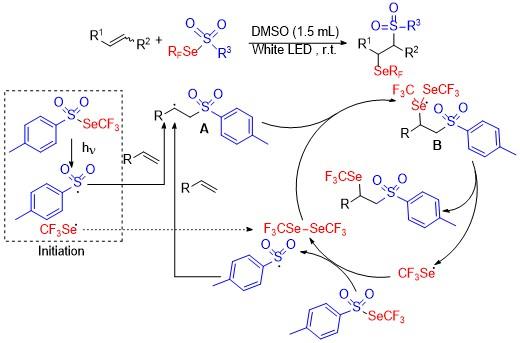
图式2 烯烃与硒磺酸酯的自由基硒磺酰化

Scheme 2 Radical selenosulfonylation of olefins with selenosulfonate salts

2024年, 曹华/刘想团队[10]开发了独特的烯烃氧化硒磺酰化策略, 在烯烃同一位点同时实现了磺酰化和硒化(Scheme 3). 反应在空气中进行, KI作为关键的促进剂, 可以一步同时构建C—O、C—S和C—Se键. 控制实验表明, 常见自由基抑制剂的加入能大幅度降低目标产物的收率, 说明该反应可能经历了自由基反应过程. 作者也观察到β-酮砜可以与硒磺酸酯或二硒化物在标准条件下转化为最终产物, 表明β-酮砜可能是反应中间体. 作者也提出了该方法的转化机理: 碘化钾与硒磺酸盐反应生成活性物种磺酰碘和二硒化物, 磺酰碘裂解产生碘自由基和磺酰自由基; 磺酰自由基与烯烃经加成、与氧气偶联、单电子转移(SET)和脱水得到β-酮砜; 其进一步与硒磺酸酯或二硒化物反应转化为目标产物.
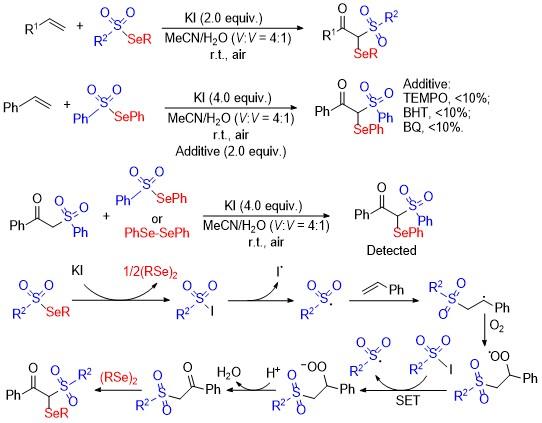
图式3 烯烃同一位点的硒磺酰化

Scheme 3 Selenosulfonylation at the same site of olefins

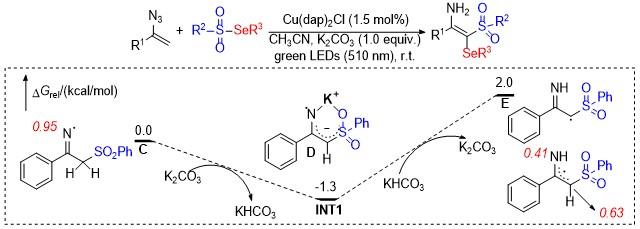
同年, 刘强课题组[11]发展了烯基叠氮与硒磺酸酯的硒磺酰化新方法(Scheme 4). 以Cu(dap)2Cl作为光敏剂, 在可见光照射下, 烯基叠氮通过官能团转移自由基加成(GTRA)反应, 经β-双官能化, 得到各种氮上无保护的不对称烯胺衍生物. 根据密度泛函理论(DFT)计算, 亚胺自由基C的自旋密度集中在氮原子上, 其在K2CO3的作用下通过热力学脱质子化途径形成钾稳定的自由基阴离子D. D与碳酸氢钾之间的质子交换, 既能产生亚胺自由基C, 也能产生碳自由基E, 而后者的自旋密度主要离域在碳原子上.
图式4 烯基叠氮的硒磺酰化

Scheme 4 Selenosulfonylation of vinyl azides

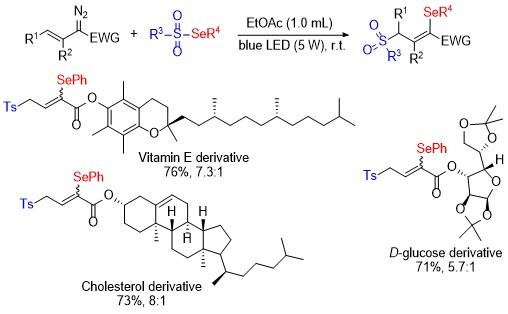
2021年, 周磊团队[12]在可见光驱动下, 高效地实现了乙烯基重氮与硒磺酸酯的1,3-硒磺酰化反应, 以良好的收率制备了各种γ-硒烯丙基砜(Scheme 5). 该光化学反应可在室温下于敞口烧瓶中进行, 以乙酸乙酯为溶剂, 无需添加任何光催化剂或添加剂. 对照实验证实, 该1,3-硒磺酰化是通过自由基链转移过程进行的. 系列天然产物(如胆固醇、D-葡萄糖以及维生素E)衍生的乙烯基重氮都能较好地实现1,3-硒磺酰化, 进一步证实了该反应的实用性.
图式5 乙烯基重氮的1,3-硒磺酰化

Scheme 5 1,3-Selenosulfonylation of ethylene diazoniums

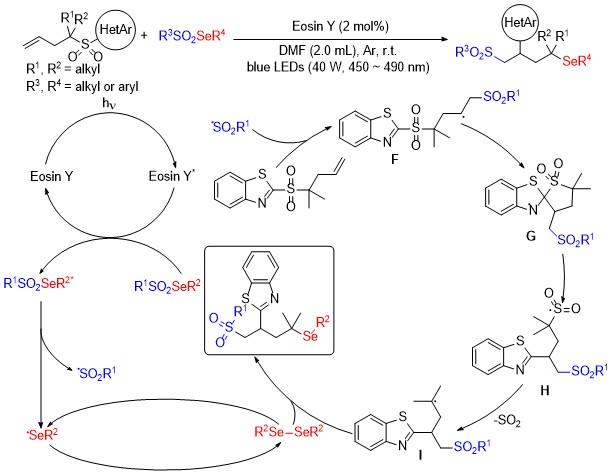
2021年, 汪顺义课题组[13]开发了独特的经过磺酰化/芳基迁移/脱硫过程的丁烯基苯并噻唑砜的硒磺酰化反应(Scheme 6). 有机催化剂曙红Y吸收光能后, 从基态转变为激发态, 从而将能量转移到硒磺酸酯, 产生相应的激发态, 其均裂产生磺酰自由基和硒自由基. 磺酰自由基与底物末端双键加成形成碳自由基中间体F, 其经分子内环化产生五元环中间体G. 中间体G经历重排和C—S键断裂形成中间体H. 中间体H释放SO2产生碳自由基中间体I. 中间体I进一步与二硒化物反应, 得到最终产物.
图式6 丁烯基苯并噻唑砜的硒磺酰化

Scheme 6 Selenosulfonylation of butenyl benzothiazole sulfones

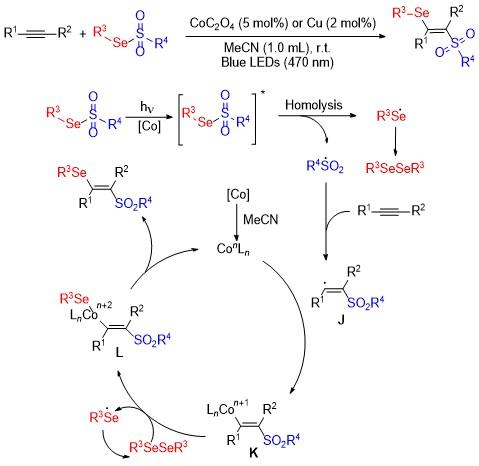
2019年, 纪顺俊/汪顺义团队[14]在可见光诱导下, 使用钴或铜催化, 实现了炔烃与硒磺酸酯的自由基硒磺酰化(Scheme 7). 该反应起始于磺酰自由基对炔烃末端的区域选择性加成, 形成的烯基自由基J和金属钴或铜配位形成中间体K, 随后与硒自由基二聚原位产生的二硒化物反应, 形成中间体L, 其经还原消除得到最终产物, 并再生金属催化剂. 此外, 秦文灵课题组[15]和夏海东团队[16]分别在无金属和光诱导g-C3N4催化的体系下, 也发展了炔烃与硒磺酸酯的硒磺酰化方法.
图式7 炔烃与硒磺酸酯的自由基硒磺酰化

Scheme 7 Radical selenosulfonylation of alkynes with selenosulfonate salts

2022年, Wang课题组[17]报道了光诱导炔胺的区域和化学选择性重组和官能化, 从而高原子经济性和步骤经济性地实现硒磺酰化(Scheme 8). 光照激发硒磺酸酯产生磺酰基与芳硒自由基, 磺酰基自由基首先区域选择性地进攻底物的α-C, 引发连续的5-endo-dig环化与关键的C—N键断裂, 此过程伴随分子内炔烃迁移重排, 最终由芳硒自由基捕获生成的乙烯基自由基中间体, 从而高效地构建硒代吲哚衍生物. 这项工作的关键突破是实现了炔胺中C—N键断裂, 并在几分钟内形成新C(sp2)—N、C(sp2)—C(sp2), C(sp2)—S和C—Se键, 整个反应在不含光催化剂、金属、氧化剂及添加剂的体系下进行. 对照实验和13C标记实验支持砜自由基诱导炔胺的重组, 并且通过自由基途径实现硒磺酰化. 一年后, 该课题组[18]进一步通过自由基串联实现了光诱导下1,6-二炔的硒磺酰化.
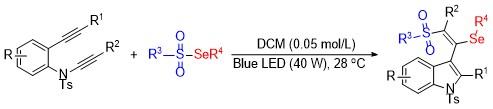
图式8 炔胺的硒磺酰化

Scheme 8 Selenosulfonylation of ynamides

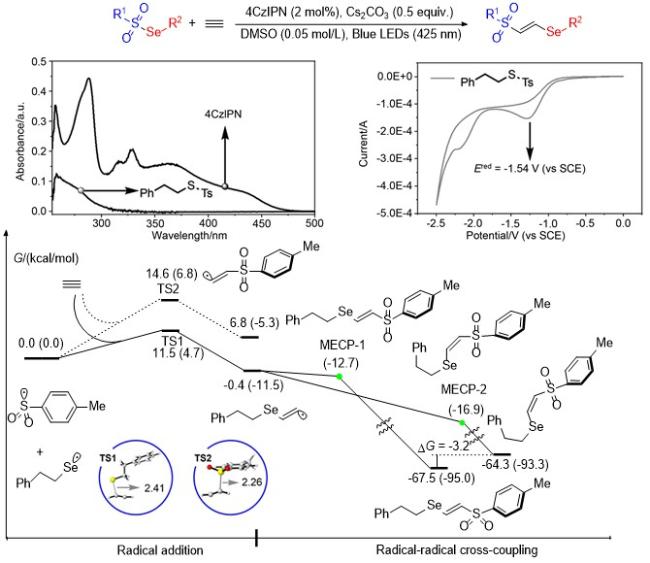
2023年, 祝诗发/陈凯团队[19]发展了光催化乙炔的1,2-硒磺酰化(Scheme 9). 紫外/可见吸收光谱表明光催化剂4CzIPN为反应混合物中唯一的光吸收物种(λmax=450 nm), 此结果排除了硒磺酸酯或乙炔在该反应条件下被直接激发的可能性. 同时, 循环伏安测试排除了来自*4CzIPN的SET过程. DFT计算合理解释了该反应的路径和高Z/E区域选择性的内在原因.
图式9 乙炔的1,2-硒磺酰化

Scheme 9 1,2-Selenosulfonylation of acetylene

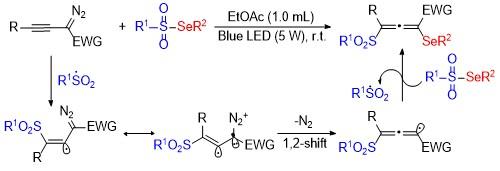
2022年, 周磊课题组[20]发展了一种可见光促进的、针对炔基重氮化物的自由基1,3-硒磺酰化新方法(Scheme 10). 该反应始于磺酰自由基对炔基重氮化物中炔烃末端的区域选择性加成. 随后, 自由基中间体经氮气消除生成联烯自由基, 其与硒磺酸酯反应得到最终产物, 并同时释放磺酰自由基.
图式10 炔基重氮化物的1,3-硒磺酰化

Scheme 10 1,3-Selenosulfonylation of alkynyl diazo compounds

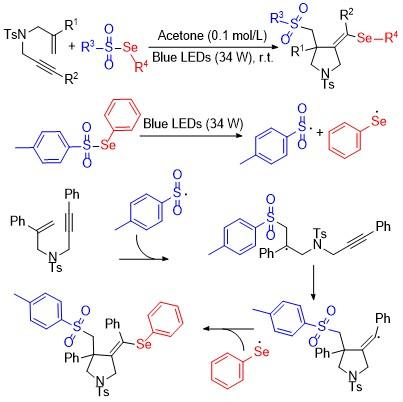
2020年, Wang课题组[21]实现了1,6-烯炔在无金属、无氧化剂条件下的区域和化学选择性的自由基硒磺酰化(Scheme 11). 该反应首先在光催化下生成磺酰自由基和硒自由基, 磺酰自由基选择性地加成到1,6-烯炔的碳碳双键上, 随后经分子内自由基环化、烯基自由基与硒自由基偶联来实现硒磺酰化. 同时, 徐燕丽/陈艳艳/马献力[22]、荣良策/刘蕴[23]、Wang/Liu/Zuo[24]团队也实现了不同骨架1,6-烯炔的自由基硒磺酰化.
图式11 1,6-烯炔的自由基硒磺酰化

Scheme 11 Radical selenosulfonylation of 1,6-enynes

2024年, 汪顺义课题组[25]开发了1,3-烯炔的区域选择性1,4-硒磺酰化方法(Scheme 12). 该反应在甲醇/水混合溶剂中进行, 无需额外的添加剂, 操作简便, 为联烯衍生物的构建提供了新思路. 当反应以水作为溶剂时, 也能以27%的收率得到目标产物.
图式12 1,3-烯炔的1,4-硒磺酰化

Scheme 12 1,4-Selenosulfonylation of 1,3-enynes

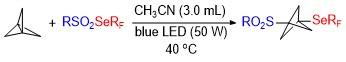
2020年, 朱晨课题组[26]将硒磺酰化反应拓展至饱和烃BCP (Scheme 13). 他们报道了一种获得有价值的氟烷硒基官能化BCP的方法. 在温和条件下, 不仅SeCF3、SeC4F9和SeC8F17等基团很容易地被引入到BCP骨架, 而且能同时安装砜基, 为生物活性分子制备提供了便捷的平台. 这种方案具有较高的原子经济, 操作过程简单, 能构建出系列新颖的BCP骨架. 随后, 该课题 组[27]进一步探究了BCP的自由基硒磺酰化, 该转化在60 ℃和光照下均可顺利进行.
图式13 BCP的自由基硒磺酰化

Scheme 13 Radical selenosulfonylation of BCP

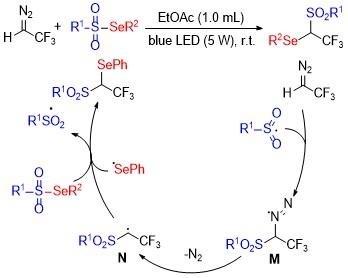
2024年, 周磊课题组[28]报道了可见光促进的2,2,2-三氟重氮乙烷的自由基硒磺化(Scheme 14). 该反应原子经济高, 不使用外部光催化剂和添加剂, 采用无毒的乙酸乙酯作为溶剂, 为构建同一碳原子上连接磺酰基、三氟甲基和硒基官能团的骨架提供了通用方法. 首先,在蓝光照射下, 硒磺酸酯产生磺酰自由基和硒自由基. 接着, 由于重氮碳的亲核性质, 亲电性的磺酰自由基加成到重氮碳形成自由基中间体M, 其随后脱氮气得到碳自由基中间体N. 最后, 中间体N与硒自由基或硒磺酸酯反应得到目标产物.
图式14 2,2,2-三氟重氮乙烷的自由基硒磺化

Scheme 14 Radical selenosulfonylation of 2,2,2-trifluorodiazo- ethane

2 磺酰肼作为磺酰化试剂

磺酰肼作为磺酰化试剂时, 一般在氧化剂或者电催化体系中被氧化成磺酰自由基, 进而参与后续的磺酰化过程[29]. 而二硒化物一般是直接偶联, 或者先形成硒由基, 再偶联实现硒化过程.
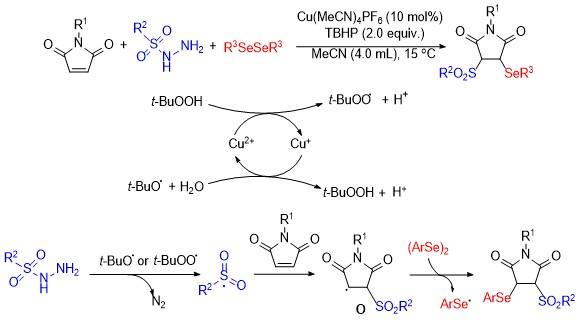
2022年, 赵圣印团队[30]发展了铜催化自由基接力策略, 实现马来酰亚胺、磺酰肼和二硒化物的三组分硒磺酰化反应(Scheme 15). 反应使用Cu(CH3CN)4PF6作为催化剂, 以叔丁基过氧化氢(TBHP)为氧化剂, 在温和条件下一步构建C—SO2和C—Se键. 作者提出了如下的可能反应机理: 在TBHP和铜催化剂的作用下, 磺酰肼产生磺酰自由基; 其先与马来酰亚胺加成得到烷基自由基中间体O, 然后与二硒化物反应得到最终产物.
图式15 马来酰亚胺的硒磺酰化

Scheme 15 Selenosulfonylation of maleimides

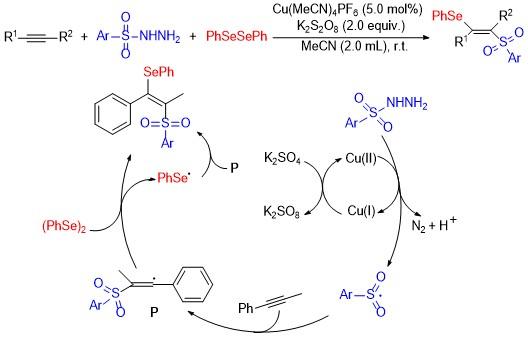
2017年, 张前/李燕团队[31]开发了铜催化炔烃的硒磺酰化策略, 制备了β-(硒)乙烯基砜衍生物(Scheme 16). 反应中, 苯磺酰肼在K2S2O8和Cu(MeCN)4PF6作用下产生磺酰自由基, 其与炔烃加成得到烯基自由基中间体P, 中间体P再与二硒化物反应产生硒磺酰化产物. 2020年, Xu和Chen团队[32]通过电催化体系, 也实现了炔烃的自由基硒磺酰化.
图式16 磺酰肼作为硒磺酰化试剂与炔烃反应

Scheme 16 Reaction of sulfonylhydrazines as selenosulfonylation reagent with alkynes

3 亚磺酸钠或亚磺酸作为磺酰化试剂

亚磺酸钠和亚磺酸也可以作为磺酰化试剂, 其在氧化剂或可见光催化体系中被氧化成磺酰自由基来诱导后续的反应过程[33].
早在2002年, 黄宪课题组[34]就报道了以亚磺酸钠为磺酰自由基源、二硒化物为硒源的炔烃硒磺酰化反应(Scheme 17). 反应在乙酸水溶液中进行, 亚磺酸钠在无任何外来添加剂的情况下产生磺酰自由基来诱导反应发生. 2024年, 吴吉程/任巧团队[35]采用光催化策略, 也实现了亚磺酸钠为磺酰自由基源的炔烃硒磺酰化.
图式17 亚磺酸钠作为硒磺酰化试剂与炔烃反应

Scheme 17 Sodium arenesulfinates as selenosulfonylation reagent react with alkynes

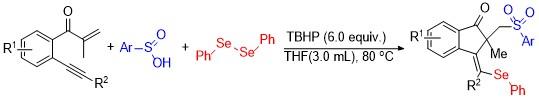
2018年, 姜波/屠树江团队[36]以亚磺酸为磺酰自由基前体, 开发了TBHP促进的烯炔自由基硒磺酰化方法(Scheme 18). 该转化起始于亚磺酸和氧化剂TBHP在加热条件下的相互作用, 反应在产生磺酰自由基的同时得到叔丁醇和水. 随后, 磺酰自由基加成到烯炔并诱导后续的自由基串联反应, 从而完成硒磺酰化过程.
图式18 亚磺酸作为硒磺酰化试剂与烯炔反应

Scheme 18 Reaction of sulfinic acids as selenosulfonylation reagent with enynes

4 芳基重氮盐与DABSO结合作为磺酰化试剂

芳基重氮盐与DABSO可结合形成静电复合体, 其裂解产生芳基自由基和二氧化硫, 二者原位结合形成磺酰自由基, 进而启动后续的硒磺酰化过程[37].
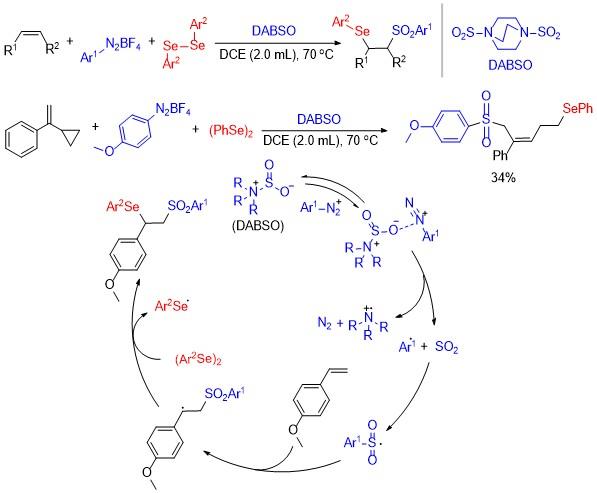
2025年, 魏文廷团队[38]开发了一种四组分可控自由基接力策略, 实现了无需预制备硒磺酸酯并兼容未活化烯烃的1,2-硒磺酰化方法(Scheme 19). 自由基时钟实验表明, 在这种竞争反应体系中, 芳基磺酰自由基的反应活性更强. 该策略利用芳基重氮盐生成芳基自由基, 再插入二氧化硫源后原位生成高亲电性的磺酰自由基, 其与烯烃快速加成, 生成更具反应活性的烷基自由基中间体, 进而选择性与二硒化物偶联. 此机制通过调控转化过程中的自由基生成时序, 从而实现极性匹配下的精准安装.
图式19 未活化烯烃的四组分1,2-硒磺酰化

Scheme 19 Four component 1,2-selenosulfonylation of unactivated olefins

2018年, 孙凯课题组[39]实现了炔烃、芳基重氮盐、DABSO和二硒化物的多组分区域和立体选择性硒磺化合成(E)-β-硒乙烯基砜衍生物(Scheme 20). 体系中不加入氧化剂, 也能以18%的收率得到目标产物. 当加入K2S2O8作为氧化剂时, 反应收率提升至84%, 机理研究表明, 氧化剂在硒化这一步起到了促进作用. 作者提出了如下的可能反应机制: 芳基重氮阳离子与DABSO结合生成易于裂解的复合体Q, 其进一步产生二氧化硫和芳基自由基. 然后, 二氧化硫和芳基自由基结合形成芳基磺酰自由基, 其加成到炔烃产生相对稳定的β-磺酰乙烯自由基R. 最后, 在K2S2O8的辅助下, 自由基R与二硒化物偶联得到热力学稳定的(E)-β-硒乙烯基砜.
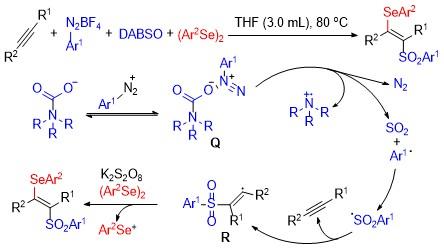
图式20 炔烃的四组分硒磺酰化

Scheme 20 Four component selenosulfonylation of alkynes

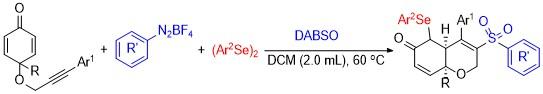
2022年, Volla课题组[40]发展了烯炔的硒磺酰化策略, 反应在无金属体系下完成, 经历了二氧化硫插入、磺酰化、分子内自由基环化和硒化的串联过程(Scheme 21). 作者发现溶剂对该反应至关重要, 在以二氯乙烷作溶剂时能以较好的收率得到目标产物. 与之对应的是, 当反应在四氢呋喃或乙腈中进行时, 仅能以10%或13%的收率得到目标产物. 遗憾的是, 作者对溶剂导致收率变化的原因未做进一步的深入探究.
图式21 烯炔的四组分硒磺酰化

Scheme 21 Four component selenosulfonylation of enynes

5 环丁酮肟酯与DABSO结合作为磺酰化试剂

除芳基重氮盐外, 环丁酮肟酯也能与DABSO结合作为磺酰化试剂[41]. 该过程中, 环丁酮肟酯先在铜、铁等催化下通过SET产生氰烷基自由基, 其迅速与DABSO反应原位形成氰烷基磺酰自由基, 进而与不饱和键反应完成磺酰化过程.
2024年, 魏文廷团队[42]开发了四组分可控自由基串联策略, 实现丙二烯的1,2-硒磺酰化(Scheme 22). 他们通过改变离去基团来调控环丁酮肟酯产生烷基氰碳自由基的速率, 并保证其插入二氧化硫源生成更具亲电性的磺酰自由基, 继而诱导丙二烯与新生成的亲电性磺酰自由基迅速加成, 成功避免了竞争性的自由基偶联副反应, 实现了丙二烯的磺酰化. 此外, 反应采用铁催化体系, 避免新生成的C—Se键被光催化剂激发而裂解. 同时引入芳基二硒化物作为硒化试剂, 避免了反应过程中硒自由基的自偶联, 诱导反应向硒化进行. 反应机理如下: 在Fe(II)的作用下, 环丁酮肟酯通过SET产生亚胺自由基, 再选择性断裂β-C—C键开环形成γ-氰烷基自由基. 随后, γ-氰烷基自由基被二氧化硫插入, 快速生成烷基磺酰自由基, 其与丙二烯加成生成乙烯基自由基中间体S. 最后, 中间体S与二硒化物迅速偶联, 得到稳定的硒代砜类化合物.
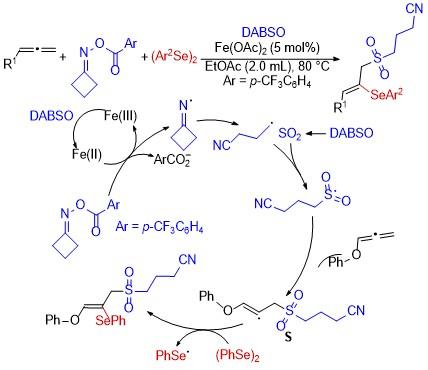
图式22 丙二烯的1,2-硒磺酰化

Scheme 22 1,2-Selenosulfonylation of allenes

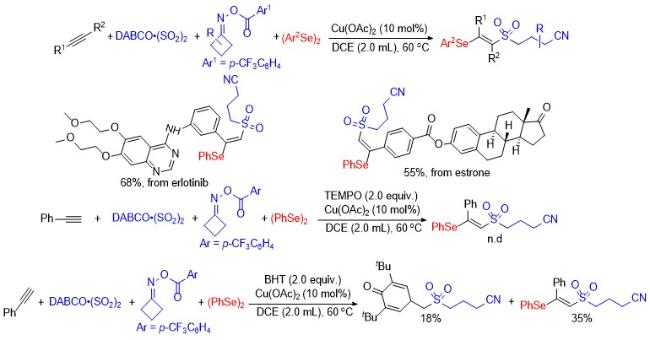
2021年, 吴劼/何福生团队[43]报道了炔烃的硒磺酰化反应, 采用环丁酮肟酯开环插入二氧化硫作为磺酰化试剂, 二硒化物作为硒化试剂(Scheme 23). 该方案具有广泛的底物范围, 一些含复杂药物分子骨架的炔烃也能顺利实现硒磺酰化反应. 加入常见的自由基抑制剂2,2,6,6-四甲基哌啶氧化物(TEMPO)和2,6-二叔丁基-4-甲基苯酚(BHT), 反应的收率大幅度降低, 并且捕获到了环丁酮肟酯开环插入二氧化硫后形成的磺酰自由基.
图式23 使用环丁酮肟酯的炔烃硒磺酰化

Scheme 23 Selenosulfonylation of alkynes using cycloketone oxime esters

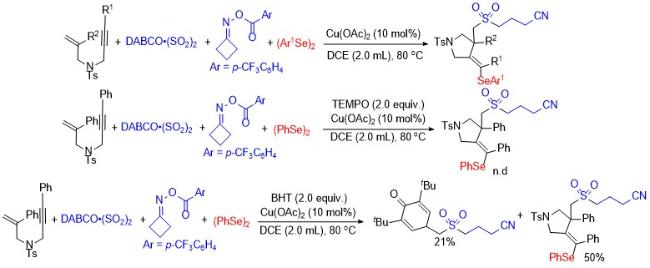
同年, 吴劼/何福生团队[44]进一步开发了1,6-烯炔的硒磺酰化反应, 该过程具有良好的区域和化学选择性, 以5-exo-dig的方式实现分子内环化(Scheme 24). 该转化步骤经济性高, 一步形成一个C—SO2、两个C—C和一个C—Se键. 通过自由基捕获实验, 证实了反应中存在环丁酮肟酯开环插入二氧化硫后原位生成的磺酰自由基.
图式24 使用环丁酮肟酯的1,6-烯炔硒磺酰化

Scheme 24 Selenosulfonylation of 1,6-enynes using cycloketone oxime esters

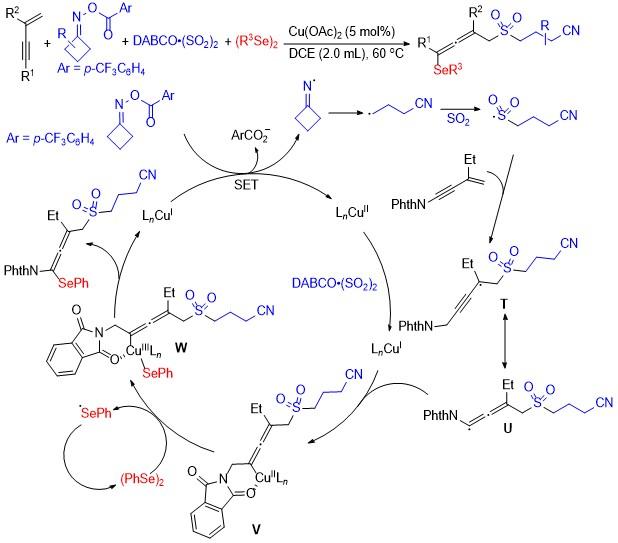
与此同时, 吴劼/何福生团队[45]设计将骨架缩短至1,3-烯炔, 发展了铜催化硒磺酰化制备常规方法难以合成的氰基烷基磺酰基取代联烯衍生物(Scheme 25). 环丁酮肟酯开环后迅速与二氧化硫结合生成氰烷基磺酰自由基, 其进攻1,3-烯炔形成自由基中间体TU. 随后, 其与一价铜配位得到二价铜中间体V, 再与二硒化物反应产生三价铜中间体W. 最后, 中间体W经还原消除转化为最终的硒磺酰化产物.
图式25 使用环丁酮肟酯的1,3-烯炔硒磺酰化

Scheme 25 Selenosulfonylation of 1,3-enynes using cycloketone oxime esters

6 炔烃与DABSO结合作为磺酰化试剂

DABSO也可以与炔烃在反应中原位形成的烯基自由基结合作为磺酰化试剂. 该转化由二硒化物在可见光下均裂产生硒自由基来启动的, 其先与炔烃加成得到烯基自由基, 再快速与DABSO结合实现磺酰化过程.
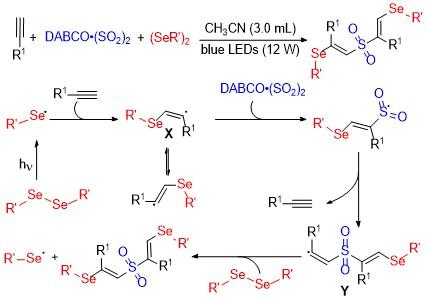
2019年, 陈艳艳/徐燕丽团队[46]开发了一例独特的以DABSO为磺酰源的多组分串联反应, 能在光催化下实现炔烃的自由基硒磺酰化(Scheme 26). 两分子炔烃、两分子二硒化物、一分子DABSO参与该串联反应, 一步构建两个C—S键和两个C—Se键. 该反应起始于二硒化物在可见光下均裂产生硒自由基, 其随后与炔烃加成形成烯基自由基X. 自由基X快速与DABSO串联形成磺酰自由基, 并对另一分子炔烃加成得到新的烯基自由基Y, 其最后与另一分子二硒化物反应得到最终产物.
图式26 炔烃与DABSO结合作为磺酰化试剂

Scheme 26 Alkynes combine with DABSO as sulfonylation reagents

7 结论与展望

综上所述, 本文阐述了近二十年来自由基硒磺酰化反应, 按照磺酰化试剂来源(硒磺酸酯、磺酰肼、亚磺酸钠/亚磺酸、芳基重氮盐与DABSO结合、环丁酮肟酯与DABSO结合、炔烃与DABSO结合等)分类, 详细阐述了其转化机理, 并分析对比了各体系的优劣, 为该方向进一步研究提供了理论依据. 参与自由基硒磺酰化的底物主要涉及烯烃、炔烃、烯炔和联烯等不饱和烃以及BCP或重氮烷烃等饱和烃, 为硒代砜类化合物提供了一个简洁、高效的合成平台. 尽管如此, 不对称自由基硒磺酰化构建手性硒代砜的报道仍极少. 因此, 将该策略应用于不对称自由基硒磺酰化或许是下一步研究方向之一.
(Zhao, C.)
[1]
(a) Back, T. G.; Collins, S. Tetrahedron Lett. 1980, 21, 2215.

(b) Shi, T.; Tian, M.; Sun, Z.; Zou, R.; Zhang, Z.; Xie, N.; Xu, X.; Sun, K. Chem. Commun. 2025, 61, 4066.

(c) Wang, X.; Meng, J.; Zhao, D.; Tang, S.; Sun, K. Chin. Chem. Lett. 2023, 34, 107736.

(d) Wang, X.; Zhang, Y.; Sun, K.; Meng, J.; Zhang, B. Chin. J. Org. Chem. 2021, 41, 4588 (in Chinese).

(王薪, 张艳, 孙凯, 孟建萍, 张冰, 有机化学, 2021, 41, 4588.)

[2]
(a) Gancarz, R. A.; Kice, J. L. Tetrahedron Lett. 1980, 21, 4155.

(b) Back, T. G.; Krishna, M. V. J. Org. Chem. 1991, 56, 454.

(c) Back, T. G.; Muralidharan, K. R. J. Org. Chem. 1989, 54, 121.

[3]
Sun, K.; Lv, Y.; Shi, Z.; Fu, F.; Zhang, C.; Zhang, Z. Sci. China: Chem. 2017, 60, 730.

[4]
(a) Vessally, E.; Didehban, K.; Mohammadi, R.; Hosseinian, A.; Babazadeh, M. J. Sulfur Chem. 2018, 39, 332.

(b) Vessally, E.; Mohammadi, R.; Hosseinian, A.; Didehban, K.; Edjlali, L. J. Sulfur Chem. 2018, 39, 443.

[5]
Abdtawfeeq, T. H.; Mahmood, E. A.; Azimi, S. B.; Kadhim, M. M.; Kareem, R. T.; Charati, F. R.; Vessally, E. RSC Adv. 2022, 12, 30564.

[6]
Ghiazza, C.; Debrauwer, V.; Monnereau, C.; Khrouz, L.; Médebielle, M.; Billard, T.; Tlili, A. Angew. Chem., Int. Ed. 2018, 57, 11781.

[7]
Ghiazza, C.; Khrouz, L.; Monnereau, C.; Billard, T.; Tlili, A. Chem. Commun. 2018, 54, 9909.

[8]
Luo, S.; Zhang, N.; Wang, Z.; Yan, H. Org. Biomol. Chem. 2018, 16, 2893.

[9]
Xu, J.; Liu, B.-X.; Liu, X.-Y.; Rao, W.; Wang, S.-Y. Org. Lett. 2024, 26, 6798.

[10]
Liu, X.; Zhang, Y.; Zheng, Y.; Huang, C.; Cao, H. Chin. J. Chem. 2024, 42, 1367.

[11]
Wang, T.; Zong, Y.-Y.; Yang, B.; Huang, T.; Jin, X.-L.; Liu, Q. Org. Lett. 2024, 26, 1683.

[12]
Li, W.; Zhou, L. Green Chem. 2021, 23, 6652.

[13]
Liu, X.-Y.; Tian, S.-Y.; Jiang, Y.-F.; Rao, W.; Wang, S.-Y. Org. Lett. 2021, 23, 8246.

[14]
Zhang, R.; Xu, P.; Wang, S.-Y.; Ji, S.-J. J. Org. Chem. 2019, 84, 12324.

[15]
Huang, S.; Chen, Z.; Mao, H.; Hu, F.; Li, D.; Tan, Y.; Yang, F.; Qin, W. Org. Biomol. Chem. 2019, 17, 1121.

[16]
Xie, S.-L.; Yan, J.-Z.; Xie, M.-J.; Li, X.; Zhou, F.; Zheng, M.-Q.; Wang, X.-L.; Feng, J.; Zhang, Y.; Duan, Y.-N.; Niu, Y.-D.; Li, D.; Xia, H.-D. Green Chem. 2024, 26, 323.

[17]
Mutra, M. R.; Wang, J.-J. Nat. Commun. 2022, 13, 30001.

[18]
Mutra, M. R.; Chen, Y.-T.; Wang, J.-J. Adv. Synth. Catal. 2023, 365, 1012.

[19]
S.; Wang, Z.; Gao, X.; Chen, K.; Zhu, S. Angew. Chem., Int. Ed. 2023, 62, e202300268.

[20]
Li, W.; Zhou, L. Org. Lett. 2022, 24, 3976.

[21]
Mutra, M. R.; Kudale, V. S.; Li, J.; Tsai, W.-H.; Wang, J.-J. Green Chem. 2020, 22, 2288.

[22]
Zhou, X.; Zhang, N.; Li, Y.; Mo, Z.; Ma, X.; Chen, Y.; Xu, Y. Green Synth. Catal. 2021, 2, 397.

[23]
Yang, J.; Gu, Y.; Guo, Y.; Lv, X.; Liu, S.; Liu, Y.; Rong, L. ChemistrySelect 2023, 8, e202300307.

[24]
Zuo, H.-D.; Chen, X.; Zhang, Y.; Liu, J.-W.; Yan, S.-H.; Li, G.; Wang, J.-Y. Org. Lett. 2024, 26, 3828.

[25]
Deng, H.-H.; Tian, S.-Y.; Han, J.-H.; Liu, X.-Y.; Rao, W.; Shen, S.-S.; Sheng, D.; Yang, Z.-Y.; Wang, S.-Y. J. Org. Chem. 2024, 89, 8804.

[26]
Wu, Z.; Xu, Y.; Liu, J.; Wu, X.; Zhu, C. Sci. China: Chem. 2020, 63, 1025.

[27]
Wu, Z.; Xu, Y.; Wu, X.; Zhu, C. Tetrahedron 2020, 76, 131692.

[28]
Li, S.; Ling, J.; Zhou, L. Org. Lett. 2024, 26, 5220.

[29]
Liu, F.-L.; Mei, L.; Wang, L.-T.; Zhou, Y.; Tang, K.; Li, T.; Yi, R.; Wei, W.-T. Chem. Commun. 2023, 59, 6391.

[30]
Ruan, H.-L.; Deng, Y.-X.; Li, Z.-J.; Zhao, S.-Y. J. Org. Chem. 2022, 87, 15661.

[31]
Liu, Y.; Zheng, G.; Zhang, Q.; Li, Y.; Zhang, Q. J. Org. Chem. 2017, 82, 2269.

[32]
Kong, X.; Yu, K.; Chen, Q.; Xu, B. Asian J. Org. Chem. 2020, 9, 1760.

[33]
(a) Yang, D.-Q.; Luo, X.-N.; Wu, C..; Yang, M.-Q.; Guo, J.-X.; Du, S.; Tong, Y.; Lei, K.-W.; Zhang, J.-Q.; Ge, G.-P.; Wei, W.-T. Org. Lett. 2025, 27, 7466.

(b) Zhou, Y.; Yang, W.-H.; Dai, N.-N.; Feng, J.-Y.; Yang, M.-Q.; Gao, W.; Li, Q.; Deng, C.; Lu, Z.; Wei, W.-T. Org. Lett. 2024, 26, 5074.

[34]
Huang, X.; Xu, Q.; Liang, C.-G.; He, Q.-W. Synth. Commun. 2002, 32, 1243.

[35]
Zheng, M.; Zhuang, X.; Jia, Q.; Ren, Q.; Wu, J. Org. Lett. 2024, 26, 9978.

[36]
Shen, Z.-J.; Wu, Y.-N.; He, C.-L.; He, L.; Hao, W.-J.; Wang, A.-F.; Tu, S.-J.; Jiang, B. Chem. Commun. 2018, 54, 445.

[37]
(a) Xiao, W.; Chen, J.-Q.; Wu, J. Chem. Soc. Rev. 2025, 54, 6832.

(b) Mei, L.; Shu, X.-R.; Liu, F.-L.; Li, J.-Z.; Zhang, J.-F.; Tang, K.; Wei, W.-T. Green Chem. 2023, 25, 8820.

[38]
Yang, M.-Q.; Tong, Y.; Liu, J.-Q.; Zhang, S.-Q.; Feng, J.-Y.; Wu, H.-L.; Chen, J.-Y.; Zhang, J.-Q.; Wang, H.; Wei, W.-T. Org. Chem. Front. 2025, 12, 5818.

[39]
Sun, K.; Shi, Z.; Liu, Z.; Luan, B.; Zhu, J.; Xue, Y. Org. Lett. 2018, 20, 6687.

[40]
Nair, A. M.; Halder, I.; Volla, C. M. R. Chem. Commun. 2022, 58, 6950.

[41]
(a) Luo, C.-M.; Sun, Y.-B.; Wang, L.-T.; Dai, N.-N.; Li, J.-Z.; Zhang, J.; Chen, J.-Y.; Wei, W.-T.; Ge, G.-P. Org. Chem. Front. 2023, 10, 4023.

(b) Li, L.-B.; Qiu, H.; Li, M.-H.; Dai, N.-N.; Mei, L.; He, Y.; Yu, L.; Li, T.; Wei, W.-T. Org. Chem. Front. 2023, 10, 5190.

[42]
Shu, X.-R.; Li, M.-H.; Wu, C.; Luo, X.-N.; Yang, D.-Q.; Yang, M.-Q.; Lu, Y.-J.; Ge, G.-P.; Liu, J.; Wei, W.-T. Org. Lett. 2024, 26, 5705.

[43]
He, F.-S.; Yao, Y.; Tang, Z.; Qiu, Y.; Xie, W.; Wu, J. Chem. Commun. 2021, 57, 12603.

[44]
He, F.-S.; Yao, Y.; Tang, Z.; Xie, W.; Wu, J. Org. Chem. Front. 2021, 8, 6119.

[45]
He, F.-S.; Bao, P.; Yu, F.; Zeng, L.-H.; Deng, W.-P.; Wu, J. Org. Lett. 2021, 23, 7472.

[46]
Chen, H.; Ding, R.; Tang, H.; Pan, Y.; Xu, Y.; Chen, Y. Chem.-Asian J. 2019, 14, 3264.

Outlines

/