



手性膦配体是有机合成中至关重要的配体类别之一, 近几十年来对不对称催化领域的发展起到了显著的推动作用[1-3]. 目前, 该类配体主要分为两大类型: 一类是P-手性中心配体, 其手性中心直接位于磷原子上[4-5]; 另一类为骨架手性配体, 其手性来源于分子的整体骨架构型, 磷原子在其中主要承担配位或催化功能[6-7]. 迄今为止, 基于点手性[8-9]、轴手性[10-12]以及平面手性[13-15]骨架的膦配体已得到广泛研究, 并取得了一系列重要进展(图1a). 然而, 螺旋手性膦配体的发展仍相对滞后, 目前研究较为成熟的体系主要集中于螺烯骨架[16-17].
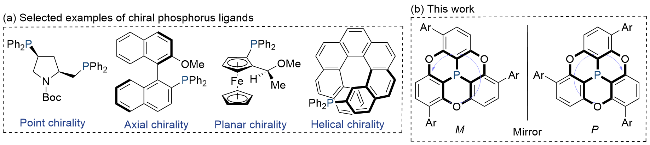
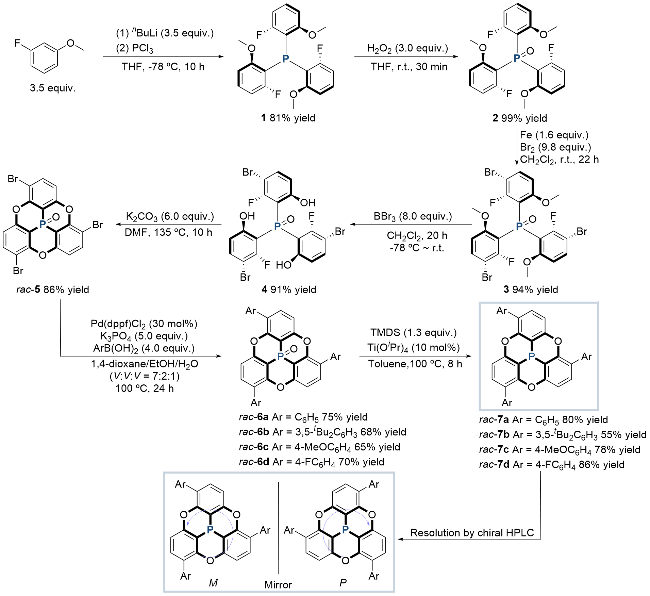
1997年, Krebs等[18]首次报道了一类结构新颖的膦杂碗烯分子, 其碗状构型与碗烯及多环芳烃类似. 该类分子具有较高的碗-翻转能垒, 因此能够以两种稳定的螺旋构型存在, 分别被定义为M与P对映体(图1b)[19]. 这一结构特性使其在材料科学[20-21]与超分子化学[22-23]领域展现出良好的应用前景. 然而, 尽管结构独特, 其合成与应用仍面临显著挑战. 首先, 传统合成路线通常步骤繁琐、效率较低, 例如早期方法需经八步反应才能制得溴取代的偶联前体5 (Scheme 1). 且制备过程中常涉及保护与去保护操作, 不利于规模化制备与后续官能化修饰[23-24]. 其次该类分子作为膦配体在催化反应中的应用尚未见报道. 针对上述问题, 我们开发了一条改进的合成路径: 以市售原料为底物, 仅需五步反应即可高效制备关键中间体5 (Scheme 1). 该路线操作简便, 各步收率理想, 最终所得配体在钯催化的C—C与C—N键构建反应中均表现出优异的催化活性.
1 结果与讨论
以廉价易得的3-氟苯甲醚为起始原料, 通过与三氯化磷反应, 以81%的分离收率合成了前体化合物1 (Scheme 1). 为规避后续步骤中潜在的氧化副反应, 我们采用过氧化氢将化合物1预先氧化, 顺利得到氧膦化合物2, 此举显著提升了后续转化的纯化效率与操作便利性. 随后, 参照文献方法[23], 化合物2经高效溴化反应转化为化合物3, 其甲氧基再经脱甲基化处理, 以高收率得到酚类中间体4. 接着, 化合物4通过分子内亲核芳香取代反应构建碗状核心骨架, 以86%的收率成功获得三溴取代的膦杂碗烯中间体5. 该中间体可通过Suzuki偶联反应实现官能团多样化, 将其与一系列带有给电子或吸电子取代基的苯硼酸反应, 高效制备了化合物6a~6d. 最后, 在钛酸四异丙酯催化下, 利用四甲基二硅氮烷(TMDS)对氧膦化合物6a~6d进行还原, 成功合成一系列结构新颖的螺旋手性碗状单膦配体7a~7d.
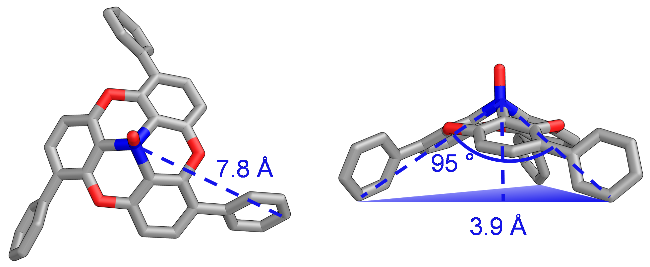
为深入探究该类碗状单膦配体的结构特征, 尝试多种单晶培养方法, 最终通过乙醚蒸汽缓慢扩散至其氯仿溶液, 成功获得外消旋氧膦化合物6a的单晶, 并进行了X射线单晶衍射(SCXRD)分析. 单晶结构表明, 该晶体属于P-3手性空间群, 晶胞中包含一对分别具有逆时针(M)与顺时针(P)螺旋手性的对映体. 如图2所示, M-6a呈现出理想的C3对称性, 其三个侧翼芳环链呈一致的右旋螺旋桨状排列, 磷原子与侧链最远端碳原子之间的距离为0.78 nm. 通过拟合碗状结构中外围碳原子构成的基准平面, 进一步测得C—P—C键角为95°, 碗深为0.39 nm.
为评估所合成碗状配体在催化反应中的性能, 选取在有机合成中具有重要应用价值的过渡金属催化烯丙基取代反应作为构建C—N键的模型反应[25-26]. 以烯丙基亲电试剂8与吗啉9为底物, 在优化条件后, 采用[Pd(C3H5)Cl]2为催化剂、1,8-二氮杂二环[5.4.0]十一碳-7-烯(DBU)为碱、N,O-双(三甲基硅基)乙酰胺(BSA)为添加剂、二氯甲烷为溶剂, 当加入配体7a时, 以91%的收率得到偶联产物10 (Scheme 2, a). 尽管7a~7d所连取代基的电子性质各异, 它们在反应中均表现出优异的活性, 所得产物10的收率均高于90%.
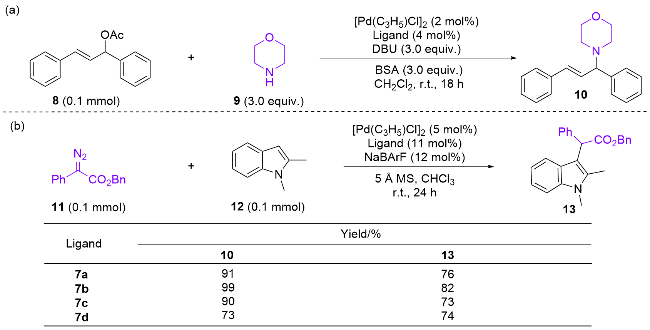
此外, 该类配体在C—C键构建反应中也展现出良好的适用性. 进一步将其应用于金属催化的吲哚C—H官能化反应中, 该反应利用重氮化合物11对吲哚12进行选择性C—H键官能化, 可高效构建具有生物活性的官能化吲哚骨架[27-28]. 经过条件筛选, 在最优条件下(即以[Pd(C3H5)Cl]2为催化剂, 氯仿为溶剂, 并加入配体7a), 反应能够以76%的收率得到目标产物13 (Scheme 2, b). 同样, 配体侧链电子性质的改变未对反应产率产生显著影响.
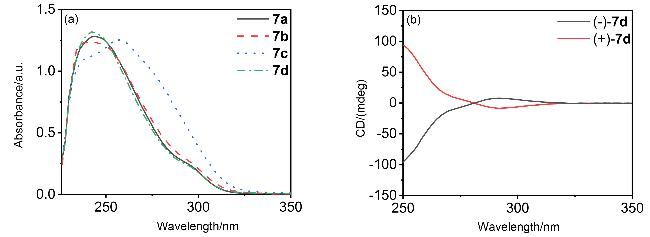
为探究此类螺旋手性配体在不对称催化中的实际性能, 首先通过手性高效液相色谱(HPLC)对该系列配体进行了拆分可行性评估. 结果显示, 仅7a与7d的消旋体可实现有效分离, 且7d因其更优的溶解性而具有更高的拆分效率. 基于此, 选择对配体7d进行手性拆分, 成功分离得到一对对映异构体. 配体7的紫外光谱在约250 nm (n-π*)和300 nm (π-π*)处显示特征吸收, 为后续其圆二色谱中Cotton效应的指认与分析提供了明确的波长参照(图3a). 圆二色谱(CD)测试结果显示, 两者的CD信号呈镜像对称关系, 并分别在约250 nm (n-π*跃迁)与约300 nm (π-π*跃迁)处观察到明显的Cotton效应(图3b). 随后, 将所得对映纯形式的(+)-7d作为手性配体, 分别应用于前述C—N与C—C键构建反应中, 发现其未能实现有效的手性诱导(图3): 产物10的对映体过量值(ee)仅为11%, 而产物13则基本为外消旋体, 未检测到明显的对映选择性.


2 结论
发展了一条改进的合成路线, 可高效制备溴取代的膦杂碗烯分子5. 该分子作为关键的偶联前体, 通过后续Suzuki偶联与还原反应, 成功构建了一系列结构新颖的螺旋手性单膦配体. 这些配体在钯催化的C—C与 C—N键构建反应中展现出优异的活性, 然而经手性拆分获得的对映纯配体, 在相应反应中未能实现有效的手性控制. 尽管存在这一局限, 该类配体独特的螺旋手性与良好的反应兼容性, 仍为其在不对称催化领域的进一步开发与应用提供了值得探索的研究空间.
3 实验部分
3.1 仪器与试剂
核磁共振使用Bruker Avance 400 MHz核磁共振仪测定. 化学位移均参照CDCl3溶剂峰进行校准(1H NMR δ 7.26, 13C NMR δ 77.0); 高分辨质谱在SCIEX X500R QTOF质谱仪(ESI离子源)上采集; 紫外-可见吸收光谱使用Thermo Scientific Genesys 180型光谱仪测定; 圆二色谱测量在Applied Photophysics Chirascan仪器上完成; X射线单晶衍射实验在Bruker D8 Venture衍射仪上进行. 对映体过量值通过Agilent Technologies 1200 Infinity II型高效液相色谱仪搭配手性IC柱(正己烷/异丙醇为流动相)测定. 除非特别说明, 所有试剂均购自商业供应商, 并直接使用. 柱层析分离采用300~400目硅胶.
3.2 实验方法
3.2.1 三(2-氟-6-甲氧苯基)膦(1)的合成
将3-氟苯甲醚(4.0 mL, 35.0 mmol)溶于干燥的四氢呋喃(200 mL)中, 溶液冷却至-78 ℃. 在1 h内缓慢滴加正丁基锂(2.5 mol/L正己烷溶液, 14 mL, 35.0 mmol), 滴加完毕后, 于-78 ℃继续搅拌3 h. 随后在30 min内缓慢滴加三氯化磷(0.87 mL, 10.0 mmol), 保持相同温度继续反应5 h. 反应结束后, 加入甲醇(10 mL)淬灭反应, 减压除去溶剂. 粗产物经柱层析(二氯甲烷为洗脱剂)纯化, 得到3.29 g白色固体化合物1, 产率81%. m.p. 148~149 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.25~7.18 (m, 3H), 6.64~6.54 (m, 6H), 3.70 (s, 9H); 13C NMR (100 MHz, CDCl3) δ: 166.1 (d, J=4.2 Hz), 163.6 (d, J=4.1 Hz), 163.1~162.2 (m), 133.7~125.7 (m), 108.2 (d, J=26.6 Hz), 105.9, 56.2; 31P NMR (162 MHz, CDCl3) δ: -73.22 (q, J=8.3 Hz); HRMS (ESI) calcd for C21H19F3O3P [M+H]+ 407.1018, found 407.1020.
3.2.2 三(2-氟-6-甲氧苯基)氧膦(2)的合成
向化合物1 (2.11 g, 5.0 mmol)的四氢呋喃(50 mL)溶液中加入30% H2O2水溶液(1.53 mL, 15.0 mmol), 室温搅拌反应30 min. 反应结束后, 减压除去溶剂, 加入水(20 mL), 以二氯甲烷(30 mL×3)萃取. 合并有机相, 经无水硫酸钠干燥, 过滤后减压除去溶剂, 得到2.09 g白色固体化合物2[23], 产率99%. m.p. 185~186 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.38~7.31 (m, 3H), 6.67~6.60 (m, 6H), 3.62 (s, 9H); 13C NMR (100 MHz, CDCl3) δ: 165.1, 162.8 (d, J=7.9 Hz), 162.6, 133.3 (d, J=11.8 Hz), 108.4 (dd, J=25.6, 6.0 Hz), 107.1 (dd, J=6.1, 2.6 Hz), 56.1; 31P NMR (162 MHz, CDCl3) δ: 4.31.
3.2.3 三(2-氟-3-溴-6-甲氧苯基)氧膦(3)的合成
向化合物2 (2.11 g, 5.0 mmol)的二氯甲烷(50 mL)溶液中依次加入铁粉(0.45 g, 8.0 mmol)与溴素(2.57 mL, 50.0 mmol), 室温搅拌反应22 h. 反应结束后, 加入饱和硫代硫酸钠溶液淬灭残余溴素, 以二氯甲烷萃取(20 mL×3). 合并有机相, 经无水硫酸钠干燥、过滤并浓缩, 得到3.10 g淡黄色固体化合物3[23], 产率94%. m.p. 128~130℃; 1H NMR (400 MHz, CDCl3) δ: 7.59 (dd, J=8.9, 7.4 Hz, 3H), 6.61 (dd, J=8.9, 4.9 Hz, 3H), 3.67 (s, 9H); 13C NMR (100 MHz, CDCl3) δ: 161.8 (d, J=6.8 Hz), 160.4, 157.9, 136.7, 108.6 (dd, J=6.6, 3.3 Hz), 100.6 (dd, J=24.8, 8.2 Hz), 56.4; 31P NMR (162 MHz, CDCl3) δ: 3.91.
3.2.4 三(2-氟-3-溴-6-甲氧苯基)氧膦(4)的合成
将化合物3 (2.64 g, 4.0 mmol)溶于二氯甲烷(50 mL)溶液中, 将体系冷却至-78 ℃, 缓慢滴加BBr3 (3.85 mL, 40.0 mmol). 滴加完毕后, 于-78 ℃继续搅拌1 h, 随后恢复至室温反应19 h. 反应结束后, 将反应液倒入冰水混合物中淬灭, 以二氯甲烷萃取(50 mL×3). 合并有机相, 经饱和氯化钠溶液洗涤、无水硫酸钠干燥、过滤并浓缩, 得到2.25 g白色固体化合物4[23], 产率91%. m.p. 184~185 ℃; 1H NMR (400 MHz, CDCl3) δ: 9.73 (s, 3H), 7.64 (ddd, J=9.0, 5.3, 2.6 Hz, 3H), 6.75 (dd, J=9.0, 5.3 Hz, 3H); 31P NMR (162 MHz, CDCl3) δ: 37.03 (q, J=6.2 Hz).
3.2.5 外消旋-三溴代氧膦杂碗烯(5)的合成
向化合物4 (1.51 g, 2.4 mmol)的N,N-二甲基甲酰胺(DMF, 60 mL)溶液中加入无水碳酸钾(1.58 g, 14.4 mmol), 于135 ℃油浴中搅拌反应10 h. 反应结束后, 减压除去溶剂, 加入水(100 mL), 以二氯甲烷萃取(20 mL×3). 合并有机相, 经无水硫酸钠干燥、过滤并浓缩, 得到1.15 g浅棕色固体化合物5[23], 产率86%. m.p. 272~273 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.76 (d, J=8.8 Hz, 3H), 7.26 (dd, J=8.8, 5.2 Hz, 3H); 13C NMR (100 MHz, CDCl3) δ: 158.7, 155.7, 137.2, 117.3 (d, J=5.7 Hz), 110.9 (d, J=106.6 Hz), 108.0 (d, J=7.1 Hz); 31P NMR (162 MHz, CDCl3) δ: -48.84.
3.2.6 化合物6a~6d的合成
将化合物5 (0.78 g, 1.4 mmol)、相应苯硼酸(5.6 mmol)、Pd(dppf)Cl2 (0.2 g, 0.42 mmol)与K3PO4 (1.49 g, 7.0 mmol)溶于由1,4-二氧六环(28 mL)、乙醇(8 mL)和水(4 mL)组成的混合溶剂中, 在氮气保护下回流反应24 h. 反应结束后, 将反应液减压浓缩, 所得粗产物经硅胶柱[洗脱剂: 石油醚/二氯甲烷, V∶V=1∶1]层析纯化.
外消旋-三(苯基)氧膦杂碗烯(6a): 白色固体, 0.58 g, 产率75%. m.p. >300 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.62~7.56 (m, 6H), 7.56~7.47 (m, 9H), 7.47~7.41 (m, 3H), 7.16 (dd, J=8.6, 5.0 Hz, 3H); 13C NMR (100 MHz, CDCl3) δ: 159.3, 156.1, 135.5, 134.6, 129.5, 128.7, 128.1, 115.6, 110.4 (d, J=103 Hz); 31P NMR (162 MHz, CDCl3) δ: -47.18; HRMS (ESI) calcd for C36H22O4P [M+H]+ 549.1250, found 549.1254.
外消旋-三[5-二(叔丁基)苯基]氧膦杂碗烯(6b): 浅黄色固体, 0.84 g, 产率68%. m.p. 133~134 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.62 (d, J=8.6 Hz, 3H), 7.53 (t, J=1.8 Hz, 3H), 7.46 (d, J=1.8 Hz, 6H), 7.22 (dd, J=8.6, 4.9 Hz, 3H), 1.44 (s, 54H); 13C NMR (100 MHz, CDCl3) δ: 159.0, 156.1, 151.0, 134.8, 134.6, 130.1 (d, J=5.2 Hz), 123.9, 122.0, 115.2 (d, J=5.5 Hz), 110.2 (d, J=106.9 Hz), 35.1, 31.7; 31P NMR (162 MHz, CDCl3) δ: -47.67; HRMS (ESI) calcd for C60H70O4P [M+H]+ 886.5006, found 886.5005.
外消旋-三(4-甲氧基苯基)氧膦杂碗烯(6c): 浅黄色固体, 0.58 g, 产率65%. m.p. 161~162 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.55~7.48 (m, 9H), 7.13 (dd, J=8.6, 5.0 Hz, 3H), 7.05~7.01 (m, 6H), 3.89 (s, 9H); 13C NMR (100 MHz, CDCl3) δ: 159.5, 158.9, 156.0, 134.2, 130.7, 128.9 (d, J=5.4 Hz), 127.8, 115.5 (d, J=5.6 Hz), 114.1, 110.4 (d, J=106.9 Hz), 55.5; 31P NMR (162 MHz, CDCl3) δ: -46.30; HRMS (ESI) calcd for C39H28O7P [M+H]+ 639.1567, found 639.1568.
外消旋-三(4-氟苯基)氧膦杂碗烯(6d): 浅黄色固体产物, 0.59 g, 产率70%. m.p. 180~181 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.60~7.55 (m, 6H), 7.53 (d, J=8.6 Hz, 3H), 7.24~7.19 (m, 6H), 7.16 (dd, J=8.6, 5.0 Hz, 3H); 13C NMR (100 MHz, CDCl3) δ: 162.8(d, J=246.5 Hz), 159.2, 156.0, 134.5, 131.2 (d, J=8.2 Hz), 128.4 (d, J=5.3 Hz), 115.8, 115.6, 115.5, 110.4 (d, J=107.0 Hz); 31P NMR (162 MHz, CDCl3) δ: -47.55; 19F NMR (376 MHz, CDCl3) δ: -113.72; HRMS (ESI) calcd for C36H19- F3O4P [M+H]+ 603.0968, found 603.0965.
3.2.7 化合物7a~7d的合成
将化合物6 (1.0 mmol)、Ti(OiPr)4 (30 μL, 0.1 mmol)与四甲基二硅氮烷(TMDS, 230 μL, 1.3 mmol)溶于甲苯(10 mL)中, 在氮气保护下回流反应10 h. 反应结束后, 将反应液减压浓缩, 所得粗产物经硅胶柱层析纯化.
外消旋-三(苯基)膦杂碗烯(7a): 洗脱剂为石油醚/二氯甲烷(V∶V=3∶1), 白色固体, 0.43 g, 产率80%.m.p. 256~257 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.59~7.55 (m, 6H), 7.48 (t, J=7.6 Hz, 6H), 7.40 (dd, J=8.3, 6.2 Hz, 3H), 7.32 (dd, J=8.4, 1.3 Hz, 3H), 7.02 (dd, J=8.4, 1.5 Hz, 3H); 13C NMR (100 MHz, CDCl3) δ: 155.4, 155.3, 152.4, 136.5, 131.1, 129.6, 128.4, 127.6, 115.0; 31P NMR (162 MHz, CDCl3) δ: -130.21; HRMS (ESI) calcd for C36H22O3P [M+H]+ 533.1301, found 533.1304.
外消旋-三[5-二(叔丁基)苯基]膦杂碗烯(7b): 洗脱剂为石油醚/二氯甲烷(V∶V=10∶1), 白色固体, 0.48 g, 产率55%. m.p. 173~174 ℃; 1H NMR (400 MHz, CDCl3) δ:=7.52 (t, J=1.8 Hz, 3H), 7.47~7.40 (m, 9H), 7.17 (dd, J=8.3, 1.6 Hz, 3H), 1.45 (s, 54H); 13C NMR (100 MHz, CDCl3) δ: 155.2 (d, J=7.9 Hz), 152.4 (d, J=7.6 Hz), 150.7, 135.7, 131.5, 130.0, 123.9, 121.6, 114.8, 114.7, 35.1, 31.8; 31P NMR (162 MHz, CDCl3) δ: -131.35.
外消旋-三(4-甲氧基苯基)膦杂碗烯(7c): 洗脱剂为石油醚/二氯甲烷(V∶V=3∶1), 白色固体, 0.49 g, 产率78%. m.p. 245~246 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.54 (d, J=8.7 Hz, 6H), 7.30 (dd, J=8.4, 1.3 Hz, 3H), 7.07~7.00 (m, 9H), 3.90 (s, 9H); 13C NMR (100 MHz, CDCl3) δ: 159.2, 155.0 (d, J=8.0 Hz), 152.4 (d, J=7.8 Hz), 130.8, 130.7, 128.9, 128.8 (d, J=1.7 Hz), 115.2 (d, J=13.3 Hz), 114.9, 113.9, 55.4; 31P NMR (162 MHz, CDCl3) δ: -129.91; HRMS (ESI) calcd for C39H28O6P [M+H]+ 623.1618, found 623.1620.
外消旋-三(4-氟苯基)膦杂碗烯(7d): 洗脱剂为石油醚/二氯甲烷(V∶V=5∶1), 白色固体, 0.50 g, 产率86%. m.p. 215~216 ℃; 1H NMR (400 MHz, CDCl3) δ: 7.58~7.49 (m, 6H), 7.29 (dd, J=8.4, 1.3 Hz, 3H), 7.17 (t, J=8.7 Hz, 6H), 6.99 (dd, J=8.3, 1.5 Hz, 3H); 13C NMR (100 MHz, CDCl3) δ: 162.5 (d, J=247.0 Hz), 155.3 (d, J=8.0 Hz), 152.3 (d, J=8.0 Hz), 132.4 (d, J=3.3 Hz), 131.2 (d, J=8.1 Hz), 131.0, 128.3(d, J=1.8 Hz), 115.4 (d, J=21.4 Hz), 115.1 (d, J=13.7 Hz), 115.0 (d, J=2.1 Hz); 31P NMR (162 MHz, CDCl3) δ: -130.43; 19F NMR(376 MHz, CDCl3) δ: -114.72; HRMS (ESI) calcd for C36H19- F3O3P [M+H]+ 587.1018, found 587.1021.
3.2.8 4-(1,3-二苯基烯丙基)吗啉(10)的合成
在氮气氛围下, 向史莱克管中依次加入[Pd(C3H5)- Cl]2 (0.7 mg, 0.002 mmol, 2.0 mol%)、配体7a (2.1 mg, 0.004 mmol, 4.0 mol%)、DBU (50 μL, 0.3 mmol, 3.0 equiv.)和二氯甲烷(1.0 mL). 将混合物于室温搅拌30 min. 随后, 加入溶于二氯甲烷(1.0 mL)中的外消旋1,3-二苯基-2-丙烯基乙酸酯(8, 25.2 mg, 0.10 mmol, 1.0 equiv.)、吗啉(9, 26.1 mg, 0.30 mmol, 3.0 equiv)和BSA (61.0 mg, 0.30 mmol, 3.0 equiv.). 反应体系在室温下继续搅拌18 h. 反应结束后, 将反应液过滤, 滤液经减压浓缩, 所得粗产物通过薄层色谱[石油醚/乙酸乙酯, V∶V=10∶1]纯化, 得到25.3 mg无色油状产物10[26], 产率91%. 1H NMR (400 MHz, CDCl3) δ: 7.43~7.16 (m, 10H), 6.56 (d, J=15.8 Hz, 1H), 6.28 (dd, J=15.8, 8.9 Hz, 1H), 3.78 (d, J=8.9 Hz, 1H), 3.70 (t, J=4.7 Hz, 4H), 2.60~2.49 (m, 2H), 2.44~2.34 (m, 2H).
3.2.9 苄基2-(1,2-二甲基-1H-吲哚-3-基)-2-苯基乙酸酯(13)的合成
在氮气氛围下, 将[Pd(C3H5)Cl]2 (1.8 mg, 0.005 mmol, 5.0 mol%)、配体7a (5.9 mg, 0.011 mmol, 11.0 mol%)、NaBArF (10.6 mg, 0.012 mmol, 12.0 mol%)及一粒5 Å分子筛加入史莱克管中, 并加入氯仿(1.0 mL). 混合物于室温搅拌2 h. 随后, 一次性加入1,2-二甲基吲哚(12, 21.8 mg, 0.15 mmol, 1.5 equiv.)与苄基2-重氮-2-苯基乙酸酯(11, 25.2 mg, 0.10 mmol, 1.0 equiv.). 反应液在室温下继续搅拌24 h. 反应结束后, 过滤并减压浓缩, 所得粗产物经薄层色谱(石油醚/乙酸乙酯, V∶V=30∶1)纯化, 得到28.1 mg黄色油状化合物13[28], 产率76%. 1H NMR (400 MHz, CDCl3) δ: 7.45 (d, J=7.9 Hz, 1H), 7.34~7.17 (m, 11H), 7.14 (t, J=7.6 Hz, 1H), 6.99 (t, J=8.0 Hz, 1H), 5.36 (s, 1H), 5.17 (dd, J=34.8, 12.4 Hz, 2H), 3.64 (s, 3H), 2.29 (s, 3H).
辅助材料(Supporting Information) 化合物1~7的NMR谱图、6a的晶体结构数据、合成产物10和13的条件优化以及NMR、HPLC谱图及测试条件. 这些材料可以免费从本刊网站(http://sioc-journal.cn/)上下载.
(Zhao, C.)