



杂环化合物作为一类重要的有机分子, 在生物医 药[1]、功能材料[2]及农药研发[3]等领域展现出广泛的实用价值. 这类分子不仅是构建复杂化合物的关键合成砌块, 其内禀的结构多样性更使其成为小分子药物研发的优势骨架[4]. 尤其值得关注的是, 含有氮和/或硫原子的杂环体系凭借其显著的生物活性和巨大的应用潜力, 已成为当前合成化学的热点研究领域. 近十年来, 合成方法学的突破性发展为氮、硫杂环体系的构建提供了新策略, 一系列高效、高选择性的合成路线相继被开发出来. 其中, 吡啶鎓1,4-两性离子硫醇盐(pyridinium 1,4-zwi- tterionic thiolates, PZTs)及其喹啉/异喹啉鎓类似物因其优异的空气稳定性、无特殊气味, 以及便捷的制备与贮存特性, 成为合成化学领域备受瞩目的新型有机合成子, 在含氮和/或硫杂环化合物的构建中得到广泛应 用[5].
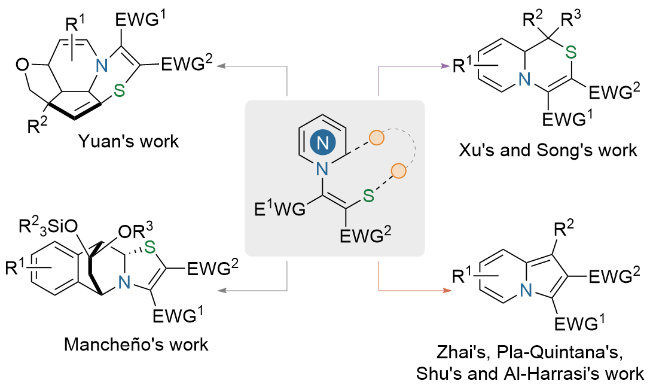
回顾PZTs的合成发展历程, 2011年Bazgir团队[6]利用丁炔二酸二酯、吡啶与单质硫的三组分“一锅煮”反应, 首次完成了系列PZTs化合物的合成. 在此之后, 翟宏斌小组[7]进一步通过底物调控, 实现了PZTs骨架结构的多样化衍生, 丰富了此类化合物的结构类型. 尽管Bazgir等早在十余年前便成功得到了PZTs, 但直至2019年才有文献报道将其应用于含氮和/或硫杂环分子的构建研究. PZTs在环化反应中展现出两种典型的反应模式: 其一, 作为1,3-偶极子参与[3+m]环合反应, 此时吡啶环作为离去基团脱离分子体系; 其二, 作为1,5-偶极子参与[5+m]环合反应, 在这种情况下, 吡啶环结构单元被保留并最终整合到目标分子骨架中(Scheme 1). 这两种反应途径充分体现了PZTs作为多功能合成子的结构特征和反应多样性. 尽管当前PZTs合成子在杂环化学领域取得了丰富的成果, 但探索并发展更加高效实用的合成策略, 到目前为止仍具有重要的理论与现实意义.
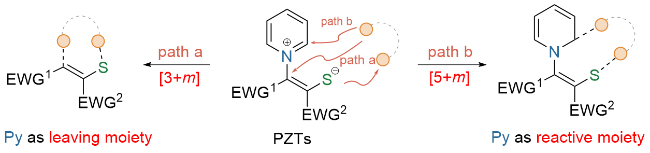
1 PZTs参与的[3+m]反应
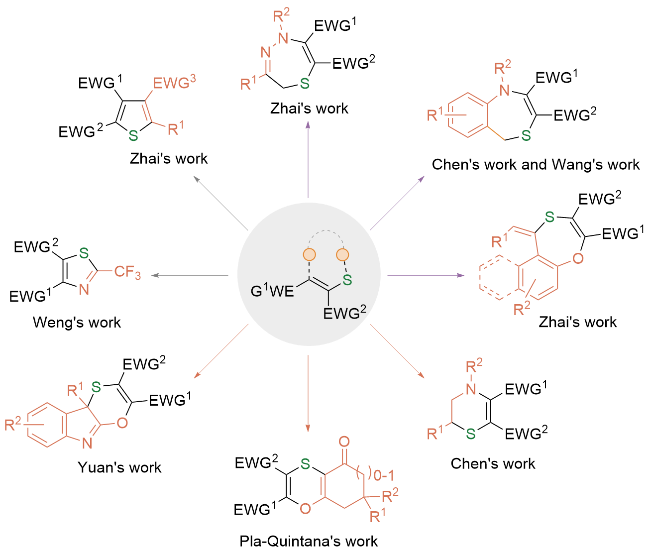
在PZTs参与的[3+m]环合反应中, PZTs作为1,3-偶极子, 可与不同的亲偶极体发生[3+2]、[3+3]、[3+4]环合反应, 高效构建结构多样的五元至七元多取代杂环化合物(Scheme 2).
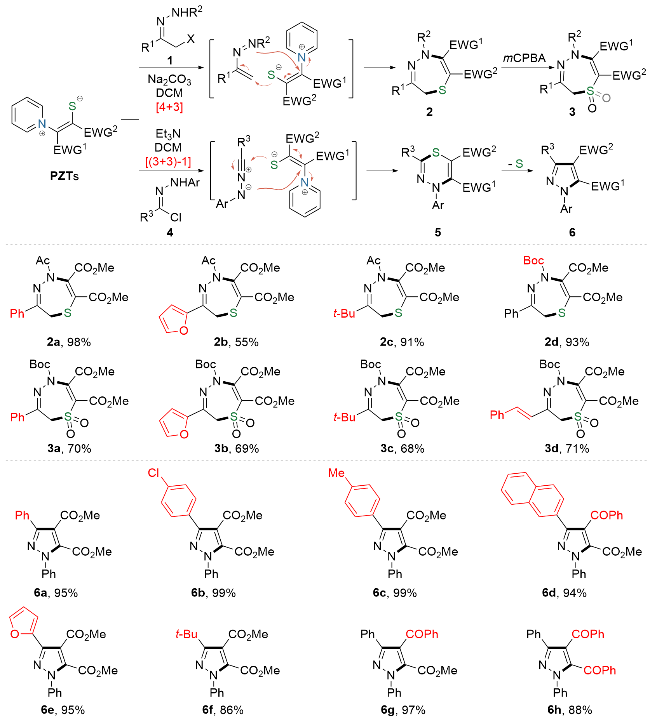
2019年, 翟宏斌小组[8]成功实现了PZTs与氮杂烯烃之间的[3+4]环合反应(Scheme 3). 作者选用α-卤代腙1为氮杂烯烃前体, 在碱性条件下原位生成氮杂烯烃, 随后作为四原子合成子与PZTs发生环化反应, 得到了系列硫氮杂䓬衍生物2, 产物经选择性氧化可以转化为高度官能化的亚砜或砜衍生物3. 随后, 该课题组[9]又研究了PZTs与1,3-偶极子腈亚胺衍生物参与的[(3+ 3)-1]环合反应. 合成工作者以腙酰氯衍生物4为底物, 在碱的作用下将其原位转化为高活性的1,3-偶极子腈亚胺, 后者快速与PZTs历经串联的S-Michael/N-Michael加成/retro-Michael加成/去吡啶/缩环脱硫过程, 以良好的收率获得了系列四取代吡唑化合物6. 值得注意的是, 作者后续又深入研究是否PZTs可以与其它常见的1,3-偶极子发生[3+3]环合反应. 遗憾的是, 氯化苯甲醛肟 (C-N-O类偶极子)、异喹啉衍生的环状偶氮次亚甲基亚胺(C-N-N类偶极子)和N,N'-环状偶氮次甲基亚胺(C-N- N类偶极子)均无法与PZTs发生反应.
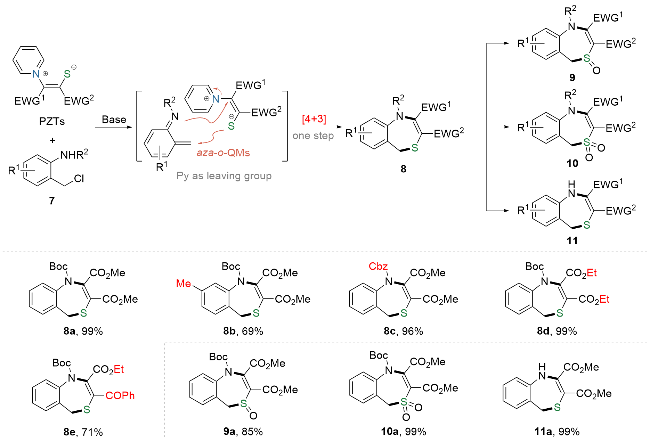
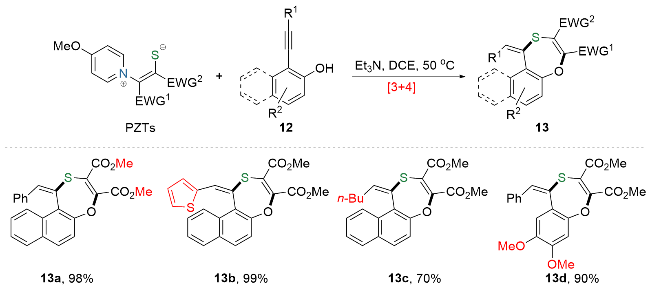
2022年, 翟宏斌团队[12]又设计开发了PZTs参与的[3+4]反应, 顺利地实现了芳环稠合1,4-氧硫杂䓬化合物的合成(Scheme 5). 研究人员利用1-炔基-2-萘酚衍生物12为联烯醌(VQMs)前体. 在碱性条件下, 12原位生成VQMs, 后者作为Michael受体迅速与PZTs发生多步串联反应, 最终得到了系列具有氧、硫原子的七元稠杂环化合物13. 邻醌甲基化物(QMs)是一类具有高反应活性的中间体, 广泛应用于有机合成[13]. 该团队又探索了利用QMs替代VQMs的可行性. 结果表明, 采用常见的QMs前体(2-(溴甲基)苯氧基)(叔丁基)二甲基硅烷参与反应, 同样能够实现预期效果, 为相关合成策略的选择提供了新的备选方案. 最后, 作者选择叔胺硫脲型催化体系, 进一步完成了此类型分子的不对称合成.
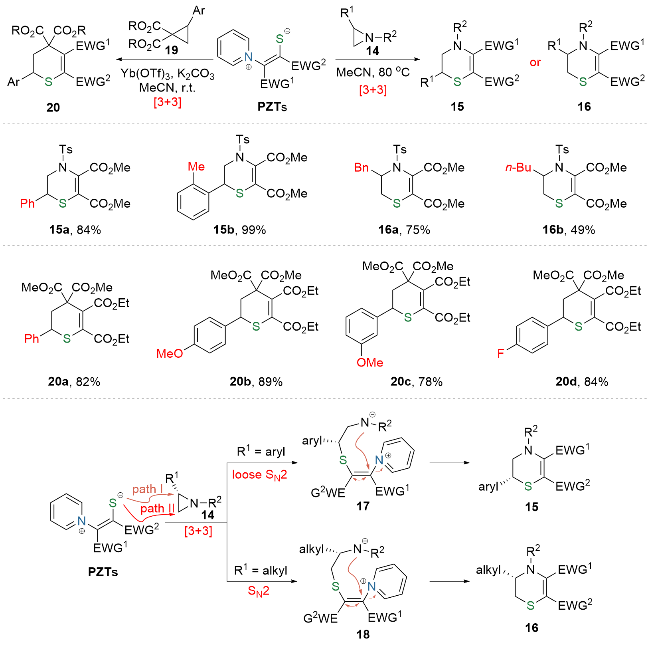
同年, 陈亚静等[14]开发了一种PZTs与吖啶衍生物参与的[3+3]环合反应(Scheme 6). 在无催化剂及温和条件下, 作者高效、立体专一性地合成了二氢噻嗪衍生物. 此反应历经串联的SN2开环/N-Michael加成/retro-Michael加成/去吡啶四步过程. 值得关注的是, 该反应的区域选择性受吖啶分子14上取代基类型调控. 具体来说, 芳基取代的14上开环位点主要位于取代碳原子一侧. 选择芳环上连有供电子基团的14能够专一地得到单一异构体产物. 然而, 使用芳环间位或对位上连有吸电子基团的14完成反应时, 反应的区域选择性显著降低. 对于烷基取代的14而言, 开环过程中的反应位点专一性地发生在非取代碳原子一侧. 近期, Ghorai等[15]选用推-拉型环丙烷衍生物19作为C3合成子, 在Lewis酸及无机碱的作用下, 成功实现了其与PZTs之间的串联开环环化反应, 以中等至良好的收率构建了系列多取代二氢噻喃化合物20. 值得关注的是, 作者后续采用光学纯19又完成了该反应的不对称转化, 为手性二氢噻喃衍生物的合成提供了新途径.
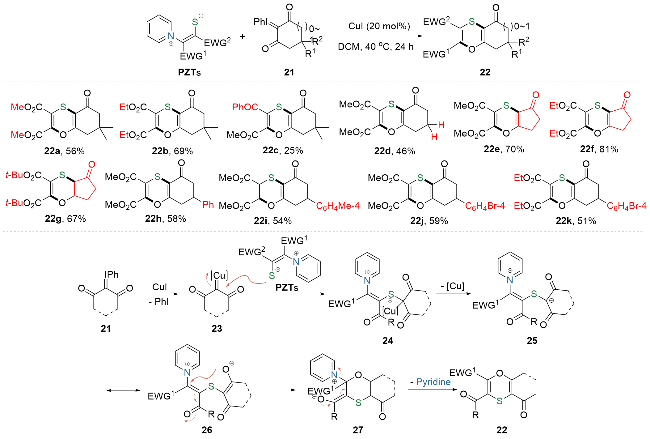
2023年, Pla-Quintana等[16]实现了铜(I)催化下PZTs与碘叶立德参与的[3+3]反应, 构建了系列具有双环结构的氧硫杂环分子(Scheme 7). 在此策略中, 环状碘叶立德21在铜(I)的作用下生成铜卡宾活性物种23. 高活性的23迅速与PZTs经亲核加成及脱铜过程得到25. 最后, 25通过分子内的共轭加成及吡啶离去步骤, 获得相应氧硫杂环分子22. 实验结果表明, 不同类型的环状碘叶立德均能有效兼容此反应. 在后续研究中, 作者又考察了两种链状碘叶立德在催化体系中的反应行为. 结果显示, 尽管反应的初始阶段通过常规[3+3]反应生成了类似的氧硫杂环化合物, 但该化合物表现出不稳定性, 这一不稳定性导致氧硫杂环进一步通过缩环脱硫转化, 最终得到更为稳定的呋喃衍生物为主要产物. 上述发现揭示了碘叶立德中的环状骨架对目标分子的稳定存在具有至关重要的意义.
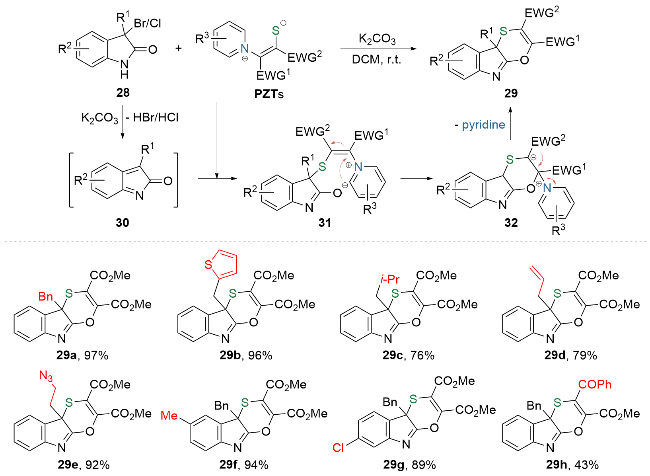
同年, 袁伟成等[17]选择选择PZTs作为环化合成子, 3-卤氧化吲哚28为C-C-O三原子试剂, 顺利实现了二者间的[3+3]反应, 以中等至良好的收率构建了系列结构各异的假吲哚稠六元氧硫杂环分子29, 这也是第一例3-卤氧化吲哚作为三原子试剂应用于环化反应的报道(Scheme 8). 将模板反应规模放大30倍的条件下, 仍能以中等收率获得目标产物, 体现出该反应具有良好的可扩展潜力. 机理实验及理论计算表明, 环化反应通过串联的S-Michael/O-Michael/retro-Michael/去吡啶四歩过程完成, 总反应在动力学和热力学上均呈正向有利趋势, 其中, 中间体30的生成是确保反应顺利进行的关键. 最后, 该团队评估了新合成化合物29的潜在生物活性, 作者随机选取了十一种目标化合物, 并测试了其对三种癌细胞系(A549肺癌细胞系, Hela宫颈癌细胞系和HepG2肝癌细胞系)的细胞毒性, 令人欣喜的是, 大多数被测试化合物展现出了显著的抗增殖活性, 为后续苗头化合物的开发提供了有力支撑.
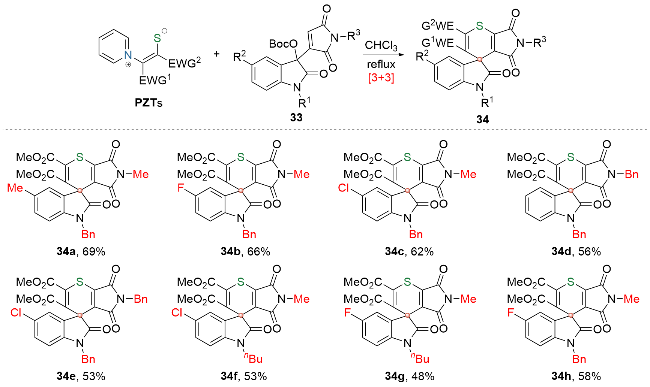
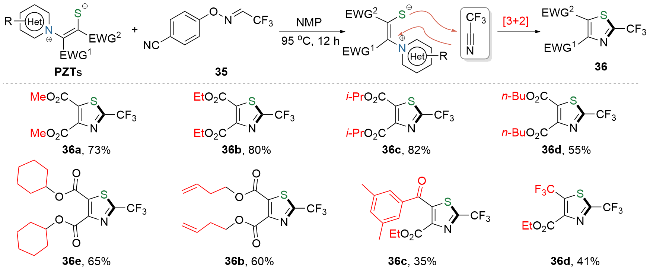
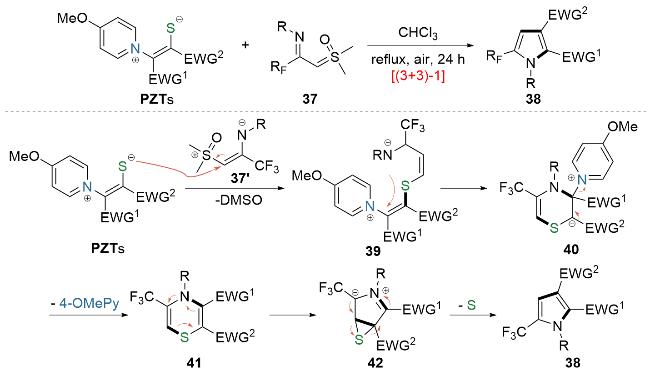
亚胺基亚砜叶立德作为一种多功能合成子, 广泛用于构建各类杂环化合物[20]. 2023年, 陈铮凯等[21]实现了热诱导下PZTs与三氟甲基取代的亚胺基亚砜叶立德(TFISYs)参与的[(3+3)-1]反应(Scheme 11). 高温下, 三氟甲基取代的亚胺基亚砜叶立德37与其内盐式37'形成动态平衡, PZTs与37'经S-亲核取代反应生成中间体39. 39通过分子内的N-Michael反应/retro-Michael反应转变为硫氮杂环41, 后者经脱硫环化过程最终生成5-三氟甲基吡咯衍生物38. 作者系统评估反应的底物适用范围后指出, 各种芳基取代的TFISYs均能有效兼容反应体系, 底物TFISYs中取代芳基电子效应和空间位阻对反应结果影响较小. 然而, 当TFISYs引入烷基取代基时, 环化反应的收率明显降低. 此外, 含有其它氟取代基(二氟甲基、氯二氟甲基、五氟乙基)的37同样可以完成该反应, 但收率明显降低, 该现象可能源于不同含氟取代基之间电子效应的显著差异. 胥波课题组[22]利用相同的合成策略, 同样完成了系列多官能团化吡咯衍生物的构建.
近年来, 以PZTs为环化合成子高效构建噻吩衍生物成为合成化学领域备受关注的研究方向. 这一策略不仅为噻吩类化合物的合成提供了新途径, 更因其反应条件温和、产物多样性丰富等特点, 逐渐成为噻吩化学研究的热点之一.
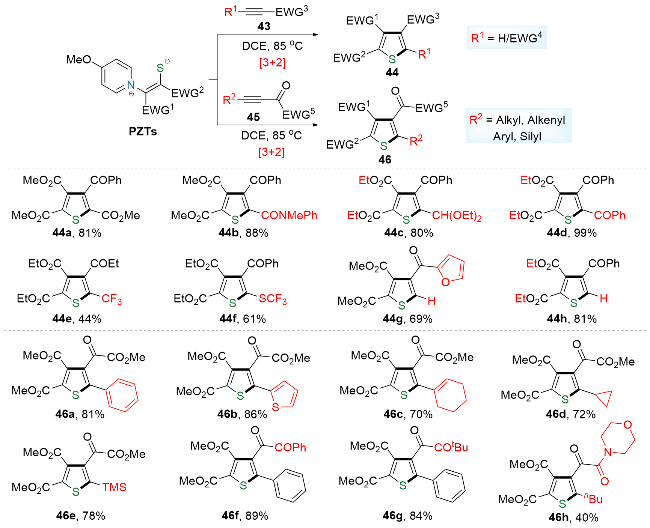
2020年, 翟宏斌团队[7]报道了PZTs与活化炔烃43参与的[3+2]反应(Scheme 12). 该方法能够在无催化剂的条件下以优异的区域选择性合成系列多取代噻吩衍生物44, 高效便捷地在噻吩环上引入酯基、芳酰基、芳酰胺基、酮羰基和含氟取代基等多种重要官能团. 需要注意, 该合成策略对底物炔烃的结构有一定限制要求, 仅R1取代基为氢原子或适当吸电子基团的43能够顺利完成反应, R1为烷基或芳基取代的炔烃则无法被反应体系兼容. 为了解决上述问题, 研究人员对炔烃的结构进行了修饰, 通过在底物炔烃43中碳碳叁键和EWG3基团间引入羰基, 使得R2为烷基、烯基、(杂)芳基或甲硅烷基的活化炔烃45也同样可以参与反应[23]. 利用改进后的合成策略, 能够有效构建多种高度官能团化的四取代噻吩化合物46.
同一年, 该团队[24]又深入研究了PZTs与活泼联烯衍生物之间的串联环化反应(Scheme 13). 作者首先选择4-甲氧基取代的PZTs与γ-芳基取代的联烯酸酯47为底物, 加热条件下二者迅速发生[3+2]环合反应, 同时得到了两种类型的四取代噻吩化合物50及50'. 令人欣喜的是, 如果选择γ-烷基取代的47参与反应, 则可以获得单一类型的噻吩异构体50'. 此外, γ-二烷基取代及γ-无取代的47均能有效兼容上述反应. 作者认为该反应的机理是4-甲氧基取代的PZTs首先与活泼的47发生S-Michael加成, 这一步骤是确保串联反应高效进行的核心环节. 实验结果已证明, 当47的α位存在取代基时, 会显著抑制S-Michael反应的发生, 而若在γ位形成二取代结构时, 则会导致整体反应产率下降. 必须指出的是, 生成的中间体48/48'上苄基碳负离子或酯基α-碳负离子均可以作为进攻位点完成后续分子内C-Michael加成, 这也揭示了异构体产物形成的本质原因. 最终, 48/48'经连续的C-Michael加成/retro-Michael加成/去4-甲氧基吡啶/1,3-氢迁移生成两种不同类型的四取代噻吩异构体50及50'.
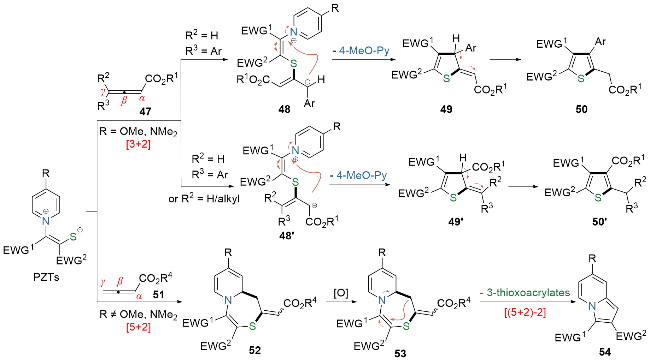
在上述研究中值得关注的是, 合成工作者发现底物PZTs中甲氧基的存在对[3+2]反应的顺利完成至关重要[25]. 如果选择无取代的PZTs与联烯酸酯51进行反应, 则反应按照[5+2]环合途径进行, 最终得到的是单一的硫氮杂䓬衍生物52. 事实表明, PZTs的吡啶环单元上连接有强供电子取代基(甲氧基, 二甲氨基)时, 明显不利于C-亲核位点对吡啶环结构的进攻. 此外, 生成的系列52可以进一步经氧化/缩环去硫代丙烯酸酯过程转化为相应的吲嗪衍生物54.
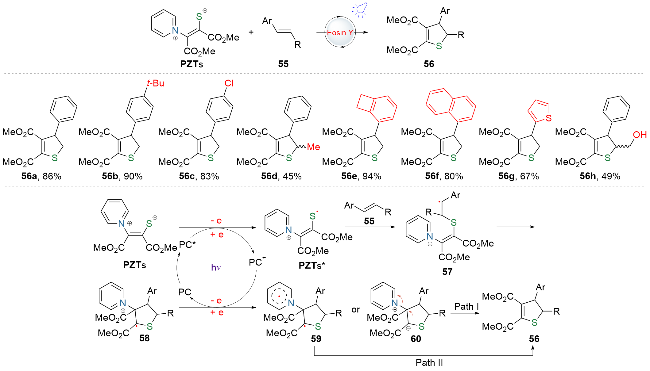
2023年, 许鹏飞等[26]首次实现可见光催化下PZTs的活化及其参与的环化串联反应(Scheme 14). 该小组成员以PZTs和取代烯烃55为底物, 曙红Y为光催化剂, 在蓝光照射下两种底物发生[3+2]环合反应, 生成了系列多取代二氢噻吩类化合物56. 除烯烃外, 部分富电子的烯醇、烯硫醇及烯胺的衍生物同样可以有效兼容反应体系. 更令人惊喜的是, 利用此策略, 由布洛芬、伊索克酸、吲哚美辛和雌酮等四种药物分子衍生的复杂苯乙烯底物能够转化为相应目标产物, 进一步扩充了众多药物分子末期修饰的“工具箱”. 后续研究表明, 此[3+2]反应通过光氧化还原催化途径实现. 在激发态光催化剂的作用下, PZTs经单电子氧化生成自由基中间体PZTs*. PZTs*随即与55发生加成/环化反应得到环状中间体58. 58可通过两种途径生成目标分子, 一种方式(Scheme 14, Path I)为58接受还原态光催化剂提供的单电子而转变为双自由基物种59, 59进一步经碳氮键的均裂及碳碳键的形成得到二氢噻吩衍生物56; 另一种路线(Scheme 14, Path II)是58被还原成两性离子60, 后者消去吡啶得到目标产物56. 量化计算结果表明, 反应更可能遵循第二种方式进行. 此项研究揭示了PZTs的一种新反应模式, 该模式与先前报道的两性离子反应性明显不同.
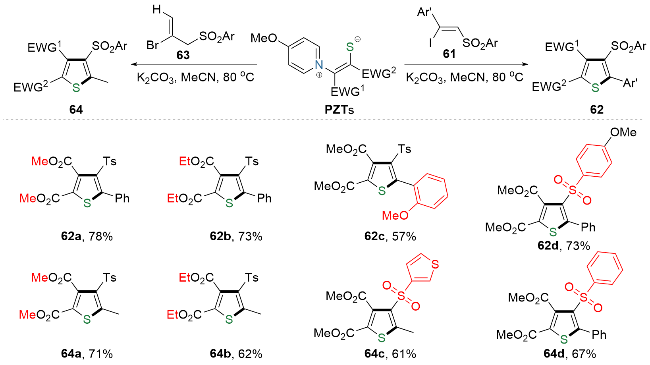
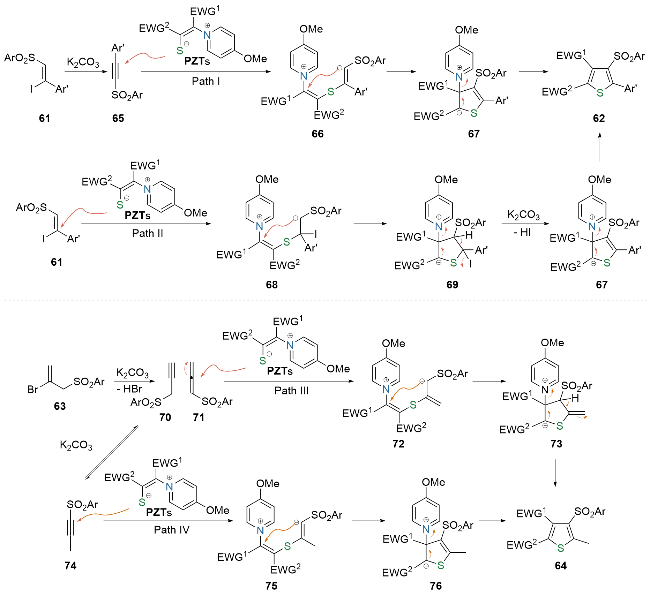
2025年, 骆雪芳等[27]开发了PZTs与β-碘代乙烯基砜61或溴代烯丙基砜63参与的[3+2]环合反应, 合成了系列磺酰基取代的噻吩化合物62或64 (Scheme 15). 研究人员指出, 选择61为底物时, 反应可能遵循两种不同的路径进行: 第一种途径(Scheme 16, Path I)为在碱性条件下, 61原位生成炔基砜衍生物65, 后者再与PZTs发生[3+2]环化反应生成目标化合物62; 第二种途径(Scheme 16, Path II)为两种底物直接经偶极环合途径实现62的构建. 控制实验表明, 反应主要按第二种方式进行. 类似地, 以63为底物时, 同样有两种方式可以完成反应: 一种方式(Scheme 16, Path III)为63在碱性条件下转变为炔丙基砜70或联烯基砜化合物71, 71与PZTs发生串联反应生成取代噻吩64. 需要强调的是, 碱性环境中, 由于70或71和丙炔基砜74存在动态平衡, 因此也可能存在74直接参与并完成反应的情况(Scheme 16, Path IV). 该策略具有操作简便、底物适用性范围广、目标产物收率高等优点. 此外, 所用到的底物均可以通过简单的重结晶操作制备, 为后期大规模合成奠定了关键基础.
PZTs参与的[3+m]环合反应具有条件温和、操作简便和官能团兼容性良好等优势. 该策略通过一步转化即可高效构建结构多样的多官能团化五至七元杂环骨架, 不仅显著提升了步骤与原子经济性, 也为杂环化合物的高效构筑提供了一条通用的合成路径.
2 PZTs参与的[5+m]反应
与[3+m]环合路径不同, PZTs及其类似物参与的 [5+m]环合反应通过巧妙保留吡啶环结构单元, 为构建含氮杂环骨架提供了独特的合成策略, 显著拓展了产物的结构多样性与复杂性. 此类反应主要涵盖[5+1]环合、逐步的[(5+1)-1]反应及更为复杂的串联环化过程, 可分别用于合成硫氮杂环、吲嗪及结构复杂的多稠杂环化合物(Scheme 17).
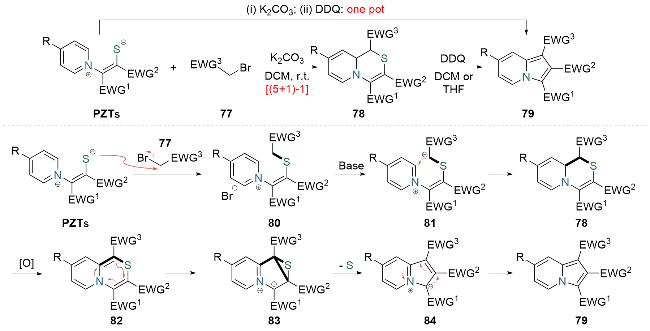
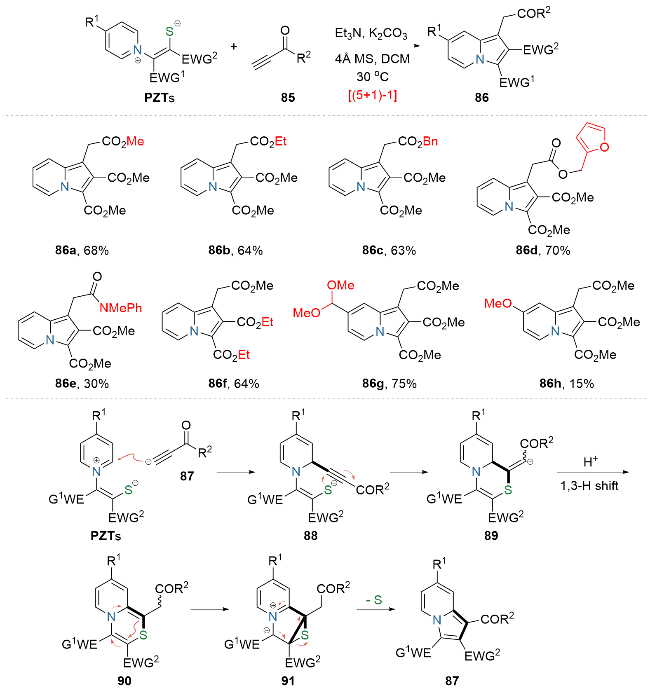
2020年, 翟宏斌课题组[28]报道了PZTs与系列α-官能团化的溴代烷烃77参与的[(5+1)-1]环合反应, 成功构建了系列多官能团取代的吲嗪衍生物79 (Scheme 18). 在碱的作用下, PZTs与77发生串联环化反应, 生成吡啶稠噻嗪衍生物78. 然而, 该化合物在空气中稳定性较差, 会通过氧化/缩环脱硫途径转化为吲嗪类化合物79. 基于78的不稳定性, 作者采用“一锅两步法”策略, 选择2,3-二氯-5,6-二氰基苯醌(DDQ)为氧化剂, 直接将其氧化为稳定的79. 此项研究成果表明, PZTs中的硫原子有时可以作为辅助元素来促进化学键的形成, 并在共价键形成后完全脱除消去. 为了解决上述吡啶稠噻嗪类化合物78的不稳定性问题, 严生虎 等[29]采用异喹啉鎓硫醇盐与α-溴代酮为底物, 同样实现了此类型环化反应, 合成了系列异喹啉稠噻嗪衍生物. 值得注意的是, 获得的目标产物在空气中展现出良好的化学稳定性. 随后, 小组成员又完成了异喹啉鎓硫醇盐与丁炔二酸二酯的[5+2]反应, 构建了十种新型七元硫氮稠杂环分子, 且此反应的原子利用率可达100%.
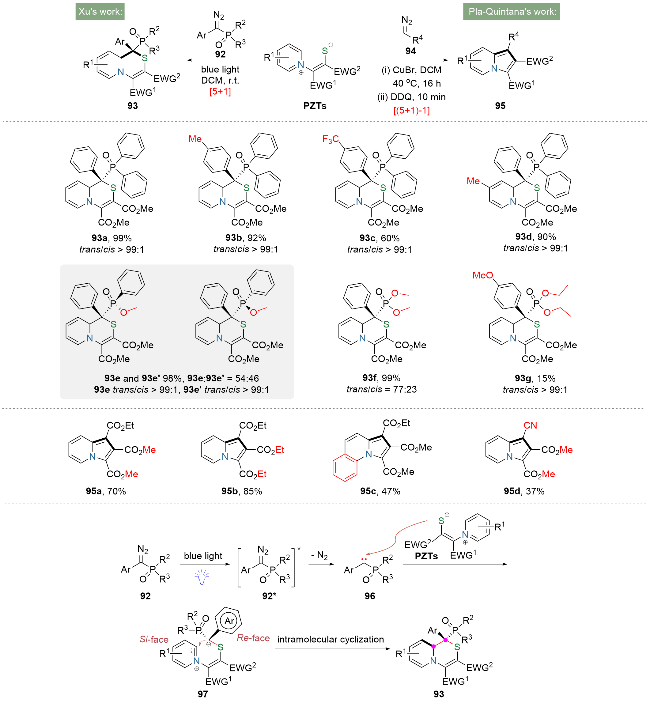
近期, 许家喜团队[31]又完成了PZTs与重氮衍生物参与的串联环化反应. 许家喜等选择膦酰基重氮衍生物92为卡宾前体, 在光催化条件下完成了PZTs与卡宾活性物种96的[5+1]环合反应, 最终以良好的收率及非对应选择性获得了系列硫氮杂环分子93 (Scheme 20). 需要注意的是, 该反应效果受底物基团空间位阻与电子效应的影响较大. 对膦酰基重氮衍生物92而言, (重氮芳甲基)二芳基氧化膦、(重氮苯甲基)苯基次膦酸烷基酯、(重氮苯甲基)膦酸二烷基酯在反应中的活性依次降低. 重氮苯甲基片段上, 连有供电子基团的底物反应效果要优于连有吸电子基团的底物. 值得一提的是, 利用包括该反应在内的几步合成操作, 可以实现对药物分子阿比特龙和雌酮的结构修饰, 显示了此合成法在药物化学领域的应用潜力. 最后, 作者提出了反应机理: 在蓝光照射下, 92受激至激发态后脱氮气生成单线态卡宾中间体96. PZTs随即亲核进攻96得到97, 97中碳负离子(从Re面)位点分子内进攻吡啶环结构(从Si面), 以优异的非对映选择性生成目标产物93. 总体来看, 上述反应具有无需催化剂、环境友好、原子经济性高及反应条件温和等优点. 考虑到底物92难于制备, 保存, 并且具有一定的使用危险性, 许家喜等又使用安全稳定的膦酰基腙类衍生物, 成功完成了此反应, 显著著改善了该方法的应用前景[32].
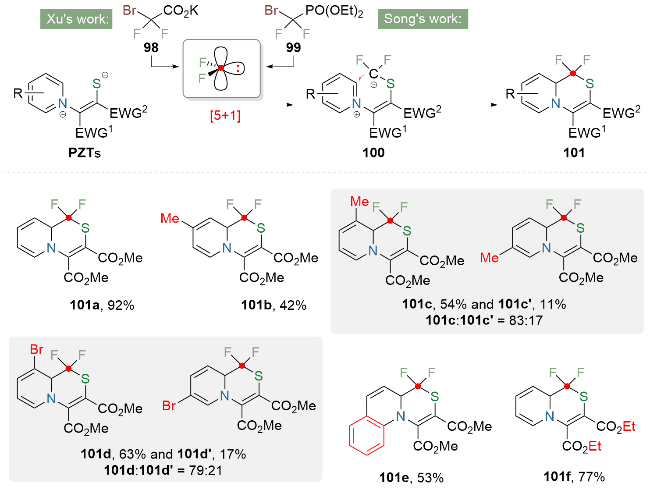
2023年, 许家喜课题组[35]又以溴二氟乙酸钾98作为二氟卡宾前体, 成功实现了PZTs与二氟卡宾参与的[5+1]环合反应(Scheme 21). 在热消除条件下, 溴二氟乙酸钾98原位生成高活性的二氟卡宾中间体, 随后二氟卡宾与PZTs发生亲核加成反应, 并通过分子内环化过程, 最终高效合成系列具有二氟甲基结构的硫氮杂环化合物101. 值得注意的是, 由于生成的二氟卡宾在环化反应中仅存在微弱的立体位阻效应, 因此反应的效果及区域选择性主要受PZTs上取代基电子效应调控. 特别是PZTs中吡啶环的C2位存在取代基时, 其空间位阻会显著抑制环化过程的进行. 该反应不仅可以完成克规模级别的放大, 还能应用于药物分子阿比特龙的衍生化修饰, 充分展现了其合成应用潜力. 同一时期, 宋秋玲 等[36]以溴二氟甲基膦酸二乙酯99为二氟卡宾前体, 同样高效完成该反应(Scheme 21).
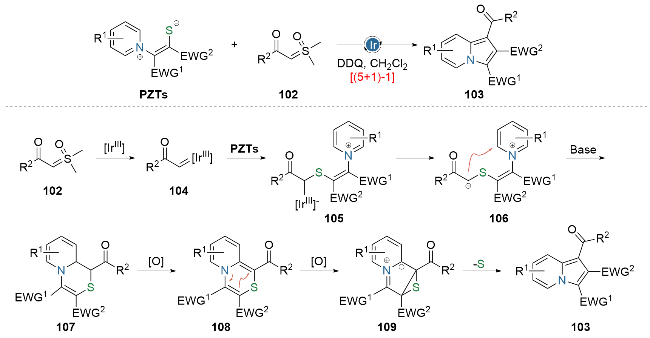
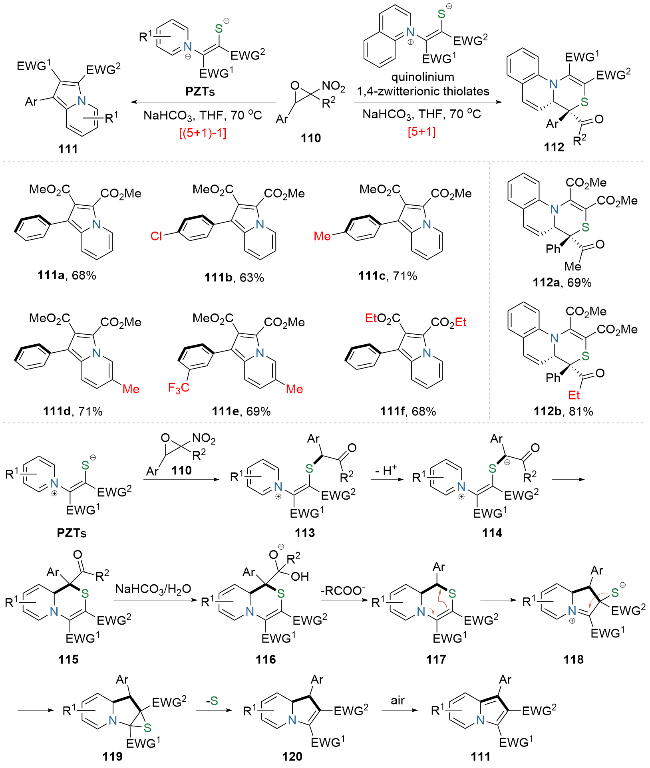
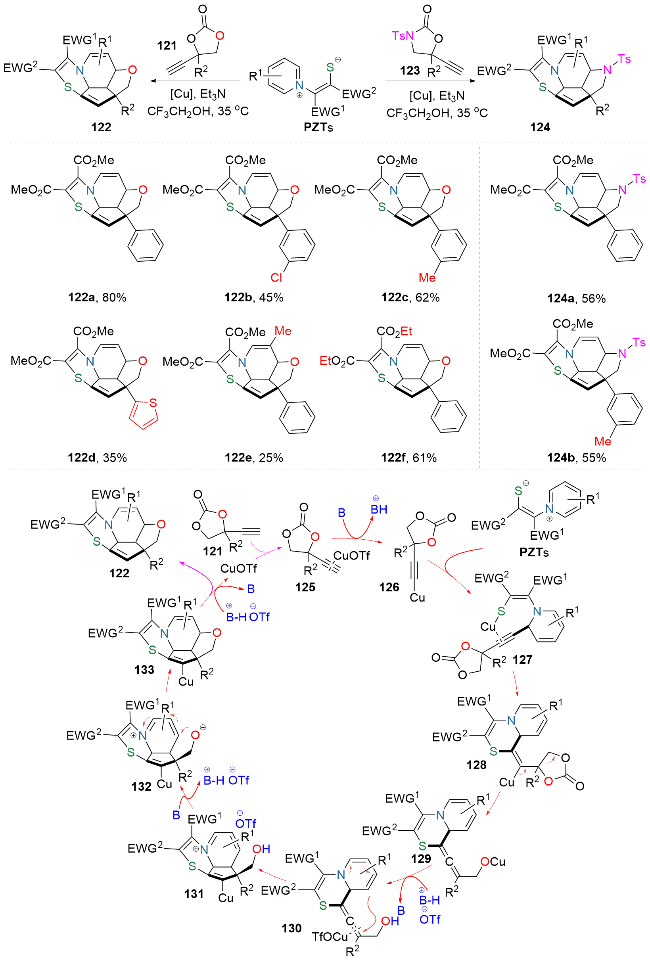
同一时期, 袁伟成研究团队[39]报道了一种铜(I)催化下PZTs与环状乙炔基碳酸酯121/氨基甲酸内酯123参与的脱羧环化串联反应, 该方法可以温和高效地合成多元稠杂环化合物122与124 (Scheme 24). 研究发现, (杂)芳基取代的121或123均能够顺利实现该反应, 以良好的非对应选择性生成目标化合物. 然而, 烷基取代的环状底物却无法兼容反应体系, 这可能与其本身的低反应活性有关. 作者随后提出了此反应的催化循环模式: 起初, 在碱性环境及铜(I)的作用下, 121活化去质子形成铜中间体126; 随后, 126与PZTs发生连续的亲核加成/6-exo-环化反应, 得到128; 紧接着128开环脱羧/质子化转变为联烯醇中间体130; 最后, 130历经两次分子内环化及质子去金属化反应生成目标产物122, 与此同时, 铜(I)催化剂再生并进入下一个催化循环. 显而易见, 由于分子内严格的串联环化顺序与刚性的多环构建途径, 反应的每一步过程均能以专一的立体选择性方式形成相应热力学稳定的中间体, 因而能以良好的非对应选择性获得目标产物. 需要特别说明的是, 此策略通过“一锅煮”合成即可便捷地构建具有四个新化学键(两个碳碳键、一个碳氧/氮键、一个碳硫键)、四个新立体中心的四环化合物.
从上文可知, 作为PZTs的结构类似物, 喹啉鎓及异喹啉鎓硫醇盐与PZTs在多数反应中表现出相似的反应模式, 通常作为1,5-偶极子参与各类[5+m]环合反应. 然而, 值得注意的是, 喹啉鎓及异喹啉鎓硫醇盐在某些反应体系中, 展现出独特的反应性能: 吡啶环一侧上各个位置均具备参与环合反应的可能性. 这种多反应位点的特性不仅拓展了反应路径的选择性, 更为丰富硫氮杂环化合物的结构多样性提供了新的合成策略.
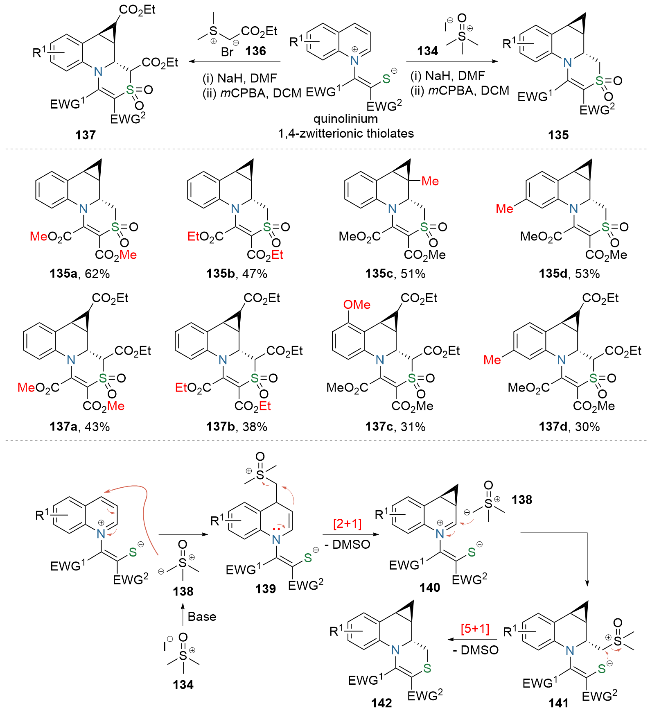
金乔梅团队[40]基于喹啉鎓硫醇盐的多反应位点特性, 通过“一锅煮”策略, 成功实现了系列高度官能团化环砜衍生物135及137的合成(Scheme 25). 研究人员选择三甲基碘化亚砜134为反应物, 在碱性条件下将其转化为相应的硫叶立德138. 生成的138作为C1合成子与喹啉鎓硫醇盐分别发生两次串联的[2+1]/[5+1]环合反应, 得到具有环丙烷片段的硫氮杂环衍生物142. 然而, 该类型化合物在柱色谱分离阶段无法稳定存在, 因此作者将关注重点转向其后续的选择性氧化研究. 经间氯过氧苯甲酸的氧化, 142能够顺利转化为对应的环砜产物135. 需要注意, 喹啉鎓硫醇盐的结构对整体反应效果影响很大, 当喹啉环片段连有供电子基团时, 反应均能顺利进行; 但将吸电子基团引入喹啉环后, 第一步环合反应仅能获得混杂或痕量产物. 此外, 喹啉环上取代基的空间位阻也会对反应效果产生一定影响.
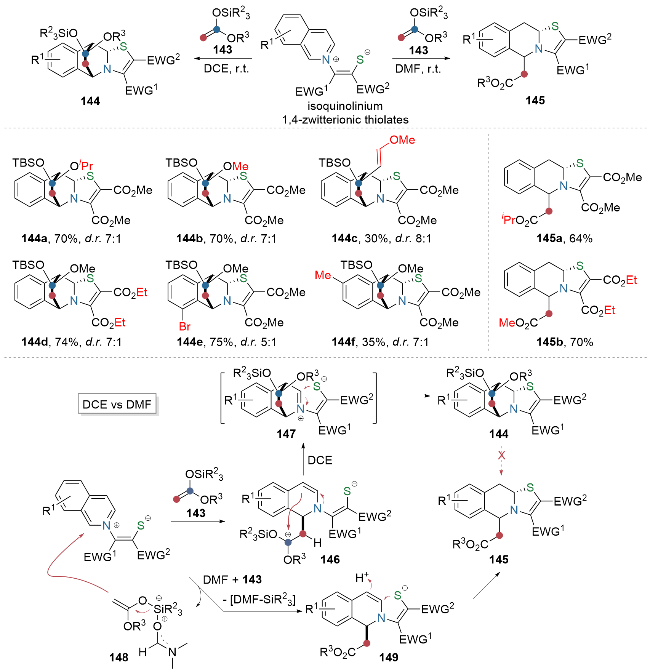
2023年, Mancheño小组[41]利用溶剂调控的发散合成策略, 实现了异喹啉鎓硫醇盐参与的两类串联反应, 成功构建了两种新型硫氮杂环分子144和145 (Scheme 26). 作者选择硅烯酮缩醛143为亲核试剂, 在溶剂1,2-二氯乙烷中, 143与异喹啉鎓硫醇盐发生亲核加成得到中间体146, 从而启动后续第一次分子内环合反应生成147, 147中巯基负离子对异喹啉骨架上C3位进行分子内亲核进攻, 最终巧妙地构建了具有桥环结构的硫氮杂环144. 常规的各种硅烯酮缩醛底物及弱亲核性的Dani- shefsky二烯均能够顺利地完成该反应, 获得相应目标产物. 然而, 选择竞争性的Lewis碱N,N-二甲基甲酰胺为溶剂时, 经溶剂辅助脱硅基及亲核加成两步反应, 生成的中间体149显著受到溶剂的影响, 难以发生分子内的连续环合反应, 最后仅生成了具有稠环结构的硫氮杂环145.
由此可知, 在PZTs及其类似物作为1,5-偶极子参与的[5+m]环合反应中, 得益于吡啶或喹啉环作为关键结构单元, 被保留至最终产物中. 此策略成功实现了对常规方法难以合成的复杂多取代氮杂环的高效构建, 为拓展新型杂环化合物的结构多样性提供了重要工具.
3 PZTs同时参与[3+m]及[5+m]反应
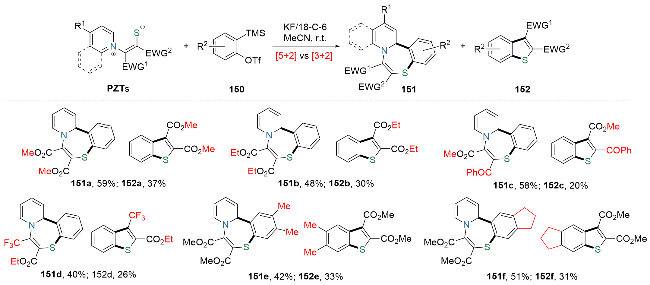
除单一反应模式外, 翟宏斌团队[42]揭示了PZTs参与的[3+m]和[5+m]环合反应可竞争性共存, 该小组成功开发了一种新型的PZTs与苯炔参与的环化反应 (Scheme 27). 研究表明, 该策略存在两种竞争性反应途径: 通过[5+2]环合反应, 能够以中等收率获得系列苯并硫氮杂䓬衍生物151; 与此同时, 反应也经[3+2]途径生成相应苯并噻吩类副产物152. 值得关注的是, 作者在开展底物普适性研究中发现: 当选用4-甲氧基取代的PZTs完成反应时, 反应体系复杂且无法得到目标产物; 而采用4-二甲氨基取代的PZTs底物时, 则能高效生成单一的152. 此项成果是首例PZTs参与的[5+2]环化反应报道.
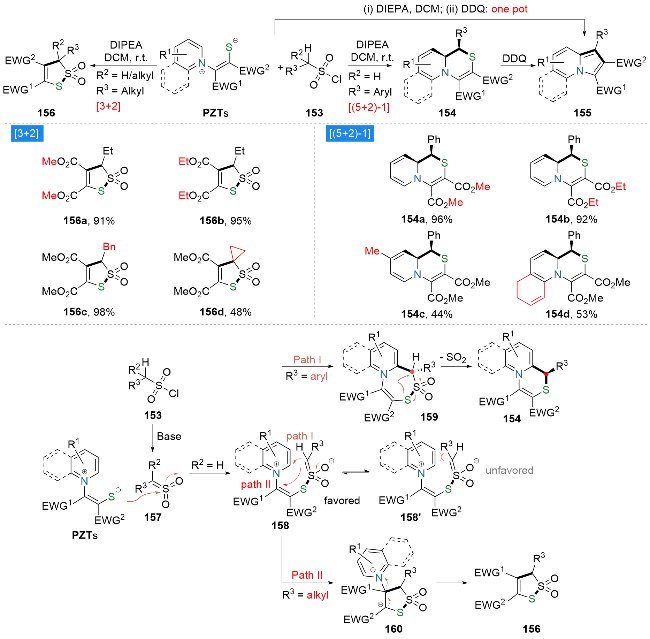
值得注意的是, PZTs参与的环化反应路径选择有时呈现出显著的底物结构依赖性. 在此类报道中, 仅需调控底物上可变取代基类型, 即可实现[3+m]或[5+m]环合反应的选择性触发. 例如, 2020年, 翟宏斌等[43]设计开发了PZTs与砜烯类化合物参与的环化反应(Scheme 28). 作者以烷烃衍生的磺酰氯153为相应砜烯化合物的前体, 在有机碱的作用下原位转化成高活性的砜烯化合物157, 后者迅速与PZTs发生亲核加成得到中间体158. 需要注意的是, 若158结构中取代基R3为芳基时, 158内磺酰基的α-碳将进攻吡啶环生成具有高非对映选择性的159, 最终159经脱二氧化硫得到硫氮杂环产物154, 即反应按照[(5+2)-1]环合途径进行. 特别注意的是, 在缩环脱除二氧化硫的阶段会伴随R3所在碳原子立体构型的翻转. 在后续转化中, 154可进一步氧化生成相应吲嗪衍生物155. 倘若158结构中取代基R3为烷基时, 158内磺酰基的α-碳则进攻活化的碳碳双键生成160, 继而经retro-Michael加成/去吡啶化过程得到硫杂环砜衍生物156, 此时反应以[3+2]环合方式完成.
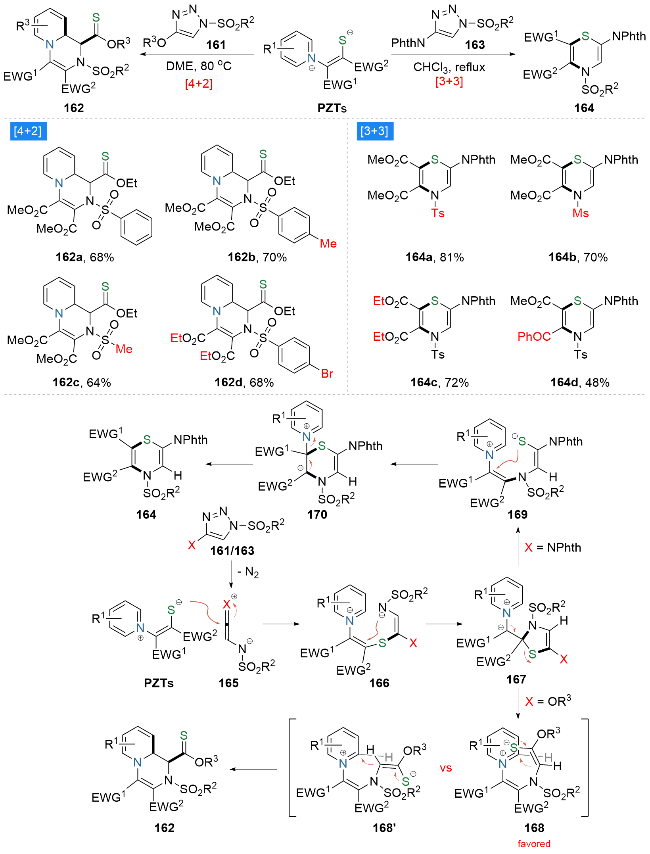
2021年, 李传莹课题组[44]选择两种不同类型的1-磺酰基-1,2,3-三唑化合物为底物, 顺利实现了二者与PZTs参与的[4+2]及[3+3]环化串联反应(Scheme 29). 研究发现, 以4-乙氧基取代的三唑衍生物161为底物时, 其与PZTs发生[4+2]环合反应, 以中等收率获得系列吡啶并[1,2-a]吡嗪类化合物162. 然而, 选择4-邻苯二甲酰亚胺基取代的三唑化合物163参与反应时, 则得到[3+3]环合反应产物164. 两种环合反应机理如下: 热诱导条件下, 三唑类底物161或163原位转变为活泼中间体165, 165受到PZTs的亲核进攻生成166, 166经分子内Michael加成/消去反应得到168或169, 其后续的反应历程由取代基X的种类调控. 若X为烃氧基, 则168内吡啶环C2位受到β-碳原子的进攻, 最终生成 [4+2]反应产物162; 若X为邻苯二甲酰亚胺基, 169经分子内S-Michael加成/去吡啶过程得到[3+3]环合产物164. 作者认为此反应表现出的区域选择性或许与取代基的供电子能力有关, 由于乙氧基的供电子能力强于邻苯二甲酰亚胺基, 导致β-碳原子的亲核性强于硫原子, 后续亲核反应位点因此发生改变, 最终造成目标产物的不同.
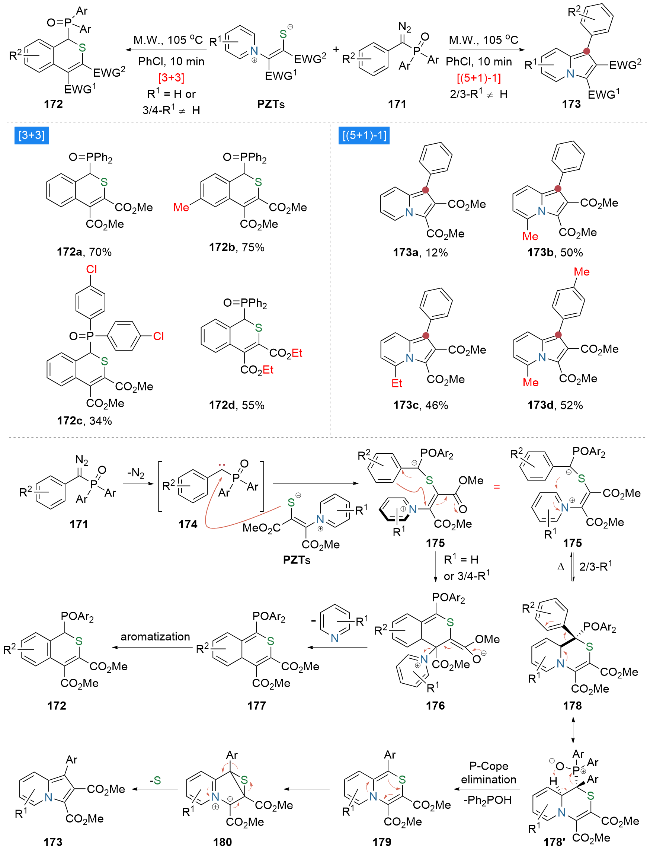
与此同时, 许家喜等[45]实现了微波(microwave,M.W.)辅助下PZTs和重氮氧化膦衍生物171参与的 [3+3]和[(5+1)-1]环化串联反应, 化学选择性地合成了硫杂双环化合物172及取代吲嗪衍生物173 (Scheme 30). 报道指出, 在微波照射下, 171受激发转化为单线态卡宾174. 随后, PZTs亲核进攻高活性的174生成175. 此时, 175后续的环化选择性通过其内部吡啶片段的空间位阻进行调控. 吡啶环无取代或C3/C4位取代的PZTs(空间位阻较小)有利于175经吡啶消除及芳构化过程得到[3+3]环化产物172; 而吡啶环C2位取代的PZTs(空间位阻较大)将促进175经串联的[5+1]环合/ P-Cope消除/脱硫反应, 实现[(5+1)-1]环合产物173的构建.
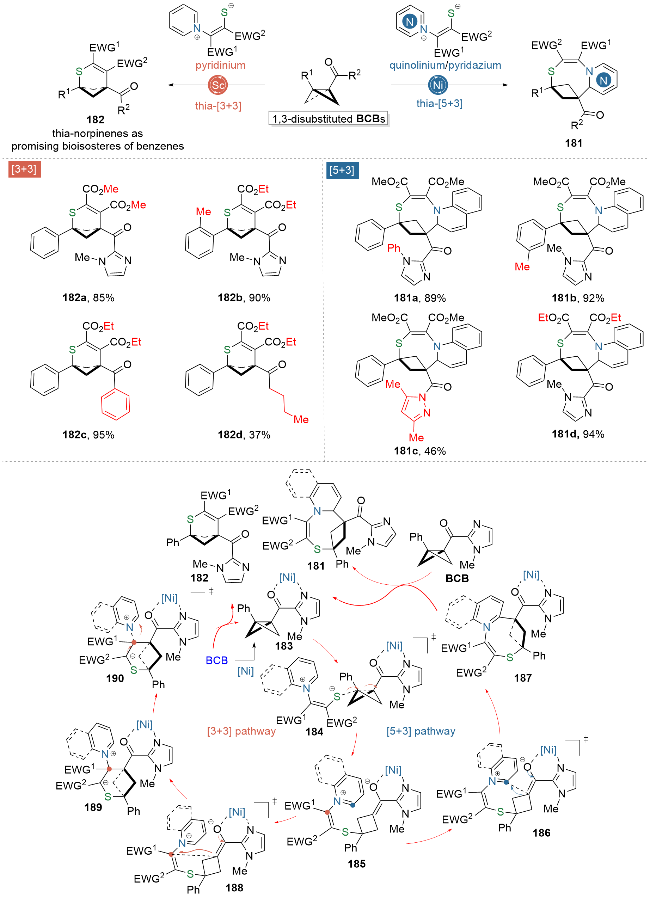
最近, 冯见君与王国强合作报道了Lewis酸催化下氮杂芳环鎓1,4-两性离子硫醇盐与双环丁烷(BCBs)[46]的[5+3]和[3+3]环合反应, 发散式合成硫杂双环[n.1.1]烷烃衍生物[47](Scheme 31). 研究人员发现以镍(IV)为催化剂时, 选择喹啉鎓或异喹啉鎓硫醇盐与BCBs为底物, 二者之间可以实现高阶的[5+3]反应, 顺利获得硫氮杂双环化合物181. 如果以哒嗪鎓1,4-两性离子硫醇盐为底物, 在Zn/Ph-Pybox催化体系的作用下, 可以进一步实现不对称的去芳构化[5+3]反应. 令人欣喜的是, 在 钪(III)催化下, 更换底物为系列PZTs时, 其与BCBs则发生[3+3]环合反应, 专一性生成硫杂双环[3.1.1]庚烷衍生物182. 上述反应均起始于Lewis酸与BCBs配合物183的生成, 随后183与氮杂芳环鎓1,4-两性离子硫醇盐发生协同的亲核加成-开环反应得到中间体185. 通过185发生分子内环化反应的位点差异, 分别获得 [5+3]与[3+3]反应产物181及182. 量化计算研究表明[5+3]环化过程由动力学控制, 而[3+3]环化反应则受热力学主导调控.
利用PZTs同时参与的[3+m]/[5+m]环合反应, 可基于单一底物高效构建结构多样的杂环化合物. 这些策略显著改善了特定杂环分子传统线性合成中步骤经济性差的不足. 通过利用PZTs这一共同合成起点, 实现“一点多向”精准转化, 为杂环分子的开发提供了更高效且可持续的方法“工具箱”.
4 PZTs参与非环化反应
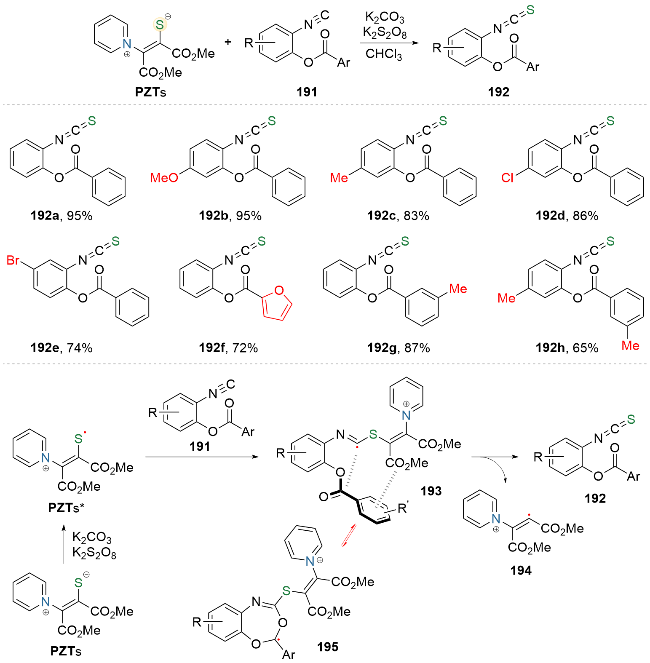
PZTs除了常规作为通用环化合成子用于构建众多不同类型的杂环分子外, 最近Balalaie小组[48]意外发现其还可以作为新型“硫原子供体”, 实现异腈向异硫氰酸酯的转化(Scheme 32). 报道指出在PZTs的作用下, 2-异腈基芳甲酸苯酯191能够顺利转化为相应的异硫氰酸酯衍生物192. 需要特别指出的是, 在191的结构中, 芳甲酸酯片段的存在对反应的成功进行起着决定性作用. 究其原因, 在于芳甲酸酯片段内芳构化的苯环可以有效稳定反应中间体193, 从而确保反应能够顺利进行. 结合实验结果与量化计算分析, 研究者推测该反应机理可能按照以下路径进行: 在碱和氧化剂的作用下PZTs转变为相应荷基异位物种PZTs*, 得到的PZTs*迅速与191发生偶联生成中间体193. 最后, 193中碳硫键均裂得到异硫氰酸酯衍生物192. 与以往报道的PZTs的离子型环化反应不同, 该研究首次揭示了此类化合物参与的全新反应模式, 为其在有机合成中的应用开拓了新思路.


5 总结与展望
正如本文所述, 尽管PZTs早在十余年前就已成功合成, 但作为新型有机合成子的应用价值, 直到近五年才得到充分发掘. PZTs凭借其优异的空气稳定性, 无特殊气味, 以及易于制备与贮存等特性, 在杂环化合物合成领域展现出独特优势. 从反应机理来看, PZTs在环化反应中主要表现出两种典型反应模式: 其一, 作为1,3-偶极子参与[3+m]环合反应, 同时吡啶环作为离去基团脱离反应体系; 其二, 作为1,5-偶极子参与[5+m]环合反应, 此时吡啶环则作为结构单元保留在最终产物中. 通过上述两种反应途径, PZTs可高效构建包括噻吩、吡唑、噻唑、吲嗪、硫氮杂䓬等多种杂环骨架结构. 值得注意的是, 除环化反应外, PZTs还可作为高效的“硫原子转移”试剂, 实现异腈向异硫氰酸酯的转化, 进一步拓展了其合成应用范围.
尽管PZTs在有机合成领域已展现出显著的应用价值, 但其研究仍存在较大拓展空间: 第一, 就参与反应类型而言, 现有研究主要集中于热驱动反应体系, 光化学转化仅见个例报道, 其在酶催化、电化学合成等新兴合成方法中的应用亟待系统开发. 第二, 在环化路径导向选择方面, 目前底物结构对[3+m]与[5+m]路径调控的深层理论依据尚未完全阐明. 揭示这一结构-反应性关系的本质规律, 将为实现环化类型的精准调控提供关键理论基础, 对拓展PZTs化学的应用边界具有双重意义: 既推动反应机制认知的深化, 又指导定向合成策略的设计. 第三, 从杂环多样性构建角度分析, 当前PZTs主要局限于噻吩、吡唑、噻唑、吲嗪、硫氮杂䓬等化合物的合成, 能否借助该类试剂实现其它新型杂环化合物的合成仍需深入探索, 其后续成果对杂环化学及药物化学均具有重要的理论和现实意义. 第四, 针对非环化反应领域, 目前PZTs的应用仍局限于一例碳硫键形成反应, 其作为通用“硫源”的可行性, 以及参与其它类型非环化转化路径, 尚需系统发掘以拓展其应用范围. 随着对PZTs反应机制与功能特性的深入研究, 必将孕育和催生更多创新性合成策略, 为结构多样性分子的高效构筑提供全新的方法工具箱.
(Cheng, F.)