


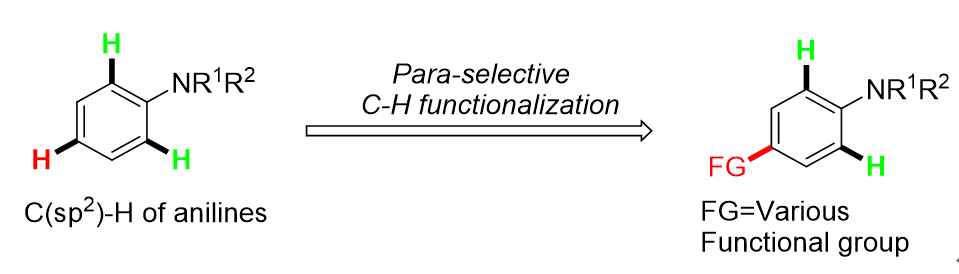
碳氢键是有机化合物中最基本、最普遍的化学键之一, 如何将广泛存在但反应惰性的C—H键高效地转化为碳碳键或碳杂键, 从而构建出复杂的分子结构是有机化学中一个重大挑战[1]. 但是实现这一目标面临着两大核心问题: 第一是反应活性, C—H键键能高、极性小, 在热力学上非常稳定, 难以被活化; 第二是区域选择性, 同一个化合物往往存在多个C—H键以及多种不同类型的C—H键, 如何精准实现特定C—H键的官能团化也是当前面临的一个研究难题[2]. 为了克服这些困难, 经过化学家们的不懈努力, 已实现过渡金属催化的芳环C(sp2)—H键[3]和芳基苄位C(sp3)—H键[4]官能团化用于各类新化学键的构建, 并且这类转化在农业、医药和具有生物活性的天然产物以及聚合物的合成方面也得到广泛的应用[5]. 此外, 我们课题组前期实现的二芳基甲烷芳基化[6]、芳酰化[7]以及远程C—H键活化[8]研究, 为该方向提供了进一步支撑. 因此, 实现C—H键的直接官能团化具有重要研究意义.
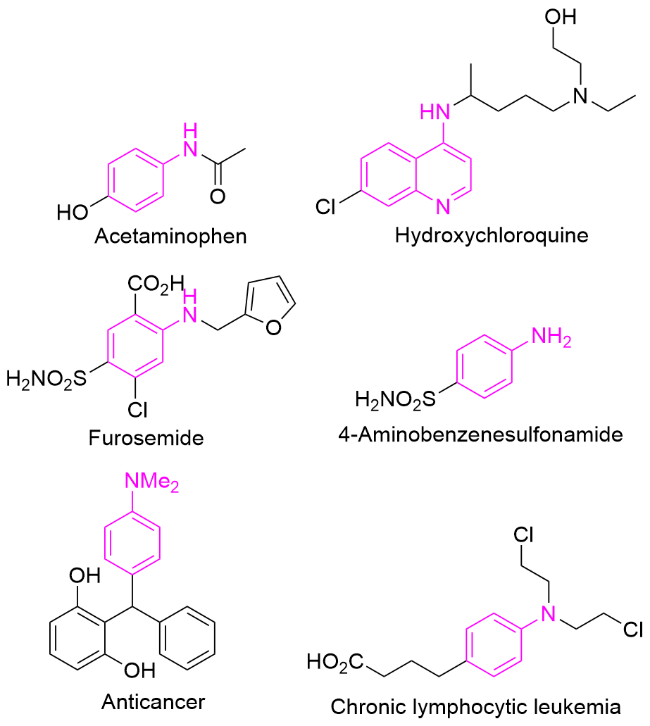
芳胺结构单元广泛存在于天然产物、医药分子、有机功能材料以及农用化学品中, 其独特的电子性质和生物活性使其成为有机化学中最为重要和基础的砌块之一[9]. 目前上市的许多重要药物均含有芳胺或芳胺衍生物结构片段, 如解热镇痛药对乙酰氨基酚[10]、抗疟药羟氯喹[11]、利尿药呋塞米[12]、抗菌药对氨基苯磺酰胺[13]以及抗癌药[14]等(图1). 因此, 发展高效、高选择性的芳胺衍生物合成方法一直是有机合成化学领域的研究热点. 传统上合成胺类化合物的主要方法是硝基芳烃的还原[15]、氰基的还原[16]、酰胺的还原[17]和亚胺的水解等[18]. 如今MN(SiMe3)2 (M=Li、Na和K)作为氮源构建含氮化合物也得以被开发[19]. 这些方案不及利用芳胺C—H键直接官能团化方便和高效.
在芳胺的苯环上, 由于氨基(NH2)或取代氨基(NHR)的强供电子效应, 其邻位和对位的C(sp2)—H键具有较高的电子云密度, 易于发生亲电取代反应. 传统的芳胺官能团化方法主要依赖于预官能团化的亲电取代(例如, 预先合成酰胺或磺胺以保护氨基, 因为氮原子上的孤对电子具有较强的亲核性, 会抑制芳环上有效的C—H官能团化, 同时氨基在酸性条件下也易形成盐类)或重氮盐化学. 然而, 即便如此, 这类方法仍往往得到邻位与对位异构体的混合物, 不仅分离困难, 而且原子经济性与步骤经济性也较差. 为了从根本上克服这些局限性, 直接对芳胺的C(sp²)—H键进行高选择性官能团化, 尤其是实现高选择性的对位官能团化, 已成为合成化学家们孜孜追求的重要目标. 近年来, 关于未保护芳胺与其他有机反应物之间选择性构建C—C键或C—杂原子键的新方法取得了显著进展. 例如, 2002年MacMillan等[20]报道了芳胺的对位选择性C—H官能团化研究, 该工作则通过亚胺盐活化途径实现了对位选择性催化的傅-克烷基化反应. 随后基于苯胺对位选择性C—H官能团化已发展出多种方法, 包括烷基化[21]、炔基化[22]、磺酰化[23]、卤化[24]、硅基化[25]及硼基化[26]等反应类型. 这些创新方法不仅极大地丰富了芳胺类化合物的合成途径, 也为其在复杂分子后期修饰中的应用开辟了新的可能性.
考虑到芳胺类化合物在有机合成中的重要性, 实现芳胺对位C—H键直接官能团化技术正展现出巨大的应用潜力, 所以对于该工作的总结也具有重要意义. 目前关于早期实现的芳胺对位C—H键官能团化已有部分综述报道[27], 还包括芳胺对位C—H键芳基化[28]以及芳胺邻位C—H键官能团化[29]等. 本综述将进一步系统梳理这一领域的最新研究进展, 对2020至2025年基于芳胺(主要为苯胺及其衍生物)的对位选择性C—H官能团化研究进行总结与讨论, 并对未来面临的挑战与发展前景进行展望. 需要说明的是, 本文聚焦于芳胺体系, 但不包含苯甲酰苯胺(anilides)类化合物的相关文献; 同时, 鉴于咔唑在结构上与芳胺的相似性及其在该研究领域的重要贡献, 本文也涵盖了部分咔唑的对位选择性转化研究作为延伸与补充.
1 过渡金属催化的C—H键官能团化
1.1 烯烃化反应
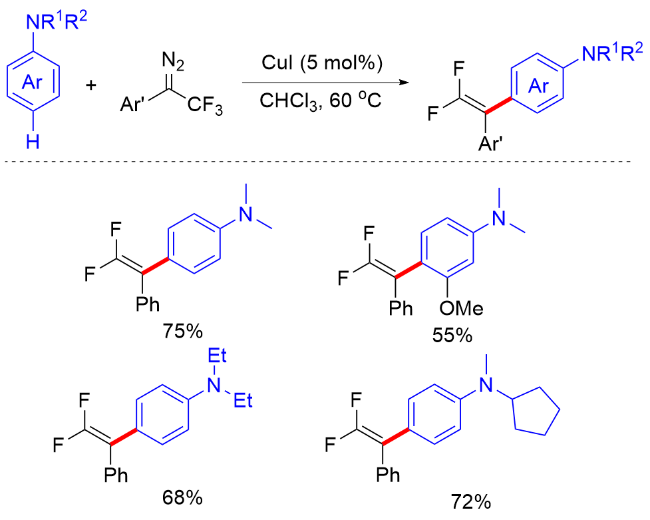
在胺类化合物中引入F元素, 可以显著改变分子的化学、物理和生物性质, 如细胞膜渗透性、亲脂性和代谢稳定性等, 从而提高药物的生物活性, 但不影响其生物靶标的识别[30]. 2020年, Koenigs等[31]通过使用廉价的CuI作为催化剂, 实现了芳胺对位C—H键的碳碳偶联, 并随即发生HF消除反应, 以良好的收率将二氟烯烃引入富电子苯胺衍生物上(Scheme 1). 筛选条件发现, 过渡金属Cu对于反应的催化至关重要, CuOTf、CuOAc、CuCl2、CuI均可催化, 其中CuI最优, 但Pd(OAc)2、Rh(OAc)2以及Au等均无效. 反应条件较为简单, 在CuI (5 mol%)下, 将原料置于60 ℃的三氯甲烷溶剂中反应过夜, 即可合成一系列偕二氟烯烃苯胺衍生物. 该方案具有良好的底物普适性, 多种对称或不对称的胺类均有效, 包括N,N-二甲基、N,N-二乙基、N-环戊基-N-甲基等. 此外, 间位带有供电子取代基(OMe)的苯胺也有效, 但作者并未考察连有缺电子基的底物, 猜测这样的亲电反应依旧只适用于富电子芳烃化合物. 有趣的是, 吲哚啉和四氢喹啉类化合物也可实现氮对位C—H键的偕二氟烯烃化, 但是N-甲基苯胺或未保护苯胺类化合物不可耐受. 作者并未通过其他相关控制实验去验证脱氟以 及C—H键偶联的机制, 只是通过密度泛函理论(DFT)辅助计算, 表明苯胺衍生物在该反应中具有双重作用, 它既作为反应底物, 又可能是触发HF消除步骤的促进剂.
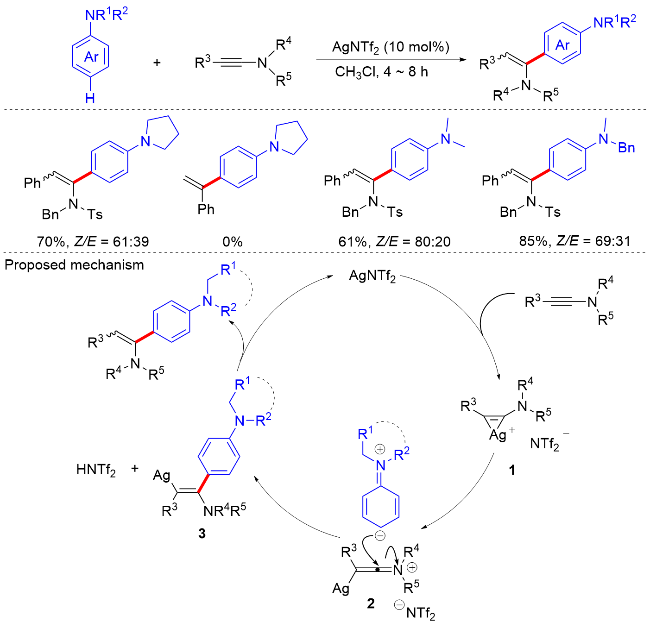
2022年, 魏邦国等[32]开发了一种Ag催化的N,N-二烷基苯胺与炔胺的区域选择性C—H键烯基化反应, 可合成一系列4-烯基N,N-二烷基苯胺衍生物(Scheme 2). 该方案使用AgNTf2作为催化剂, 将底物置于三氯甲烷溶剂中反应4~8 h即可. 反应具有较好的普适性. 多种烷基取代的苯胺衍生物均能在标准条件下生成烯基化产物、由于和偕二氟产物类型不一致, 该反应所得的产物大多存在顺反异构, 顺反异构的比例平均在2∶1左右, 仅氮上带有Ms取代基的炔胺或间位带有—Br的苯胺衍生物其顺反异构比例可以>20∶1. 此外, 反应局限于带有烷胺类的炔烃衍生物, 而苯乙炔则不适用. 通过对产物进行进一步的在Pd/C条件下还原, 可得到纯净的还原产物, 这也证明了该反应产物是Z/E异构体, 而不是区域异构体. 根据相关实验, 反应机制可能如下: 炔胺在AgNTf2活化下形成Ag-π络合物中间体1, 该中间体可进一步重排生成乙烯基银中间体2; 随后, 苯胺底物的对位碳原子进攻2形成新的C—C键; 底物普适性考察发现, 该过程中苯胺的空间位阻对立体选择性具有重要影响. 最后, 所得中间体3经质子化反应生成目标产物, AgNTf2在催化循环中充当Lewis酸. 此外, 早期已有研究报道Mg或Rh催化的苯乙炔与苯胺或乙酰苯胺邻位C—H键烯基化反应[33].
1.2 芳基化反应
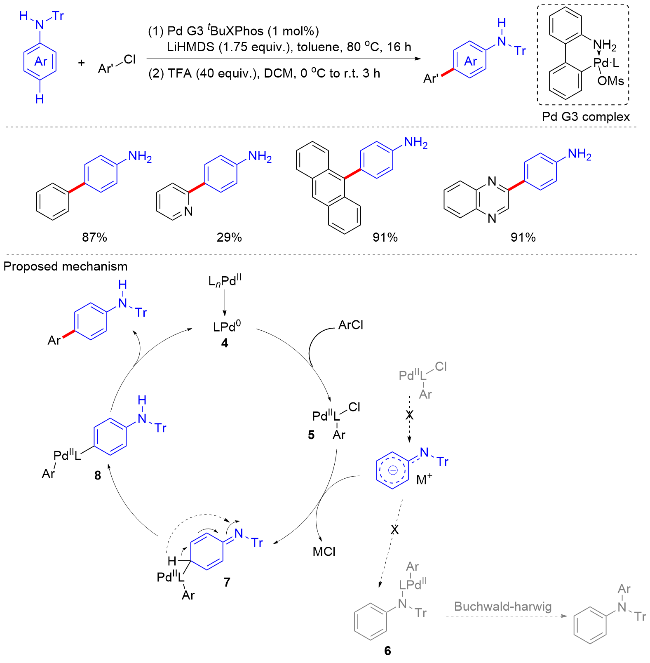
联芳基化合物的构建最经典的莫过于Suzuki反应, 但是该反应往往需要硼酸的预官能团化. 最近, Gooßen等[34]实现了一种钯催化的苯胺与芳基卤化物的对位C—H键芳基化反应(Scheme 3). 该反应并不能直接以苯胺作为底物, 而是需要由一个易于连接和裂解的三苯甲基作为屏蔽基团, 并且与庞大的钯/膦催化剂系统相结合而实现的. 所以需要将各种苯胺转化为相应的三苯甲基苯胺, 然后通过与各种芳基亲电试剂反应进行对位芳基化, 并在原位脱保护得到联苯胺产物, 这与以往通过苯磺酸保护氨基效果类似. 该方案最佳条件为, 以催化量的Pd G3 tBuXPhos (1 mol%)为催化剂, 六甲基二硅基胺基锂(LiHMDS)为碱, 在甲苯溶剂中反应16 h. 底物考察发现, 苯基氯、溴化物、碘化物和三氟甲磺酸酯的反应同样有效, 这极大地提升了后期结构修饰的可选择性. 考虑到芳基氯是易得、价廉的芳基源, 以芳基氯作为模板底物进行考察. 邻位、间位和对位取代的富电子和缺电子芳基氯在与苯胺偶联时, 都能获得较高产率, 苯并杂环芳基卤化物或杂环也成功转化, 但2-氯吡啶和2-氯噻吩产率偏低(29%和19%). 此外在该转化中, 酯、酰胺、二甲氨基和氟在内的各种官能团都可耐受, 但含有活泼氢的醇类、酸类和可烯醇化羰基化合物等酸性官能团不在其范围内. 根据控制实验和DFT计算, 作者推测的可能机理如下: 芳基氯与活性Pd0物种4发生氧化加成, 形成亲电性Pdᴵᴵ配合物5; 由于苯胺的氨基被大位阻取代基屏蔽, 从而抑制了芳基-钯苯胺物种6的形成. 该物种会导致Buchwald-Hartwig类型的N-芳基化反应发生. 相反, 配合物5与苯胺的对位结合, 形成钯-环己二烯-亚胺互变异构体7; 该中间体通过空间影响较小的同面1,5-氢迁移, 快速互变异构化为芳香性烯胺中间体8; 随后配合物8经还原消除生成氨基联苯产物并再生催化剂, 完成催化循环. 该方案中的C—H活化过程的决速步骤很可能涉及sp²-sp³杂化转换导致的芳香性消失这一步, 而非实际的C—H键断裂.
1.3 烷基化反应
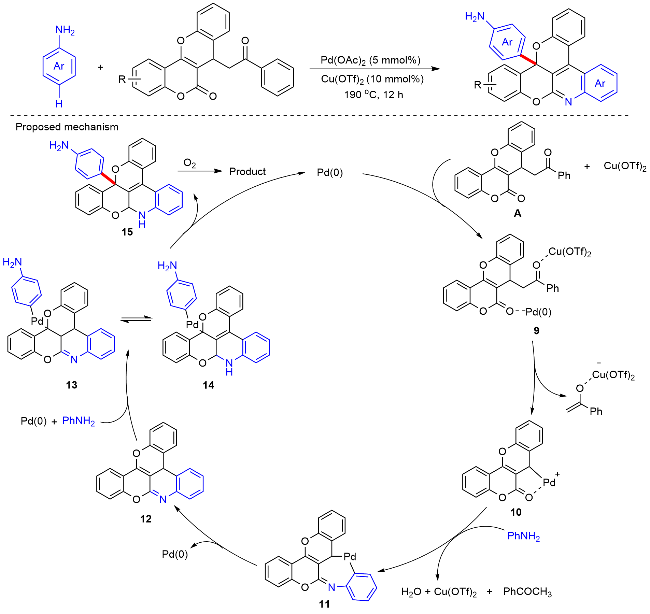
稠合色烯并喹啉类化合物在生物、医药及荧光材料领域展现出重要价值, 表现出显著的抗炎活性、优异的荧光特性和抗菌活性等[35]. 2020年, 申国栋等[36]开发了一种通过钯/铜协同催化的C—H键活化与C—C键断裂反应合成稠合色烯并喹啉类化合物的新方法(Scheme 4). 该方案是以香豆素衍生物和苯胺类化合物为原料, 通过C—C键断裂/C—H官能团化/C—C键构建的串联反应过程, 从而制备多种稠合色烯并喹啉衍生物. 反应具有较好的普适性, 带有供电子或缺电子取代基的底物均可耐受, 但是部分底物存在不完全氧化的副产物15. 为了验证该反应详细机制, 作者做了相关控制实验. 当在标准反应条件中添加自由基抑制剂时(2,2,6,6-四甲基哌啶-1-氧, TEMPO), 终产物以5%收率获得. 作者以此推测反应不是经过自由基途径, 但笔者认为尚不能完全断定, 虽然目标产物能够分离获得, 但是产率较低, 而自由基抑制剂的作用就是阻碍反应进程, 并非所有反应都能全部抑制. 大概是也未获得自由基捕获的产物, 从而得出非自由基途径的结论. 另外通过部分关键中间体的获得推测反应机制可能如下: 原位生成的Pd(0)与Cu(OTf)2通过羰基配位与底物A结合, 形成中间体9; 随后, 中间体9经历Pd(0)对苯乙酮部分C—C键的区域选择性断裂, 生成Pd配位阳离子中间体10; 随后10上的羰基与苯胺缩合形成另一Pd配位阳离子中间体11; 该中间体经历还原消除反应生成中间体12, 互变异构后的产物氧原子相连的碳原子呈正电性, 可与由Pd(0)和苯胺形成的钯络合物发生芳环亲电取代反应; 最后在空气氛围中被氧化生成目标产物. 作者解释由于苯胺邻位C—H键的活化需要较高能量, 该步骤需在高温条件下进行, 所以并未得到邻位取代的产物. 但是该反应在190 ℃条件下进行, 本身是具有高温条件的. 所以笔者认为并不是高温条件未达到的原因, 可能是香豆素和苯胺缩合后的中间体产物12具有较大的空间位阻, 从而使对位取代为优势产物. 最后作者还采用MTT法[5-二苯基溴化四唑]评估该类化合物对人宫颈肿瘤细胞(HeLa)的抑制活性, 发现个别底物表现出良好的抑制效果, 体现了该反应的良好应用前景.
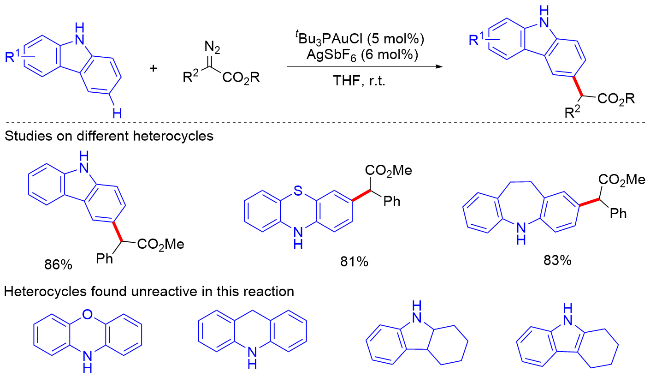
芳基重氮类化合物一直是有机合成中最受青睐的化合物之一, 因为它容易失去氮气, 从而实现偶联反应. 2020年, Koenigs等[37]实现了一种金催化的咔唑与芳基重氮乙酸甲酯的偶联反应(Scheme 5). tBu3PAuCl作为最合适的金属催化剂, AgSbF6为最合适的添加剂. 因为该方案为未保护的咔唑, 相较于以往的研究[38], 当采用Pd、Fe或可见光催化其与芳基重氮乙酸甲酯反应时, 优先生成N—H官能团化产物, 而非氮对位C—H官能团化产物. 不同的苯基重氮乙酸甲酯反应相对稳定, 可以良好的收率得到C—H官能化产物, 其中对位取代对产物收率的影响很小, 芳香环的间位和邻位取代导致产物收率略有下降. 有趣的是, 除咔唑以外, 未受保护的吩噻嗪和10,11-二氢-二苯并[b,f]氮杂环庚烷也有效, 这展现了Au催化无保护N-杂环的C—H官能化反应的潜力. 因为未受保护的吩噻嗪是一种对C—H官能化要求较高的N-杂环, 由于氮和硫原子的供电子性质, 它可能会发生不同的不需要的副反应, 如与硫原子形成叶立德, 与游离N—H基团的N—H官能化, 或不同的C—H官能化反应等. 另外, 受烷基或芳基保护的咔唑在标准条件下也可与芳基重氮乙酸甲酯反应, 但是其他类型的N-杂环, 如吩噁嗪或还原形式的咔唑不可耐受. DFT计算表明, 这一特殊选择性的反应路径为金-卡宾中间体与氮杂环发生可逆反应, 而THF溶剂中微量水分子驱动了C—H官能团化产物的选择性形成.
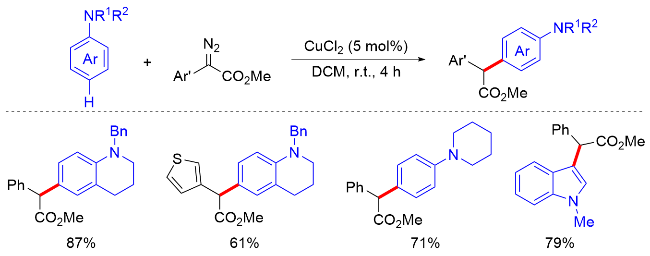
随后, 施世良等[39]也通过以芳基重氮乙酸甲酯为底物, 开发了Cu催化的富电子芳烃的直接对位C—H官能团化反应(Scheme 6). 该方案在无配体、无添加剂的CuCl2催化下, 实现α-芳基-α-重氮酯与苯胺衍生物的高选择性对位偶联, 以高产率获得了各种1,1-二芳基乙酸酯, 具有优异的化学和区域选择性. 铜类催化剂均有效(CuBr2、CuCl2、Cu(OTf)2、CuSO4), 其中CuCl2表现最优, 而FeCl2、NiCl2和CoCl2等则无效. 该反应是对上述方案[37]的一个良好补充. 上述反应适用于咔唑衍生物, 但不适用还原形式的咔唑或者9,10-二氢吖啶类化合物, 但是该方案则可以良好地适用于1,2,3,4-四氢喹啉与芳基重氮乙酸甲酯的偶联. 除此之外, 在苯胺芳环的不同位置, 具有缺电子基团(如Cl和Br)和供电子基团(例如Me和OMe)的底物, 以及二氢苯并噁嗪、吲哚啉和四氢苯并氮杂䓬都适用, 并且没有观察到邻位烷基化和传统的C(sp3)—H烷基化副产物, 表明当前方案具有优异的区域选择性.
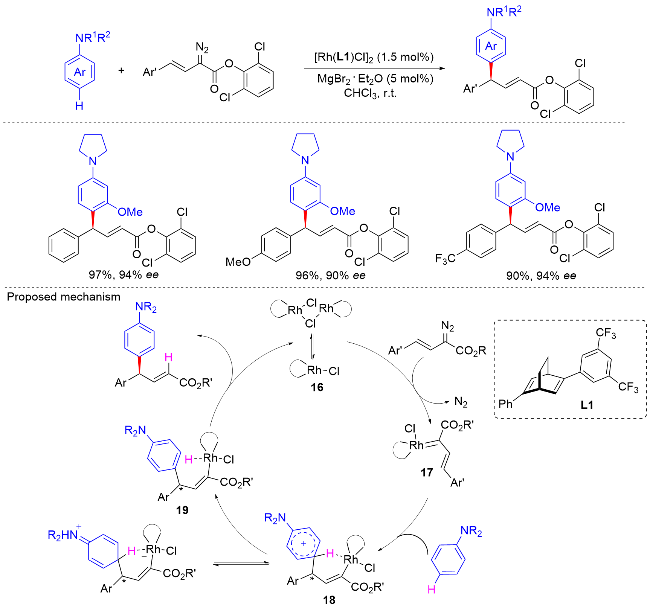
同年, 徐明华等[40]将芳基重氮乙酸酯拓展到了芳基乙烯基重氮乙酸酯, 实现Rh催化的苯胺衍生物与芳基乙烯基重氮乙酸酯的区域特异性和直接对映选择性C(sp2)—H官能化反应(Scheme 7). 该反应的成功归因于该课题组基于双环[2.2.2]辛二烯骨架开发出的一系列C1对称手性二烯配体(L1)[41], 而手性二烯铑(I)催化剂在控制芳基乙烯基卡宾的乙烯基反应性和实现该化学的对映选择性变体方面, 表现出优异的性能, 并具有广泛的官能团相容性, 可以高收率获得各种手性γ,γ-二芳基取代的α,β-不饱和酯. 为了深入了解反应机理, 随后进行了实验和计算相结合的研究. 首先进行了氘标记实验, 在D2O或CDCl3存在下, 并在没有获得掺入氘的产物, 表明酯基旁的α-氢不是来自溶剂或残余水; 为了排除通过π-烯丙基铑中间体的可能反应途径, 还制备了氘代苯基乙烯基重氮乙酸酯, 在标准条件下也没有观察到氘原子向α-碳的迁移; 当反应中使用对位氢被氘取代的苯胺时, 在α,β-不饱和酯的α-位得到39%氘代产物, 这一结果清楚地表明, α,β-不饱和酯的α-位氢原子仅来源于苯胺衍生物的C4位. 推测反应机制可能如下: 活性单铑催化剂16与芳基乙烯基重氮乙酸酯反应, 生成具有顺式构型的活性Rh(I)-芳基乙烯基卡宾中间体17; 随后, 苯胺分子中富电子的苯环在乙烯基末端位点进攻卡宾中间体17, 形成两性离子中间体18; 该中间体可经历1,5-氢原子迁移(这也是α,β-不饱和酯的α-位氢原子仅来源于苯胺衍生物的C4位的原因)形成中性Rh(III)中间体19, 经还原消除, 最终得到目标产物, 并再生催化活性物种16. 但是作者并未考察MgBr2∙Et2O添加剂在反应中的作用, 只是推测MgBr2盐可能通过促进与插入产物的配位作用来优化催化循环效率, 有待进一步研究.
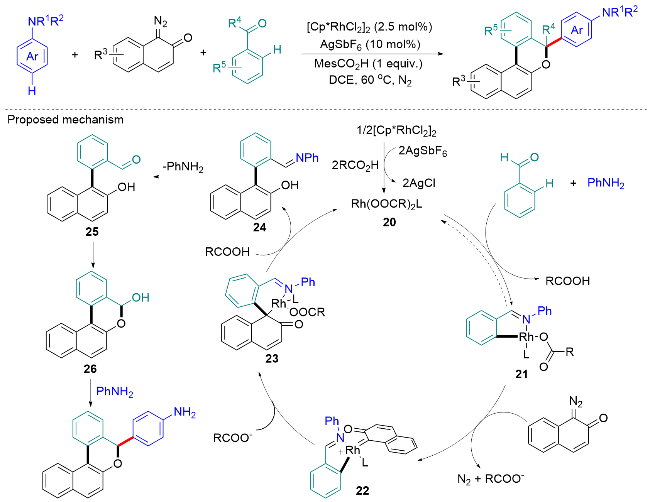
2022年, 郝二红等[42]继续将重氮化合物和芳胺对位C—H的官能团化拓展到三组分反应, 实现了铑催化醛、苯胺与重氮萘-1(2H)-酮的串联C—H键分子内环化, 顺利生成6H-苯并[c]色烯-6-醇, 继而与苯胺对位碳发生亲核取代, 构建6-芳基-6H-苯并[c]色烯衍生物(Scheme 8). 色烯衍生物是一类重要的骨架分子, 在新型糖皮质激素受体拮抗剂方面表现出良好的作用[43]. 鉴于该类化合物的重要性以及合成的困难性, 作者通过瞬态导向基团(Transient directing group, TDG)策略[44], 对其进行精心设计, 因为通过使用醛和胺作为瞬态导向基团, 实现相关官能团化的反应已得到证实[45]. 其与重氮萘- 2(1H)-酮串联C—H活化, 实现6H-苯并[c]色烯-6-醇的一锅法合成, 在理论上也是可行的. 另外, 若把苯胺作为TDG, 它可以直接实现6-芳基-6H-苯并[c]色烯的一锅法合成, 而不需要额外的亲核试剂, 因为苯胺的对位碳是一种潜在的亲核试剂, 可以攻击内酯构建C—C键. 基于此, 作者通过TDG策略, 实现了醛和苯胺与重氮 萘-2(1H)-酮的串联C—H活化, 实现了6-芳基-6H-苯并[c]苯并二氢吡喃衍生物的一锅法合成方案. 经反应条件优化, 确定最优条件为: [Cp*RhCl2]2 (2.5 mol%)、AgSbF6 (10 mol%)和MesCO2H (1 equiv.)在DCE (1.0 mL)中于60 ℃下反应36 h. 该反应具有良好的底物普适性, 连有缺电子或供电子基的芳醛均能耐受, 甚至苯乙酮也适用. 但是不同的重氮萘-1(2H)-酮底物产率都偏低. 随后通过相关控制实验证明了反应过程的可能关键中间体(22和26), 从而推测反应机制可能如下: 首先, [Cp*RhCl2]2与AgSbF6及羧酸通过氯离子萃取发生阴离子交换, 形成中间体20; 随后, 20对醛与苯胺原位生成的亚胺进行C—H键活化, 得到中间体21; 接着, 21与底物重氮萘-2(1H)-酮反应, 经氮气离去生成金属卡宾中间体22; 再通过迁移插入、质子去金属化及再芳构化过程, 生成化合物23; 23经水解反应然后发生分子内环化生成内半缩醛26, 其在酸性体系中被苯胺对位碳亲核取代, 最终得到目标产物. 总之, 该方案中的苯胺不仅用作TDG, 还用作顺序亲核试剂, 是苯胺对位C—H活化的一种新方法.
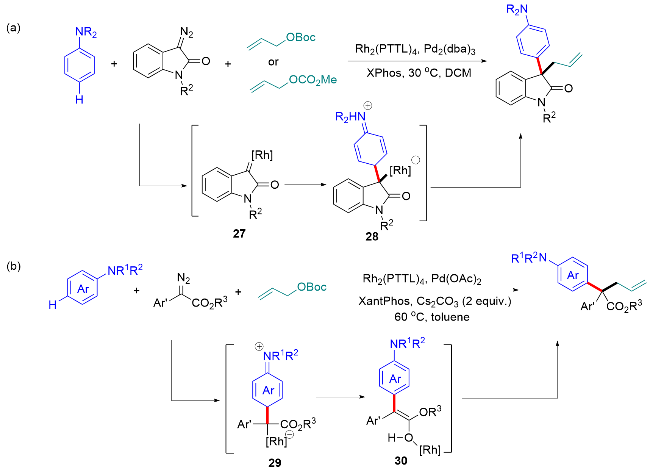
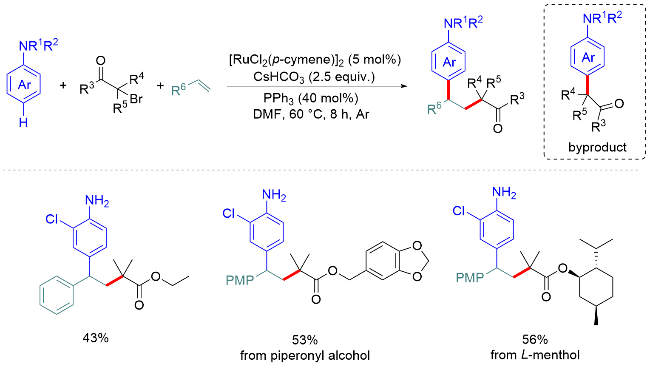
2023年, 孙江涛等[46]继续开发了芳基重氮乙酸酯、苯胺衍生物以及烯丙基碳酸酯的三组分反应, 在一锅法中构建具有全碳季碳中心和烯丙基部分的四取代酯(Scheme 9). 该反应需要在钯和铑的协同催化下实现, 但是吲哚啉-2-酮重氮化合物和普通芳基重氮化合物的反应条件略有变化, 且反应机制可能存在一些区别. 吲哚啉-2-酮重氮化合物与铑催化剂反应生成铑卡宾中间体27, 随后进攻苯胺形成两性离子中间体28, 而后与π-烯丙基钯中间体反应生成最终产物, 或者通过1,2-质子迁移生成终产物(Scheme 9a). 普通芳基重氮化合物则是先和苯胺生成两性离子中间体29, 其可能转化为烯醇中间体30, 随后与烯丙基碳酸酯反应, 得到终产物(Scheme 9b). 随后王晓明等[47]开发了以Rh2(esp)2[双(α,α,α',α'-四甲基-1,3-苯二丙酸)铑]和XantPhos (4,5-双二苯基膦-9,9-二甲基氧杂蒽)为催化体系, 实现了芳基重氮乙酸酯、苯胺衍生物以及烯丙基碳酸酯的三组分反应(Scheme 10). 相较于上述研究, 该方案不需要钯金属的参与, 同时具有更广泛的底物范围和更高的收率(共49个反应实例, 最高产率可达99%). 同时烯丙基衍生物并不仅限于烯丙基碳酸酯, 烯丙基溴、烯丙基氯、烯丙基碘以及烯丙基磷酸酯均适用, 有效拓宽了后续结构修饰的选择空间.
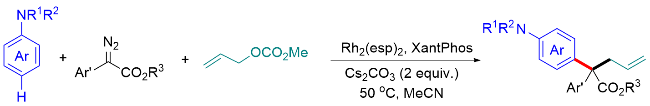
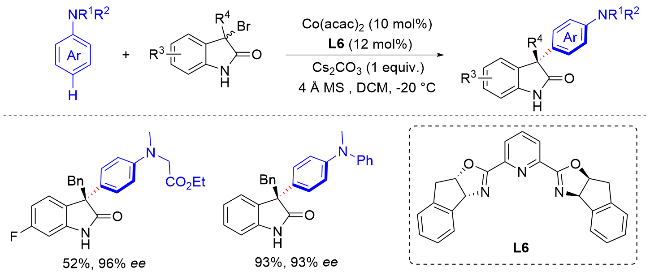
α-溴代酮一直是备受关注的偶联试剂之一. 2021年, 张书宇等[48]还报道了一种在碱/钴/茚-吡啶-噁唑啉配体体系促进下, 实现了苯胺衍生物与外消旋3-溴氧化吲哚的高区域及对映选择性的对位Friedel-Crafts烷基化反应, 为构建含全碳季碳手性中心的苯胺衍生物提供了绿色便捷的策略, 还成功应用于生物活性吲哚类天然产物骨架的合成(Scheme 11). 该反应的最优条件为, 以Co(acac)2为催化剂、L6为手性配体、Cs2CO3为碱, 添加4 Å分子筛, 二氯甲烷为溶剂, 在-20 ℃下反应, 目标产物收率最高达97%, 对映选择性最高达99%. 关键创新在于Co(acac)2中的(acac)-阴离子作为双齿共配体, 与配体协同限制钴(II)的配位空间, 显著提升手性控制效果, 这一结论经DFT计算与实验验证.
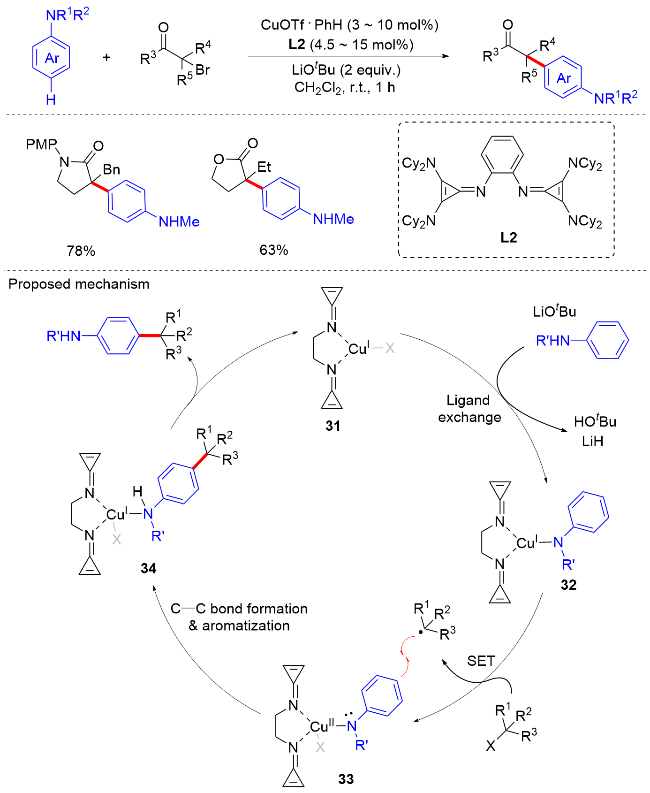
2023年, Lee等[49]以叔烷基卤化物为底物, 开发了一种基于双齿双环丙烯亚胺配体的铜催化体系, 首次实现了叔烷基卤化物与苯胺的高效C(sp3)—C(sp2)交叉偶联反应, 为构建含季碳中心的功能分子提供了温和、快速的新策略(Scheme 12). 该研究的核心突破在于采用了此前未应用于金属催化的环丙烯亚胺配体, 其亚胺氮原子的强电子给体特性(兼具σ和π给体能力)显著增强了铜金属的还原能力, 成功解决了叔烷基卤化物因位阻大、C—X键难活化导致的反应效率低、条件苛刻等难题. 筛选条件发现, 含有二环己基氨基的苯基桥联双(环丙烯亚胺)为最适配体, CuOTf∙PhH为最适催化剂, LiOtBu为碱, 二氯甲烷为溶剂, 可使得反应产率最优. 底物普适性广泛, 含羰基官能团的环状底物(如α-溴内酰胺、吲哚酮、内酯)、链状酰胺/酯类底物均能顺利反应, 甚至部分叔烷基氯代物也可参与; 苯胺类底物涵盖二级苯胺(N-烷基、N-芳基取代)和一级苯胺, 邻位氟取代苯胺、杂环苯胺(吲哚、四氢喹啉)均兼容, 反应选择性通常指向苯胺的对位, 当对位存在甲氧基时则选择性转向邻位; 此外, 含卤素、三氟甲基等官能团的苯胺也能高效反应, 官能团耐受性优异. 值得注意的是, 部分缺电子基一级苯胺会伴随C—N偶联副产物产生, 芳香环缺电性越强越显著, C—N偶联比例则越高. 反应机理经多种实验证实为自由基历程: 添加TEMPO可完全抑制C—C偶联, 生成叔烷基自由基捕获产物(收率>95%); 电子顺磁共振(EPR)检测到反应过程中存在Cu(II)中间体, 与独立合成的Cu(II)-配体复合物光谱一致; DFT计算显示, 环丙烯亚胺配体的亚胺氮原子为四电子给体, 通过共振稳定阳离子环丙烯鎓结构, 增强铜中心的电子密度, 促进其通过单电子转移活化叔烷基卤化物生成叔烷基自由基, 随后该自由基与苯胺铜物种33在芳环对位发生自由基-自由基偶联, 经芳构化得到 C—C偶联产物, 并再生Cu(I)催化剂完成循环.
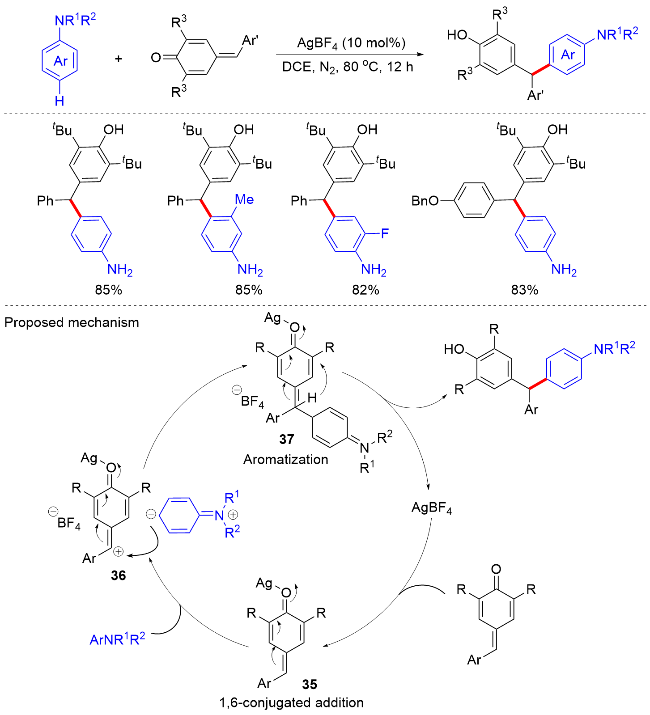
2022年, 唐课文等[51]开发了一种银催化对亚甲基苯醌与苯胺的区域选择性1,6-氢芳基化反应, 合成α-二芳甲基取代的苯胺类化合物(Scheme 14). 该方案对催化剂具有较高的选择性, 多数银类催化剂均有效, 其中AgBF4效果最好, 但是Ni、Fe、Cu和Rh等均无效. 尽管只有单一的银有效, 但是整体反应条件简单, 仅需以AgBF4 (10 mol%)为催化剂, 即可合成一系列带羟基和胺基的三芳基甲烷衍生物. 该反应表现出优异的区域选择性, 能有效活化芳胺C4位碳氢键而邻位不受影响, 多种苯胺(伯、仲、叔胺)及不同取代的对亚甲基苯醌在该转化中均表现出良好至优异的反应活性. 另外, 当二苯胺或三苯胺在标准条件下反应时, 由于存在多个反应位点, 当底物比例为1∶1时, 单取代为主要产物, 当对亚甲基苯醌和芳胺比例为2∶1时, 则二取代产物为主要产物, 说明可以通过比例控制主要产物的合成. 有趣的是, AgBF4不仅可以催化对亚甲基苯醌和芳胺, 还可催化苯酚等富电子类化合物, 同样是在苯酚衍生物的对位实现偶联, 但是该反应需要额外的Ph2P(O)OH (10 mol%)做添加剂以提升产率. AgBF4进攻对亚甲基苯醌的羰基形成中间体35; 35作为亲电体与苯胺反应, 并最终通过氢原子转移和分子内芳构化生成三芳基甲烷产物是该反应的可能机理. 总的来说, 该反应避免了使用有毒且对空气/水分敏感的试剂, 也无需对伯胺、仲胺等底物进行预保护, 可直接制备目标产物, 这在构建具有药理或生物活性的不对称三芳基甲烷化合物方面展现出巨大潜力.
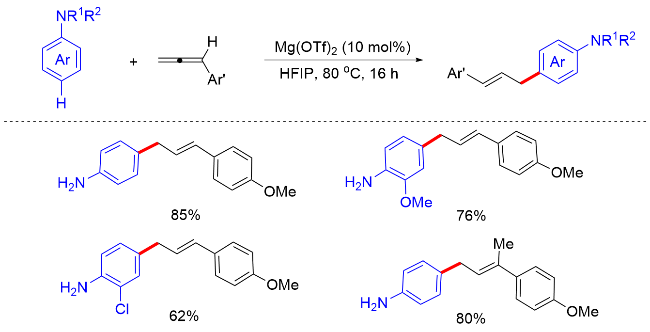
2023年, Baidya等[52]实现了在三氟甲磺酸镁/六氟异丙醇[Mg(OTf)2/HFIP]复合催化体系下, 苯胺与芳基联烯的对位选择性烯丙基化反应(Scheme 15). 该方法对多种苯胺底物均表现出良好普适性, 可实现克级规模合成, 并以高收率、专一的E式构型获得烯丙基化苯胺产物. 但是联烯仅适用于富电子芳基取代的底物, 缺电子芳基联烯不耐受. 另外, 该策略适用于吲哚的C3位烯丙基化, 并能通过N-碘代丁二酰亚胺(NIS)活化发展为三组分偶联反应, 且选择性不受影响. 当使用三氟甲磺酸(TfOH)替代Mg(OTf)2调整催化体系时, 反应可发生连续的烯丙基化-氢芳基化串联过程, 为联烯的区域选择性双官能团化提供了一种方便途径.
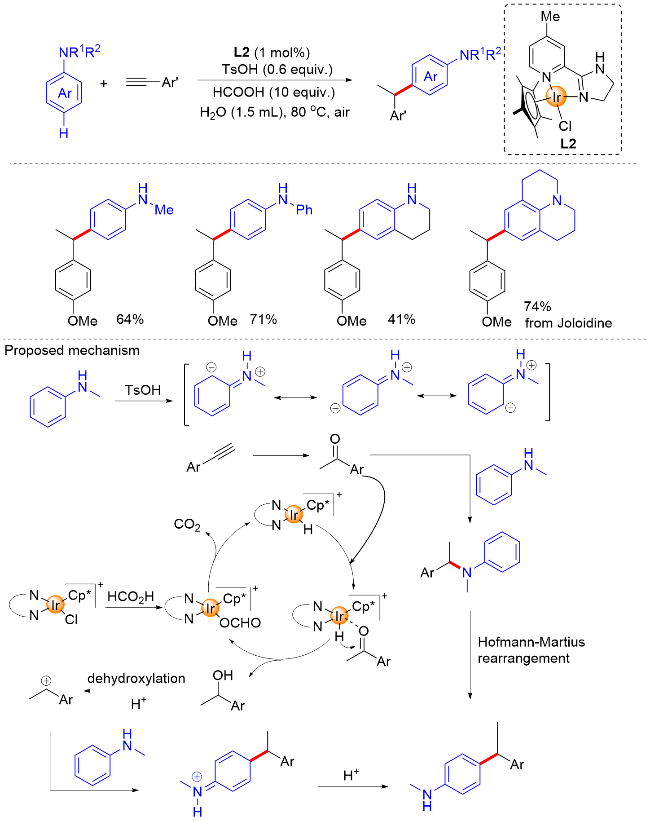
同年, 欧阳露等[53]还开发了一种新型铱催化协同酸促进反应体系, 利用芳基炔烃作为烷基化试剂, 实现了苯胺类化合物的对位选择性烷基化(Scheme 16). 该反应可高效制备多种对位碳烷基化苯胺衍生物, 其中芳胺类底物表现较好, 一系列带有甲基、乙基、异丙基和苄基的N-烷基苯胺, 都以中等收率顺利转化为所需的对位C-烷基化产物. 此外, 带有羟基和氰基官能团的底物也可以耐受, 以及六元环状仲苯胺也可提供所需的产物, 但是五元环状苯胺则会提供氢胺化副产物. 而芳基炔表现差一些, 仅适用于芳氧或烷氧取代的芳基炔类化合物, 推测是因为芳基炔烃上取代的富电子芳氧基与烷氧基对原位生成的苄基碳正离子, 具有重要稳定作用. 同样, 该方案不仅适用于苯胺, 还适用于苯酚等富电子芳烃. 考虑到炔在水作用下生成醇或酮, 当将苯乙酮或苯乙醇与苯胺反应时, 也可以高收率地合成二芳基乙烷类产物, 表明醇或酮是可能的关键中间体. 基于此, 作者推测该反应可能通过两种途径生成目标产物: (1)炔烃首先通过水合反应转化为酮类化合物, 或经转移氢化反应生成醇类中间体; 随后醇类中间体经脱水反应形成苄基碳正离子中间体, 该中间体在酸催化下被活性苯胺捕获, 最终获得对位碳烷基化产物. (2)酮类化合物首先与苯胺反应得到氢胺化产物, 随后经由霍夫曼-马特斯重排反应生成目标产物.
最近, 韩新亚等[54]还报道了一种钯催化的扩环策略, 通过亚苄基环丙烷与苯胺类化合物构建偕二芳基环丁烷化合物. 初步机理研究表明, 在Lewis酸维持的酸性环境中, Pd(II)中间体的质子化过程是反应顺利推进的关键. 卤素离子可通过抑制β-氢消除反应, 同时促进质子化途径来实现该转化.
1.4 其他官能团化反应
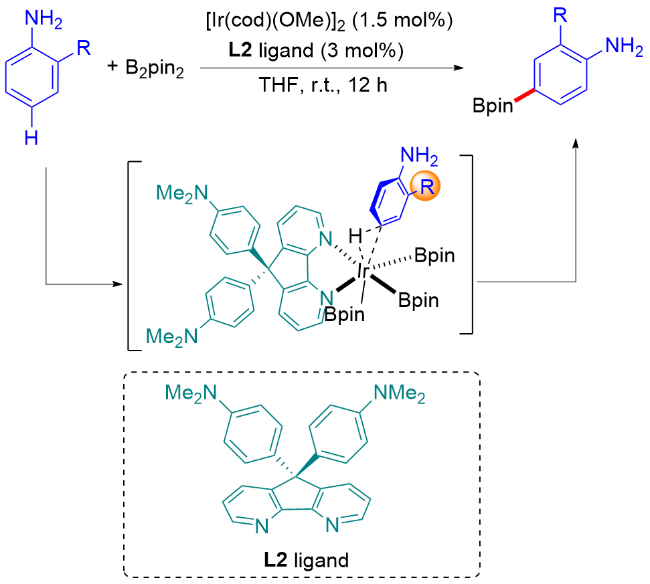
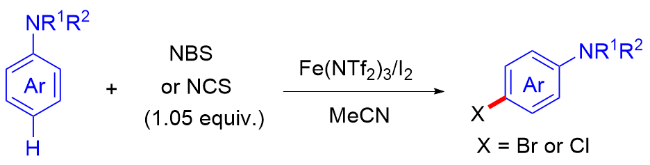
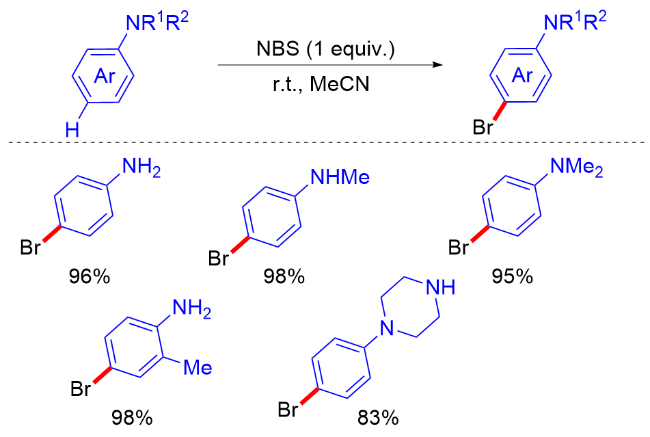
考虑到以往报道的2-取代苯胺的对位硼酰化需要多步保护/脱保护序列和高反应温度[55], 2022年, Chattopadhyay等[56]设计了一种新型的配体框架, 实现在室温下铱催化的无保护苯胺的对位硼酰化反应, 并且不需要保护/脱保护化学物质(Scheme 17). 通过筛选多种不同取代的配体, 包括4,5-二氮杂芴-9-酮和4,5-二氮杂芴等, 最终发现, 含富电子基的N,N-二甲基苯胺基4,5-二氮杂芴最为合适(L2). 对照实验结果表明, 未取代的苯胺仅有40%的对位选择性, 转化率很低, 而邻位取代的2-Cl苯胺具有94%的对位选择性; 此外, N-甲基或N,N-二甲基苯胺不能提供所需的产物, 但N-Bpin保护的2-氯苯胺可以88%的收率获得所需产物. 这一结果表明, 为了实现高水平的对位选择性, 邻位取代基的存在必不可少, 且原位生成的N-Bpin基团也是对位选择性的控制因素之一. 所以在底物拓展方面, 需要筛选邻位带有取代基的苯胺衍生物, 但不同电性的取代基不影响其收率. 另外, 所合成的硼酰化化合物可以轻松的衍生为各种重要合成子, 如氯化、溴化、碘化、甲氧基化、叠氮化、氘化、苄基化和芳基化等, 这进一步体现了该方案的潜在实用性. 最近, Tanemura等[57]还以Fe(NTf2)3和I2为催化体系, 实现了在苯胺衍生物的对位直接卤化反应, 但整体普适性一般, 且存在少量的邻位卤化副产物(Scheme 18).
2 电催化的C—H键官能团化
2.1 芳基化反应
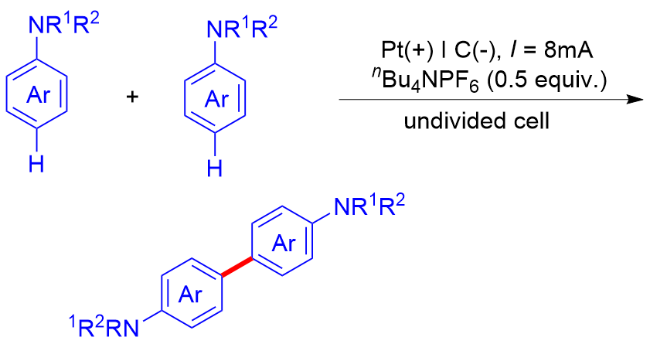
电化学合成是一种制备有机化合物的环保方法, 因为电可以提供氧化还原反应所需的电子, 从而避免使用氧化还原反应剂[58]. 此外, 近年来以泡沫镍和泡沫铜等为代表的多孔泡沫型金属材料在电催化领域中显示出了非凡的应用潜力. 它们可以作为催化剂的支撑电极材料, 也可以通过修饰与改性直接用作催化电极. 因此, 电化学交叉亲电偶联方法为构建C(sp2)—C键提供了一个可持续和有效的手段. 2020年, 何德良等[59]开发了一种通用的电催化芳胺和萘-2-胺衍生物的邻/对位选择性阳极脱氢交叉偶联方案, 以合成多种联芳基产物(Scheme 19). 筛选最优反应条件为, 以N,N-二甲基萘-2-胺和N,N-二甲基苯胺为模板底物, 在室温的5 mA恒定电流下, 用石墨棒阳极、铂棒阴极和nBu4NPF6电解质在六氟异丙醇(HFIP)中反应, 可以91%的收率获得所需的偶联产物. 该方案普适性较好, 单取代或双取代的苯胺均可以在对位实现脱氢交叉偶联, 但无保护、裸露的苯胺不可耐受. 相较于以往过渡金属(Rh或Pd)[60]催化的芳胺脱氢交叉偶联, 该电化学方案具有条件温和、无额外金属催化剂、无氧化剂等优势, 并可以良好至优异的收率以及较好的选择性合成各种不对称联芳基. 另外, 该电化学方案可高效地将多种重要药效团(包括金刚烷、布洛芬、萘普生、扎托洛芬、吲哚美辛、脱氢胆酸及雌酮衍生物等)引入联芳骨架, 进一步展现了其实用性. 控制实验表明, 反应可能由自由基途径介导, 在阳极氧化作用下, N,N-二甲基苯胺被氧化形成阳离子自由基38或39, 随后与萘-2-胺发生脱氢交叉偶联反应生成中间体40; 最终, 该中间体通过失去一个电子和两个H+物种, 直接转化为联芳基化合物. 随后桂清文等[61]在相似条件下, 通过将电流调整为8 mA, 溶剂更换为乙腈, 实现了苯胺衍生物的自身对位脱氢交叉偶联方案, 并具有较好的底物普适性和收率. 反应同样由自由基途径介导(Scheme 20).
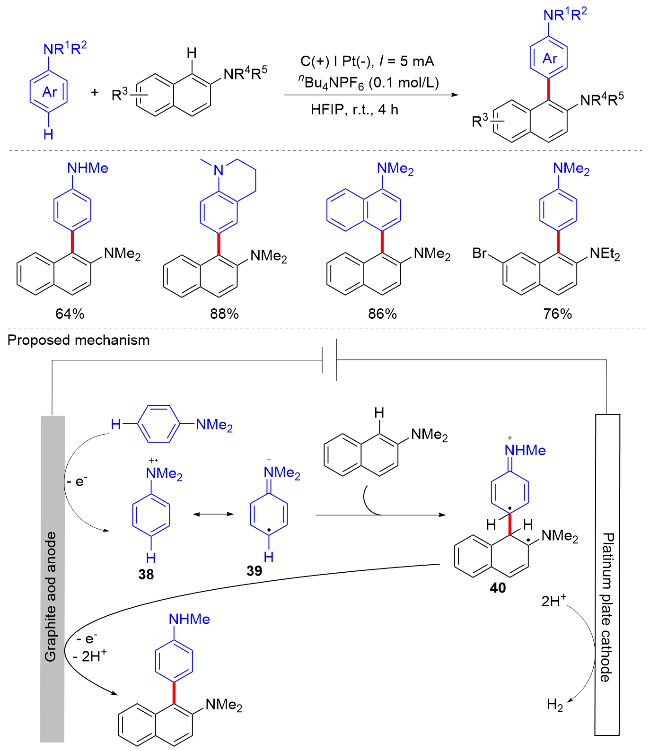
图式19 电催化的芳胺和萘-2-胺衍生物选择性脱氢交叉偶联策略Scheme 19 Electrocatalytic strategy for selective dehydrogenative cross-coupling of anilines and naphthalen-2-amine derivatives |
2.2 硫化或硒化反应
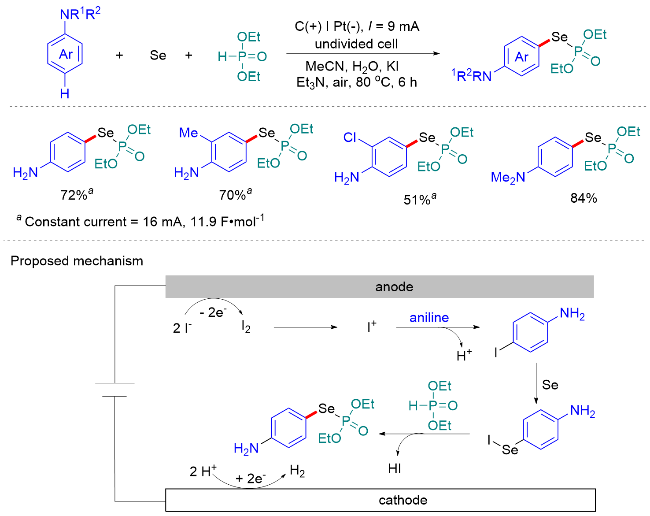
2022年, 谷利军等[62]报道了一种以单质硒作为硒源, 通过芳胺与膦酸酯的高效电化学脱氢方法反应制备磷硒酸酯方案(Scheme 21). 该反应以碳棒作为阳极, 铂板作为阴极, 发现当使用KI作为催化剂和电解质, Et3N作为碱, 在80 ℃下以9 mA的恒定电流进行反应最优. 对于取代或未取代的苯胺均有效, 此外还适用于吲哚类化合物, 甚至对吡咯, 2-甲氧基噻吩或者间三甲氧基苯也都耐受, 说明该方案特别适合富电子芳烃. 除膦酸二乙酯外, 反应中还可以容忍膦酸二甲酯和膦酸二异丙酯. 控制实验表明, 当不存在Se和膦酸二乙酯时, 可以较高收率得到对位碘化苯胺产物, 表明4-碘苯胺可能是关键的中间体, 随后该中间体和Se以及膦酸二乙酯结合得到最终产物, 具体反应机制如Scheme 18所示.
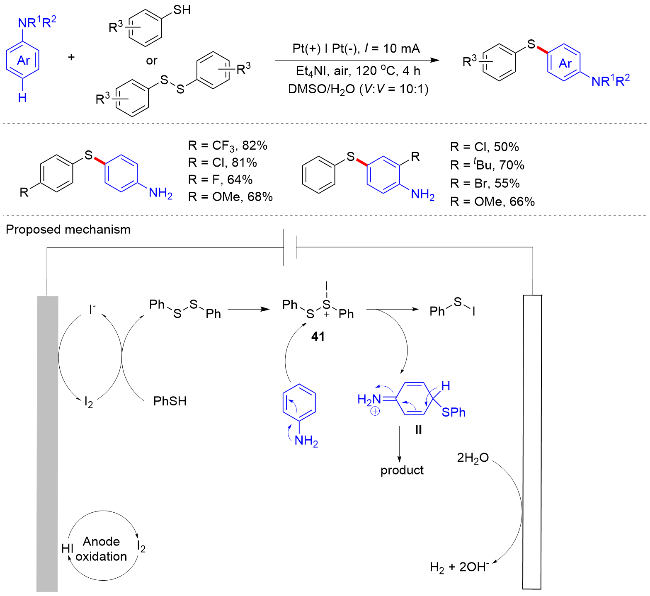
2025年, 汪志勇等[63]还开发了一种电化学催化苯胺和硫醚/硫酚合成二芳基硫的方法(Scheme 22). 在Et4NI作为电解质和二甲亚砜(DMSO)作为溶剂时, 在空气条件下以10 mA的恒定电流反应4 h, 可实现C—H/ S—H偶联反应的顺利进行, 且无需使用金属或氧化剂. 该反应具有中等至良好的收率, 含供电子或缺电子的硫酚或苯胺均有效. 尽管以往大多电催化苯胺脱氢偶联反应都经过自由基途径, 但是该方案在添加自由基抑制剂后, 并没有阻碍反应的进程, 表明并非由自由基途径介导. 另外, 循环伏安法(CV)实验观察到Et4NI的氧化峰(0.58, 0.98 V) [vs. Ag/AgCl], 同时检测到硫酚(1.91 V)和苯胺(1.22 V)的氧化峰. 结果证实Et4NI在反应中起到催化作用, 表明在标准条件下, 碘离子应优先被氧化. 因此推测碘离子的氧化过程会产生活性中间体, 从而引发反应. 具体可能为: 首先碘离子在阳极被氧化生成I2, 继而将苯硫酚氧化为二苯二硫化物; 该二硫化物可进一步被碘分子转化为阳离子中间体41; 随后, 该阳离子中间体与苯胺反应生成产物, 与此同时水在阴极发生还原反应.
3 光催化的C—H键官能团化
2023年, 安光辉等[64]报道了一种可见光介导的钌(II)催化苯胺对位烷基化反应(Scheme 23). 作者以苯胺与α-溴代酯的反应为模型展开研究, 发现在[RuCl2(p-cymene)]2 (5.0 mol%)、(C6H5O)2P(O)OH (1 equiv.)和K2CO3 (2 equiv.)组成的催化体系下, 可以92%的分离收率获得产物. 在无光照或无钌催化剂条件下均无法进行, 表明光催化剂与光照具有关键作用, 此外, 与[Ru- Cl2(p-cymene)]2结构相似的[RuCl2(benzene)]2也可催化, 但是产率偏低(75%), 区域选择性也一般. 作者认为选择性降低可能是苯环配体相较于p-cymene的空间位阻减小导致的. 尽管以往已经报道了一些Ru催化的芳烃C(sp2)—H键官能团化反应[65], 但是相较于此, 该反应的优点在于极好的底物普适性, 特别是天然产物和药物能够进行后期官能化修饰. 例如, 氨基酸、二肽衍生的α-溴代酰胺, 含有未保护丙氨酸、脯氨酸、苯丙氨酸和色氨酸残基的α-溴代酰胺, 以及侧链保护的天冬氨酸、丝氨酸、赖氨酸和酪氨酸衍生物, 均能在2 h内以中等到优良的分离收率获得产物. 该策略甚至成功应用于复杂药物分子与天然产物衍生α-溴代酯的后期官能化反应, 进一步证明了其普适性. 含有萜类、倍半萜、甾体、维生素E或葡萄糖衍生物的α-溴代酯均能与该体系兼容. 此外, 该体系可兼容多种敏感官能团, 包括酯基、醚键、氨基甲酸酯、对甲苯磺酰基、烯烃、酮羰基以及缩酮等.
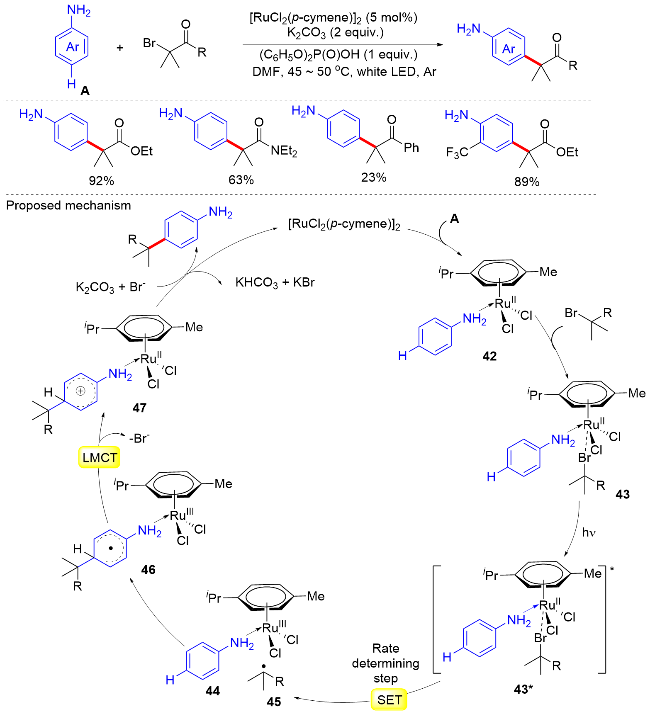
为探究反应机理, 作者进行了一系列对照实验. 当加入自由基捕获剂2,2,6,6-四甲基哌啶-1-氧基(TEMPO)时, C—H烷基化反应被完全抑制, 并检测到自由基捕获产物的生成, 表明反应经历自由基路径. 鉴于芳环钌化形成C—Ru键, 通常是σ-活化机制中对位C—H烷基化区域选择性的关键控制因素, 通过将苯胺苯环上的五个氢原子均氘代以后, 以此来探究C—Ru键的存在可能, 但是并未检测到D/H交换, 表明[RuCl2(p-cymene)]2未形成C—Ru键. 为深入探究钌在该催化循环中的配位模式, 作者还合成了配合物42, 其结构经单晶X射线衍射分析确认. 机理研究表明, 钌(II)-苯胺络合物对反应触发和对位选择性调控均具有关键作用. 独特的钌(II)-苯胺络合物有效促进了该反应, 使其能够在温和条件下于2 h内高效完成. 可能的反应机制如下: [RuCl2(p-cymene)]2与苯胺配位形成配合物42, 随后与卤代烷烃结合形成中间体43; 该中间体在可见光激发下产生激发态43*, 通过单电子转移过程生成三价钌物种44与烷基自由基45; 自由基45进攻钌对位的芳香环形成中间体46, 随后经历配体-金属电荷转移过程生成配合物47, 最终经芳构化释放对位烷基化产物, 并再生[RuCl2(p-cymene)]2催化剂. 同年, 安光辉等[66]在同催化体系下, 实现了可见光介导的N-Boc苯胺对位C—H二氟烷基化反应.
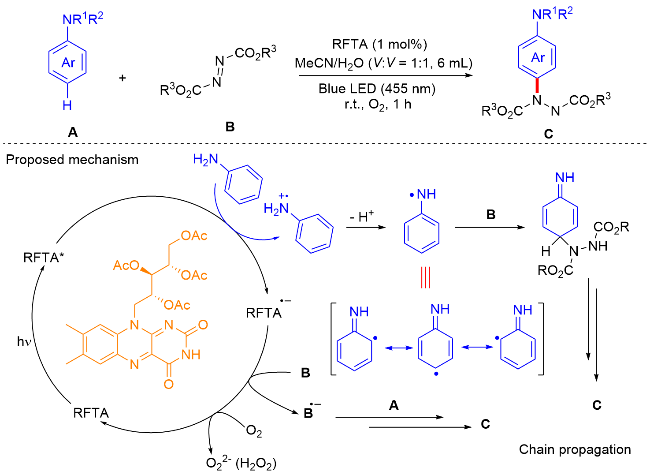
同年, Sarkar等[67]还开发了有机光催化的苯胺衍生物和偶氮类化合物的对位选择性偶联(Scheme 24). 该方案采用核黄素四乙酸酯(RFTA)作为有机光催化剂, 在455 nm的蓝光下, 实现苯酚、萘酚及苯胺类等富电子类化合物与偶氮二甲酸酯的高效光催化对位/邻位选择性胺化及胺化脱芳构化反应(当苯酚对位存在取代基时会产生脱芳构化产物). 通过使用四丁基溴化铵(TBAB)作为相转移催化剂, 实现了对反应位点选择性的精准调控. 该反应条件温和简便, 具有优异的区域选择性和良好的产率. 广泛的底物适用性、出色的官能团耐受性, 以及可放大合成和后期官能化等特点, 共同构成了这一兼具实用价值与区域选择性的合成方法. 控制实验表明, 反应仍由自由基途径介导, 具体如Scheme 24所示.
4 无过渡金属催化的C—H键官能团化
4.1 酸催化的C—H键官能团化
4.1.1 HFIP或硼烷催化的C—H键官能团化
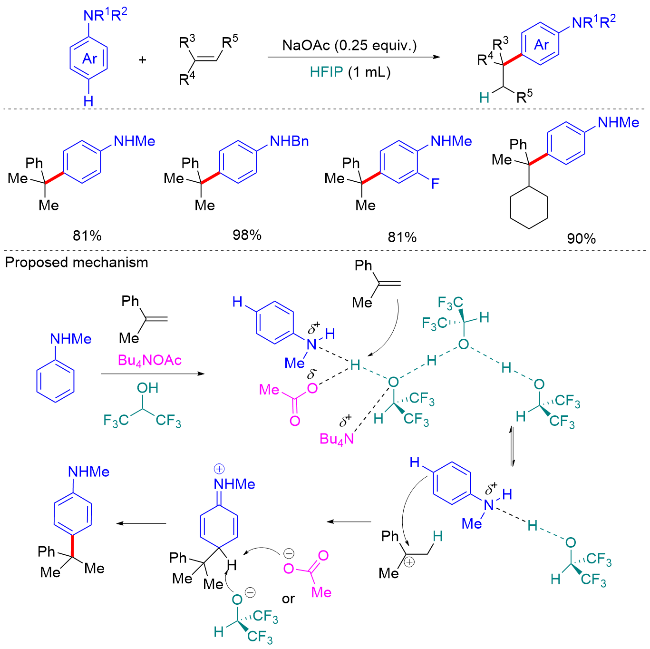
六氟异丙醇(HFIP)是一种无亲核性的氟化醇, 具有强氢键供体特性, 能形成氢键网络, 从而使其酸性显著增强, 除了能作为一种重要的溶剂外, 其独特的性质还能够促进多种特殊的反应. 例如, 已有报道表明HFIP可活化羰基化合物[70]、环氧化物[71]、醇类[72]、卤化物[73], 以及烯烃[74]等. 2020年, Colomer等[75]开发了一种使用HFIP作为溶剂, 对苯胺进行选择性官能化的方法, 以促进烯烃的酸催化氢芳基化反应(Scheme 25). 该方案中HFIP既作为溶剂, 又作为反应催化剂, 尽管单独的HFIP也可实现苯胺和烯烃的对位偶联, 但是产率较低. 通过筛选一系列添加剂, 发现醋酸钠对该反应也具有至关重要的作用, 可使得模板反应产率从40%提高至80%. 底物普适性优异, 保护或未保护的苯胺均有效, 甚至可以耐受带有酚羟基等活泼氢的底物. 但是烯烃所能容忍的产物较为有限. 为了充分了解HFIP的作用, 当使用氘代HFIP-OD处理模板底物, 氘在烯烃碳上的完全掺入证实了溶剂HFIP对烯烃的质子化. 随后还证明HFIP除了能质子化烯烃外, 又能选择性地使苯胺在对位取代, 具有双重催化作用. 具体如下: 苯胺的氨基通过与HFIP形成氢键而受到“保护”. 因此, 苯胺选择性地通过芳香环(C-位而非N-位)与亲电物种反应, 生成Wheland-type中间体——该步骤被认为是反应的决速步. 随后通过质子源共轭碱或添加的碱(乙酸根), 以更高效的方式进行质子获取, 实现苯胺的再芳香化, 最终获得目标产物.
随后该课题继续开发了HFIP催化的烯烃三氟甲基芳基化反应, 成功实现了苯胺与烯烃以及三氟甲基的直接偶联(Scheme 26a)[76]. 机理实验表明, HFIP不仅可以激活高价碘, 产生亲电的物种, 还可以通过芳香环的对位活化, 实现苯胺的选择性反应, 并表现出优异的区域选择性和对映选择性. 2024年, Pulis等[77]还报道了水合硼烷催化的苯胺与烯烃C—H烷基化反应(Scheme 26b). 该方案采用具有空气稳定性且商业可得的H2O∙B(C6F5)3作为催化剂, 其独特优势在于能便捷生成弱配位共轭碱, 对实现傅-克烷基化反应至关重要.
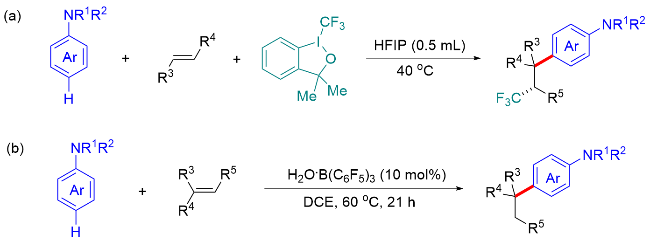
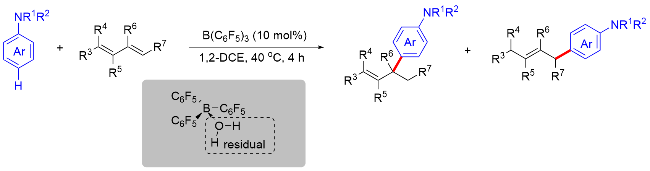
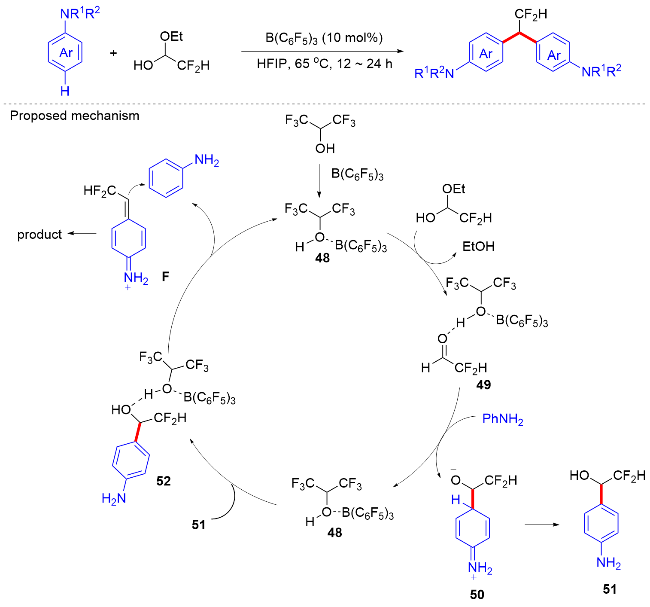
2024年, 贾春满等[79]开发了一种无金属B(C6F5)3与HFIP协同催化的双芳基化反应体系, 以二氟乙醛半缩乙酯与苯胺类化合物为原料, 在不使用化学计量活化剂或浓强酸介质的条件下, 高效合成了对称与非对称二氟甲基化二芳基甲烷(Scheme 28). 研究发现, 以HFIP为溶剂, 仅获得羟基二氟甲基化产物, 若以HFIP为添加剂(不作为溶剂), 则没有反应; 若以B(C6F5)3作为添加剂, HFIP作为溶剂, 则可以实现二氟甲基化二芳基甲烷的高效合成, 说明B(C6F5)3和HFIP缺一不可. 反应普适性较广, 多种保护的苯胺均有效, 另外三氟乙醛(CF3CHO)水合物和五氟苯甲醛(C6F5CHO)也是顺利获得多氟烷基化和多氟芳基化二芳基甲烷的可行底物. 但是五氟丙醛(CF3CF2CHO)水合物、七氟丁醛(CF3CF2CF2CHO)水合物和2,3,5,6-四氟对苯二甲醛没有检测到所需的产物, 这可能归因于其内在反应活性较低. 考虑到单独的HFIP无法活化二氟乙醛半缩乙酯, 因此提出了B(C6F5)3与HFIP协同催化的反应机理: 首先, 在HFIP的氧原子与B(C6F5)3的硼原子配位形成的HFIP-B(C6F5)3加合物作用下, 二氟乙醛半缩乙酯经历脱乙氧基过程, 生成高反应活性的二氟乙醛物种; 随后, 苯胺在HFIP-B(C6F5)3加合物催化下对二氟乙醛物种进行亲核进攻, 经由中间体48形成羟基二氟甲基化产物51; 接着, 在HFIP-B(C6F5)3加合物对羟基的活化作用下, 羟基二氟甲基化产物51再次受到苯胺进攻, 最终获得目标双芳基化产物. 总的来说, 该催化体系具有原子经济性高、底物适用范围广、操作简便且可放大等优势, 能在温和条件下快速构建多种结构多样的二氟甲基化二芳基甲烷产物. 此外, HFIP溶剂的可回收与重复使用特性, 使该反应过程更具环境友好性.
HFIP不仅在溶剂和酸催化中备受关注, 近年来将HFIP结构单元(最特殊的含氟基序之一)结合到有机分子成为研究热点, 因为其特殊的作用可以改变许多化合物的化学和生物性质. 如含有HFIP单元的化合物对癌症、丙型肝炎和中枢神经系统疾病, 表现出良好的生物活性[80]. 2025年, 贾春满等[81]继续报道了一种简单、安全的策略, 在室温下仅使用廉价且广泛可用的六氟丙酮三水合物, 在HFIP中直接制备结构多样的HFIP基团官能化苯胺衍生物, 无需任何额外的催化剂或添加剂(Scheme 29). 拓展底物发现, 叔和仲苯胺, 无论是无环的还是环状的, 都可以顺利地进行这种转化, 以良好到优异的收率提供相应的HFIP基团结合的产物. 对于二苯胺这类具有双位点的底物, 通过控制六氟丙酮三水合物的用量, 可以选择性地得到单取代或双取代产物. 有趣的是, 该方案还特别适合吲哚类衍生物, 可在吲哚3-位实现HFIP基团的引入, 并具有良好的普适性和收率. 实验表明, 苯胺与HFIP通过配位形成氢键, 增强了苯胺(特别是位阻较小的仲胺与伯胺)的空间位阻效应, 促使六氟丙酮三水合物与苯胺在位阻较小的对位发生反应.
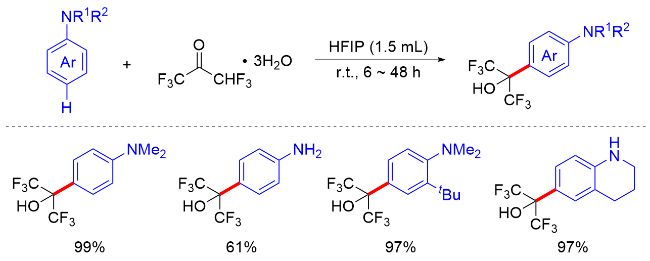
此外, HFIP中OH、CF3基团与苯胺N-Me基团之间的相互作用, 也有助于提升该反应的区域选择性. 总之, 该方法的合成价值在于使用安全、廉价和广泛可用的三水合六氟丙酮代替昂贵且剧毒的气态六氟丙酮(HFA), 在温和的反应条件下将HFIP单元快速安装到苯胺和吲哚骨架中, 从而提供了一种合成结构复杂分子的方法.
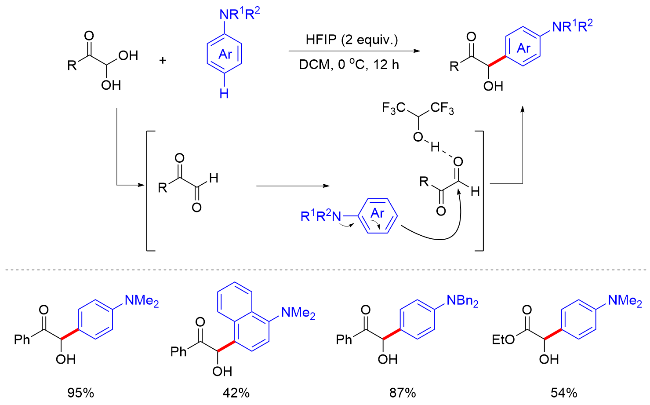
2022年, 任君等[82]成功实现了HFIP促进的苯胺衍生物与芳基乙醛酸水合物的高选择性羟烷基化反应(Scheme 30). 该反应在温和条件下, 以良好至优异的产率制备了多种带有α-羟基羰基结构的N,N-二烷基苯胺及其衍生物. 该反应同样只需要HFIP催化, 其既作为溶剂又作为催化剂, 具有条件温和、绿色环保、底物普适性广阔、产率优异等优势. 此外, 该产物还可以进一步便捷合成多种含芳香胺单元的结构新颖分子(如二苯乙二酮、1,2,4-三嗪、喹喔啉、海因及2-硫代海因), 充分证明了该方法的合成潜力. 相关实验表明, 芳基乙醛酸水合物在HFIP作用下易发生脱水, 形成脱水酮醛中间体; 随后在HFIP通过氢键活化醛羰基的协助下, 对苯胺进行亲核对位进攻, 并最终经历氢转移过程, 得到目标羟烷基化产物. 由于HFIP的酸性相较于常见Lewis酸[如Sc(OTf)3、Cu(OTf)2]或Brønsted酸(如TfOH、二苯基磷酸)较弱, 因此难以促使羟烷基化产物进一步发生去质子化及羟基消除反应, 生成双傅-克加成副产物.
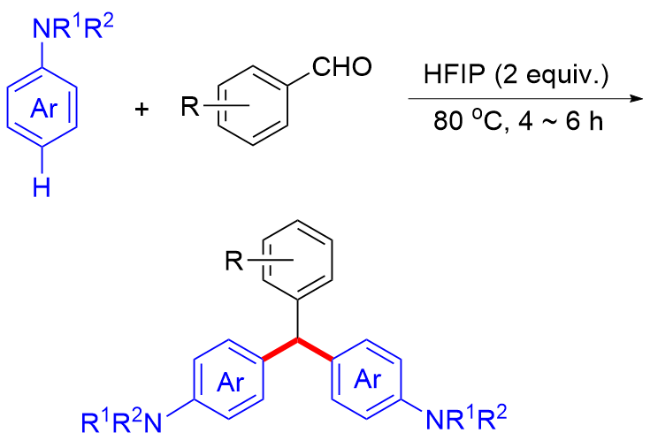
随后, Malakar等[83]通过HFIP氢键活化醛羰基的策略, 研究设计了一种双重C(芳基)-烷基化反应合成三芳基甲烷(TRAMs)的方案(Scheme 31). 该方案以HFIP为关键试剂, 通过选择性对位C—H官能化路径进行, 在底物适用范围方面表现出高度高效性, 具有优异的官能团耐受性. 而HFIP的可回收性与可重复使用性, 进一步提升了该方案在TRAMs可持续合成领域的应用可行性. 同年, 该课题组还报道了B(OH)3催化的苯胺和醛的双傅克反应, 以获得TRAMs[84]. B(OH)3和HFIP具有类似的作用, 在反应历程中起到活化醛羰基的作用, 但是该方案不适合未保护的苯胺化合物.
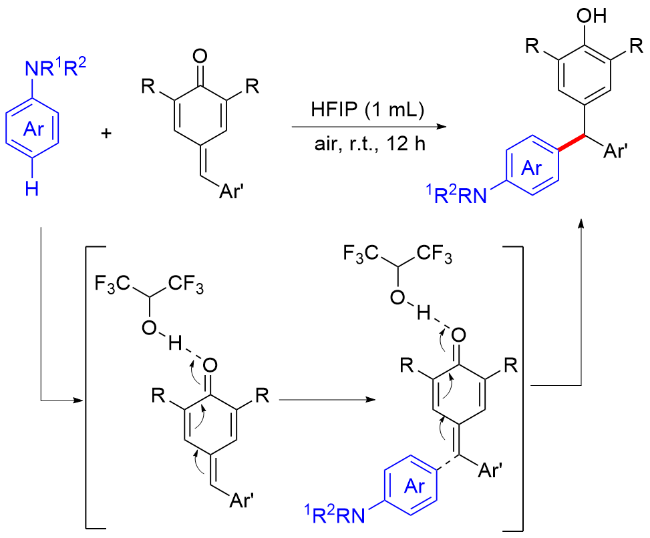
2023年, 熊碧权等[85]也实现了HFIP介导的区域选择性1,6-氢芳基化反应, 在对醌甲基化物(p-QMs)与苯胺类化合物之间实现三芳基甲烷衍生物的合成(Scheme 32). 该反应无需催化剂和添加剂, 在氨基无需预保护的前提下, 可兼容多种p-QMs及胺类化合物(包括伯胺、仲胺和叔胺). 在最优反应条件下, 能以良好至优异的收率及令人满意的区域选择性获得相应产物. 除适用于胺类化合物外, 吲哚及其衍生物也能在该反应体系中良好兼容, 并可轻松扩展至克级规模合成目标产物. 值得注意的是, 利用该方法可实现多种具有生物活性的复杂小分子苯胺的选择性修饰. 通过分步控制实验与DFT计算, 提出了可能的反应机理为: HFIP与底物间的氢键作用是实现p-QMs区域选择性1,6-氢芳基化的关键过程. 另外还有HFIP促进苯胺与叔烷基溴的对位选择性烷基化反应, 鉴于酰胺类化合物, 在此不多做讨论[86].
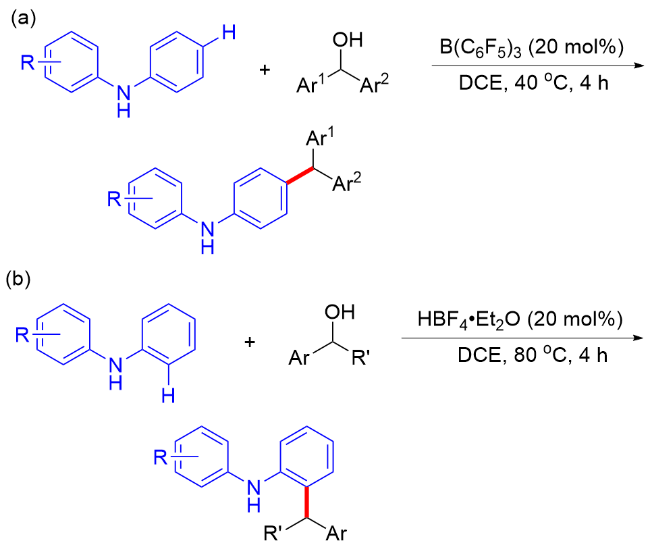
4.1.2 磷酸催化的C—H键官能团化
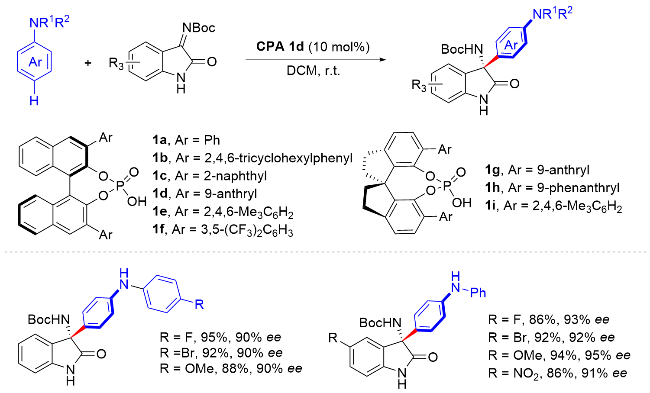
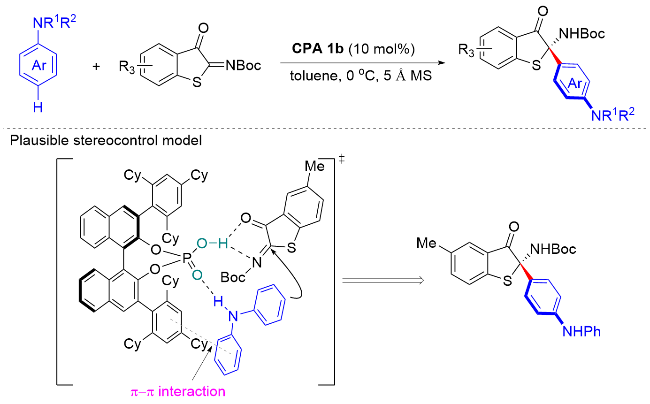
手性磷酸(CPA)催化剂近年来备受欢迎, 通过新型π-π相互作用与双氢键协同控制作用, 可实现多种化合物的对映选择性合成[88]. 2020年, 张书宇等[89]在手性磷酸催化下, 以靛红衍生的酮亚胺为试剂, 实现N-单取代苯胺衍生物的对位直接不对称C—H氨烷基化反应, 成功合成系列具有重要生物活性的3-取代-3-氨基-2-氧化吲哚类化合物(Scheme 34). 选用N-苄基苯胺与N-Boc保护的靛红源性酮亚胺作为模型底物, 探究在手性磷酸(CPAs)存在下实现对位选择性C—H氨烷基化反应的最优反应条件. 研究发现, 虽然使用手性磷酸1a催化时, 能以95%收率成功获得目标氨烷基化产物, 但是对映选择性较差(26% ee), 最后发现使用1d催化时, 产率和对映选择性均有较好的结果(产率为92%, 93% ee), 且二苯胺分子中仅有一个对位发生官能团化. 产物普适性广, 一系列在C4位带有电子中性、缺电子或富电子基团的苯胺衍生物表现良好, 相应的对位氨基烷基化产物具有高产率和高对映选择性. 在该反应中, CPA的O—H基团作为Brønsted酸, 通过氢键作用活化环状酮亚胺; 同时, CPA的P=O基团作为Lewis碱, 与N-苯基苯胺的N—H形成氢键, 从而活化底物. 此外, 苯胺衍生物的芳环保护基团与CPA催化剂C3位芳环之间可能存在的π-π相互作用, 进一步增强了反应活性. 在手性空腔环境中, 受CPA的蒽基基团空间位阻效应引导, 苯胺的对位选择性地进攻环状酮亚胺中的C=N键, 最终生成具有特定R构型的芳基化产物. 另外, 非手性Brønsted酸辅助手性磷酸催化的连续碳氢键官能化/碳氮键断裂重组, 实现氮杂季碳立体中心的构筑, 也有被报道[90].
2023年, 孙忠文等[92]也报道了一种高区域选择性和对映选择性的傅-克烷基化反应, 该反应通过手性磷酸催化原位生成邻醌甲基化物, 并与苯胺衍生物反应, 以高达98%的收率和98%的对映选择性制备出多种具有三个相似苯环结构的手性三芳基甲烷(Scheme 36a).
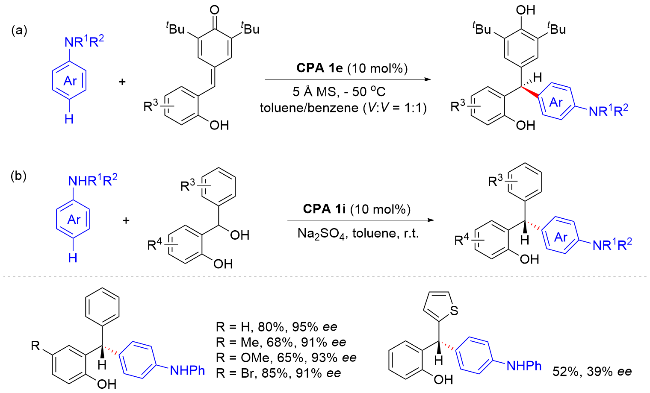
有趣的是, 以邻羟基苯甲醇作为邻QMs的前体, 也可实现CPA催化的苯胺对位C—H烷基化反应, 同样合成多种具有三个相似苯环结构的手性三芳基甲烷(Scheme 36b). 以CPA催化邻羟基苯甲醇底物的反应为例, 探索了在酚环的4-或5-位上具有不同供电子和缺电子基团的各种邻羟基苯甲醇, 发现均能以良好的产率和优异的对映选择性获得了所需的三苯基甲烷. 此外, 还发现苯环上取代基位置和电子性质不同的邻羟基苯甲醇对化学产率和立体选择性的影响很小. 实验表明, CPA与芳环的π-π相互作用依旧是提升反应活性和保持良好对映选择性的关键作用.
2025年, Granda等[93]也开发了一种手性有机催化剂介导的二苯胺与炔丙基3-亚甲基吲哚的对位选择性加成反应, 实现了无环四元手性中心的不对称构建(Scheme 37). 该反应以良好收率和优异对映选择性获得目标产物, 为构建含三氟甲基取代基的吲哚-苯胺骨架结构提供了新途径. 底物普适性考察发现, 多种供电子或缺电子基吲哚衍生物均有效, 但是吲哚6-位带有CF3取代基的底物对映选择性较低, 可能是因为吲哚环6位四面体构型的CF3取代基可能干扰CPA的3位取代基, 破坏了关键的氢键和π-π相互作用. 后续通过天然产物(雌酮、L-薄荷醇)的后期官能团化及进一步转化合成多种三氮唑和脲类衍生物, 充分证明了该策略的合成应用潜力与普适性. 对照实验表明, α-吲哚基炔丙醇发生原位脱水生成的碳正离子中间体与催化剂CPA之间的π-π相互作用共同实现了立体控制.
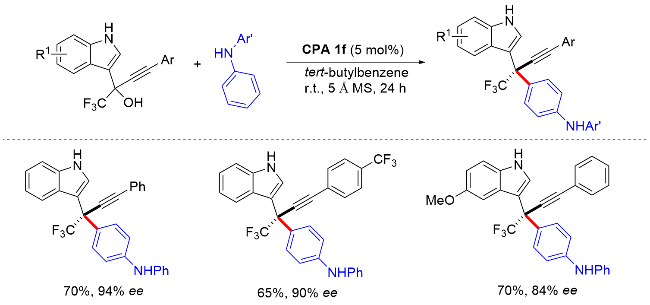
总的来说, CPA作为一种新型的手性酸催化剂, 已经实现了多种复杂化合物的不对称合成, 特别是苯胺对位C—H键的活化. 通过CPA与芳环的π-π相互作用, 也表现出良好的对映选择性, 但这方面既是优点也是缺陷. 缺陷表现在苯胺衍射物仅限于二苯胺底物, 因为不含芳环取代基的苯胺无法形成π-π相互作用. 因此, N-甲基苯胺这类烷基取代苯胺无效, 因为该物质在CPA这种Brønsted酸条件下, 易形成紧密的铵-磷酸盐离子对, 导致CPA被有效隔离而脱离催化循环.
4.1.3 其他酸催化的C—H键官能团化
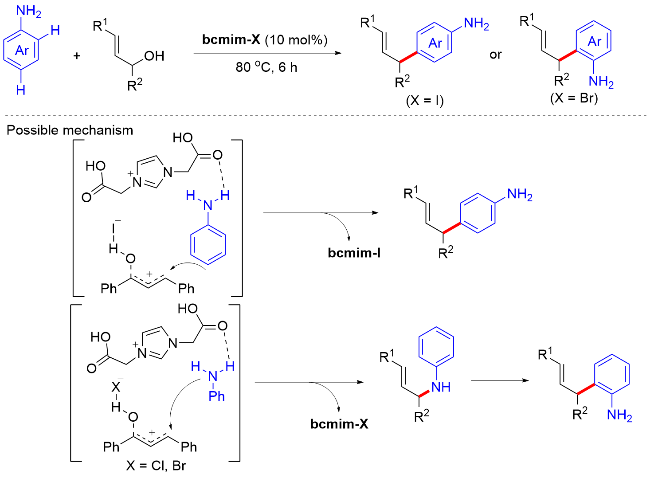
1,3-双(羧甲基)氯化咪唑鎓(bcmim-Cl)已被证实, 可以作为简单、高效、区域选择性和可回收的无金属催化剂, 用于通过苯胺烯丙基取代醇制备萘苯胺[94]. bcmim- Cl中的羧基和氯化物部分都可与反应物形成良好的相互作用, 这也是有效制备喹啉和吖啶衍生物的关键[95]. 2020年, Pastor等[96]基于此策略, 假设咪唑盐的不同反阴离子可调控醇与苯胺的烯丙基取代反应行为, 因而开发了1,3-二(羧甲基)咪唑卤化物介导的烯丙醇与苯胺之间的反应, 并选择性地生成相应的N-、2-和4-烯丙基苯胺异构体(Scheme 38). 在该方案中, 咪唑盐抗衡离子对反应结果起关键作用: 当使用氯化咪唑盐时, 选择性获得N-取代苯胺, 而使用溴化与碘化咪唑盐时, 则分别以优异选择性生成2-和4-烯丙基苯胺异构体. 不同卤化物具有不同的反应选择性是该方案特点之一, 另外bcmim-X的可回收性增加了反应的实用性和环保性. 研究发现, 由于bcmim-X不溶于乙酸乙酯等有机溶剂, 在加入少量乙酸乙酯后, 将反应混合物离心以分离催化剂, 允许完全回收催化剂. 而回收的bcmim-Br催化剂可以循环使用3次, bcmim-I可以回收5次, 在第6个循环中转化率急剧降低, 催化剂失活归因于其结构降解. 之所以会出现不同卤素具有不同催化作用, 是因为与其他卤素离子相比, 碘离子具有更大的离子半径和更高的极化率, 这可能有助于其与醇的相互作用. 此外, 碘离子的存在能够稳定反应中生成的烯丙基碳正离子, 从而使亲核进攻选择性地发生在芳环的对位. 当使用氯化物或溴化物时, 反应更倾向于由氮原子作为亲核试剂, 生成N-烯丙基产物. 该产物可进一步平衡转化为更稳定的2-烯丙基衍生物. 值得注意的是, bcmim-I催化剂除了对4-烯丙基产物具有选择性外, 其催化效率也优于氯化和溴化咪唑盐. 实验发现, 在bcmim-I催化下, 醇与苯胺的反应放热发生在较低温度, 而采用bcmim-Cl或bcmim-Br催化的反应, 则需要更高的温度.
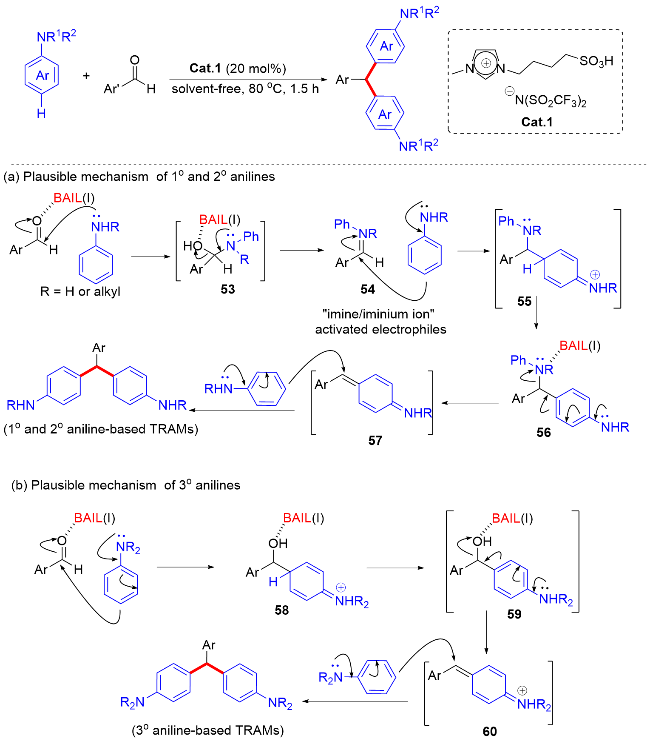
随后, Sirion等[97]提出了一种通过Brønsted酸性离子液体(BAIL)催化的双重傅-克反应, 合成多种苯胺基三芳基甲烷(Scheme 39). 该反应在无金属、无溶剂的条件下进行, 多种芳香醛/杂芳香醛与各类伯、仲、叔苯胺作为原料均可耐受. 有趣的是, 该研究同样适合酚类等富电子芳烃, 成功地制备了一系列结构多样的酚羟基取代的三芳基甲烷衍生物. 该反应普适性较好, 但其存在明显不足: 对于伯仲胺类化合物, 常会生成部分邻位取代的产物, 而叔胺则不太会有邻位取代产物, 这可能是伯胺容易先形成亚胺中间体. 另外, 无论叔胺还是伯胺, 该体系均更适配含缺电子取代基的芳香醛, 如4-硝基苯甲醛、4-吡啶甲醛和2-吡啶甲醛等. 而当在苯胺结构上增加甲氧基时, 甲氧基数量越多反应速率越快, 表明富电子芳烃对于碳正离子或自由基中间体的稳定性更强, 因而反应更快. 对于伯胺可能的反应机制如下: 首先, BAIL(I)活化醛底物的羰基, 使其易于与苯胺亲核试剂发生反应; 随后, 伯/仲苯胺通过氮原子亲核加成快速形成亚胺离子中间体54; 该中间体作为活化亲电体, 促进第二分子苯胺通过碳原子亲核加成生成中间体56; 接着, BAIL(I)继续活化中间体56, 使其脱去苯胺片段, 形成亚胺中间体57, 最终与苯胺亲核试剂加成得到目标产物. 与之相反, 叔苯胺直接通过碳原子亲核进攻活化醛, 其反应位点位于苯胺对位; 值得注意的是, 该路径形成亚胺中间体60的速率显著缓慢, 通常需要高温条件才能继续转化为目标产物.
4.2 碘催化的C—H键官能团化
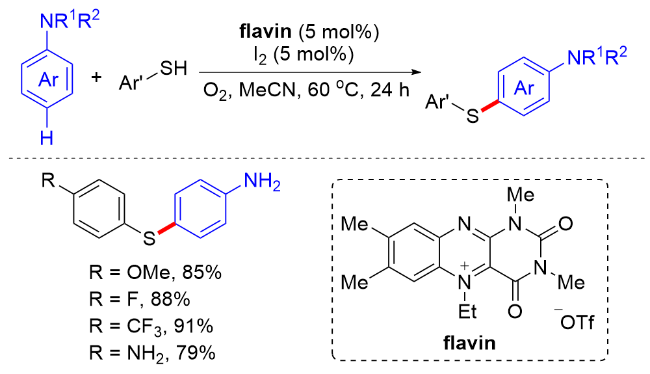
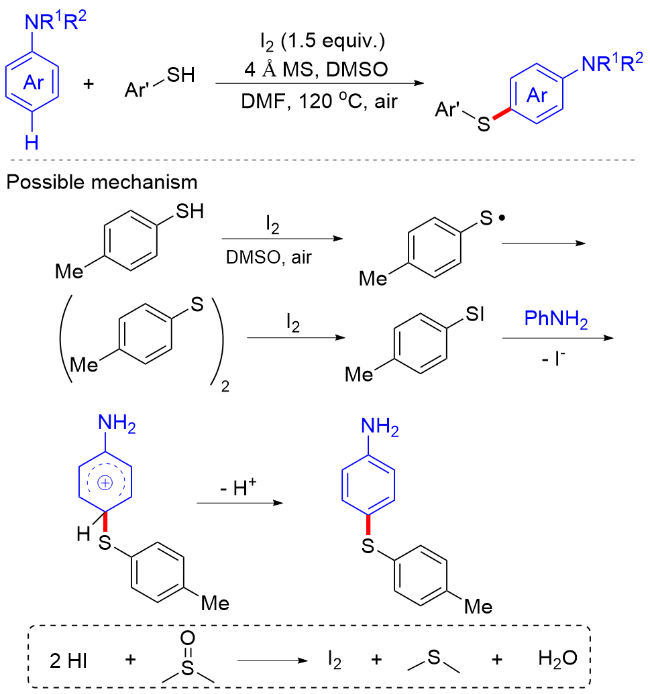
随后, 邓国军等[100]描述了一种碘促进的无保护苯胺与硫醇的巯基化反应, 用于合成硫化物苯胺(Scheme 41). I2和DMSO的组合使用在没有金属催化剂和强氧化剂的帮助下, 实现这种转化方面发挥了重要作用. 该反应中的DMSO为催化剂, 并非以往常见的作为溶剂作用, 该反应中标准溶剂为DMF (N,N-二甲基甲酰胺). 并且选择性得到很好的控制, 以提供单取代、双取代和三取代的二芳基硫醚衍生物. 其中, 当苯胺对位没有取代基时, 反应以对位硫化为主; 当对位有取代基时, 反应以邻位硫化为主. 有趣的是, 在I2/DMSO体系中, 使用o-DCB(邻二氯苯)作为溶剂, 各种硫醇能成功地与苯胺偶联, 以良好到优异的产率得到相应的三取代硫醇化产物. 甲基取代基的位置对反应收率没有显著影响, 所有这些都以90%以上的收率提供了所需的产物. 在卤素取代基中, 氟的产率最高, 其次是氯, 最后是溴. 此外, N-甲基苯胺和甲酰苯胺也可参与这种反应, 产生相同的三取代产物, 因为两者在反应过程中都失去了胺上的甲基和乙酰基官能团. 同样, 当苯胺对位存在取代基时, 使用o-DCB作为溶剂, 则可以得到邻位二取代硫醇化产物. 最后, 作者发现通过调整原料的比例, 对甲基苯胺(2 equiv.)、硫醇(1 equiv.), 使用o-DCB作为溶剂还可实现2-碘-4-甲基-6-(对甲苯硫基)苯胺新产物. 对照实验表明, 反应由自由基途径介导, 最初, 硫醇分子被碘氧化产生巯基自由基; 两个自由基的偶联产生二硫化物中间体; 二硫化物随后与I2的反应形成2 equiv.的亲电物种p-MeC6H4SI, 最后进攻苯胺并脱质子化得到所需的产物. 生成的HI可以被DMSO氧化产生碘单质, 进一步参与后续反应.
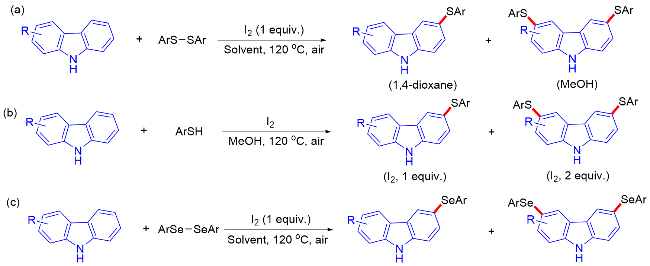
2025年, Gandeepan等[101]报道了一种无金属和碘介导的无保护咔唑的区域选择性C—H硫化反应. 使用二芳基二硫化物或芳基硫醇合成单取代和二硫代芳基化咔唑, 不需要过渡金属催化剂或氮保护. 通过选择溶剂和温度来调节反应的选择性, 从而能够高效地获得C3或C3、C6硫代芳基化产物. 实验表明, 在I2 (1 equiv.)催化下, 以二芳基二硫化物和咔唑为底物, 当溶剂为1,4-二氧六环时, 可合成对位单取代硫化产物; 当溶剂为甲醇时, 可合成双取代的硫化产物(Scheme 42a). 但是将底物换成硫醇后, 则只需要将硫醇的比例调整为1或2 equiv., 分别得到单取代和二硫代芳基化咔唑(Scheme 42b). 此外, 该方法还扩展到使用二芳基二硒化物对咔唑进行C—H硒化, 以中等至良好的收率提供单硒基和二硒基衍生物(Scheme 42c). 机理研究表明, 反应由巯基或硒基的自由基途径介导.
4.3 其他无过渡金属催化的C—H官能团化
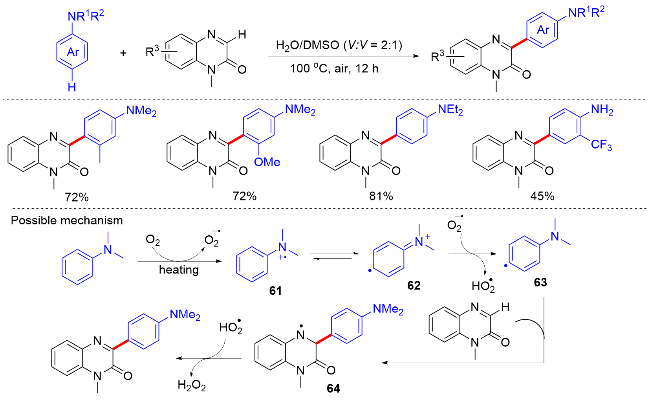
2021年, 李万梅等[102]开发了一种绿色高效的无金属交叉脱氢偶联(CDC)方案, 用于苯胺与喹喔啉酮的直接对位C—H杂芳基化(Scheme 43). 该反应在H2O/ DMSO (V/V=2/1)中进行, 使用空气作为唯一的氧化剂, 各种苯胺(伯胺、仲胺和叔胺)和喹喔啉酮具有良好的相容性, 以中等至良好的收率提供相应的产物. 其中富电子氨基芳烃较缺电子方案产率更高. 此外, 以香草酮丙酮和长春西汀等生物活性分子为底物, 也可顺利进行转化反应, 表明该研究在潜在生物活性分子修饰策略方面具有潜在的应用. 为了验证该反应机制, 作者尝试添加2,6-二叔丁基-4-甲基苯酚(BHT)或2,2,6,6-四甲基哌啶-1-氧自由基(TEMPO), 反应被完全抑制, 并检测到了BHT与自由基中间体的加合物, 结果证明, 该转化可能遵循自由基反应机理. 其次, 加入单线态氧淬灭剂9,10-二甲基蒽后, 产物收率仅轻微下降, 由此排除了能量转移途径的可能性. 电子自旋共振谱(ESR)也从侧面证实了非能量转移途径, 并证实反应中包含氮自由基和碳自由基. 基于此, 提出交叉脱氢偶联反应的可能机理为: 该过程起始于苯胺与氧气在加热条件下发生的单电子转移过程, 生成氮中心自由基61与超氧自由基; 随后, 氮自由基A通过互变异构转化为碳自由基62, 该中间体经后续去质子化形成碳自由基63; 当喹喔啉酮与碳自由基63经自由基加成生成中间体64后, 通过连续的单电子转移与去质子化过程, 最终获得目标产物.


5 总结与展望
近年来, 苯胺对位C(sp²)—H键的直接官能团化研究取得了显著进展, 已发展成为构建复杂芳香分子的一种高效且原子经济性的策略. 与传统依赖氨基预官能化的间接路径不同, 当前研究的核心突破在于成功实现了对游离苯胺或其简单衍生物对位C—H键的直接、高选择性活化.
这一目标的达成得益于多元化催化策略的协同发展: 过渡金属催化策略凭借其强大的键活化和偶联能力, 在该领域占据主导地位. 其反应设计关键在于, 利用金属中心(如Pd、Rh、Ru、Cu、Ag等)与底物的配位或氧化还原循环, 通过空间位阻保护(如三苯甲基屏蔽基)、瞬态导向基团(TDG)或独特的配体-底物相互作用, 精准引导反应发生在对位. 机理上多涉及C—H键的金属化/去质子化、金属卡宾/自由基中间体的形成与迁移插入, 或σ-键复分解等过程. 该方法已成功应用于构建多种C—C键, 如与烯烃、炔烃、芳基/烷基卤化物、重氮化合物等的偶联反应, 实现了对位的烯基化、芳基化、烷基化等转化. 有机光催化和电化学合成作为绿色、可持续的新兴策略, 其反应设计核心在于利用光生电子或外电路电流驱动单电子转移过程, 避免了化学计量氧化剂的使用. 光催化通常借助光敏剂(如Ru络合物、有机染料)产生活性自由基物种; 电催化则通过电极电势直接氧化底物(如芳胺生成氮中心自由基). 机理上多遵循自由基加成/偶联或自由基-极性交叉路径. 这些方法不仅高效构建了C—C键, 也实现了碳-杂原子键(如C—S、C—Se、C—P键)的构建, 为芳胺的后期功能化提供了温和途径. 无金属催化体系以其操作简便、避免金属残留的优势也受到广泛关注. 反应设计主要依赖于强氢键供体溶剂(如HFIP)、Lewis酸[如B(C6F5)3]、Brønsted酸(如手性磷酸、离子液体)或高价碘试剂等, 通过活化亲电试剂(如烯烃、醛、联烯)或形成氢键网络来稳定中间体并控制选择性. 机理上通常涉及经典的亲电芳香取代、碳正离子捕获或碘介导的氧化偶联. 该策略在构建C—C键(如氢芳基化、傅-克烷基化)和碳-杂原子键(如C—B、卤化)方面展现出独特价值, 尤其手性磷酸催化实现了对映选择性的对位C—H官能团化. 这些策略共同构成了一个多维度研究体系, 极大地丰富了苯胺对位选择性官能团化的工具箱.
尽管该领域取得了令人瞩目的成就, 但仍面临挑战, 未来研究方向可聚焦于以下几点: (1)现有催化体系的普适性仍显不足, 许多方法仍只适用于富电子芳烃. 开发能兼容强缺电子芳胺、大位阻底物及复杂生物活性分子骨架的普适性催化体系. 同时, 将转化类型拓展至更具挑战性的C—O、C—N等碳-杂原子键的直接构建. (2)实现高对映选择性的对位C—H键官能团化仍是一个亟待攻克的难题, 是不对称合成领域的前沿方向. 未来需设计新型手性配体、催化剂或催化体系, 解决远程立体控制问题, 为手性芳胺类化合物的合成提供直接方法. (3)设计一步串联的多组分反应或连续C—H官能团化策略, 实现从简单芳胺直接、高效地合成结构高度复杂且功能多样的分子, 提升合成效率与原子经济性. (4)利用先进的机理研究手段(如原位谱学、计算化学)深入揭示各类催化循环的细节, 特别是选择性控制的本质原因, 从而指导设计更具预测性和精准性的反应或许也是未来的发展方向. (5)未来研究可以更加注重于发展更加绿色、经济、高选择性的催化系统, 并致力于将此类方法学高效地应用于具有重要生物活性或功能材料性质的复杂分子(如天然产物、药物分子及有机半导体材料)的后期修饰与直接合成中, 从而彰显其强大的实用价值与广阔的应用前景. 总而言之, 这些芳胺对位C—H键官能团化研究不仅极大地丰富了现代合成化学的工具箱, 也为精准、高效地制备功能分子奠定了坚实基础, 其持续发展必将为药物研发、材料科学等领域注入新的活力.
(Lu, Y.)