


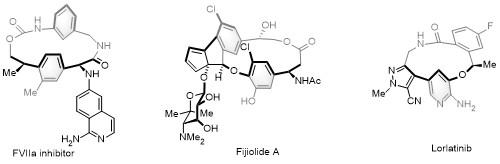
环蕃烷是一类由芳香环通过烷烃链连接而成的大环分子, 当芳环上含有大位阻基团, 且烷烃链长度适宜时, 芳环绕大环旋转受阻, 从而产生平面手性[1]. 该类分子是多种天然产物的核心骨架, 且在不对称催化、药物研发和手性功能材料等领域展现出广泛的应用潜力(图1)[2]. 然而, 高效、高选择性地合成该类分子是合成化学领域面临的一项关键挑战. 传统合成策略主要依赖对非(前)手性环蕃烷的去对称化[3]或(动态)动力学拆分[4], 但这些方法步骤复杂, 底物适用范围有限. 不对称大环化反应是合成平面手性环蕃烷的有效方法[5,6], 该策略将构建大环和控制平面手性融为一体, 提高了合成效率. 然而, 该策略面临两个难题: 其一, 线性前体在环化过程中需克服熵不利因素, 且易发生分子间副反应, 导致反应效率低; 其二, 烷烃链在环化时构象易变, 加之产物可能存在外消旋化倾向, 使得立体选择性的控制极为困难[7]. 因此, 发展兼具高反应活性和优异对映选择性的新型大环化策略是该领域亟待突破的关键问题.
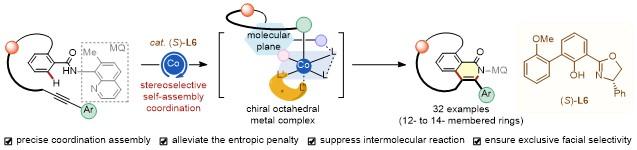
立体选择性大环化的挑战在于对线性底物的折叠路径进行精准控制. 浙江大学化学系史炳锋课题组和姚启钧课题组认识到, 线性前体在环化过程中的面选择性控制与八面体金属配合物组装时的空间控制原理类 似[8]. 基于此, 他们设想: 含有适当基团的线性底物能够在手性配体的调控下, 围绕八面体金属中心折叠形成具有确定金属中心手性的中间体, 此时底物分子的平面与催化剂的配位平面共面, 柔性链选择性地从该平面上方进行配位, 从而锁定单一手性构象, 促进了立体选择性大环化过程. 这种精确组装不仅能确保高对映选择性控制, 还能提供有利的焓变贡献, 降低了大环化的熵不利, 同时抑制了分子间副反应.
该研究团队利用前期开发的钴(III)-手性水杨基噁唑啉(Salox)催化体系, 通过分子内C—H大环化反应, 实现了一系列12至24元环尺寸平面手性环蕃烷的高效构建(图2)[9]. 该方法反应条件温和, 底物适用范围广泛, 具有良好的官能团耐受性和结构普适性, 部分代表性环蕃烷还表现出较强的荧光和圆偏振发光活性(|glum|值高达1.7×10⁻³). 值得一提的是, 该策略可以克级规模制备含平面手性环蕃烷结构的冠醚骨架, 并用于构建机械平面手性轮烷.
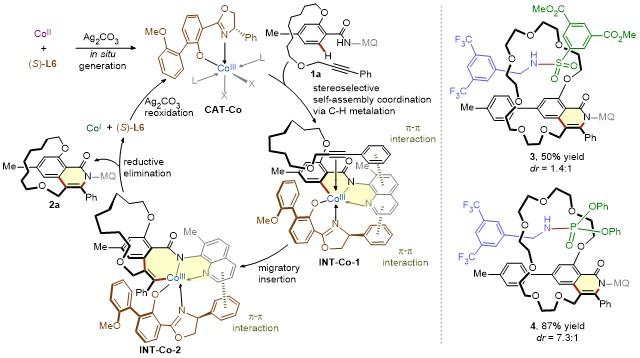
机理研究表明, 该策略的关键在于底物1a通过C—H金属化与CAT-Co进行立体选择性自组装配位, 形成中间体INT-Co-1. 受空间制约, 末端炔烃立体专一性地从上方配位, π-π相互作用稳定了这一过程, 确保了高对映选择性. 随后发生外型迁移插入和还原消除, 得到目标产物, 并完成催化循环(图3).


综上, 史炳锋与姚启钧课题组[9]基于手性八面体钴(III)配合物模板的新型大环化策略, 实现了平面手性环蕃烷的高效构筑, 部分代表性环蕃烷展现出优异的光物理性能. 此外, 该策略还成功拓展至合成含冠醚结构复杂功能的分子, 展现出其在超分子组装、分子识别及手性光学材料等领域的广阔应用前景.
(Lu, Y.)