ARTICLES

Syntheses of Azachromanones Based on Palladium-Catalyzed Heck Reaction and Ruthenium-Catalyzed Oxidative Cleavage of Olefins

  • Ruwen Cui a, b ,
  • Xiaoqian Liu b ,
  • Yaxi Yang c ,
  • Chao Chen , b, c, * ,
  • Bing Zhou , a, b, c, *
Expand
  • a School of Pharmacy, Anhui University of Chinese Medicine, Hefei 2300122
  • b Shandong Laboratory of Yantai Durg Discovery, Bohai Rim Advanced Research Institute for Drug Discovery, Yantai, Shandong 264117
  • c State Key Laboratory of Drug Research, Shanghai Institute of Materia Medica, Chinese Academy of Sciences, Shangshai 201203
* E-mail: ;

Received date: 2025-11-26

  Revised date: 2026-01-09

  Online published: 2026-02-12

Supported by

Key R&D Program of Shandong Province(2025CXPT178)

Key R&D Program of Shandong Province(2024CXPT028)

Strategic Priority Research Program of the Chinese Academy of Sciences(XDB1260102)

Shandong Provincial Natural Science Foundation(ZR2024QH472)

Shandong Provincial Natural Science Foundation(ZR2023LSW003)

Shandong Laboratory Program(SYS202205)

Abstract

Azachromanone represents an important structural motif among bioactive compounds and serves as a privileged scaffold in medicinal chemistry. The development of efficient synthetic approaches to azachromanones is highly desirable for accelerating the discovery of active drug molecules. However, existing synthetic methods still suffer from drawbacks such as cumbersome operations and harsh reaction conditions. In this study, an efficient synthesis of azachromanone derivatives was achieved through a palladium-catalyzed highly regioselective Heck reaction (exoendo>20∶1) combined with a ruthenium-catalyzed mild olefin oxidative cleavage reaction. This method features mild reaction conditions, broad substrate scope, good safety, and the capability for consecutive one-pot synthesis, providing a new synthetic strategy for the construction of azachromanones.

Cite this article

Ruwen Cui , Xiaoqian Liu , Yaxi Yang , Chao Chen , Bing Zhou . Syntheses of Azachromanones Based on Palladium-Catalyzed Heck Reaction and Ruthenium-Catalyzed Oxidative Cleavage of Olefins[J]. Chinese Journal of Organic Chemistry, 2026 , 46(5) : 2072 -2081 . DOI: 10.6023/cjoc202511020

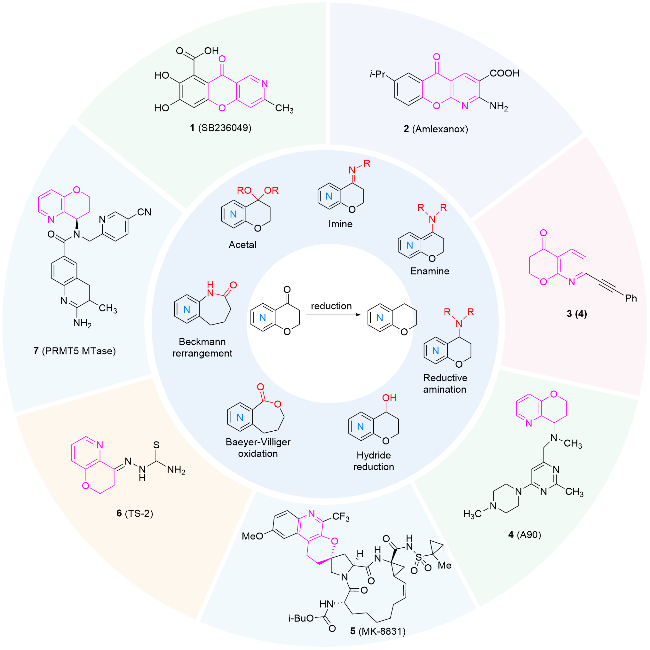
氮杂二氢色原酮(Azachromanone)是一类重要的杂环骨架[1], 通过还原胺化反应、羰基还原反应、Baeyer-Villiger氧化反应和Beckmann重排反应等, 能进一步转化为更复杂的结构, 显示出广泛的合成转化潜力(图1). 氮杂二氢色原酮及其衍生物还具有广泛的生物活性(图1), 如具有抗菌作用的β-内酰胺酶抑制剂1 (SB236049)[2]和抗炎抗过敏免疫调节剂2 (Amlexanox)[3], 是药物化学中的优势骨架[4]. 氮杂二氢色原酮骨架具有良好成药性, 可应用于药物化学研究中的成药性优化. 例如, 谷氨酸受体5变构调节剂3 (4)中氮杂二氢色原酮母核, 不仅能够通过有利的氢键作用, 显著提高化合物的活性(EC50=11.5 nmol/L), 还能改善分子的理化性质(Sol>10 μmol/L; clog P≤3.5)[5]. 此外, 氮杂二氢色原酮转化的吡啶并二氢吡喃类结构在药物化学中也具备广泛应用, 引入二氢吡喃并吡啶结构的C-X-C趋化因子受体4型拮抗剂4 (A90)在保持CXC4拮抗剂活性的同时, 还显著改善了小鼠肝微粒体代谢稳定性[6]. 吡啶并二氢吡喃类结构也还存在于HCV-NS3/4a蛋白酶抑制剂5 (MK-8831)[7]、核糖核苷酸还原酶(Ribonuc- leotide reductase, RR)抑制剂Triapine (3-AP)类似物6 (TS-2)[8]、蛋白质精氨酸甲基转移酶5 (PRMT5 MTase)抑制剂7[9]等潜在药物分子中(图1).
图1 氮杂二氢色原酮的转化与代表性药物

Figure 1 Synthetic transformation of azachromanone and representative drugs

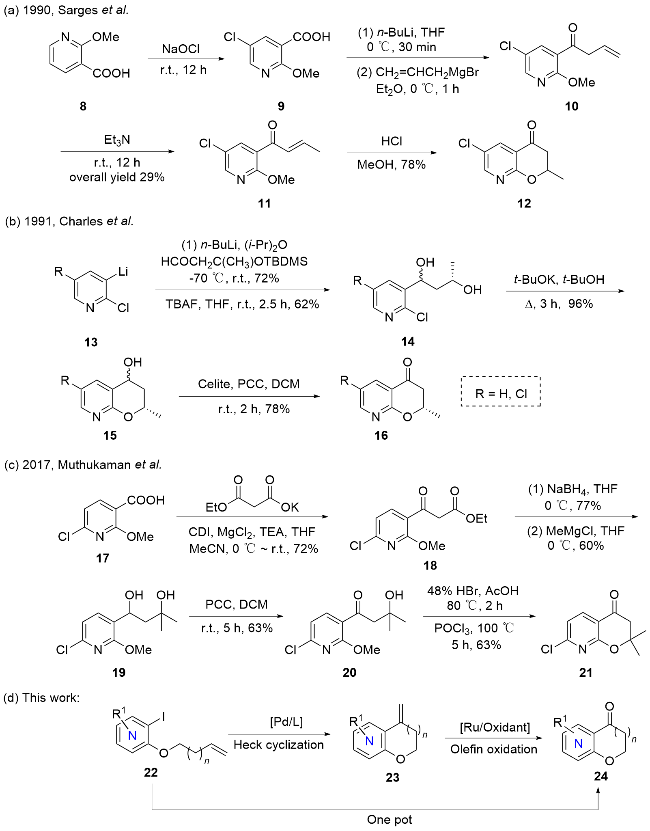
在过去的几十年中, 氮杂二氢色原酮的合成受到了有机化学家们的广泛关注, 并取得了一定的研究进展. 1990年, Sarges等[10]以2-甲氧基烟酸(8)为起始底物, 经过氯代、烯丙基溴化镁加成、双键移位和环化得到了化合物12 (Scheme 1a). 1992年, Murtiashaw等[11]以2-氯-3-锂-吡啶(13)和手性醛为起始底物, 经过加成反应、叔丁基二甲基氯硅烷(TBDMS)保护基脱除、分子内环化和PCC氧化羟基得到了化合物16 (Scheme 1b). 2017年, Muthukaman等[12]以6-氯-2-甲氧基烟酸(17)为起始原料, 经过和丙二酸单乙酯钾缩合、NaBH4还原、甲基氯化镁加成、氯铬酸吡啶鎓盐(PCC)氧化以及酸催化的甲基醚裂解和环合反应, 得到了化合物21 (Scheme 1c). 这些传统的氮杂二氢色原酮的合成方法具有反应路线较长且步骤繁琐的问题; 此外, 该反应在强酸强碱条件下进行, 反应较为剧烈, 这在一定程度上限制了其官能团耐受性. 因此, 开发更加高效且反应温和的氮杂二氢色原酮合成方法具有重要意义.
图式1 氮杂二氢色原酮类化合物的合成方法

Scheme 1 Synthetic methods for azachromanone compounds

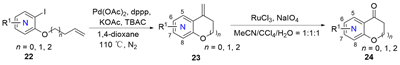
过渡金属催化的偶联反应, 如Suzuki反应、Heck 反应和Negishi反应等, 具有高效性, 并广泛应用于各类杂环化合物骨架的构建[13]. 我们设计以易制备的烯丁基吡啶醚22作为起始底物, 通过钯催化的分子内Heck环化, 可以得到环外烯基取代的吡啶并二氢吡喃中间体23, 进一步通过烯烃的氧化裂解得到氮杂二氢色原酮结构24 (Scheme 1d). 然而, 该策略面临两个关键性挑战: (1)在Heck环化反应中会存在区域选择性问
[14], 如何高效地获得期望的环外烯基取代化合物? (2) 烯烃的氧化裂解反应往往条件剧烈[15], 如何获得温和的氧化条件, 以提高反应底物的官能团耐受性? 本研究通过系统的反应条件筛选和优化, 报道了钯催化的高区域选择性Heck反应和钌催化的温和烯烃氧化裂解反应, 实现了氮杂二氢色原酮衍生物的高效合成. 该方法具有步骤经济、反应条件温和、底物适用范围广和能够“一锅法”连续合成等优势, 对现有的合成策略提供了一定的补充.

1 结果与讨论

1.1 反应条件优化

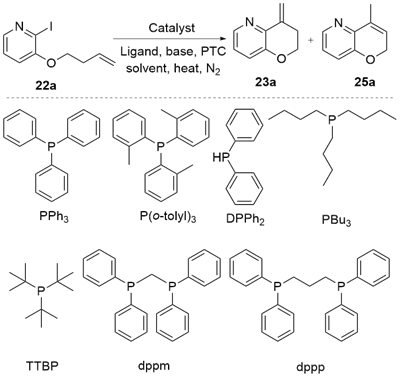
首先以22a为起始底物, 对Heck反应的可行性进行了初步探索. 采用经典的Heck反应条件[16]: 以醋酸钯(Pd(OAc)2)为催化剂, 三苯基膦(PPh3)为配体, 醋酸钾(KOAc)为碱, 四丁基氯化铵(TBAC)为相转移催化剂, 在干燥的N,N-二甲基甲酰胺(DMF)中110 ℃反应3 h, 能够以54%收率得到23a25a混合物, 核磁共振氢谱显示23a25a比率为4∶1. 化合物23aδ 6.09和5.06化学位移处有特征的末端双键信号, 化合物25aδ 2.00位移具有特征的甲基信号.
考虑到膦配体对于钯催化反应的催化效率和区域选择性具有重要调控作用[17], 进一步对膦配体进行了筛选(表1, Entries 1~7), 结果显示双齿膦配体双(二苯基膦)丙烷(dppp)和双(二苯基膦)甲烷(dppm)在反应转化率和选择性方面均优于单齿膦配体. 加入dppp配体能够以高收率(78%)和高区域选择性(exoendo>20∶1)得到目标产物23a(表1, Entry 7). 这表明双膦配体可能能够更有效地稳定钯催化剂的活性中心, 同时调控反应途径, 有利于目标产物23a的生成. 基于上述结果, 最终确定dppp为最优配体选择.
表1 Heck反应条件优化a

Table 1 Optimization of Heck reaction conditions

Entry Catalyst Ligand Base Solvent Yield/% 23a25a
1 Pd(OAc)2 PPh3 KOAc DMF 54% 4∶1
2 Pd(OAc)2 P(o-tolyl)3 KOAc DMF 50% 2.5∶1
3 Pd(OAc)2 DPPh2 KOAc DMF 35% 3∶1
4 Pd(OAc)2 PBu3 KOAc DMF 55% 2.5∶1
5 Pd(OAc)2 TTBP KOAc DMF 50% 2.5∶1
6 Pd(OAc)2 dppm KOAc DMF 70% 4∶1
7 Pd(OAc)2 dppp KOAc DMF 78% >20∶1
8 Pd(OAc)2 dppp Na2CO3 DMF 75% 3∶1
9 Pd(OAc)2 dppp K2CO3 DMF 72% >20∶1
10 Pd(OAc)2 dppp Cs2CO3 DMF 70% 9∶1
11 Pd(OAc)2 dppp Ag2CO3 DMF 55% 3∶1
12 Pd(OAc)2 dppp Et3N DMF 35% 3∶1
13 Pd(OAc)2 dppp DIPEA DMF 35% 9∶1
14 Pd(OAc)2 dppp KOAc DMSO 65% >20:1
15 Pd(OAc)2 dppp KOAc 1,4-Dioxane 82% >20∶1
16 Pd(OAc)2 dppp KOAc PhMe <10%
17b Pd(OAc)2 dppp KOAc 1,4-Dioxane 80% 9∶1
18c Pd(OAc)2 dppp KOAc 1,4-Dioxane <10%
19d Pd(OAc)2 dppp KOAc 1,4-Dioxane 70% 9∶1

a 22a (0.2 mmol), Pd(OAc)2 (0.02 mmol), ligand (0.06 mmol), base (0.22 mmol), TBAC (0.4 mmol), solvent (1 mL), 110 ℃, N2, 3 h. All the products were obtained by purification through column chromatography. The isomer ratio is determined by nuclear magnetic resonance. b Without TBAC. c 80 ℃. d 130 ℃.

进一步对碱添加剂进行筛选(表1, Entries 8~13), 结果显示, 无机碱和有机碱均适用, 无机碱能够以更高的产率得到目标产物, 但反应收率和区域选择性均不优于KOAc. 随后, 对溶剂进行筛选(表1, Entries 14~16), 发现该反应在极性非质子溶剂1,4-二氧六环中反应最佳. 四丁基氯化铵(TBAC)作为相转移催化剂对维持反应的效率和高区域选择性至关重要, 不加TBAC会导致反应产率和区域选择性下降(表1, Entry 17). 温度对反应也有一定的影响(表1, Entries 18~19), 当降低温度至80 ℃会降低反应转化率, 导致反应不完全; 升温至130 ℃会导致收率和区域选择性略有下降. 综上, 得到的最优反应条件为: 在N2保护下, 将22a (0.2 mmol)溶于干燥的1,4-dioxane (1 mL), 加入Pd(OAc)2 (0.02 mmol)、dppp (0.06 mmol)、KOAc (0.22 mmol)、和TBAC (0.4 mmol), 在110 ℃下反应3 h.
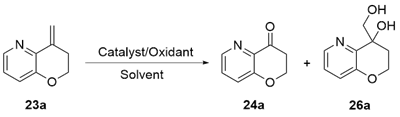
氧化裂解是烯烃中间体23顺利转为氮杂二氢色原酮的关键, 但经典的臭氧氧化策略, 由于添加钌催化臭氧的毒性、爆炸性和强氧化性, 在安全性、毒性、可操作性和官能团耐受性等方面仍存一定的局限性[18]. 目前一些研究发现, 用过渡金属催化剂可以允许应用更温和的氧化剂实现烯烃的氧化[19], 比如, 2001年, Yang 等[20]发现RuCl3/NaIO4可以高效地催化氧化烯烃裂解为醛. 值得注意的是, 2003年, Plietker等[21]报道了RuCl3/ NaIO4催化芳基烯烃的双羟化反应. 因此, 氧化条件的选择是获得预期的氮杂二氢色原酮的关键. 首先对RuCl3/氧化剂组合进行了筛选(表2, Entries 1~3), 其中, RuCl3/NaIO4组合能够以良好的收率(55%)得到24a, 仅观察到痕量副产物26a的产生. 进一步向反应体系添加酸或碱都会导致反应产率降低(表2, Entries 4~5). 此外, 不添加钌催化剂(表2, Entry 6), 几乎无产物生成, 表明钌催化剂的存在对催化循环至关重要. 随后, 通过对溶剂进行筛选, CH3CN/CCl4/H2O被确认为最优溶剂组合(表2, Entries 3, 7~8), 此外, 缺少CCl4会使反应收率降低至24%(表2, Entry 9), 缺少H2O会导致反应无法完全转化(表2, Entry 10). 最后, 降低氧化剂和催化剂的当量会导致反应速率减慢和反应收率也降低(表2, Entry 11). 综上, 得到的最优反应条件为: 将23a (0.3 mmol)溶于乙腈 (1 mL)、四氯化碳(1 mL)和水(1 mL)中, 在0 ℃下加入RuCl3 (0.03 mmol)和NaIO4 (0.9 mmol), 室温下反应1 h.
表2 烯烃氧化裂解反应条件优化a

Table 2 Optimization reaction conditions for alkenes oxidative cleavage

Entry Catalyst/Oxidant Additive Solvent Yield/%
24a 26a
1 RuCl3/Oxone CH3CN (1 mL)/CCl4 (1 mL)/H2O (1 mL) <10% <5%
2 RuCl3/NaOCl CH3CN (1 mL)/CCl4 (1 mL)/H2O (1 mL) <5% <5%
3 RuCl3/NaIO4 CH3CN (1 mL)/CCl4 (1 mL)/H2O (1 mL) 55% <5%
4 RuCl3/NaIO4 NaHCO3 CH3CN (1 mL)/CCl4 (1 mL)/H2O (1 mL) 48% <5%
5 RuCl3/NaIO4 H2SO4 CH3CN (1 mL)/CCl4 (1 mL)/H2O (1 mL) 44% <5%
6 /NaIO4 CH3CN (1 mL)/CCl4 (1 mL)/H2O (1 mL) <5% 0%
7 RuCl3/NaIO4 CH3CN (1 mL)/THF (1 mL)/H2O (1 mL) <10% <5%
8 RuCl3/NaIO4 CH3CN (1 mL)/EtOAc (1 mL)/H2O (1 mL) <10% <5%
9 RuCl3/NaIO4 CH3CN (1 mL)/H2O (1 mL) 24% <5%
10 RuCl3/NaIO4 CH3CN (1 mL)/CCl4 (1 mL) <5% <5%
11c RuCl3/NaIO4 CH3CN (1 mL)/CCl4 (1 mL)/H2O (1 mL) 28% <5%

a 23a (0.3 mmol), Catalyst (0.03 mmol), Oxidant (0.9 mmol), Additive (0.06 mmol), r.t. 1 h. Product 24a were obtained by purification through column chromatography. b The yields of 26a was monitored with LC-MS. c RuCl3 (0.015 mmol), NaIO4 (0.45 mmol).

1.2 底物拓展

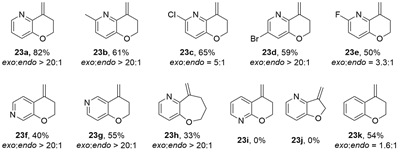
确定最优反应条件后, 对反应的底物适用范围进行了考察(表3). 在Heck反应中, 无论是在底物22a的氮原子邻位和间位引入吸电子或者给电子基团(22b~22e), 均能够以良好的收率得到目标产物23b~23e (50%~65%). 不同取代基对反应的区域选择性存在影响: 氮原子邻位给电子甲基取代(22b)和间位吸电子溴取代(22d)仍旧能够以高区域选择性得到目标产物, 但在邻位引入吸电子基团(22c22e)会导致区域选择性明显下降. 杂环中杂原子的位置对于分子整体的理化性质和潜在生物活性具有重要影响, 利用该方法同样能够以可接受的收率得到6-氮杂产物23g和7-氮杂产物23f. 遗憾的是, 该反应无法适用于8-氮杂产物23i的合成. 利用该方法还能够以33%的收率得到具有七元环醚结构的23h, 但无法获得五元环醚结构的23j, 这可能与环化步骤中过渡态的构象稳定性有关. 此外, 非吡啶类底物22k也能以54%的收率得到目标产物23k, 但区域选择性明显下降.
表3 底物拓展

Table 3 Substrate scope

Heck reactiona
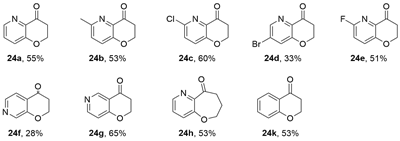
Oxidation reactionb

a 22 (0.2 mmol), Pd(OAc)2 (0.02 mmol), dppm (0.06 mmol), KOAc (0.22 mmol), TBAC (0.4 mmol), 1,4-dioxane (1 mL), 110 ℃, N2, 3 h. All the products were obtained by purification through column chromatography. The isomer ratio is determined by nuclear magnetic resonance. b 23 (0.3 mmol), RuCl3 (0.03 mmol), NaIO4 (0.9 mmol), CH3CN/CCl4/H2O (V/V/V=1/1/1, 3 mL), r.t., 1 h.

对于RuCl3/NaIO4介导的烯烃氧化裂解反应(表3), 在5-氮杂底物邻位引入吸电子或者给电子基团(23b23c23e), 均能够以良好的收率得到目标产物. 5-氮杂底物间位引入吸电子取代基(23d)或7-氮杂底物(23f), 会导致产率急剧下降. 6-氮杂和具有七元环醚结构的底物(23g23h), 也能够以良好的收率得到目标产物(51%~65%). 此外, 非吡啶类底物23k同样能以53%的收率得到目标产物24k. 总体而言, 两类反应具有良好的官能团耐受性和底物适用性.

1.3 应用性探究

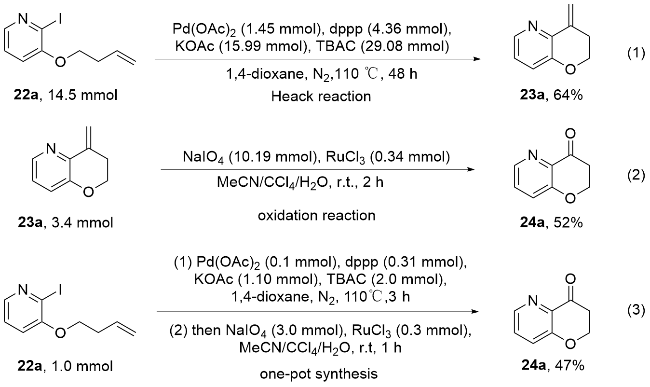
随后, 对反应的应用性进行了初步探究(Scheme 2). 在Heck反应中, 使用14.5 mmol的底物22a进行反应时, 仍可以64%的收率得到目标产物23a; 在钌催化的烯烃氧化裂解反应中, 以3.4 mmol的底物23a进行反应时, 仍可以52%的收率得到目标产物24a. 22a还可以通过连续的Heck环化反应和烯烃氧化裂解反应, “一锅法”合成目标产物24a.
图式2 放大实验及一锅法合成

Scheme 2 Scale-up experiments and one-pot synthesis

1.4 机理推导

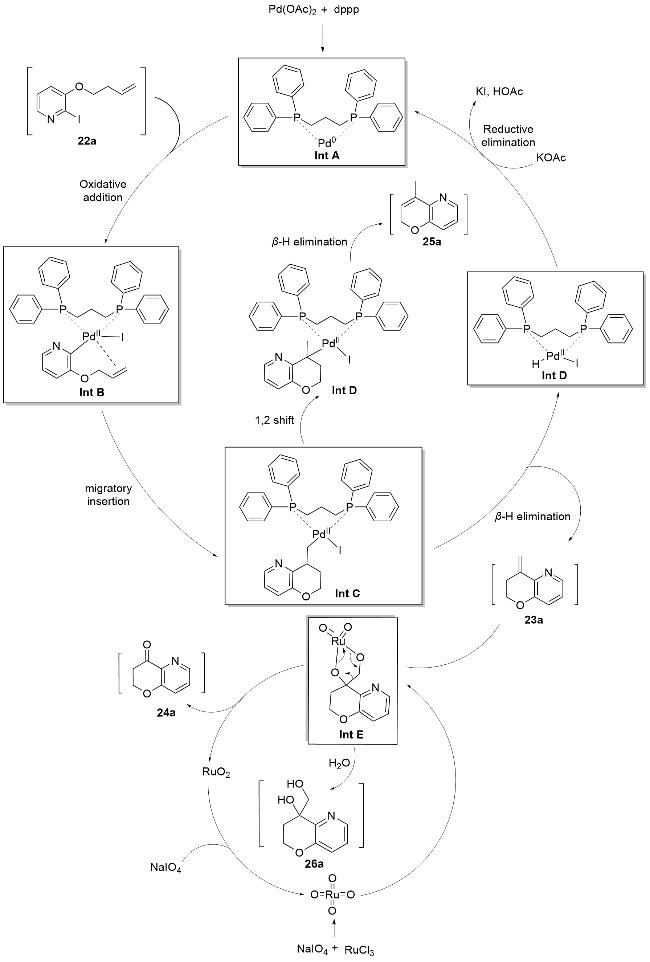
根据上述实验结果及文献报道, 推测反应的机理如Scheme 3所示. 催化剂Pd(OAc)2经双齿膦配体dppp配位形成活性Pd(0)催化剂, 随后与底物22a发生氧化加成反应, 生成芳基Pd(Ⅱ)配合物Int B, Int B经历烯烃双键迁移插入和β-H消除生成产物23a, Int D在KOAc的作用下再生成活性Pd(0)催化剂[14,22]. Int C还可能经历钯的1,2迁移和随后的β-H消除得到副产物25a. 该路径可能在双齿膦配体dppp的调控下被抑制. 在钌催化的烯烃氧化裂解反应中, Ru(III)被强氧化剂NaIO4氧化生成高活性的Ru(VIII), 随后, Ru(VIII)与烯烃π键发生协同的[3+2]环加成反应, 形成关键的环状钌酸酯中间体Int E[23], 该中间体经C—C键断裂后生成目标酮类产物24a, 同时产生的Ru(IV)被NaIO4重新氧化为Ru(VIII), 从而完成催化循环[20,21,24].
图式3 推测的反应机理

Scheme 3 Proposed mechanism

2 结论

本研究以易制备的丁烯基吡啶醚为起始底物, 通过优化钯催化分子内Heck环化反应的区域选择性和钌催化烯烃氧化裂解反应, 实现了氮杂二氢色原酮的高效合成. 相较于已报道的合成方法, 本方法具有步骤经济、条件温和、官能团耐受性良好以及可以“一锅法”连续合成等优势, 对现有的氮杂二氢色原酮合成策略提供了一定的补充.

3 实验部分

3.1 仪器与试剂

Bruker Ascend NEO 600 MHz核磁共振仪(氘代溶剂为市售CDCl3、CD3OD)、UPLC-MS设备(型号: Waters Acquity UPLC H-class)、安捷伦1290-6545 UHPLC- QTOF高分辨质谱仪、海能MP470全自动视频熔点仪. 使用试剂均来自上海毕得医药科技股份有限公司、上海皓鸿生物医药科技有限公司、安徽泽升科技股份有限公司等. 所用试剂和溶剂均为分析纯, 无需进一步纯化和干燥. 柱层析采用青岛海阳化工集团生产的用200~300目硅胶.

3.2 化合物23的合成

在氮气保护下, 将化合物22a (55 mg, 0.2 mmol)、KOAc (21 mg, 0.22 mmol)、dppp (247 mg, 0.6 mmol)、Et4NCl (66 mg, 0.4 mmol)和Pd(OAc)2 (4.5 mg, 0.02 mmol)溶于1 mL的1,4-二氧六环溶液中, 于110 ℃搅拌3 h. 待反应结束后, 将反应液冷却至室温, 用硅藻土过滤, 加入水(20 mL)、乙酸乙酯(15 mL×3)萃取, 合并有机层. 有机层用饱和氯化钠溶液(10 mL×3)洗涤, 无水硫酸钠干燥, 减压浓缩, 所得残余物经过硅胶柱层析纯化[洗脱梯度为V(石油醚)/V(乙酸乙酯)=100/1~16/1], 得到淡黄色油状物23a 24 mg, 产率82%. 以相同的方法合成化合物23b~23h.
4-亚甲基-3,4-二氢-2H-吡喃并[3,2-b]吡啶(23a): 24 mg, 产率82%, 黄色油状物. 1H NMR (600 MHz, CDCl3) δ: 8.19 (dd, J=4.4, 1.5 Hz, 1H), 7.14 (dd, J=8.3, 1.5 Hz, 1H), 7.10 (dd, J=8.3, 4.4 Hz, 1H), 6.19 (d, J=1.7 Hz, 1H), 5.07 (d, J=1.8 Hz, 1H), 4.24 (t, J=5.7 Hz, 2H), 2.83~2.80 (m, 2H); 13C NMR (151 MHz, CDCl3) δ: 151.3, 142.4, 140.7, 136.8, 124.9, 124.2, 111.4, 66.8, 31.3. HRMS calcd for C9H9ON [M+H] 148.0757, found 148.0760.
6-甲基-4-亚甲基-3,4-二氢-2H-吡喃并[3,2-b]吡啶 (23b): 19 mg, 产率61%, 棕色油状物. 1H NMR (600 MHz, CDCl3) δ: 7.03 (d, J=8.3 Hz, 1H), 6.95 (d, J=8.4 Hz, 1H), 6.20 (q, J=1.6 Hz, 1H), 5.02 (q, J=1.8 Hz, 1H), 4.24~4.18 (m, 2H), 2.79 (ddt, J=6.5, 3.2, 1.5 Hz, 2H), 2.48 (s, 3H); 13C NMR (151 MHz, CDCl3) δ: 150.6, 149.0, 139.1, 136.9, 125.1, 123.9, 110.8, 66.6, 31.2, 23.8. HRMS calcd for C10H11ON [M+H]162.0913, found 162.0915.
6-氯-4-亚甲基-3,4-二氢-2H-吡喃并[3,2-b]吡啶(23c): 24 mg, 产率65%, 棕色油状物. 1H NMR (600 MHz, CDCl3) δ: 7.13~7.05 (m, 2H), 6.22~6.19 (m, 1H), 5.09~5.08 (m, 1H), 4.24~4.18 (m, 2H), 2.77 (td, J=5.7, 1.5 Hz, 2H); 13C NMR (151 MHz, CDCl3) δ: 150.0, 142.3, 140.3, 135.3, 127.9, 124.3, 112.7, 66.7, 30.5. HRMS calcd for C9H8ONCl [M+H] 182.0367, found 182.0370.
6-氯-4-甲基-2H-吡喃并[3,2-b]吡啶(25c, endo): 1H NMR (600 MHz, CDCl3) δ: 6.97 (q, J=8.3 Hz, 2H), 5.79 (tq, J=3.3, 1.5 Hz, 1H), 4.83 (dq, J=3.8, 2.0 Hz, 2H), 2.06 (q, J=1.8 Hz, 3H); 13C NMR (151 MHz, CDCl3) δ: 149.8, 138.3, 131.9, 125.0, 123.4, 122.7, 107.3, 65.9, 23.7.
7-溴-4-亚甲基-3,4-二氢-2H-吡喃并[3,2-b]吡啶 (23d): 27 mg, 产率59%, 棕色油状物. 1H NMR (600 MHz, CDCl3) δ: 8.23 (d, J=2.0 Hz, 1H), 7.33 (d, J=2.0 Hz, 1H), 6.18 (d, J=1.6 Hz, 1H), 5.10~5.10 (m, 1H), 4.24 (t, J=5.7 Hz, 2H), 2.84~2.78 (m, 2H); 13C NMR (151 MHz, CDCl3) δ: 151.2, 143.1, 139.2, 135.8, 127.1, 119.4, 111.9, 66.9, 30.7. HRMS calcd for C9H8ONBr [M+H] 225.9862, found 225.9865.
6-氟-4-亚甲基-3,4-二氢-2H-吡喃并[3,2-b]吡啶(23e): 17 mg, 产率50%, 棕色油状物. 1H NMR (600 MHz, CDCl3) δ: 8.40~8.34 (m, 1H), 7.85 (dd, J=8.7, 3.7 Hz, 1H), 6.21 (q, J=1.6 Hz, 1H), 5.36~5.33 (m, 2H), 3.93~3.88 (m, 2H); 13C NMR (151 MHz, CDCl3) δ: 156.8 (d, JC-F=233.2 Hz), 148.7 (d, JC-F=3.7 Hz), 136.9 (d, JC-F=14.5 Hz), 135.4, 130.4 (d, JC-F=8.2 Hz), 112.5, 109.9 (d, J=42.2 Hz), 66.6, 30.5. HRMS calcd for C9H8O- NF [M+H] 166.0663, found 166.0665.
6-氟-4-甲基-2H-吡喃并[3,2-b]吡啶(25e, endo): 1H NMR (600 MHz, CDCl3) δ: 8.23 (dd, J=8.5, 6.6 Hz, 1H), 7.75 (dd, J=8.5, 3.3 Hz, 1H), 6.94 (dp, J=3.8, 1.7 Hz, 1H), 5.94 (dq, J=3.9, 2.0 Hz, 2H), 3.17 (q, J=1.8 Hz, 3H); 13C NMR (151 MHz, CDCl3) δ: 157.5 (d, JC-F=231.3 Hz), 148.3 (d, JC-F=18.0 Hz), 140.5 (d, JC-F=14.7 Hz), 131.9, 127.2 (d, JC-F=8.0 Hz), 122.7, 108.1 (d, JC-F=41.0 Hz), 65.8, 16.3.
4-亚甲基-3,4-二氢-2H-吡喃并[2,3-c]吡啶(23f): 12 mg, 产率40%, 棕色油状物. 1H NMR (600 MHz, MeOD) δ: 8.14 (s, 1H), 8.04 (d, J=5.3 Hz, 1H), 7.64 (d, J=5.2 Hz, 1H), 5.88 (t, J=1.4 Hz, 1H), 5.25 (t, J=1.6 Hz, 1H), 4.30~4.28 (m, 2H), 2.76 (ddd, J=6.3, 3.8, 1.5 Hz, 2H); 13C NMR (151 MHz, MeOD) δ: 141.1, 140.2, 136.3, 131.3, 119.9, 117.8, 113.4, 68.2, 31.6. HRMS calcd for C9H9ON [M+H] 148.0757, found 148.0757.
4-亚甲基-3,4-二氢-2H-吡喃并[3,2-c]吡啶(23g): 17 mg, 产率55%, 棕色油状物. 1H NMR (600 MHz, CDCl3) δ: 8.70 (s, 1H), 8.25 (d, J=5.6 Hz, 1H), 6.73 (d, J=5.7 Hz, 1H), 5.61 (s, 1H), 4.98 (d, J=1.5 Hz, 1H), 4.31~4.29 (m, 2H), 2.69~2.66 (m, 2H); 13C NMR (151 MHz, CDCl3) δ: 160.3, 149.7, 146.7, 134.1, 118.4, 112.3, 108.2, 67.1, 30.8. HRMS calcd for C9H9ON [M+H] 148.0757, found 148.0759.
9-亚甲基-6,7,8,9-四氢氧杂环庚烯并[3,2-b]吡啶(23h): 11 mg, 产率33%, 棕色油状物. 1H NMR (600 MHz, CDCl3) δ: 8.22 (dt, J=4.5, 1.2 Hz, 1H), 7.19 (dt, J=8.1, 1.2 Hz, 1H), 7.06 (dd, J=8.2, 4.5 Hz, 1H), 5.86 (d, J=2.0 Hz, 1H), 5.24~5.21 (m, 1H), 4.19 (t, J=6.1 Hz, 2H), 2.66 (t, J=6.8 Hz, 2H), 2.03 (p, J=6.5 Hz, 2H); 13C NMR (151 MHz, CDCl3) δ: 154.9, 148.6, 145.4, 142.9, 127.5, 122.9, 116.6, 72.0, 32.1, 30.1. HRMS calcd for C10H11ON [M+H] 162.0913, found 162.0916.
4-亚甲基苯并二氢吡喃(23k): 16 mg, 产率54%, 棕色油状物. 1H NMR (600 MHz, DMSO-d6) δ: 7.63 (dd, J=7.9, 1.6 Hz, 1H), 6.94~6.85 (m, 2H), 6.81 (dd, J=8.2, 1.2 Hz, 1H), 5.58 (d, J=1.5 Hz, 1H), 4.93 (q, J=1.3 Hz, 1H), 4.16 (t, J=5.4 Hz, 2H), 2.63 (ddd, J=6.6, 3.9, 1.4 Hz, 2H); 13C NMR (151 MHz, DMSO-d6) δ: 154.18, 136.52, 129.52, 124.65, 123.56, 120.55, 119.03, 117.12, 66.08, 30.87. HRMS calcd for C10H11O [M+H] 147.0804, found 147.0807.
4-甲基-2H-苯并吡喃(25k, endo): 1H NMR (600 MHz, DMSO-d6) δ: 7.17 (ddd, J=8.1, 7.3, 1.6 Hz, 2H), 7.12 (td, J=7.7, 1.6 Hz, 1H), 6.75 (dd, J=8.0, 1.2 Hz, 1H), 5.67 (tt, J=3.7, 1.7 Hz, 1H), 4.69 (dt, J=3.8, 1.9 Hz, 2H), 1.97 (q, J=1.7 Hz, 3H); 13C NMR (151 MHz, DMSO-d6) δ: 153.67, 129.25, 128.95, 123.89, 121.39, 121.09, 115.35, 107.48, 64.79, 17.50.

3.3 化合物24的合成

将化合物23a (45 mg, 0.3 mmol)溶于1 mL的乙腈、1 mL的四氯化碳和1 mL的水中, 加入RuCl3 (6 mg, 0.03 mmol)、NaIO4 (198 mg, 0.9 mmol), 于室温下搅拌1 h. 待反应结束后, 加入水(20 mL), 二氯甲烷(15 mL×3)萃取, 合并有机层. 有机层用饱和氯化钠溶液(10 mL×3)洗涤, 无水硫酸钠干燥, 减压浓缩, 所得残渣经过硅胶柱层析纯化[洗脱梯度为V(二氯甲烷)/V(甲醇)=100/1~16/1], 得到白色无定形粉末24a 25 mg, 产率55%. 以相同的方法合成化合物24b~24h.
2,3-二氢-4H-吡喃并[3,2-b]吡啶-4-酮(24a): 25 mg, 产率55%, 淡黄色无定形粉末. m.p. 104~107 ℃; 1H NMR (600 MHz, CDCl3) δ: 8.45 (dd, J=3.9, 1.7 Hz, 1H), 7.43~7.37 (m, 2H), 4.61 (t, J=6.6 Hz, 2H), 2.97 (t, J=6.6 Hz, 2H); 13C NMR (151 MHz, CDCl3) δ: 150.0, 142.3, 140.3, 135.3, 127.9, 124.3, 112.7, 66.7, 30.5. HRMS calcd for C8H7O2N [M+H] 150.0550, found 150.0553.
6-甲基-2,3-二氢-4H-吡喃并[3,2-b]吡啶-4-酮 (24b): 25 mg, 产率50%, 淡黄色无定形粉末. m.p. 103~105 ℃; 1H NMR (600 MHz, CDCl3) δ: 7.28 (d, J=2.5 Hz, 2H), 4.57 (t, J=6.2 Hz, 1H), 2.94 (t, J=6.2 Hz, 1H), 2.59 (s, 2H); 13C NMR (151 MHz, CDCl3) δ: 190.4, 158.0, 153.0, 135.9, 129.8, 127.2, 67.2, 38.3, 23.9. HRMS calcd for C9H10O2N [M+H] 164.0706, found 164.0712.
6-氯-2,3-二氢-4H-吡喃并[3,2-b]吡啶-4-酮(24c): 33 mg, 产率59%, 淡黄色无定形粉末. m.p. 130~133 ℃; 1H NMR (600 MHz, CDCl3) δ: 7.39 (q, J=8.7 Hz, 2H), 4.62 (t, J=6.6 Hz, 2H), 2.95 (t, J=6.6 Hz, 2H); 13C NMR (151 MHz, CDCl3) δ: 188.6, 158.7, 144.7, 136.2, 130.7, 130.2, 67.4, 37.9. HRMS calcd for C8H7O2NCl [M+H] 184.0160, found 184.0164.
7-溴-2,3-二氢-4H-吡喃并[3,2-b]吡啶-4-酮(24d): 38 mg, 产率51%, 淡黄色无定形粉末. m.p. 123~126 ℃; 1H NMR (600 MHz, CDCl3) δ: 8.48 (s, 1H), 7.60 (d, J=1.8 Hz, 1H), 4.62 (t, J=6.5 Hz, 2H), 2.97 (t, J=6.5 Hz, 2H); 13C NMR (151 MHz, CDCl3) δ: 189.5, 159.4, 145.5, 135.6, 129.1, 126.1, 67.6, 38.1. HRMS calcd for C8H7O2NBr [M+H] 227.9655, found 227.9664.
6-氟-2,3-二氢-4H-吡喃并[3,2-b]吡啶-4-酮(24e): 26 mg, 收率53%, 淡黄色无定形粉末. m.p. 101~103 ℃; 1H NMR (600 MHz, CDCl3) δ: 7.51 (dd, J=8.9, 6.2 Hz, 1H), 7.09 (dd, J=8.9, 3.6 Hz, 1H), 4.61 (t, J=6.5 Hz, 2H), 2.94 (t, J=6.5 Hz, 2H); 13C NMR (151 MHz, CDCl3) δ: 188.9, 157.7 (d, J=2.7 Hz), 157.2 (d, J=24.6 Hz), 132.9 (d, J=12.5 Hz), 132.8 (d, JC-F=8.2 Hz), 117.4 (d, J=42.4 Hz), 67.5, 37.8. HRMS calcd for C8H7O2NF [M+H] 168.0455, found 168.0460.
2,3-二氢-4H-吡喃并[3,2-c]吡啶-4-酮(24f): 27 mg, 产率60%, 淡黄色无定形粉末. m.p. 105~108 ℃; 1H NMR (600 MHz, CDCl3) δ: 8.99 (s, 1H), 8.51 (d, J=5.8 Hz, 1H), 6.89 (d, J=5.8 Hz, 1H), 4.62 (t, 2H), 2.86~2.83 (m, 2H); 13C NMR (151 MHz, CDCl3) δ: 190.6, 167.2, 155.3, 150.0, 117.6, 113.1, 67.5, 37.5. HRMS calcd for C8H8O2N [M+H] 150.0549, found 150.0555.
2,3-二氢-4H-吡喃并[2,3-c]吡啶-4-酮(24g): 25 mg, 产率55%, 淡黄色无定形粉末. m.p. 102~105 ℃; 1H NMR (600 MHz, CDCl3) δ: 8.49 (s, 1H), 8.30 (d, J=5.0 Hz, 1H), 7.61 (dd, J=5.0, 0.8 Hz, 1H), 4.59 (dd, J=6.9, 6.0 Hz, 2H), 2.87 (dd, J=6.9, 6.0 Hz, 2H); 13C NMR (151 MHz, CDCl3) δ: 191.3, 156.4, 142.5 (d, J=3.2 Hz), 125.4, 118.4, 67.3, 38.0. HRMS calcd for C8H8O2N [M+H] 150.0549, found 150.0550.
7,8-二氢氧杂环庚并[3,2-b]吡啶-9(6H)-酮(24h): 25 mg, 产率51%, 淡黄色无定形粉末. m.p. 67~70 ℃; 1H NMR (600 MHz, CDCl3) δ: 8.22 (dt, J=4.5, 1.2 Hz, 1H), 7.19 (dt, J=8.1, 1.2 Hz, 1H), 7.06 (dd, J=8.2, 4.5 Hz, 1H), 5.86 (d, J=2.0 Hz, 1H), 5.24~5.21 (m, 1H), 4.19 (t, J=6.1 Hz, 2H), 2.66 (t, J=6.8 Hz, 2H), 2.03 (p, J=6.5 Hz, 2H); 13C NMR (151 MHz, CDCl3) δ: 199.5, 159.1, 144.7, 129.4, 127.2, 73.5, 40.2, 26.5. HRMS calcd for C8H8O2N [M+H] 164.0706, found 164.0711.
2,3-二氢苯并吡喃-4-酮(24k): 23 mg, 产率53%, 白色无定形粉末. m.p. 37~39 ℃; 1H NMR (600 MHz, CDCl3) δ: 7.89 (dd, J=7.9, 1.8 Hz, 1H), 7.49~7.43 (m, 1H), 7.01 (ddd, J=8.1, 7.2, 1.1 Hz, 1H), 6.96 (dd, J=8.4, 1.1 Hz, 1H), 4.56~4.51 (m, 2H), 2.81 (dd, J=6.9, 5.9 Hz, 2H); 13C NMR (151 MHz, DMSO-d6) δ: 191.52, 161.48, 136.02, 126.40, 121.17, 121.02, 117.84, 66.76, 37.20. HRMS calcd for C9H9O2 [M+H] 149.0597, found 149.0595.
辅助材料(Supporting Information) 化合物23a25a混合物的1H NMR谱图、化合物26a的HRMS谱图、化合物22的合成及表征、化合物23241H NMR、13C NMR和HRMS谱图. 这些材料可以免费从本刊网站(http://sioc-journal.cn/)上下载.
(Lu, Y.)
[1]
Emami S.; Ghanbarimasir Z. Eur. J. Med. Chem. 2015, 93, 539.

DOI

[2]
Payne D. J.; Hueso-Rodríguez J. A.; Boyd H.; Concha N. O.; Janson C. A.; Gilpin M.; Bateson J. H.; Cheever C.; Niconovich N. L.; Pearson S. Antimicrob. Agents Chemother. 2002, 46, 1880.

DOI

[3]
Bailly C. Biochem. Pharmacol. 2022, 197, 114895.

DOI

[4]
Reis J.; Gaspar A.; Milhazes N.; Borges F. J. Med. Chem. 2017, 60, 7941.

DOI

[5]
Varnes J. G.; Marcus A. P.; Mauger R. C.; Throner S. R.; Hoesch V.; King M. M.; Wang X.; Sygowski L. A.; Spear N.; Gadient R.; Brown D. G.; Campbell J. B. Bioorg. Med. Chem. Lett. 2011, 21, 1402.

DOI

[6]
Wilson R. J.; Jecs E.; Miller E. J.; Nguyen H. H.; Tahirovic Y. A.; Truax V. M.; Kim M. B.; Kuo K. M.; Wang T.; Sum C. S. ACS Med. Chem. Lett. 2018, 9, 17.

DOI

[7]
Neelamkavil S. F.; Agrawal S.; Bara T.; Bennett C.; Bhat S.; Biswas D.; Brockunier L.; Buist N.; Burnette D.; Cartwright M.; Chackalamannil S.; Chase R.; Chelliah M.; Chen A.; Clasby M.; Colandrea V. J.; Davies I. W.; Eagen K.; Guo Z.; Han Y.; Howe J.; Jayne C.; Josien H.; Kargman S.; Marcantonio K.; Miao S.; Miller R.; Nolting A.; Pinto P.; Rajagopalan M.; Ruck R. T.; Shah U.; Soriano A.; Sperbeck D.; Velazquez F.; Wu J.; Xia Y.; Venkatraman S. ACS Med. Chem. Lett. 2016, 7, 111.

DOI PMID

[8]
Plamthottam S.; Sun D.; Van Valkenburgh J.; Valenzuela J.; Ruehle B.; Steele D.; Poddar S.; Marshalik M.; Hernandez S.; Radu C. G.; Zink J. I. J. Biol. Inorg. Chem. 2019, 24, 621.

DOI PMID

[9]
Rebecca A. J. WO 2021163344, 2021.

[10]
Sarges R.; Goldstein S. W.; Welch W. M.; Swindell A. C.; Siegel T. W.; Beyer T. A. J. Med. Chem. 1990, 33, 1859.

PMID

[11]
Murtiashaw C. W.; Breitenbach R.; Goldstein S. W.; Pezzullo S. L.; Quallich G. J.; Sarges R. J. Org. Chem. 1992, 57, 1930.

DOI

[12]
Muthukaman N.; Tambe M.; Shaikh M.; Pisal D.; Deshmukh S.; Tondlekar S.; Sarode N.; Narayana L.; Gajera J. M.; Kattige V. G.; Honnegowda S.; Karande V.; Kulkarni A.; Behera D.; Jadhav S. B.; Gudi G. S.; Khairatkar-Joshi N.; Gharat L. A. Bioorg. Med. Chem. Lett. 2017, 27, 2594.

DOI PMID

[13]
D'Souza D. M.; Muller T. J. Chem. Soc. Rev. 2007, 36, 1095.

PMID

[14]
(a) Fu J.; Shi L.; Gao S.; Chang L.; Wang B. Synthesis 2020, 53, 861.

DOI

(b) Ju B.; Chen S.; Kong W. Org. Lett. 2019, 21, 9343.

DOI

(c) Liu J.; Hong Y.; Liu Y. L.; Tan J. Y.; Liu H. M.; Dai G. L.; Chen S. L.; Liu T.; Li J. H.; Tang S. Org. Lett. 2022, 24, 8192.

DOI

[15]
Urgoitia G.; SanMartin R.; Herrero M. T.; Domínguez E. ACS Catal. 2017, 7, 3050.

DOI

[16]
Paul D.; Das S.; Saha S.; Sharma H.; Goswami R. K. Eur. J. Org. Chem. 2021, 2021, 2057.

DOI

[17]
Newman-Stonebraker S. H.; Smith S. R.; Borowski J. E.; Peters E.; Gensch T.; Johnson H. C.; Sigman M. S.; Doyle A. G. Science 2021, 374, 301.

DOI PMID

[18]
Caron S.; Dugger R. W.; Ruggeri S. G.; Ragan J. A.; Ripin D. H. B. Chem. Rev. 2006, 106, 2943.

DOI

[19]
Spannring P.; Bruijnincx P. C. A.; Weckhuysen B. M.; Klein Gebbink R. J. M. Catal. Sci. Technol. 2014, 4, 2182.

DOI

[20]
Yang D.; Zhang C. J. Org. Chem. 2001, 66, 4814.

PMID

[21]
Plietker B.; Niggemann M. Org. Lett. 2003, 5, 3353.

PMID

[22]
Whitcombe N. J.; Hii K. K. M.; Gibson S. E. Tetrahedron 2001, 57, 7449.

DOI

[23]
Piccialli V.; Sica D.; Smaldone D. Tetrahedron Lett. 1994, 35, 7093.

DOI

[24]
Plietker B.; Niggemann M.; Pollrich A. Org. Biomol. Chem. 2004, 2, 1116.

PMID

Outlines

/