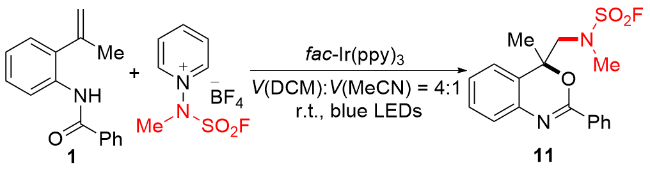
REVIEWS

Research Progress in the Synthesis of 1,3-Benzoxazine via Radical Cascade Reaction

  • Dong Yan a ,
  • Weibao He a ,
  • Yucai Tang d ,
  • Cui Xin , b, * ,
  • Zi Yang , c, * ,
  • Xiang Chen , e, *
Expand
  • a Research Center for Technical and Vocational Education Studies, Hunan Chemical Vocational Technology College, Zhuzhou, Hunan 412000
  • b Key Laboratory of Food & Environment & Drug Monitoring and Testing of Universities in Hunan Province, Hunan Police Academy, Changsha 410138
  • c Hunan Provincial University Key Laboratory of the Fundamental and Clinical Research on Functional Nucleic Acid, Changsha Medical University, Changsha 410219
  • d College of Chemistry and Materials Engineering, Hunan University of Arts and Science, Changde, Hunan 415000
  • e School of Chemistry and Chemical Engineering, University of South China, Hengyang, Hunan 421001
* E-mail: ;

Received date: 2025-11-11

  Revised date: 2026-01-28

  Online published: 2026-02-28

Supported by

Natural Science Foundation of Hunan Province(2023JJ40528)

Abstract

As an important structural unit containing nitrogen-oxygen heterocycles, benzoxazine widely exists in drug molecules and functional materials. Especially in the field of drug research and development, it exhibits diverse biological activities such as anti-inflammatory and antifungal properties, becoming a highly potential active molecular skeleton. Unsaturated aromatic hydrocarbon derivatives (such as N-acyl-2-alkenylanilines), due to the synergistic reactivity between unsaturated their unsaturated bonds and heteroatomic sites, are excellent raw materials for constructing benzoxazine skeletons via radical cascade reactions, showing broad academic research value and industrial application prospects. Focusing on three core directions: photo-mediated radical cascade reactions, electrochemical radical cascade reactions, and transition metal-mediated radical cascade reactions, the progress in the synthesis of such compounds via radical cascade reactions over the past 10 years is systematically reviewed. Special attention is paid to such scientific issues as the reaction mechanisms and substrate scopes of different synthetic strategies. Finally, the existing challenges in current research are summarized, and the development directions of the synthetic strategies are prospected.

Cite this article

Dong Yan , Weibao He , Yucai Tang , Cui Xin , Zi Yang , Xiang Chen . Research Progress in the Synthesis of 1,3-Benzoxazine via Radical Cascade Reaction[J]. Chinese Journal of Organic Chemistry, 2026 , 46(6) : 2327 -2336 . DOI: 10.6023/cjoc202511006

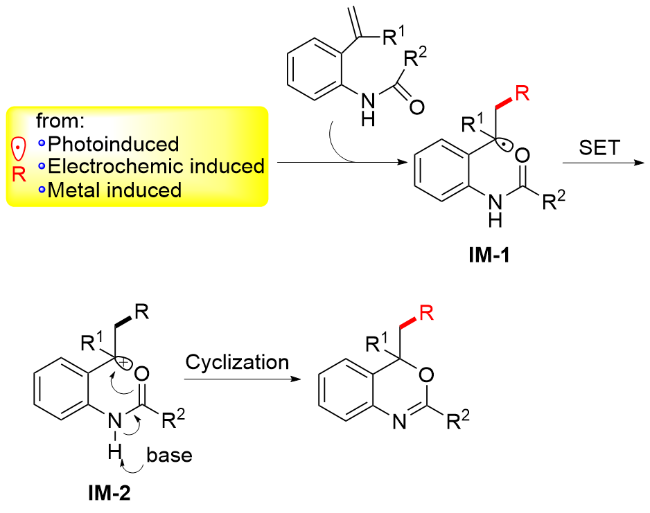
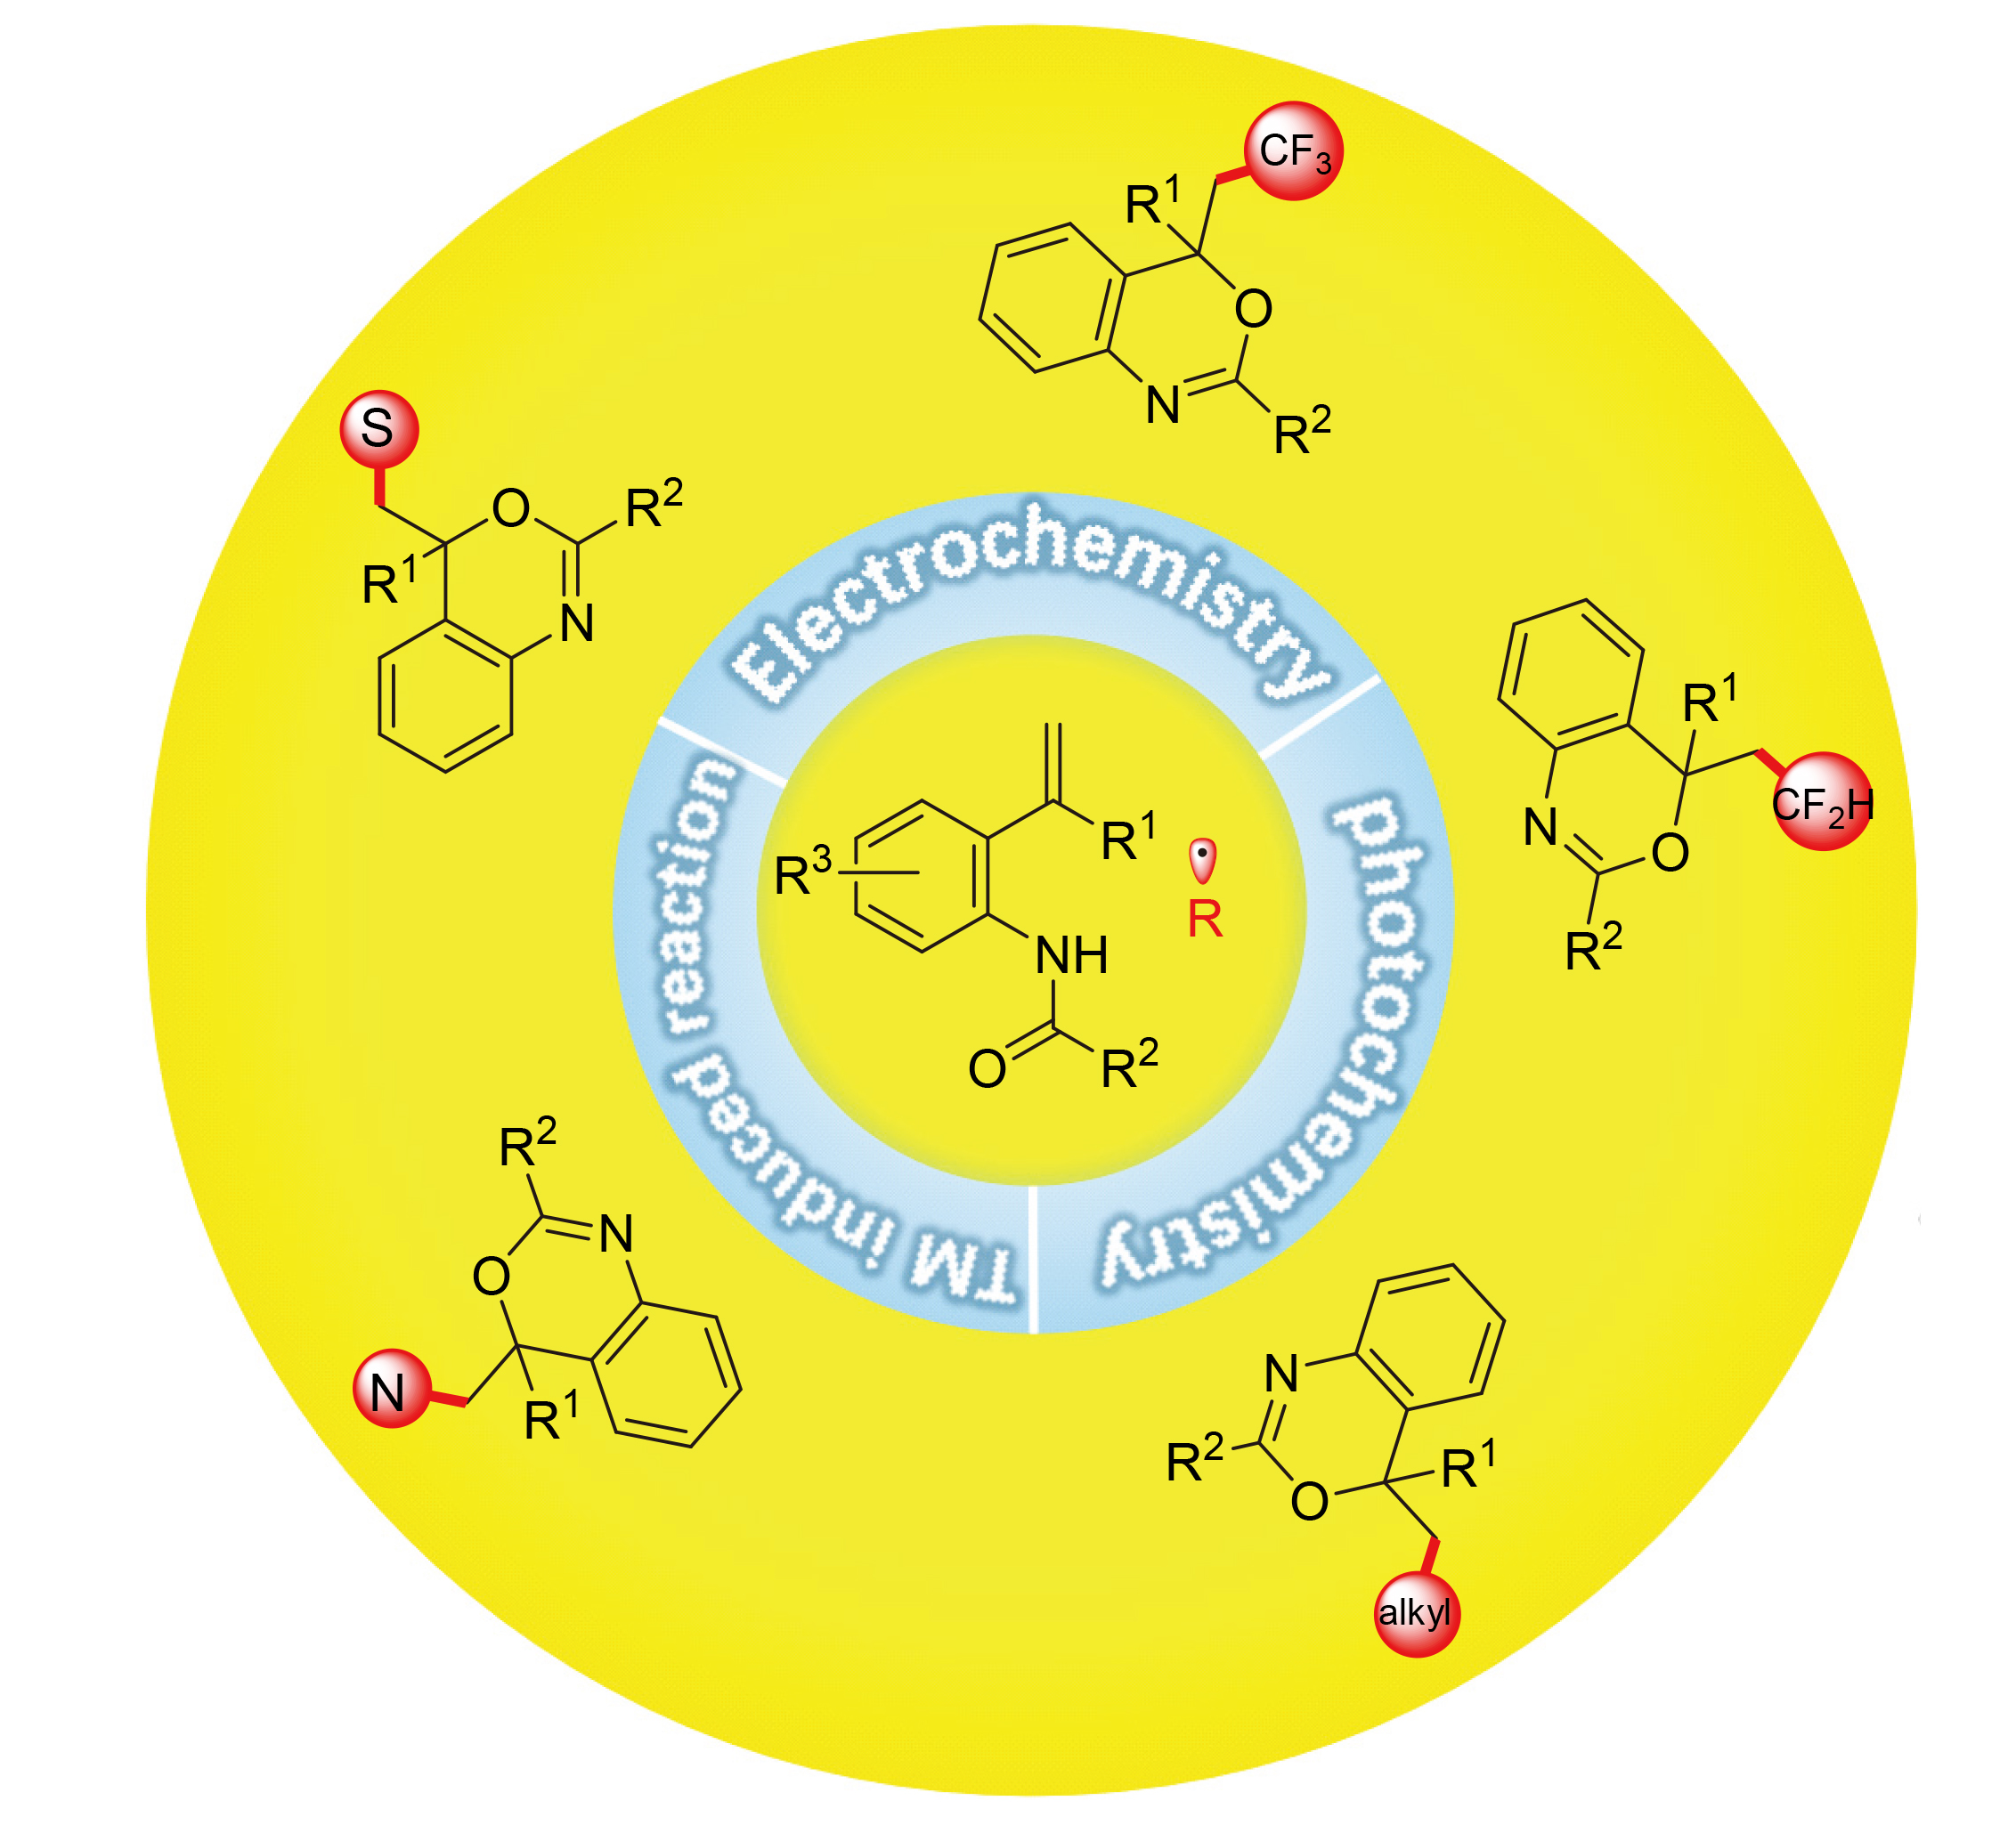
苯并1,3-恶嗪是一类非常重要的多杂原子环状化合物, 作为含氮氧六元杂环结构的典型代表, 其分子骨架因兼具环系稳定性与官能团可修饰性, 在药物化学[1]、材料科学[2]、农业化学[3-4]等多领域展现出不可替代的应用价值. 在药物研发领域, 苯并1,3-恶嗪衍生物凭借独特的构效关系, 呈现出丰富的生物活性[1], 例如部分取代的苯并1,3-恶嗪可作为抗炎剂, 通过抑制环氧合酶(COX)活性调节炎症反应; 部分衍生物对真菌细胞膜合成关键酶具有靶向抑制作用, 成为抗真菌药物的核心骨架; 还有研究表明, 特定结构的苯并1,3-恶嗪能与中枢神经系统受体结合, 在抗焦虑、抗抑郁药物的开发中展现出潜力, 如图1所示[5]. 因此这类化合物一直是活性分子筛选的重要方向. 本文将系统综述2015~2025年间经自由基串联反应合成1,3-苯并恶嗪类化合物的研究进展. 基本反应路线为自由基前体经由光介导、电化学介导、过渡金属介导产生相应自由基, 此类自由基与酰基2-烯基苯胺发生自由基加成、单电子氧化以及环化得到目标产物(Scheme 1).
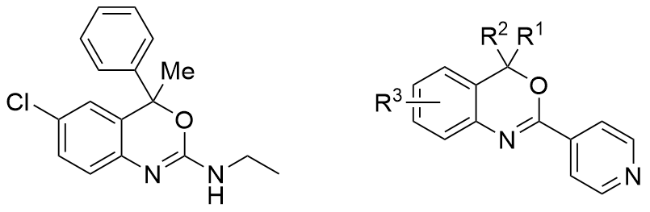
图1 含苯并恶嗪的药物分子示例

Figure 1 Examples of drug molecules containing benzoxazines

图式1 自由基串联反应合成1,3-苯并恶嗪

Scheme 1 Synthesis of 1,3-benzoxazine via radical cascade reaction

1 可见光介导自由基串联反应合成苯并恶嗪

光催化氧化还原反应是近年来有机合成化学领域的研究热点之一[6-19]. 国内外研究团队基于光催化氧化还原体系, 在苯并恶嗪类化合物的合成研究中取得了显著进展. 2015年, 肖文精团队[20]开发了可见光诱导的光催化氧三氟甲基化反应, 在温和条件下, 以N-酰基-2-烯基苯胺与Umemoto 试剂为原料, 高效合成三氟甲基苯并恶嗪. 该方法展现出良好的适用性, 能兼容烯烃β位的甲基、苯基等取代基, 无需苛刻条件, 为含三氟甲基苯并恶嗪类生物活性分子的制备提供了高效、实用的合成路线. 该反应的推测机理如Scheme 2所示: 三联吡啶钌在蓝光下激发, 然后, Umemoto试剂经光激发后的金属钌催化剂还原、解离, 生成三氟甲基自由基, 此自由基对1a发生自由基加成反应, 得到中间体IM-1, 随后被高价光催化剂氧化得到中间体IM-2, 进一步发生分子环化反应, 得到目标产物2a. 此推测机理也适用于其他光催化氧化还原反应合成苯并恶嗪类化合物的体系.
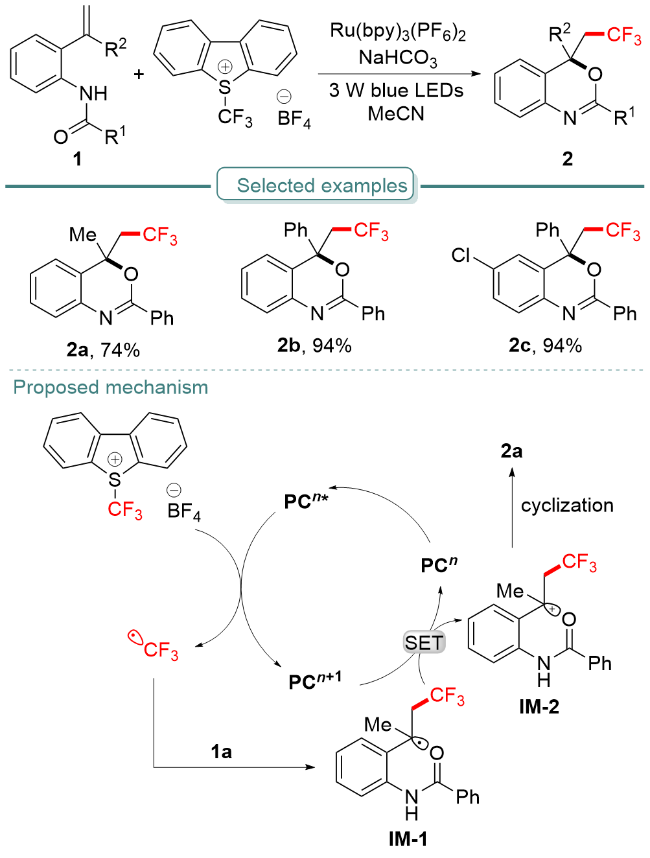
图式2 光催化合成4-三氟乙基苯并恶嗪

Scheme 2 Photocatalytic synthesis of 4-trifluoroethylbenzoxa- zine

2022年, Natarajan等[21]针对上述传统方法依赖昂贵过渡金属催化剂和高成本三氟甲基源(Umemoto试剂, 1 g约120美元)的问题, 提出一种无过渡金属参与、可见光促进的邻乙烯基苯胺类化合物与三氟甲基亚磺酸盐串联双官能化策略, 实现了苯并恶嗪的合成. 该策略选用廉价的9,10-菲醌(PQ)作为有机光催化剂, 三氟甲基亚磺酸盐(1g约20美元, 副产物仅气态SO2)为三氟甲基源(Scheme 3). 该方法官能团耐受性良好, 给电子基或吸电子基以及N-杂芳甲酰邻烯苯胺均可高效适用, 产率74%~89%; 克级放大实验中, 1.26 g N-(4-甲基)苯甲酰2-烯苯胺反应得1.39 g产物3c, 产率达87%, 实用性强. 机理实验[四甲基哌啶氧化物(TEMPO)抑制反应、电子顺磁共振(EPR)检测到三氟甲基自由基加合物]证实, 反应经三氟甲基自由基路径, PQ通过光激发电子转移循环催化反应.
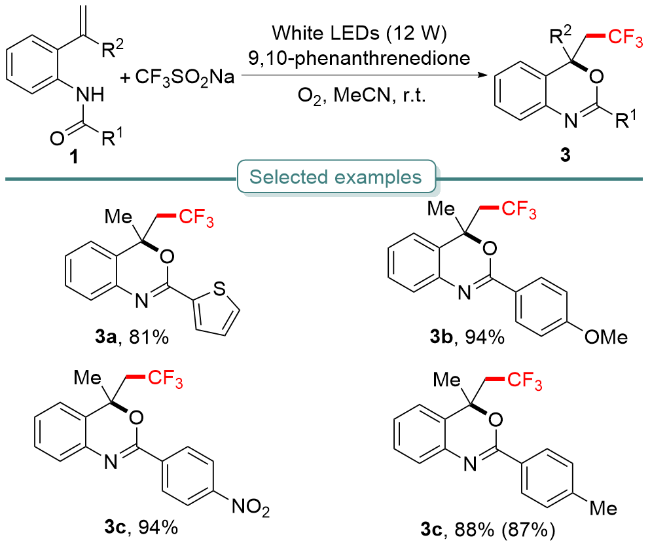
图式3 光诱导有机小分子催化合成4-三氟乙基苯并恶嗪

Scheme 3 Photoinduced synthesis of 4-trifluoroethylbenzoxa- zine via organic small-molecule catalysis

与三氟甲基相比, 二氟甲基具有更特殊的性质, 由于甲基上有两个强电负性的氟, 使得C—H键的pKa显著升高, 可用作SH的等排体[22], 使得二氟甲基化的苯并恶嗪的合成也具有较高的研究价值. 2016年, Fu等[23]报道了一种可见光介导的不饱和芳香酰胺化合物二氟甲基氧双官能团化反应, 可高效合成含二氟甲基的苯并恶嗪等杂环化合物. 二氟甲基苯并噻唑砜为二氟甲基源, fac-Ir(ppy)3为光催化剂, 能兼容卤素、醚、三氟甲基、氰基等多种官能团, 空间位阻影响小. 该方法优点显著: 反应条件温和, 无需高温高压; 利用可见光催化, 环境友好; 底物适用范围广, 官能团耐受性强, 为苯并恶嗪引入CF2H基团提供高效路径, 利于开发潜在生物活性分子. 苯并噻吩砜类化合物受光激发的铱催化剂单电子还原并裂解得到二氟甲基自由基是反应的关键步骤. 我们课题组[24]利用二氟甲基亚磺酸钠作为二氟甲基源, 使用有机小分子作为光催化剂, 同样实现了4-二氟乙基苯并恶嗪的合成, 是一种更绿色的二氟乙基苯并恶嗪化合物合成方法(Scheme 4).
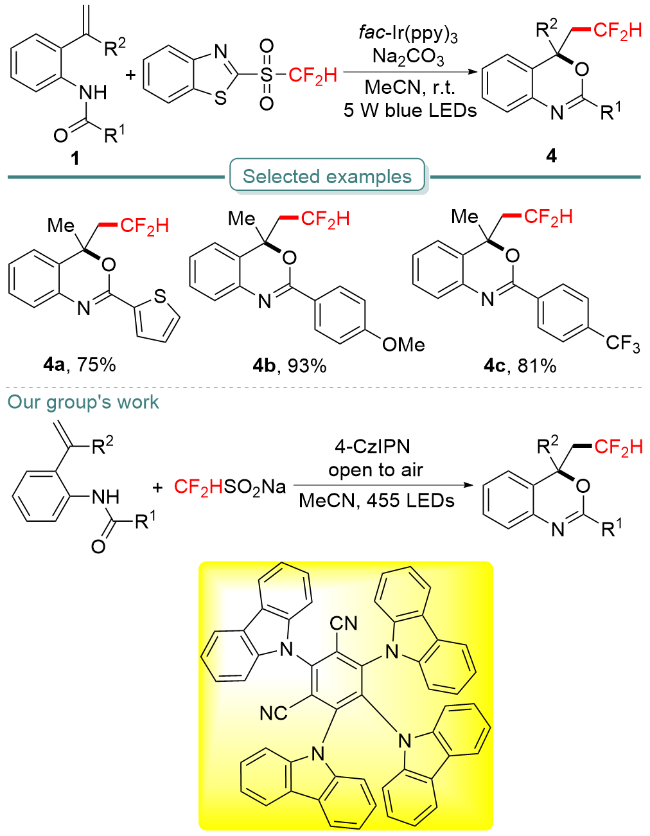
图式4 光诱导铱催化合成4-二氟乙基苯并恶嗪

Scheme 4 Photoinduced iridium-catalyzed synthesis of 4-di- fluoroethylbenzoxazine

此类方法多用于合成2-碳取代的苯并恶嗪, 而2-杂取代苯并恶嗪的合成较为少见. 2022年, Gopinath等[25]报道了一种基于光氧化还原催化的合成方法, 以邻烯基芳基脲为原料, 经串联三氟甲基化、环化反应构建苯并杂环化合物. 该方法以邻烯基芳基脲为底物、Umemoto试剂为三氟甲基源, 对芳基、杂芳基、烷基、卤原子等各类取代基均具有耐受性. 此外,该方法具备实际应用价值, 可用于合成三氟甲基修饰的依替福辛药物衍生物 (81%产率, 克级反应82%), 还可一步构建稠环苯并噁嗪6 (73%产率) (Scheme 5). 值得一提的是, 当底物中的N—H被烷基取代后, 该反应体系会生成二氢喹唑啉- 2(1H)-酮类化合物, 进一步验证了该方法在合成含杂六元环化合物的应用前景. 机理实验证实,该反应经历三氟甲基自由基中间体. Umemoto试剂经受光激发的钌试剂单电子还原, 解离生成三氟甲基自由基, 后续经通过自由基加成、单电子转移(SET)以及亲核进攻等过程完成催化循环.
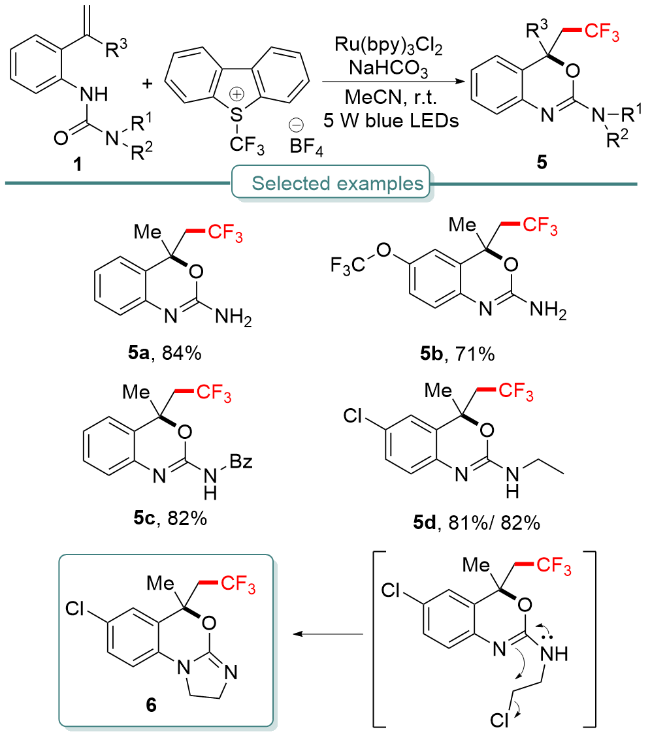
图式5 光诱导合成2-氨基苯并恶嗪

Scheme 5 Photoinduced synthesis of 2-aminobenzoxazine

2018年, 吴劼团队[26]报道了一种光氧化还原催化与二氧化硫插入结合的方法, 实现了N-(2-乙烯基苯基)酰胺、1,4-二氮杂双环[2.2.2]辛烷-1,4-二鎓-1,4-二亚磺酸(DABSO)与芳基重氮四氟硼酸盐三组分反应, 合成4-芳磺酰基甲基苯并恶嗪. 该反应条件温和, 官能团兼容性好, 产率中等到良好. 芳基重氮四氟硼酸盐中缺电子的氮原子与DABSO中的氧阴离子, 经阴阳离子对反应生成其离子对中间体, 次中间体快速裂解生成芳磺酰基自由基和三乙烯二胺(DABCO)自由基阳离子, 这与重氮盐的反应模式存在差异: 重氮盐在光催化剂作用下生成芳基自由基, 然后与游离二氧化硫发生自由基加成, 再电子转移得到芳磺酰自由基. 芳磺酰基自由基加成到N-(2-乙烯基苯基)酰胺双键生成自由基中间体; 该中间体被高价光催化剂氧化为阳离子中间体; 在DABCO辅助去质子化, 酰胺发生分子内亲核进攻, 得到目标产物(Scheme 6). 密度泛函理论(DFT)计算证实, DABCO自由基阳离子不足以将中间体C直接氧化, 而光催化剂氧化自由基中间体C的能力(FEC: –0.11 eV)强于DABCO自由基阳离子(FEC: 0.14 eV), 所以中间体C的单电子氧化过程经由高价铱(IV)化合物完成, 是此反应需要光催化循环完成反应得到目标产物的关键.
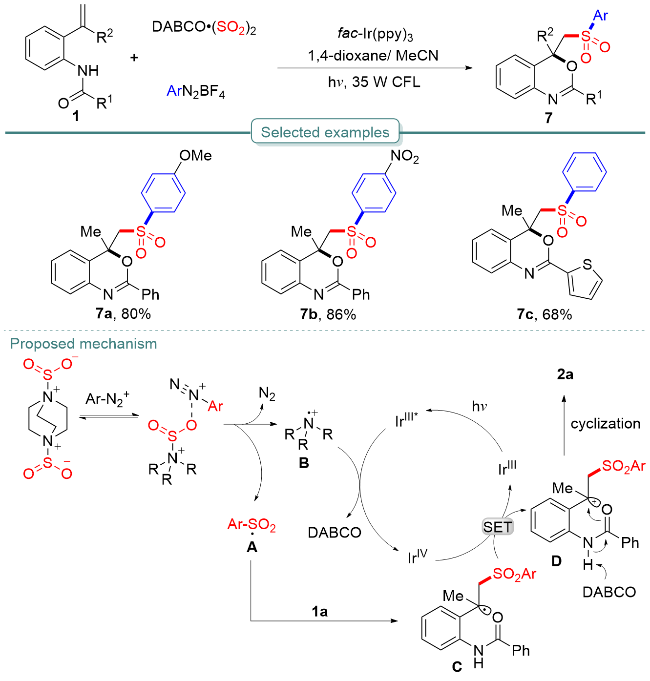
图式6 光诱导合成4-芳磺酰甲基苯并恶嗪

Scheme 6 Photoinduced synthesis of 4-arylsulfonylmethylbenzoxazine

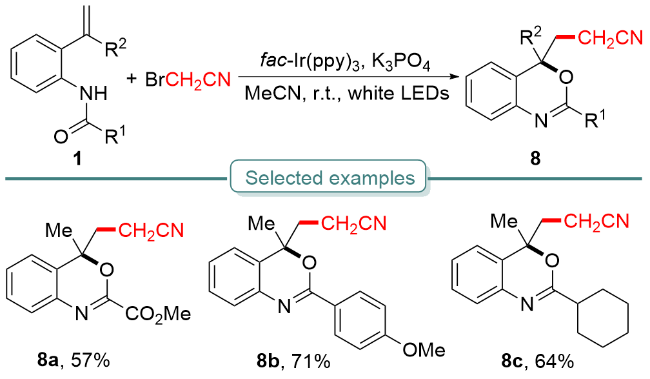
2019年, Cheng等[27]报道了一种可见光促进的不饱和键的自由基氧氰甲基化反应, 合成一系列4-氰乙基苯并噁嗪衍生物(Scheme 7). 该反应对含给电子基和吸电子基的底物均有耐受性. 机理研究表明反应经自由基途径, 溴乙腈接受来自激发态铱催化剂的电子被还原成溴离子和乙腈自由基, 再通过串联自由基加成/氧化/环化反应实现目标化合物的合成. 该方法具有官能团耐受性广、反应条件温和的特点, 为4-氰乙基苯并噁嗪合成提供了高效途径.
图式7 光诱导合成4-氰乙基基苯并恶嗪

Scheme 7 Photoinduced synthesis of 4-cyanoethylbenzoxazine

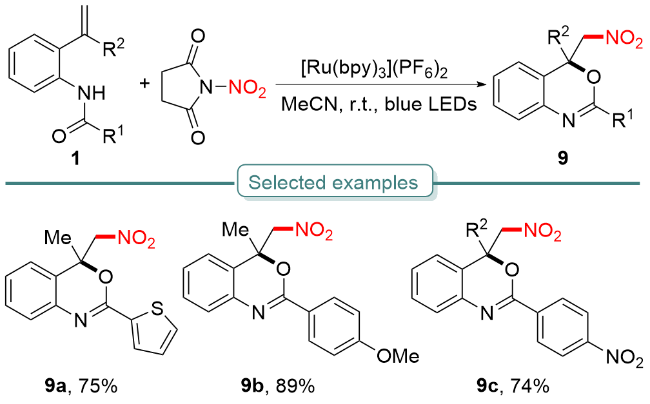
2023年, Chaudhary等[28]报道了一种可见光促进的烯烃酰胺硝化/环化反应, 以N-亚硝基琥珀酰亚胺为硝化剂, 在温和条件下通过自由基级联过程构建新的C—N和C—O键, 高效合成多种含硝基的苯并恶嗪和恶唑啉, 反应收率良好, 且具有良好的官能团耐受性与广泛的底物范围(Scheme 8).
图式8 光诱导合成4-硝基甲基苯并恶嗪

Scheme 8 Photoinduced synthesis of 4-nitromethylbenzoxazine

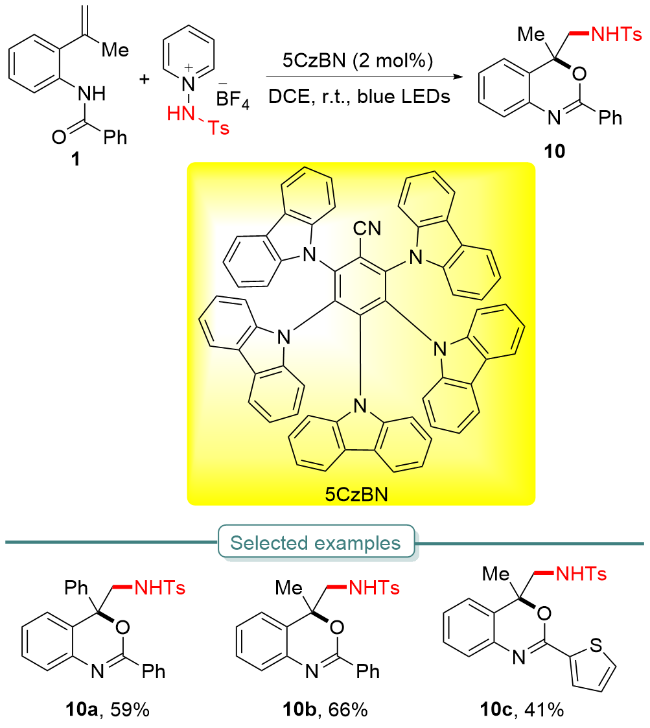
2024年, Zhu等[29]报道了一种温和无金属条件下, 通过光诱导酰基邻烯基苯胺与N-磺酰氨基吡啶盐反应, 高效合成了磺酰胺化亚氨基异苯并呋喃和苯并恶嗪(Scheme 9). 此方法操作简便、底物适用范围广且官能团兼容性好, 为两类杂环化合物的构建提供了高效路径.
图式9 光诱导合成4-磺酰胺甲基苯并恶嗪

Scheme 9 Photoinduced synthesis of 4-sulfonamidomethyl- benzoxazine

同年, Liao等[30]报道了一种氟磺酰胺化试剂(1-氟磺酰胺基吡啶鎓盐), 可经自由基反应路径实现了多种(杂)芳烃、烯烃及炔烃的自由基C—H氟磺酰胺化反应(Scheme 10). 该方法条件温和(可见光照射)、底物范围广、官能团耐受性好, 且支持无金属体系(使用有机光催化剂). 在此体系中, 4-氟磺酰胺化苯并恶嗪可以被高效合成.
图式10 光诱导合成4-氟磺酰胺甲基苯并恶嗪

Scheme 10 Photoinduced synthesis of 4-fluorosulfonamido- methylbenzoxazine

2025年, He等[31]报道了一种可见光诱导2-炔基苯胺与苯醌级联环化合成4H-3,1-苯并噁嗪的新策略(Scheme 11). 反应无需金属、氧化剂及光敏剂, 在440 nm蓝光辐射下, 苯醌吸收可见光能量形成双自由基, 该自由基与炔基苯胺12反应, 得到中间体IM-3, 随后通过Paternò-Büchi型反应生成四六螺环中间体IM-4. 由于螺环中间体IM-4本身具有不稳定性, 易转化为α,β-不饱和酮中间体IM-5, 随后发生互变异构, 得到中间体IM-6. 最终, 羟基对缺电子双键亲核进攻, 生成目标产物苯并恶嗪13. 最优条件下产率达86%, 放大实验效率无明显衰减及产物衍生化可行. 该方法条件温和易操作, 底物兼容性广, 产物实用性高. 但是取代苯醌无法参与反应, 一定程度上限制了此方法的合成价值.
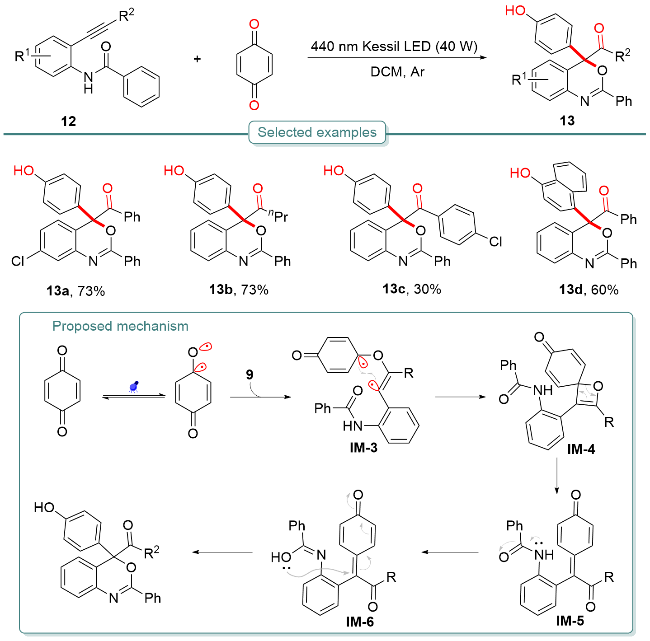
图式11 经炔基苯胺与苯醌合成苯并恶嗪

Scheme 11 Benzoxazine synthesis via alkynylaniline and benzoquinone

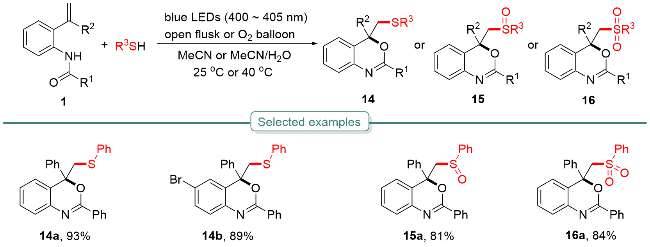
同年, Sharma等[32]报道了一种以蓝色LEDs为光源, 无需额外光敏剂, 从N-(2-乙烯基芳基)酰胺与硫醇出发, 利用氧化剂浓度和溶剂调控选择性合成硫代、亚磺酰代、磺酰代苯并恶嗪的方法(Scheme 12). 该方法条件温和、环境友好, 以O2为氧化剂, 无有害副产物, 且无需添加剂、催化剂或金属离子, 产物收率良好, 为三类苯并恶嗪类化合物的构建提供了高效路径.
图式12 光诱导合成硫代、亚磺酰代、磺酰代苯并恶嗪

Scheme 12 Photoinduced synthesis of thio-, sulfinyl-, and sulfonyl-substituted benzoxazines

2 电化学自由基串联反应合成苯并恶嗪

电化学催化合成法作为绿色的合成策略成为有机合成领域的研究热点[33-34]. 化合物在阳极表面失去电子被氧化或在阴极表面得到电子被还原, 在这过程中多数反应都涉及到自由基过程, 这意味着利用电化学方法经自由基串联反应合成苯并恶嗪类化合物成为可能. 2020年, Huang等[35]提出一种电化学自由基级联环化新策略, N-酰基-2-烯基苯胺与磺酰肼反应合成磺化4H-3,1-苯并恶嗪, 解决传统合成需过量氧化剂、高温或危险重氮盐的问题(Scheme 13). 该方法底物适用性广: 磺酰肼含给电子基(甲基)、吸电子基(氟、氯、三氟甲基)均兼容, 收率38%~75%(仅硝基取代产率<5%); N-酰基-2-烯基苯胺上的甲基、甲氧基、氟等取代基, 或为萘基、杂芳基、烷基酰胺, 均能在反应中得以保留, 获得对应磺化苯并噁嗪(收率17%~78%). 在反应中添加二叔丁基对甲酚(BHT), 完全抑制反应, 并能检测到自由基加合物, 同时循环伏安法显示磺酰肼优先氧化, 这说明磺酰肼在阴极经电氧化逐级脱质子、脱氮生成磺酰自由基, 与N-酰基-2-烯基苯胺发生加成反应, 形成自由基中间体, 再经阳极氧化、分子内亲核进攻及去质子化生成产物, 阴极则发生质子还原为氢气的反应.
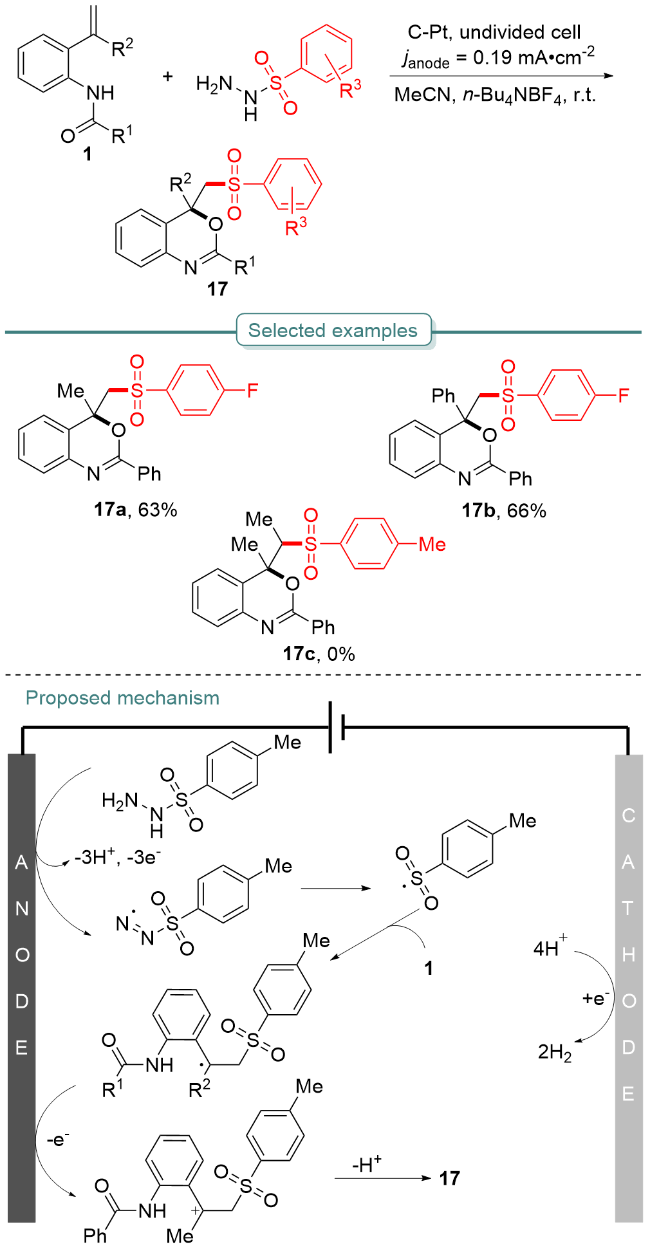
图式13 电化学氧化合成磺酰甲基苯并恶嗪

Scheme 13 Electrochemical oxidation synthesis of 4-sulfonyl- methyl benzoxazines

2021年, 雷爱文团队[36]开发了一种温和高效的电化学氧化自由基级联环化策略, 以烯烃酰胺与苯硫酚/二硒醚为原料, 在无过渡金属催化剂和外部氧化剂条件下, 通过自由基串联环化实现硫代/硒代苯并恶嗪等杂环化合物的合成, 产物收率最高达83% (Scheme 14). 该方法绿色环保、底物耐受性广、可放大合成且产物易衍生(如转化为亚砜、砜). 阳极处苯硫酚单电子氧化生成硫自由基(或二聚为二硫化物, 后者在阴极得电子生成二硫自由基阴离子, 并裂解为硫自由基); 硫自由基加成到烯烃双键生成烷基自由基中间体, 经自由基环化, 进一步氧化得到阳离子中间体, 最终脱质子生成苯并恶嗪, 阴极则发生质子还原生成氢气.
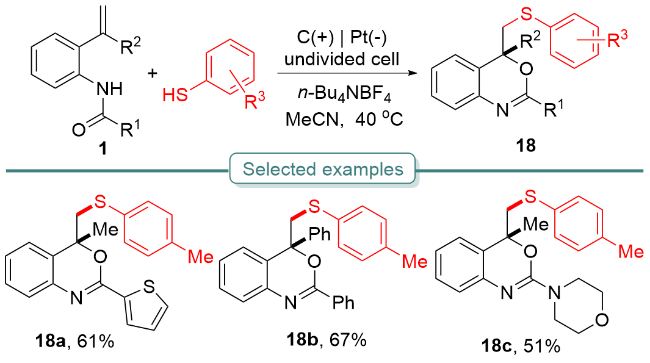
图式14 电化学氧化合成磺酰甲基苯并恶嗪

Scheme 14 Electrochemical oxidation synthesis of 4-sulfonyl- methyl benzoxazines

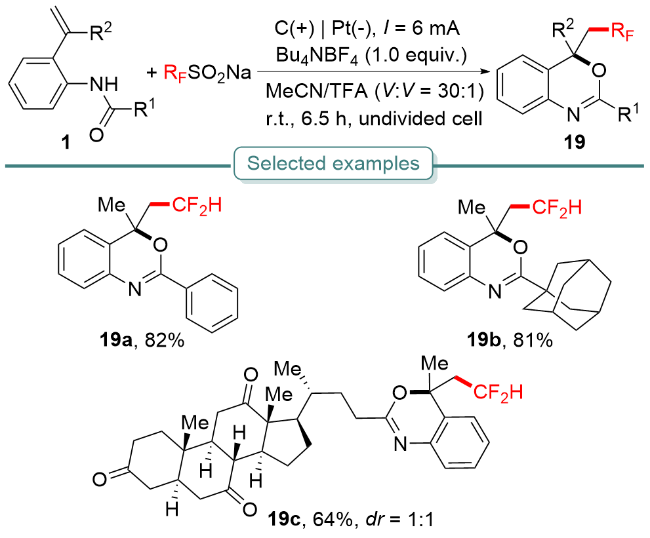
氟原子引入有机分子是药物研发的常规策略[37], 其中, 二氟甲基(CF2H)因可作为基团的生物电子等排体或通过氢键供氢, 使含二氟甲基的化合物常具备更优生物活性. 2023年, 我们课题组[38]报道了一种无过渡金属、无外部氧化剂的电化学氧化策略, 通过自由基级联反应实现4-二氟乙基苯并噁嗪的高效合成. 该方法底物耐受性广, 2号位的芳基(吸电子基与给电子基团)、烷基等都可以高产率获得相应的苯并恶嗪(Scheme 15). 另外, 放大合成的反应物明显效率衰减, 说明该方法具有较好的应用前景. 自由基捕捉实验以及自由基加合产物的检测验证该反应经历自由基过程.
图式15 电化学氧化合成磺酰甲基苯并恶嗪

Scheme 15 Electrochemical oxidation synthesis of 4-sulfonyl- methyl benzoxazines

2023年, Huang等[39]报道了一种温和、绿色的电化学策略, 以硫氰酸铵(NH4SCN)为硫氰酸源兼电解质, 在无过渡金属、无外部氧化剂及辅助电解质的条件下, 通过邻烯酰苯胺分子内串联环化, 合成硫氰酸化苯并恶嗪(Scheme 16). 该反应收率中等至优异, 底物普适性强, 可兼容芳环、杂环、烷基酰胺等, 还实现了产物向三氟甲基硫酯、膦硫酯等的转化, 反应条件温和(室温), 官能团耐受性好. 如果底物1为脂肪酰胺类化合物时, 在得到产物苯并恶嗪产物后, 进一步实现C(sp3)—H官能团化, 得到多硫氰酸化产物, 如化合物20d. 另外, Guo团队[40]利用等物质的量的氧化剂也实现了此类化合物的合成.
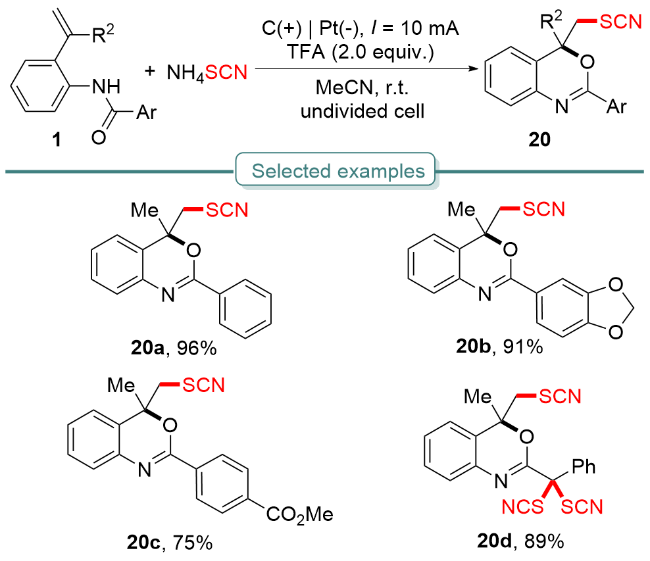
图式16 电化学氧化合成磺酰甲基苯并恶嗪

Scheme 16 Electrochemical oxidation synthesis of 4-sulfonyl- methyl benzoxazines

3 过渡金属介导自由基串联反应合成苯并恶嗪

过渡金属催化反应是有机合成核心技术之一, 利用过渡金属(如Pd、Ni、Cu、Rh、Ir等)及其化合物(多为配合物)作为催化剂, 通过与反应物形成配位键改变反应路径, 降低活化能, 实现传统方法难完成的化学键构建[41-43]. 在过渡金属介导的自由基串联反应中, 自由基前体与过渡金属作用, 通过配体到金属电荷转移(LMCT)等过程[44], 或者过渡金属经自由基的单电子氧化过程, 实现自由基与母体分子的联[45], 进而实现其经自由基过程的官能团化反应.
2017年, Zhao等[46]报道了一种铜催化的烯烃酰胺与简单烷烃的自由基级联氧烷基化反应, 可一步构建 C—C和C—O键, 高效合成烷基化苯并噁嗪衍生物(Scheme 17). 烯烃酰胺方面, 兼容多种供/吸电子基团, 生成产物收率中等到良好, 噻吩类杂环酰胺未获目标产物, 脂肪族酰胺可顺利反应. 简单烷烃方面, 环戊烷、环己烷、环庚烷等环烷烃均适用. 机理方面, Cu(I)辅助二叔丁基过氧化物(DTBP)均裂, 生成叔丁氧基自由基与Cu(II); 叔丁氧基自由基夺取烷烃氢, 生成烷烃自由基, 此自由基进一步完成官能团化得到目标产物, 自由基捕获实验(加TEMPO)证实反应完全抑制, 且检测到TEMPO-烷烃加合物, 验证自由基参与反应.
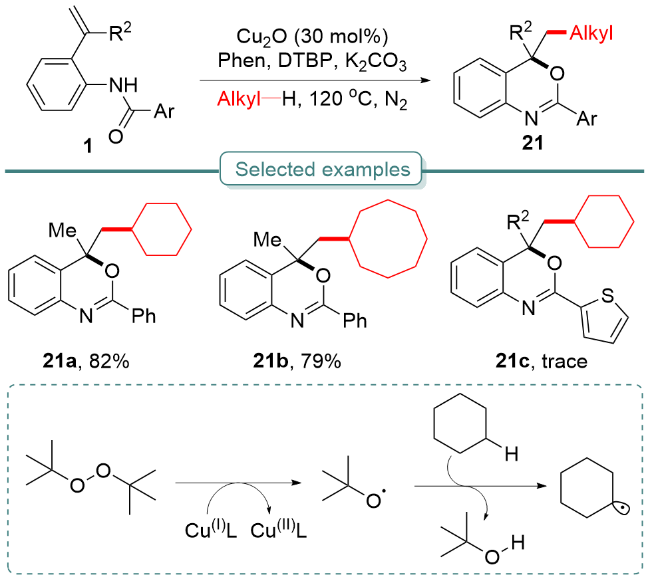
图式17 铜催化合成烷基苯并恶嗪

Scheme 17 Copper-catalyzed synthesis of alkyl-substituted benzoxazines

2019年, Li等[47]报道了银或铈促进的邻乙烯基苯胺与芳基亚磺酸钠的自由基级联氧磺酰化反应(Scheme 18). 该反应可高效合成多种磺酰化苯并噁嗪, 可以在克级规模上制备目标化合物, 且官能团兼容性好. 值得注意的是, 甲基亚磺酸钠可有效参与反应, 并实现目标转化; 相比之下, 通过重氮盐与二氧化硫反应生成砜基自由基的策略, 在烷基砜化苯并噁嗪的合成中存在明显局限, 难以高效构建该类化合物, 而本方法成功突破了这一瓶颈, 显著拓展了烷基砜化苯并噁嗪的合成路径. 不过, 该方法仍存在不足: 反应需使用过量银或铈作为促进剂, 这类重金属试剂的大量使用不仅提高了成本, 还可能带来较大的环境残留风险, 对后续工业化应用及绿色合成需求的适配性有待提升.
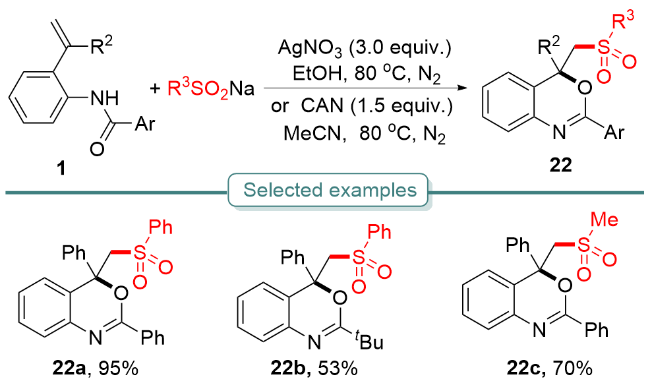
图式18 银/铈促进自由基串联环化合成砜甲基苯并恶嗪

Scheme 18 Silver/cerium-promoted radical cascade cyclization for the synthesis of sulfonylmethyl benzoxazines

磺酸盐及磺酸类化合物在有机合成、材料科学、精细化工及药物化学中应用广泛[48]. 传统磺化方法存在使用腐蚀性磺化试剂、区域选择性差、反应条件苛刻(直接磺化)或依赖预官能化卤代底物(间接磺化)等瓶颈, 尤其在杂环磺酸盐合成中受限明显. 此前虽有基于功能化烯烃与硫源的自由基环化级联策略, 但多局限于芳基磺酰自由基的生成与转化, 仅能制备砜类化合物; 同时还存在磺化剂毒性高、贵金属催化剂成本昂贵等问题, 无法高效构建含吲哚酮、二氢喹啉酮、异喹啉-1,3-二酮及苯并噁嗪骨架的杂环磺酸盐. 针对上述不足, Liang等[48]开发了一种由Mn(OAc)3•2H2O促进、焦亚硫酸钾(K2S2O5)为磺化剂的自由基磺化、环化级联反应, 在温和条件下实现了苯并恶嗪骨架构建与磺酰基引入的“一步完成”, 成功制备多种不同取代的杂环磺酸盐, 突破了传统方法的局限, 为杂环磺酰化学的发展提供了新路径(Scheme 19). 醋酸锰与焦亚硫酸钾经配体交换形成锰的五元环, 随后裂解形成含硫的自由基阴离子, 此自由基阴离子与原料1发生自由基加成得到苄基自由基中间体, 随后发生氧化环化得到目标产物苯并恶嗪- 4-甲磺酸钠.
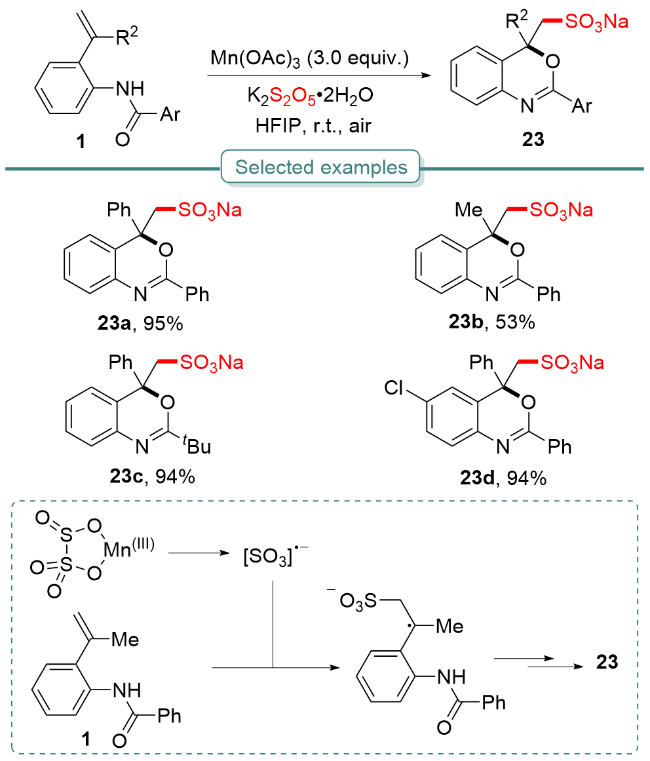
图式19 锰促进自由基串联环化合成苯并恶嗪-4-甲磺酸盐

Scheme 19 Manganese-promoted radical cascade cyclization for the synthesis of benzoxazine-4-methanesulfonate

4 结论与展望

1,3-苯并噁嗪类化合物作为含氮氧六元杂环的优势活性骨架, 凭借环系稳定性与多位点修饰性, 在抗炎、抗真菌等药物研发及光电功能材料领域拥有广阔应用前景. 近10年, 以N-酰基-2-烯基苯胺等为原料, 通过自由基串联反应构建该类化合物成为研究主流, 形成可见光、电化学、过渡金属介导三大核心策略. 当前研究存在三大核心短板: 一是合成与应用严重脱节. 多数研究仅停留于化合物的合成与表征, 缺乏针对特定生物/材料靶点的定向设计, 未形成“合成-筛选-构效关系”的转化闭环, 导致成果落地效率低下; 二是合成策略存在固有缺陷. 可见光策略依赖昂贵光催化剂, 电化学策略选择性易受反应条件干扰, 且难以规模化放大, 过渡金属策略的金属残留问题则限制其药物领域应用; 三是立体选择性调控缺乏普适机制. 产物构型控制难度大. 未来需从“方法优化-应用落地”双向突破: 药物研发方向, 聚焦CYP51、COX-2等临床需求靶点, 结合计算机辅助设计定向合成多样化衍生物库, 通过系统筛选明确构效关系, 解决活性与选择性不足的痛点; 功能材料领域, 引入共轭单元或吸电子基团, 开发兼具特定光学/电学性质的衍生物, 优化聚合工艺以降低固化温度与VOCs释放; 合成方法层面, 重点开发低成本非贵金属/无金属催化体系、优化电化学反应工艺以解决规模化难题, 同时通过手性配体(过渡金属策略)、手性光催化剂/修饰电极(可见光/电化学策略)构建手性微环境, 结合DFT计算解析自由基中间体构型规律, 辅以位阻基团引入、分步控温等手段, 实现产物立体定向构建, 攻克立体选择性调控瓶颈.
(Cheng, F.)

感谢南华大学对本文的支持, 感谢南华大学何卫民在本文撰写过程中提供宝贵意见.

[1]
Zhang, P.; Terefenko, E. A.; Fensome, A.; Wrobel, J.; Winneker, R.; Lundeen, S.; Marschke, K. B.; Zhang, Z. J. Med. Chem. 2002, 45, 4379.

DOI

[2]
Liu, J.; Wu, M.; Fu, Z.; Liu, J.; Yu, G.; Yu, Q.; Han, Y.; Wang, Z. Polymer 2024, 305, 127173.

DOI

[3]
Tang, Z.; Zhu, Z.; Xia, Z.; Liu, H.; Chen, J.; Xiao, W.; Ou, X. Molecules 2012, 17, 8174.

DOI

[4]
Tang, Z.; Xia, Z.; Li, X. Chin. J. Org. Chem. 2016, 36, 590. (in Chinese)

DOI

(唐子龙, 夏赞稳, 李新兴, 有机化学, 2016, 36, 590.)

[5]
Gromachevskaya, E. V.; Kvitkovskii, F. V.; Kosulina, T. P.; Kul'nevich, V. G. Chem. Heterocycl. Compd. 2003, 39, 137.

DOI

[6]
Romero, N. A.; Nicewicz, D. A. Chem. Rev. 2016, 116, 10075.

DOI

[7]
Gui, Q.-W.; Teng, F.; Li, Z.-C.; Xiong, Z.-Y.; Jin, X.-F.; Lin, Y.-W.; Cao, Z.; He, W.-M. Chin. Chem. Lett. 2021, 32, 1907.

DOI

[8]
Ji, H.-T.; Wang, K.-L.; Ouyang, W.-T.; Luo, Q.-X.; Li, H.-X.; He, W.-M. Green Chem. 2023, 25, 7983.

DOI

[9]
Song, H.-Y.; Jiang, J.; Wu, C.; Hou, J.-C.; Lu, Y.-H.; Wang, K.-L.; Yang, T.-B.; He, W.-M. Green Chem. 2023, 25, 3292.

DOI

[10]
Lu, Y.-H.; Wu, C.; Hou, J.-C.; Wu, Z.-L.; Zhou, M.-H.; Huang, X.-J.; He, W.-M. ACS Catal. 2023, 13, 13071.

DOI

[11]
Zeng, Y.-Y.; Jiang, J.; Wen, Y.-C.; Zhuang, C.-L.; Ou, L.-J.; Yang, Z.; Zhu, H.-T.; Wang, Z.-L.; He, W.-M. Chin. Chem. Lett. 2025, 37, 111776.

DOI

[12]
Wang, Y.-H.; He, L.-H.; Tan, Y.-Y.; Zhang, Z.-T.; Xu, Y.-D.; Ding, R.; Jiang, J.; He, W.-M. Adv. Sci. 2026, 13, e15993.

DOI

[13]
Hou, J.-C.; Jiang, J.; Dai, H.; Wang, J.-S.; Li, T.; Chen, X.; He, W.-M. Sci. China: Chem. 2025, 68, 1945.

[14]
Peng, Q.-H.; Li, N.-B.; Hou, J.-C.; He, C.-J.; Yang, Y.-X.; Zhuang, C.-L.; Ou, L.-J.; Yuan, M.; He, W.-M. Chin. Chem. Lett. 2025, 36, 111402.

DOI

[15]
Zhu, H.-L.; Zeng, F.-L.; Chen, X.-L.; Sun, K.; Li, H.-C.; Yuan, X.-Y.; Qu, L.-B.; Yu, B. Org. Lett. 2021, 23, 2976.

DOI

[16]
Xie, Z.-Y.; Xuan, J. Chem. Commun. 2024, 60, 2125.

DOI

[17]
Xuan, J.; He, X.-K.; Xiao, W.-J. Chem. Soc. Rev. 2020, 49, 2546.

DOI PMID

[18]
Peng, Q.-H.; Peng, J.; Cai, Y.; Wang, Z.; Yi, R.; Shen, C.; He, W.-M. Acta Chim. Sinica 2025, 83, 1013. (in Chinese)

DOI

(彭琼慧, 彭佳, 蔡迎丽, 王祖利, 易荣楠, 沈超, 何卫民, 化学学报, 2025, 83, 1013.)

DOI

[19]
Jiang, D.; Yang, C.; Man, X.; Li, X.; Wang, H.; Song, Y.; Qi, Z. Org. Biomol. Chem. 2026, 24, 152.

DOI

[20]
Deng, Q.-H.; Chen, J.-R.; Wei, Q.; Zhao, Q.-Q.; Lua, L.-Q.; Xiao, W.-J. Chem. Commun. 2015, 51, 3537.

DOI

[21]
Natarajan, P.; Chuskit, D.; Priya; Manjeet New J. Chem. 2022, 46, 322.

DOI

[22]
Meanwell, N. A. J. Med. Chem. 2011, 54, 2529.

DOI

[23]
Fu, W.; Han, X.; Zhu, M.; Xu, C.; Wang, Z.; Ji, B.; Hao, X.-Q.; Song, M.-P. Chem. Commun. 2016, 52, 13413.

DOI

[24]
Chen, X.; Ouyang, W.-T.; Li, X.; He, W.-M. Chin. J. Org. Chem. 2023, 43, 4213. (in Chinese)

DOI

(陈祥, 欧阳文韬, 李潇, 何卫民, 有机化学, 2023, 43, 4213.)

DOI

[25]
Babu, S. S.; Varma, A. A.; Gopinath, P. Chem. Commun. 2022, 58, 1990.

DOI

[26]
Liu, T.; Zheng, D.; Li, Z.; Wu, J. Adv. Synth. Catal. 2018, 360, 865.

DOI

[27]
Sun, S.; Zhou, C.; Cheng, J. Tetrahedron Lett. 2019, 60, 150926.

DOI

[28]
Chaudhary, R. New J. Chem. 2023, 47, 20253.

DOI

[29]
Pan, C.; Luo, S.; Wu, Y.; Yu, J.-T.; Zhu, C. Org. Chem. Front. 2023, 10, 3479.

DOI

[30]
Wang, P.; Lin, L.; Huang, Y.; Zhang, H.; Liao, S. Angew. Chem., Int. Ed. 2024, 63, e202405944.

[31]
Zou, W. L.; Zhu, Y.; Guan, Z.; Huang, Y. M.; He, Y. H. Adv. Synth. Catal. 2025, 367, e70107.

DOI

[32]
Natarajan, P.; Meena; Banga, P.; Aastha; Sharma, A. Chem. Commun. 2025, 61, 7624.

DOI

[33]
Wu, Y.; Chen, J.-Y.; Ning, J.; Jiang, X.; Deng, J.; Deng, Y.; Xu, R.; He, W.-M. Green Chem. 2021, 23, 3950.

DOI

[34]
Wen, Y.-C.; Hou, J.-C.; Zhou, Q.; Wang, S.-H.; Jiang, J.; Yang, Z.; Zhu, H.-T.; Wang, Z.-L.; He, W.-M. Chin. Chem. Lett. 2025, 36, 111795.

DOI

[35]
He, T.-J.; Zhong, W.-Q.; Huang, J.-M. Chem. Commun. 2020, 56, 2735.

DOI

[36]
Lu, F.; Xu, J.; Li, H.; Wang, K.; Ouyang, D.; Sun, L.; Huang, M.; Jiang, J.; Hu, J.; Alhumade, H.; Lu, L.; Lei, A. Green Chem. 2021, 23, 7982.

DOI

[37]
Wang, J.; Sánchez-Roselló, M.; Aceña, J. L.; del Pozo, C.; Soro- chinsky, A. E.; Fustero, S.; Soloshonok, V. A.; Liu, H. Chem. Rev. 2013, 114, 2432.

DOI

[38]
Chen, X.; Jiang, J.; Huang, X.-J.; He, W.-M. Org. Chem. Front. 2023, 10, 3898.

DOI

[39]
Qian, S.; Xu, P.; Zheng, Y.; Huang, S. Tetrahedron Lett. 2023, 116, 154341.

DOI

[40]
Yang, H.; Duan, X. H.; Zhao, J. F.; Guo, L. N. Org. Lett. 2015, 17, 1998.

DOI PMID

[41]
Yus, M.; Nájera, C.; Foubelo, F.; Sansano, J. M. Chem. Rev. 2023, 123, 11817.

DOI

[42]
Malapit, C. A.; Prater, M. B.; Cabrera-Pardo, J. R.; Li, M.; Pham, T. D.; McFadden, T. P.; Blank, S.; Minteer, S. D. Chem. Rev. 2021, 122, 3180.

DOI

[43]
Feng, J.; Holmes, M.; Krische, M. J. Chem. Rev. 2017, 117, 12564.

DOI

[44]
Chu, X. Q.; Liu, D.; Xing, Z. H.; Xu, X. P.; Ji, S. J. Org. Lett. 2016, 18, 776.

DOI

[45]
Chan, A. Y.; Perry, I. B.; Bissonnette, N. B.; Buksh, B. F.; Edwards, G. A.; Frye, L. I.; Garry, O. L.; Lavagnino, M. N.; Li, B. X.; Liang, Y.; Mao, E.; Millet, A.; Oakley, J. V.; Reed, N. L.; Sakai, H. A.; Seath, C. P.; MacMillan, D. W. C. Chem. Rev. 2021, 122, 1485.

DOI PMID

[46]
Wang, J.; Sang, R.; Chong, X.; Zhao, Y.; Fan, W.; Li, Z.; Zhao, J. Chem. Commun. 2017, 53, 7961.

DOI

[47]
Wu, J.; Zong, Y.; Zhao, C.; Yan, Q.; Sun, L.; Li, Y.; Zhao, J.; Ge, Y.; Li, Z. Org. Biomol. Chem. 2019, 17, 794.

DOI

[48]
Han, B.; Ding, X.; Zhang, Y.; Gu, X.; Qi, Y.; Liang, S. Org. Lett. 2022, 24, 8255.

DOI

Outlines

/