REVIEWS

Research Progress in Mechanically Driven Radical Reactions under Ball Milling Conditions

  • Yuqing Tang a ,
  • Zixian Yang a ,
  • Bing Yang a ,
  • Yi Wang , b, * ,
  • Bingnan Du , a, *
Expand
  • a State Key Laboratory of Microbial Technology, School of Food Science and Pharmaceutical Engineering, Nanjing Normal University, Nanjing 210046
  • b School of Chemistry and Chemical Engineering, Nanjing University, Nanjing 210023
*E-mail: ;

Received date: 2025-12-17

  Revised date: 2026-02-06

  Online published: 2026-02-28

Supported by

Jiangsu Specially Appointed Professor Plan(164080H00243)

Jiangsu Basic Research Center for Synthetic Biology(BK20233003)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

With the growing emphasis on green synthesis, mechanochemistry has garnered significant interest from researchers, owing to its characteristics, including solvent-free environment, low energy consumption, and environmental sustainability. Notably, mechanochemically driven radical reactions benefit from the unique reaction environment offered by ball milling, enabling access to intermediates and products that are challenging or even unattainable under conventional solution-phase conditions. Consequently, such reactions have demonstrated considerable potential in the realm of organic synthesis. Herein, the progress of radical reactions performed under mechanochemical ball-milling conditi、ons over the past decade is systematically reviewed. Based on the difference of radical initiation mechanisms, these reactions are categorised into three types: (1) single-electron transfer (SET) processes mediated by piezoelectric materials activated by mechanical force, (2) mechanically induced homolytic bond cleavage, and (3) metal-regulated radical processes promoted by mechanical force. Representative examples are selected to illustrate the core features and application scopes of each mechanistic pathway. Finally, the potential applications and future development trends of mechanochemically driven radical reactions are also discussed.

Cite this article

Yuqing Tang , Zixian Yang , Bing Yang , Yi Wang , Bingnan Du . Research Progress in Mechanically Driven Radical Reactions under Ball Milling Conditions[J]. Chinese Journal of Organic Chemistry, 2026 , 46(4) : 1111 -1145 . DOI: 10.6023/cjoc202512022

机械化学作为一门通过机械能输入驱动化学反应的学科[1], 其最早的书面记载可追溯至公元前315年[2]. 近年来, 得益于球磨设备的革新与机理研究的深入, 其应用范围已从早期无机材料制备(如机械合金), 迅速拓展至有机小分子与复合性功能材料的合成领域[3-13].
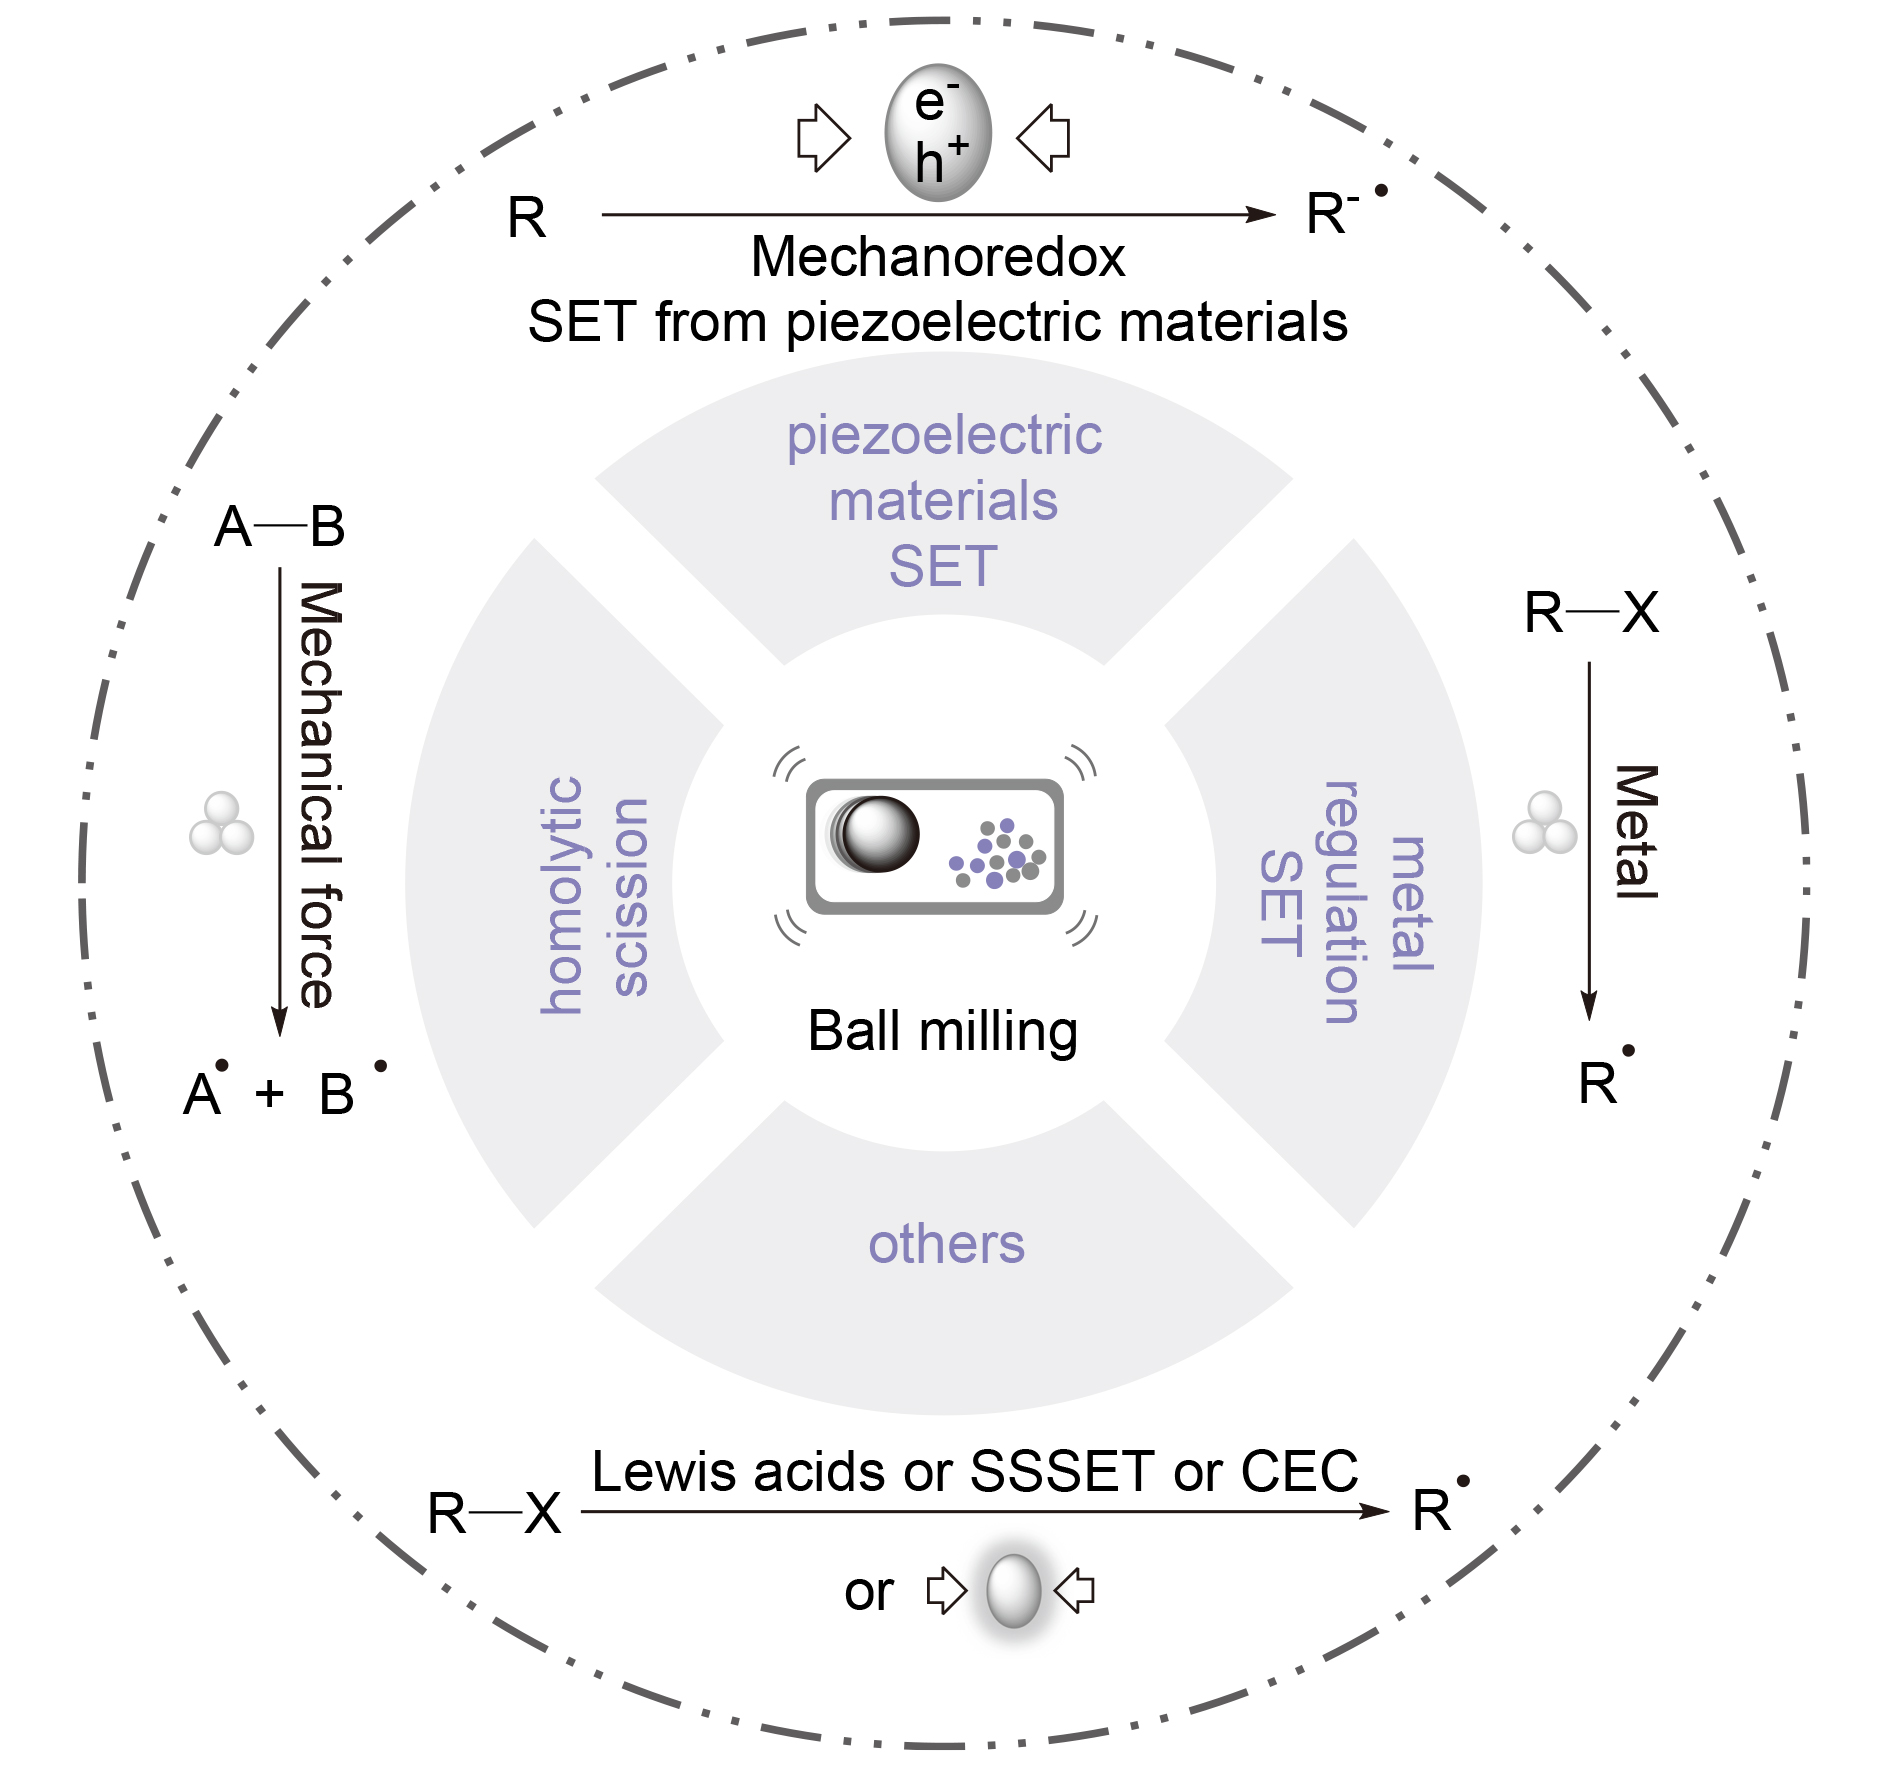
在已有机械化学研究报道中, 自由基反应占据着举足轻重的地位. 这与机械化学基本特性密不可分: 一方面, 机械化学反应通常在无溶剂或微量溶剂条件下受机械应力驱动进行, 在这种独特反应环境下, 自由基型反应往往能够获得传统溶液相难以或无法产生的中间体和产物[14]; 另一方面, 在一定的体系与设计下, 机械力可通过应力集中与力传输路径诱导特定化学键均裂, 生成自由基[15], 该过程通常无需光、热等额外引发条件. 上述特性使得机械力驱动的自由基反应成为一条极具潜力、可实现绿色高效合成的路径. 尽管机械力驱动的自由基反应已在小分子偶联、药物中间体合成以及聚合物降解与修饰等方面取得一系列进展[16-23](图1), 但当前研究仍处于相对零散的案例累积阶段, 缺乏系统性总结与概述.
图1 机械球磨条件下自由基反应的分类

Figure 1 Classification of radical reactions under mechanical ball milling conditions

本综述聚焦球磨条件下机械力驱动的自由基反应, 以时间线为脉络, 系统梳理了近十年来该领域的研究进展. 与已有综述不同, 本文以自由基引发机制为分类主线, 并将讨论范围明确限定于球磨条件下的相关研究. 在此基础上, 将现有工作划分为三类: 机械力压电材料介导的单电子转移(SET)反应、机械力诱导的化学键均裂反应以及机械力促进的金属调控反应. 结合代表性研究案例串联各类机制研究的发展脉络, 归纳其核心特征, 为后续机械力驱动的自由基反应探索与创新提供切实参考与思路.

1 机械力压电材料介导的SET反应
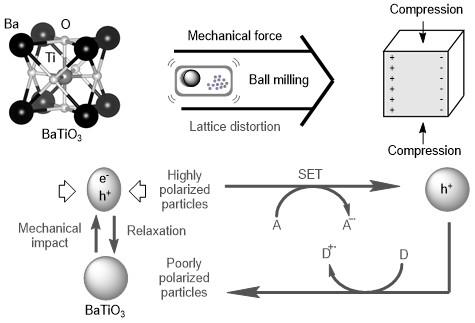
压电材料是一类具有非中心对称晶体结构的特殊功能材料[24], 已被广泛应用于传感器、驱动器和能量收集器的制备[25-26]. 近年来, 研究人员将其引入机械化学有机合成领域. 在机械力的作用下, 压电材料(以BaTiO3为例)会发生瞬态极化, 从而引发电子(e)和空穴(h)的分离, 进而通过单电子转移过程与底物分子发生氧化还原反应(Scheme 1)[27-29]. 该机制巧妙地将宏观的机械研磨与微观的电子转移耦合起来, 是机械力驱动自由基反应中极具设计性且应用广泛的策略之一.
图式1 压电材料(以BaTiO3为例)的压电效应与单电子转移过程示意图

Scheme 1 Schematic diagram of the piezoelectric effect and single-electron transfer process in piezoelectric materials (using BaTiO3 as an example)

1.1 BaTiO3介导的SET

BaTiO3是目前机械压电催化中应用最广泛的压电材料. 2019年, Kubota和Ito课题组[30]开创性地提出mechano-piezo-redox全新反应体系, 在球磨条件下利用BaTiO3的压电效应, 实现了小分子有机化合物的自由基型氧化还原反应. 研究报道了芳杂环和多环芳烃的 C—H芳基化反应, 以及芳基重氮盐的硼化反应. 作者推测, 外加机械应力促使BaTiO3瞬态极化, 从而在其表面产生局部电势, 该电势触发单电子转移, 将芳基重氮盐2-1还原为活泼芳基自由基2-4并释放氮气. 芳基自由基2-4进攻杂芳烃形成自由基加成中间体2-5; 该中间体随后被BaTiO3表面的空穴(h)氧化, 生成碳正离子中间体2-6, 同时BaTiO3被还原恢复至中性态; 而后碳正离子中间体2-6去质子化生成最终的芳基化产物2-2. 另一条路径中, 芳基自由基2-4与B2pin2反应, 断裂 B—B键生成目标产物2-3与自由基阴离子中间体2-7; 随后该中间体被BaTiO3空穴氧化生成副产物2-8, 同时BaTiO3回归中性态(Scheme 2).
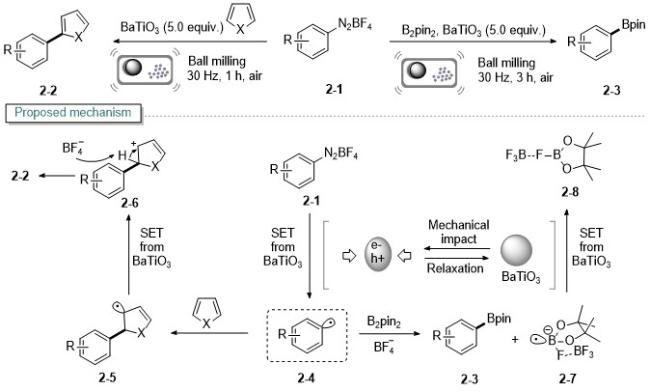
图式2 芳基重氮盐的芳基化与硼化反应

Scheme 2 Arylation and borylation of arenediazonium salts

在此基础上, Ito课题组[31]于2020年进一步了发展机械-压电体系, 成功实现球磨条件下芳烃类化合物的固态C—H三氟甲基化反应. 其推测的机理如下: 球磨下极化的BaTiO3通过单电子转移还原Umemoto试剂3-2生成三氟甲基自由基3-4; 后者进攻芳烃化合物3-1的富电子活性C—H位点, 形成自由基中间体3-5; 而后中间体3-5被BaTiO3空穴氧化, 生成碳正离子中间体3-6; 最终碳正离子3-6经去质子化得到目标产物3-3 (Scheme 3). 该方法具有良好的空气兼容性, 且BaTiO3可回收重复利用3次而未见产率显著下降, 为三氟甲基化反应提供了一种机械化学压电催化合成策略.
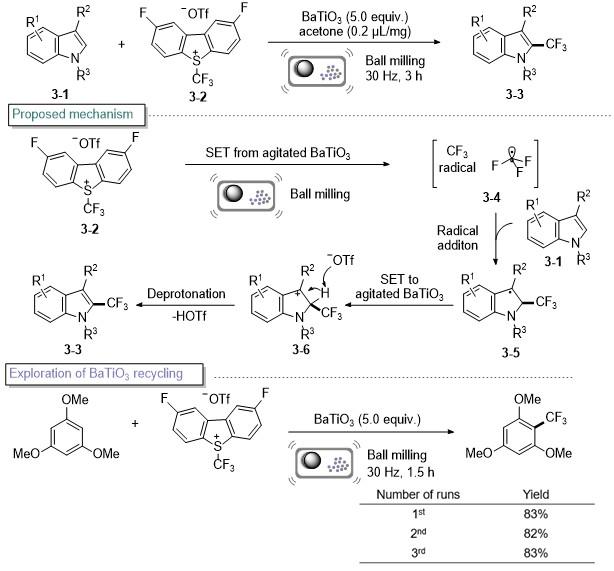
图式3 芳烃化合物的C—H三氟甲基化反应

Scheme 3 C—H trifluoromethylation of aromatic compounds

此后, BaTiO3的应用范围不断扩展. 2021年, 曹华课题组[32]利用BaTiO3的压电性能促进吲哚嗪与环氧化合物的机械化学偶联, 实现了1,2-二酮吲哚嗪骨架的高效构建(Scheme 4). 该反应底物适用性广, 收率良好, 且能够放大至克级规模. 机械球磨下BaTiO3高度极化进而引发电子转移, 吲哚嗪4-1在氧气氛围下, 与极化的BaTiO3相互作用生成自由基中间体4-4与超氧自由基阴离子, 中间体4-4快速转化为关键共振结构4-5, 为后续偶联提供活性位点; 同时氧化苯乙烯4-2在机械化学条件下与H2O作用开环生成中间体4-6, 该中间体4-6被超氧自由基阴离子氧化生成自由基中间体4-7; 之后中间体4-54-7偶联形成阳离子4-8; 最终4-8脱质子得到1,2-二酮吲哚嗪衍生物4-3.
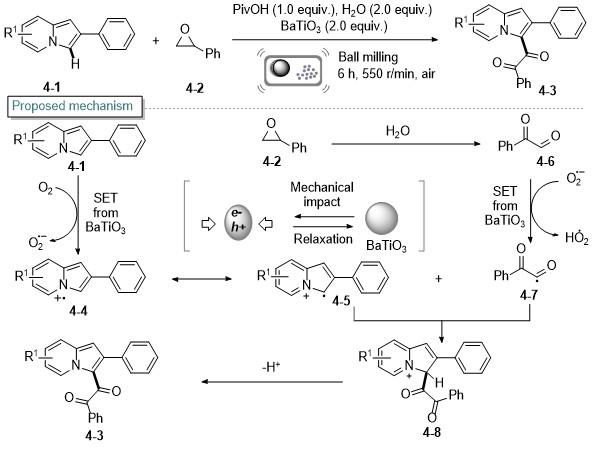
图式4 吲哚嗪与氧化苯乙烯的偶联反应

Scheme 4 Coupling reaction of indazole with styrene oxide

2022年, Golder课题组[33]与李坚军课题组[34]分别以不同的二芳基碘鎓盐为关键自由基前体, 在BaTiO3作用下实现无过渡金属催化的自由基聚合反应(Scheme 5A)与喹喔啉C—H芳基化反应(Scheme 5B). 其中, 在Golder课题组工作中, 二芳基碘鎓盐5-1仅作为自由基引发剂, 生成的芳基自由基仅用于引发丙烯酸酯单体的链式增长, 自身并不参与反应成键. 而在李坚军课题组工作中, 二芳基碘鎓盐5-4生成的芳基自由基5-7则直接作为反应中间体参与喹喔啉的C(sp²)—H芳基化. 这两项工作利用同一类自由基前体(二芳基碘鎓盐), 通过底物选择和反应设计, 实现了其在压电催化中的差异性功能, 分别用于高分子聚合与小分子精准修饰, 充分彰显了机械氧化还原策略的应用潜力.
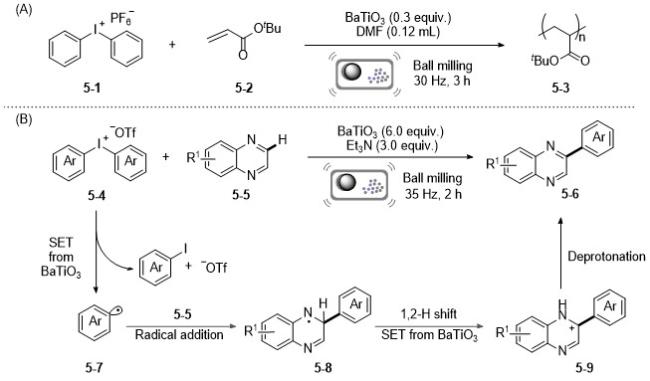
图式5 二芳基碘鎓盐引发的自由基聚合反应和喹喔啉的C—H芳基化反应

Scheme 5 Free radical polymerisation reactions initiated by diaryliodonium salts, and C—H arylation of quinolines

同年, 夏鹏举团队[35]以芳基重氮盐6-1作为芳基自由基源, 通过调节BaTiO3的添加与否, 实现了反应路径的调控, 分别合成了3-芳基喹啉-2(1H)-酮6-3与2-芳基喹喔啉6-5 (Scheme 6). 作者通过机理实验, 并结合文献对这两种不同反应路径提出了合理解释: 其中, 合成3- 芳基喹啉-2(1H)-酮6-3的路径依赖BaTiO3压电催化, 机械力诱导BaTiO3极化, 进而通过单电子转移还原芳基重氮盐6-1, 生成芳基自由基6-6, 随后该自由基进攻喹啉-2(1H)-酮6-2的C-3位生成中间体6-7, 经1,2-氢迁移生成中间体6-8, 最终经去质子化得到目标产物6-3; 而合成2-芳基喹喔啉6-5时则无需BaTiO3. 在该条路径下, 芳基自由基6-6由机械力直接诱导芳基重氮盐产生, 而后该自由基进攻喹喔啉6-4的C-2位生成中间体6-9, 后者经1,2-氢迁移生成中间体6-10, 该中间体能够直接还原另一分子芳基重氮盐6-1, 同时自身被氧化成目标产物6-5, 并释放另一分子芳基自由基, 从而形成一个链式反应循环, 因此无需外部的压电材料提供电子.
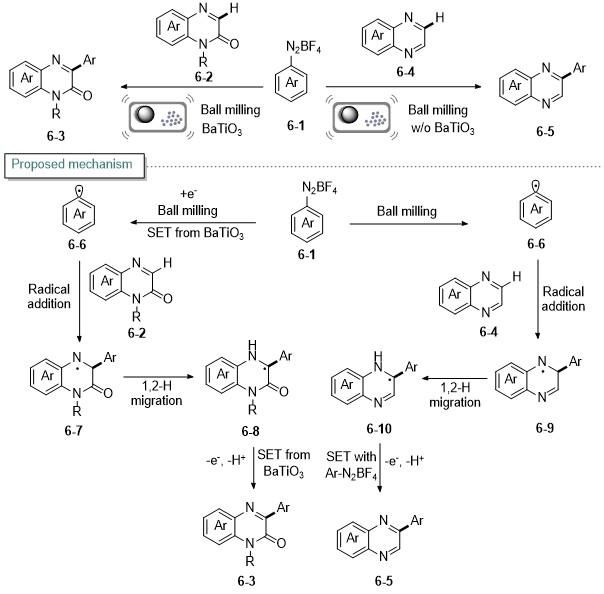
图式6 芳基重氮盐与N-杂芳烃的芳基化反应

Scheme 6 Aryl diazonium salts with N-heteroaromatic compounds in arylation reactions

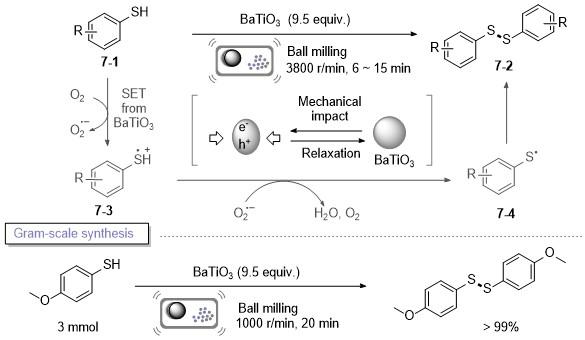
袁冰芯课题组[36]则以O2作为氧化剂, 通过球磨BaTiO3极化介导单电子转移活化O2, 生成超氧阴离子自由基, 同时BaTiO3表面的空穴氧化硫醇7-1生成阳离子中间体7-3, 随后该阳离子中间体7-3被超氧阴离子自由基夺取质子生成硫基自由基7-4, 最终两分子硫基自由基7-4偶联生成目标二硫化物7-2. 该反应兼具高效性与实用性, 反应仅需6~15 min, 收率优异, 且可实现克级规模放大合成(Scheme 7).
图式7 硫醇氧化偶联合成二硫化物

Scheme 7 Oxidative coupling of thiols to disulfides

随后, 2023年, 该课题组[37]在前期压电催化研究基础上, 进一步报道了压电催化驱动的脱羧偶联, 实现了喹喔啉-2(1H)-酮8-1α-氧代羧酸8-2的脱羧酰基化反应(Scheme 8). 作者提出的机理如下: 球磨条件下, 极化的BaTiO3通过单电子转移还原过硫酸离子, 生成硫酸根自由基, 该自由基夺取α-氧代羧酸阴离子8-4的电子, 使其脱羧释放CO2, 生成自由基中间体8-5; 随后自由基中间体8-5加成到喹喔啉-2(1H)-酮8-1的C-3位形成氮自由基中间体8-6, 经1,2-氢迁移生成碳自由基中间体8-7; 该中间体被BaTiO3表面的空穴氧化为碳正离子8-8, 最终脱质子得到目标产物8-3. 该反应仅需18 min, 最高产率达98%, 兼容多种N-杂环底物, 且能够实现克级规模放大, 有效解决了传统方法需使用大量有机溶剂与反应耗时长的问题, 为喹喔啉-2(1H)-酮类药物中间体的绿色制备提供了一种机械化学策略.
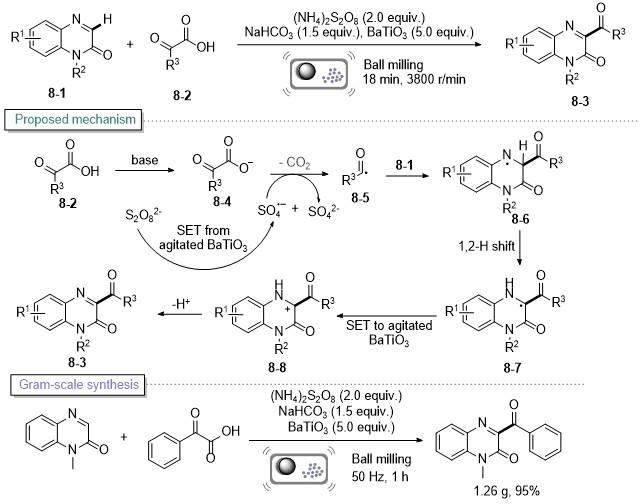
图式8 喹喔啉酮与α-氧代羧酸的脱羧酰基化反应

Scheme 8 Decarboxylative acylation of quinoxalinones with α-oxocarboxylic acids

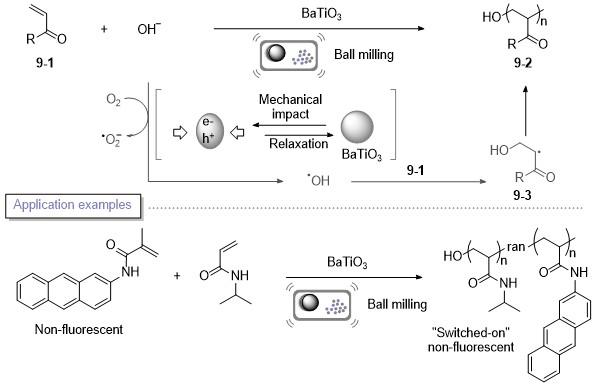
通常, 随着粒径减小, BaTiO3晶体结构从四方相转化为立方相, 其压电性能会显著减弱[38-40]. Stenzel课题组[41]开发了一种机械氧化还原自由基聚合(FRP)体系, 利用压电性较弱的立方相BaTiO3极化产生的空穴, 氧化表面吸附的水(或羟基阴离子)生成羟基自由基, 进而引发丙烯酰胺、丙烯酸酯和甲基丙烯酸酯等多种乙烯基单体的自由基聚合(Scheme 9). 该项研究利用压电材料进行机械化学转化生成自由基, 为乙烯基聚合物和交联聚合物复合材料的制备开辟了一条新途径.
图式9 立方相BaTiO3介导的固态自由基聚合反应

Scheme 9 Cubic phase BaTiO3-mediated solid-state radical polymerisation reactions

练仲课题组[42]在2023年以选择性氟化试剂(Selectfluor)作为氟源与末端还原剂, 实现了机械化学条件下芳基重氮盐的氟化反应(Scheme 10), 并通过氟源的控制性实验证实Selectfluor在该反应中的双重作用. 提出的可能机理如下: 机械力使BaTiO3极化产生局部电势, 而后通过单电子转移还原芳基重氮盐10-1, 生成高活性的芳基自由基10-4; 该自由基从Selectfluor 10-2中夺取氟原子生成目标芳基氟化物10-3, 同时释放Selectfluor自由基阳离子10-5; 后者作为末端还原剂, 通过单电子转移将氧化的BaTiO3恢复至中性, 同时脱质子生成亚胺中间体10-6, 最终水解为无害产物10-7. 该策略克服了传统Balz-Schiemann反应需要高温、使用有毒溶剂、释放有毒气体、耗时长的缺陷, 底物适用范围广且压电材料可回收, 为芳基氟化物的制备提供了一种更为简便、绿色的合成方式.
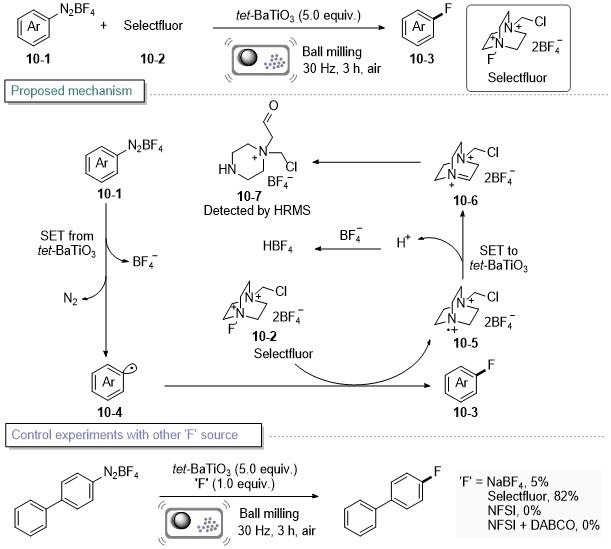
图式10 芳基重氮盐的氟化反应

Scheme 10 Fluorination of arenediazonium salts

同年, 欧阳勤课题组[43]通过远端官能团迁移策略,在球磨下实现了未活化烯烃的三氟甲基化反应(Scheme 11), 是首个应用于多级联自由基反应的机械氧化还原策略. 该方法兼容多种给/吸电子取代烯烃, 能够高效合成多种含氟酮类骨架化合物. 作者提出的机理如下: 极化的BaTiO3通过单电子转移将三氟甲基源Umemoto试剂11-1还原生成三氟甲基自由基; 随后该自由基选择性加成到底物分子11-2中未活化烯烃的双键上, 生成仲碳自由基中间体11-4; 后者11-4与分子内相邻的炔烃发生环化形成烯基自由基中间体11-5, 而该环状中间体11-5非常不稳定, 迅速发生β-键断裂开环生成热力学更稳定的自由基中间体11-6; 该中间体被BaTiO3空穴氧化为碳正离子中间体11-7, 最终经去质子化生成目标产物11-3.
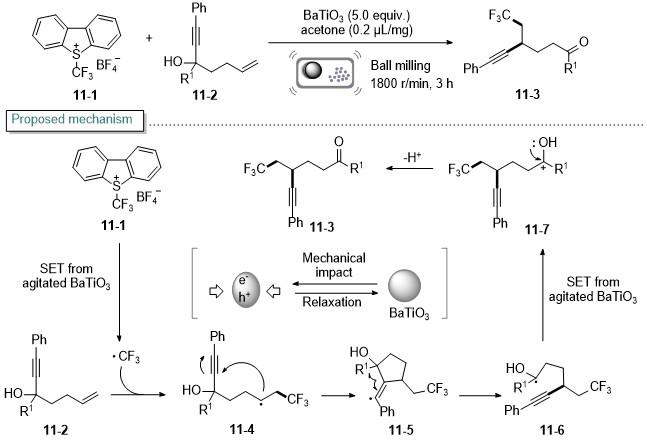
图式11 通过远端官能团迁移实现的未活化烯烃三氟甲基化

Scheme 11 Trifluoromethylation of unactivated alkenes via remote functional group migration

2024年, Iaroshenko课题组[44]报道了酰胺的无金属脱氨芳基化反应(Scheme 12), 反应克服了传统酰胺脱氨官能团化依赖过渡金属、底物需预活化和反应条件苛刻等局限. 反应中酰胺化合物12-1和四氟硼酸吡啶盐12-2在机械力作用下原位生成吡啶鎓盐中间体12-3; 极化的BaTiO3促进三乙烯二胺(DABCO)向吡啶鎓盐中间体12-3进行单电子转移, 生成自由基中间体12-6; 后者裂解生成吡啶和自由基中间体12-7; 随后该中间体12-7与芳基硼酸12-4偶联形成过渡态中间体12-8; 最终中间体12-8经质子转移得到目标产物12-5. 该方法以机械化学压电催化为核心, 在无过渡金属、微量溶剂的条件下, 实现了酰胺化合物向酮类化合物的高效转化, 为医药领域中复杂酮类化合物合成提供了一种可行的新策略.
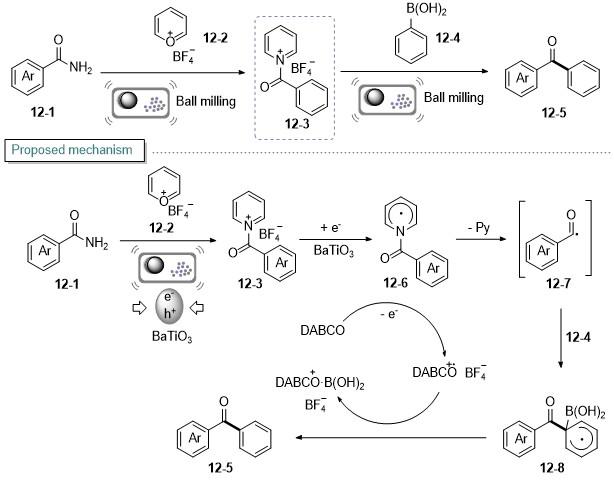
图式12 酰胺与芳基硼酸的无金属脱氨芳基化反应

Scheme 12 Metal-free deaminative arylation of amides with arylboronic acids

同年, 刘明鑫课题组[45]报道了一种由Pd/Al2O3催化的无溶剂机械化学苄基C—H氧化方法: 以叔丁基过氧化氢(TBHP)为氧化剂、苯甲酸(BzOH)为添加剂、BaTiO3为压电材料, 在球磨条件下高选择性将苄基C(sp3)—H氧化为芳基酮. 作者提出的机理如下: 球磨条件下, 极化的压电材料通过单电子转移过程, 促使氧化剂TBHP的O—O键断裂, 生成叔丁基氧自由基13-3和氢氧根离子; 氢氧根离子被氧化为羟基自由基; 叔丁基氧自由基13-3与体系中过量的TBHP发生氢转移, 生成更活泼的叔丁基过氧自由基13-4和副产物叔丁醇13-5; 随后叔丁基过氧自由基13-4进攻底物13-1苄位, 夺取H原子, 生成TBHP和底物自由基中间体13-6; 该中间体能够分别与羟基自由基/叔丁基过氧自由基反应, 经历中间体13-713-8, 最终得到氧化产物13-2 (Scheme 13). 该方法催化剂钯负载量低, 兼容羟基、酯基、杂环等多种官能团, 为木质素单体转化及药物后期修饰提供了一种机械化学合成路径.
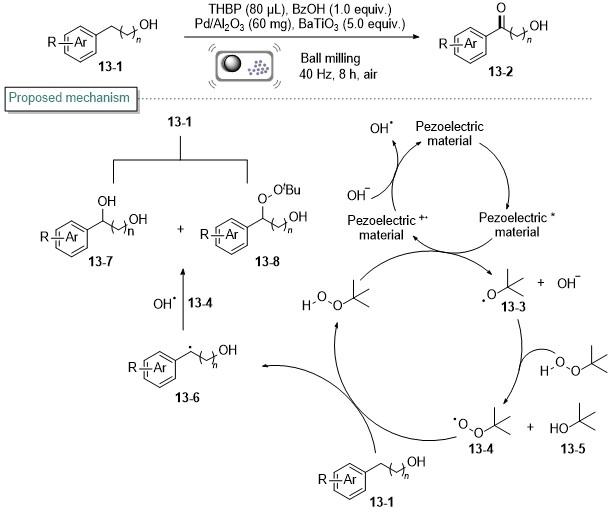
图式13 苄基C—H键的选择性氧官能团化

Scheme 13 Selective oxyfunctionalization of benzyl C—H bond

同年, 练仲课题组[46]在球磨条件下, 以BaTiO3为压电催化剂, 实现了芳香碘化物的脱碘氘代反应(Scheme 14). 反应可能的机理如下: 极化后的BaTiO3通过单电子转移促使芳基碘化物14-1生成芳基自由基14-3; 该自由基中间体进一步被BaTiO3还原成芳基阴离子14-4; 最终芳基阴离子14-4与D2O反应生成目标产物14-2.在反应过程中, D2O不仅作为氘源, 也作为电子供体参与BaTiO3空穴的填充, 促使其恢复初始状态, 从而实现催化循环. 该方法有效解决了传统溶剂相氘代反应D2O用量大、反应时间长的问题, 同时也适用于多种药物分子及其衍生物的氘代标记. 此外, 该项研究还通过生物活性实验, 比较了氘代依普黄酮(D-ipriflavone)与未氘代的依普黄酮对体外骨髓衍生巨噬细胞(BMDMs)破骨细胞分化的抑制作用, 结果显示, 氘代产物明显优于未氘代的依普黄酮. 该方法能够在球磨下高效完成脱碘氘代, 既解决了传统氘代反应资源浪费、效率低下的问题, 也为氘代药物的研发与制备提供了新思路.
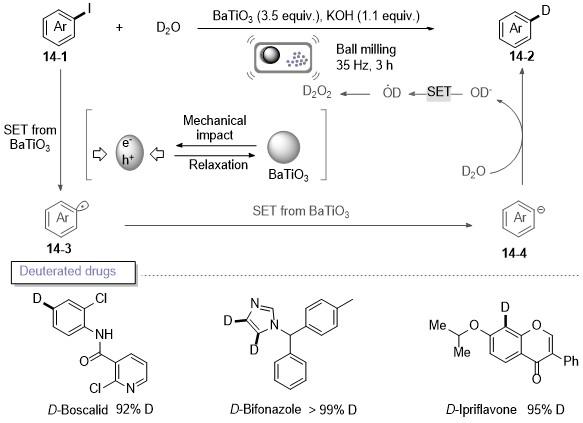
图式14 芳基碘化物的脱碘氘代反应

Scheme 14 Deiodinative deuteration of aryl iodides

在此基础上, 该团队[47]于2025年进一步拓展, 实现了烷基卤化物的脱卤氘代反应(Scheme 15). 反应体系中OD⁻中的电子优先填充BaTiO3极化产生的空穴, 进而增强其还原能力, 从而实现了还原电位更高、反应活性更低的烷基溴化物/氯化物的还原. 作者提出的机理如下: 极化后还原能力增强的BaTiO3(表面富集电子)与烷基卤化物15-1发生第一次单电子转移, 生成烷基自由基15-4; 后者再次经历单电子转移, 被BaTiO3进一步还原为烷基阴离子15-5, 最终与D2O反应得到目标产物15-2. 该方法的实用性通过药物分子类似物的后期氘代实验得到有效验证, 展现了其在药物研发中的应用潜力.
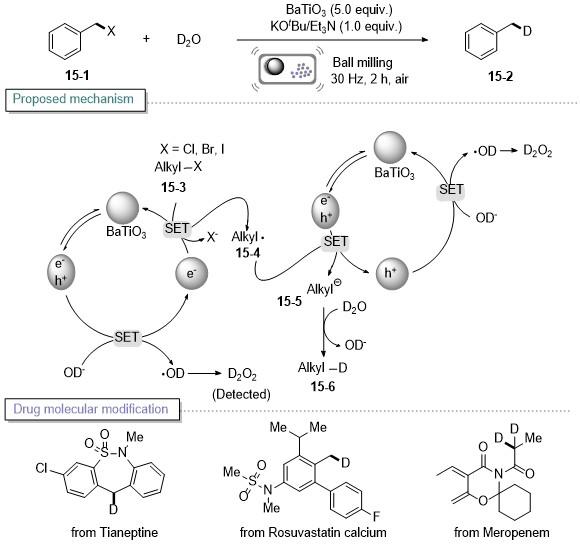
图式15 烷基卤化物的脱卤氘代反应

Scheme 15 Dehalogenative deuteration of alkyl halides

1.2 其它压电材料介导的SET

随着机械氧化还原策略的发展, 反应体系也扩展至其它非BaTiO3的压电材料. 2023年, 邹刚课题组[48]使用压电材料SrTiO3结合镍催化, 实现了球磨条件下苯并三嗪酮16-1与烷基卤化物16-2的亲电交叉偶联, 反应无需预活化锰粉, 且收率优异(Scheme 16). 球磨促使SrTiO3极化, 通过单电子转移还原烷基卤化物16-2, 生成烷基自由基16-4(主要途径); 同时Mn粉末还原Ni(II)生成Ni(0)中间体16-5, 而后Ni(0)与苯并三嗪酮16-1发生氧化加成生成Ni(II)氮杂环中间体16-6并释放N2; 随后烷基自由基16-4与Ni(II)中间体16-6结合生成Ni(III)中间体16-7; 该中间体经还原消除生成目标产物16-3, 而后Ni(0)再生进入下一轮循环.
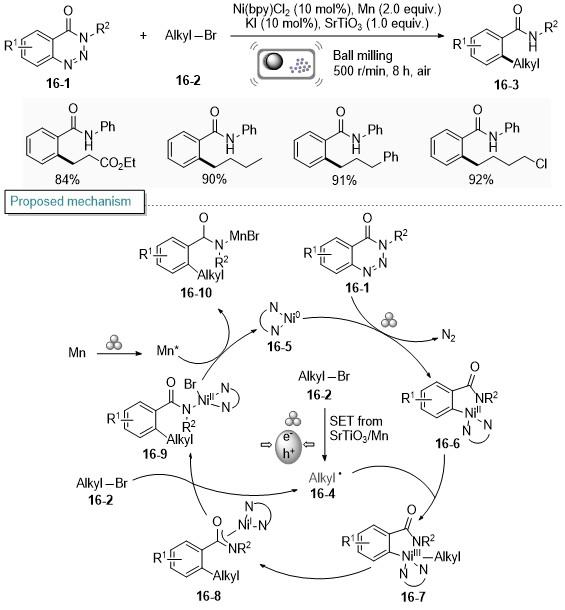
图式16 苯并三嗪酮与烷基卤化物的交叉亲电偶联

Scheme 16 Cross-electrophilic coupling of benzotriazinones with alkyl halides

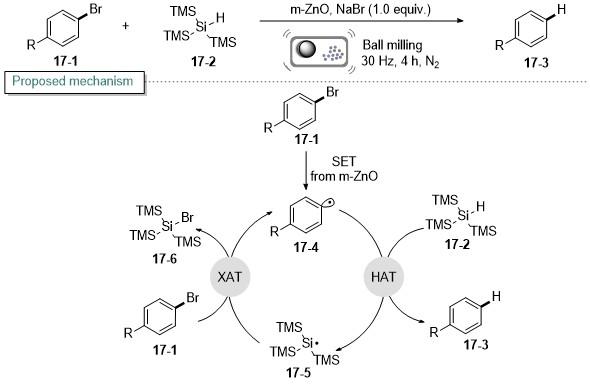
2024年, 王召课题组[49]通过水热法合成介孔ZnO (m-ZnO), 解决了商用ZnO催化活性不足的问题, 成功实现了球磨下烷基/芳基卤化物的脱卤还原反应(Scheme 17). 作者提出的机理如下: 极化的m-ZnO经单电子转移, 将芳基卤化物17-1还原为自由基中间体17-4, 后者与三(三甲基硅基)硅烷17-2发生氢原子转移, 最终得到脱卤还原产物17-3. 该方法的反应条件温和, 无需使用大量有机溶剂, 兼容多种烷基卤化物、芳基卤化物, 收率中等至优异.
图式17 芳基卤化物的脱卤还原反应

Scheme 17 Dehalogenation reduction of aryl halides

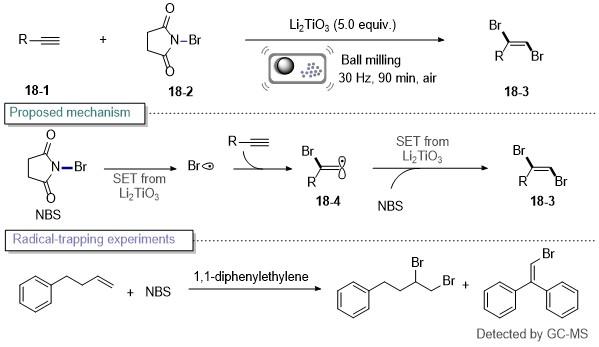
练仲团队[50]于同年利用压电性较弱的Li2TiO3作为压电催化剂, 实现了未活化烯烃和炔烃的邻二溴代反应. 研究通过一系列机理实验证实, 反应机理在于通过Li2TiO3介导单电子转移生成溴自由基, 从而完成不饱和烃的邻位二溴化反应(Scheme 18). 该方法在空气中进行, 无需外加还原剂和溶剂, 具有良好的底物适应性, 为实现不饱和烃类化合物的高效卤代提供了新思路.
图式18 未活化烯烃与炔烃的邻位二溴代反应

Scheme 18 Vicinal dibromination of unactivated alkenes and alkynes

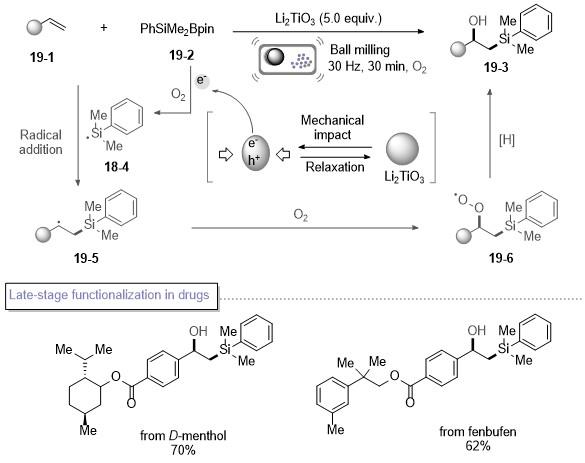
在此基础上, 该团队[51]进一步开发了一种以Li2- TiO3为压电催化剂、基于机械化学压电催化的新型固-液-气三相反应体系, 成功实现了烯烃的1,2-羟基硅烷化反应. 反应可能的机理如下: 球磨条件下高度极化的Li2TiO3与氧气协同作用, 将硅硼酸酯转化为硅自由基19-4, 进而与烯烃发生加成, 经中间体19-519-6, 最终得到目标产物19-3 (Scheme 19). 该方法解决了未活化烯烃羟基硅烷化的难题, 兼容多种活化与未活化烯烃的同时, 还能够用于药物与天然产物分子的后修饰.
图式19 烯烃的1,2-羟基硅烷化反应

Scheme 19 1,2-Hydroxysilylation of olefins

2025年, 为克服传统机械氧化还原催化中压电电势不足的瓶颈, 练仲团队[52]开发了连续机械力诱导电子转移(ConMET)催化策略. 该策略以CaTiO3为压电催化剂, 以9-苯基二氢吖啶(D1)为牺牲电子供体, 在球磨条件下, 通过高效连续的电子转移, 显著增强了体系的还原能力(Scheme 20). 作者提出的机理如下: 首先, 牺牲电子供体D1经单电子转移还原机械力极化的压电材料CaTiO3, 自身被氧化为自由基阳离子; 随后持续机械力再次激发已被还原的CaTiO3, 将其转化为一个还原能力极强的物种A. 该物种能够高效还原芳基卤化物, 生成关键的芳基自由基20-4, 此后芳基自由基可经历两条主要路径: 一是与烯烃20-2发生反马氏加成, 生成的烷基自由基20-5从二甲基亚砜(DMSO)中攫取氢原子, 得到目标产物20-3; 二是直接与氘代DMSO发生氘原子转移, 生成脱卤氘代产物20-6. 该方法能有效还原芳基碘化物、溴化物, 以及还原电势高的富电子芳基氯化物, 为惰性芳基卤化物的机械化学转化提供了新思路.
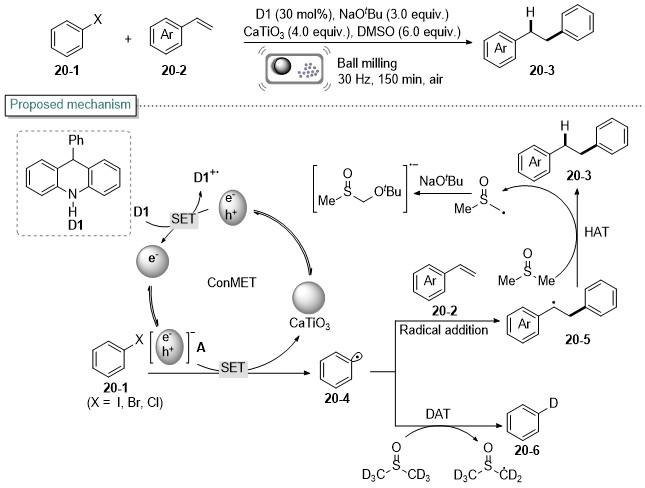
图式20 烯烃的反马氏加成芳基化反应与芳基卤化物的脱卤氘代反应

Scheme 20 Anti-Markovnikov hydroarylation of alkenes and dehalogenative deuteration of aryl halides

基于上述讨论可以看出, 在机械氧化还原反应中, 选择最佳压电材料的关键并非完全取决于压电性能的绝对强弱. 例如, 尽管Li2TiO3压电性较弱, 却能高效催化烯烃的二溴化[50]与硅羟化[51]; 而脱卤氘代反应则需依赖BaTiO3等压电性能较强的材料, 或需通过ConMET策略[52]来增强还原电势. 目前学界对于压电催化的基本机制尚存争议, 主要包括两种解释: 一是能带理论(在压电催化中, 该理论为机械应力下内电场的生成提供了参考, 机械应力使得电子-空穴对得以分离, 无需光照参与); 二是屏蔽电荷效应(该效应强调了压电位和机械应力下, 材料表面积累的屏蔽电荷作用, 而非能带理论所解释的电子-空穴分离)[53]. 但压电电势在催化过程中不可或缺的作用已获得广泛认可, 其中在屏蔽电荷效应中提到压电电势决定了表面屏蔽电荷的能级, 压电材料的催化性能取决于压电电势与特定反应氧化还原电位的匹配[54]. 因此, 选择适用于特定反应的最佳压电材料时, 核心在于使其产生的压电电势与反应路径所需的氧化还原电位相匹配, 而非一味追求强压电性.
总体而言, 自Ito课题组[30]将BaTiO3用于压电催化, 通过介导单电子转移实现芳基化及芳基重氮盐硼化反应以来, 该领域已取得显著进展. 在此基础上, 练 仲[46-47], Stenzel[41]等多个团队进一步研究拓展, 利用BaTiO3与其它压电材料, 在球磨条件下成功实现了多种机械力驱动的自由基反应, 包括C—H官能团化、自由基聚合、脱卤还原、脱卤氘代等. 随着研究的不断深入, 这种以压电材料为媒介, 将机械能转化为化学能的间接催化机制已逐步明晰. 未来, 有望根据压电材料的压电性能差异, 结合金属催化等策略, 设计更多适用于有机合成的自由基反应, 推动机械力驱动的自由基反应朝多元化、协同催化方向发展.

2 机械力诱导的键均裂反应

均裂是指在化学反应中, 共价键的成键电子对平均分配给两个原子或基团, 进而使两个原子或基团分别携带一个未成对电子生成自由基的过程. 在传统溶剂化学中, 该过程通常发生在高温、光照或存在过氧化物的高能环境下. 随着机械化学的发展, 研究人员发现通过机械力应力集中效应也能够诱导特定化学键均裂, 从而生成自由基. 该领域早期研究集中于聚合物在机械作用下的链断裂行为[55]. 20世纪30年代, Staudinger等[56-58]在球磨条件下观察到聚苯乙烯分子量下降; 随后, Melville等[59]研究证实机械力作用下的键均裂是导致其降解的主要原因, 这些研究为后续基于键均裂路径的自由基反应设计提供了实验依据与理论基础. 近年来, 机械力诱导键均裂的研究已从早期的聚合物降解, 逐步拓展至功能性材料合成与有机小分子转化等领域[60-67], 展现出广阔的应用前景.
2021年, Ito团队[60]报道了一种机械自由基偶联策略, 通过球磨输入机械力诱导通用聚合物发生C—C键均裂, 生成聚合物自由基, 该自由基与含香豆素发光团的预荧光硝基氧试剂21-1偶联, 从而将发光体引入通用聚合物, 成功制备了一系列发光聚合物, 为聚合物向功能材料的转化提供了可行方案(Scheme 21). 该方法无需对聚合物预活化, 可直接以化学性质稳定的聚乙烯(PE)、聚苯乙烯等多种聚合物为原料, 制备对应发光材料. 研究结果表明, 该策略有望绕开复杂的化学合成步骤, 将结构各异的聚合物简便转化为具有更高价值的功能材料, 同时还为固态环境下检测短寿命聚合物机械自由基提供了可视化手段.
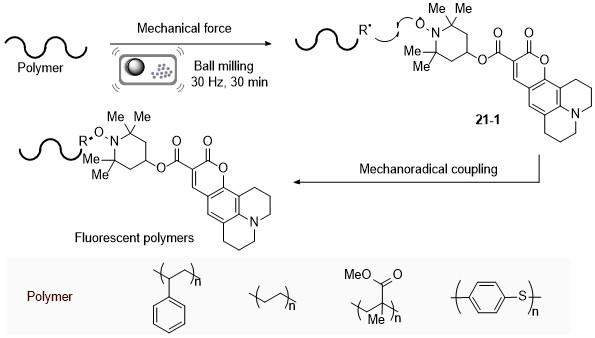
图式21 将发光体引入通用聚合物的机械化学策略

Scheme 21 Mechanochemical strategies for introducing luminophores into general purpose polymers

2022年, Hong课题组[61]使用N-氟代双苯磺酰胺(NFSI)作为自由基前体与氟源, 实现了惰性C(sp³)—H键的机械化学氟化反应(Scheme 22). 通过自由基钟实验及电子顺磁共振(EPR)谱图证实, NFSI在体系中并非经历亲电氟化过程, 而是自由基历程. 体系中机械力可选择性诱导NFSI中N—F键发生均裂: 尽管NFSI中 N—S键的键解离能(238.5 kJ/mol)低于N—F键(267.8 kJ/mol), 但机械作用下仍优先断裂N—F键, 且该效应无法通过常规热活化实现(在60 ℃溶液中搅拌无氟化产物生成). 均裂后产生氢原子转移(HAT)活性物种22-4; 后者攫取C(sp3)—H键的H原子生成烷基自由基22-2; 最终烷基自由基22-2从NFSI中攫取F原子, 生成单氟化产物22-3.
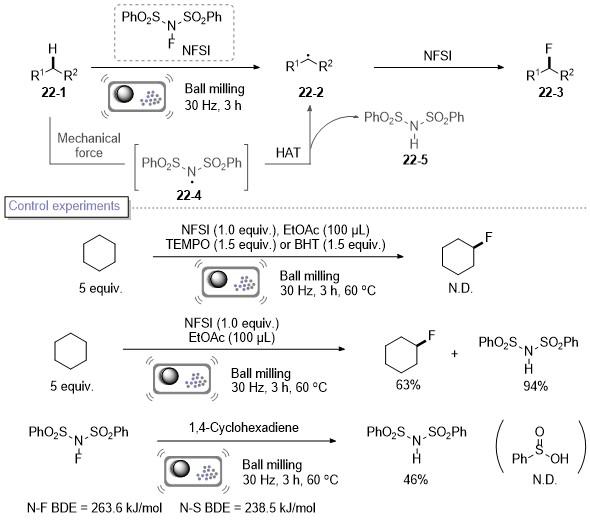
图式22 惰性C(sp³)—H键的氟化反应

Scheme 22 Fluorination of inert C(sp3)—H bonds

同年, 俞静波课题组[62]报道了一种NaCl辅助、球磨驱动的芳基自由基生成方法: 以芳基重氮四氟硼酸盐23-1作为底物, 通过NaCl与底物23-1进行阴离子交换生成中间体23-2, 随后经机械力诱导该中间体C—N键断裂, 从而生成关键芳基自由基23-3 (Scheme 23). 研究表明该芳基自由基能够进一步与自由基受体、亲核试剂、烯烃、二硫化物等反应物偶联, 分别生成对应的目标产物. 不同于传统热激活或化学试剂诱导的均裂方式, 该项研究通过实验证实, 反应体系最高温度仅35 ℃(远低于底物热解阈值), 排除了热效应干扰, 证明机械力可通过球磨的剪切与撞击作用直接驱动中间体23-2的C—N键断裂, 从而精准生成关键芳基自由基23-3. 该方法无需使用大量溶剂与金属催化与大量溶剂, 且核心助剂NaCl可循环使用, 高度契合绿色化学理念, 为安全高效的自由基合成提供了一种机械化学方法.
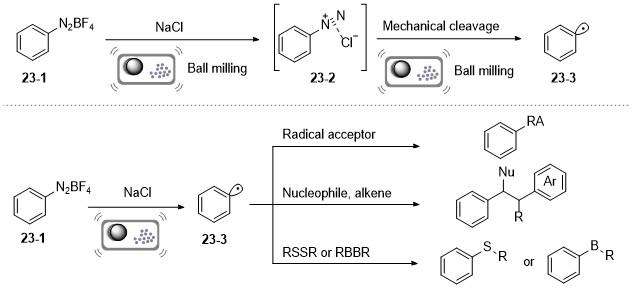
图式23 球磨芳基重氮盐生成芳基自由基及其转化反应

Scheme 23 The generation of aryl radicals from aryl diazonium salts via ball milling and their subsequent conversion reactions

Májek和Šebesta研究团队[63]同样利用NaCl促进芳基重氮盐发生离子交换, 在机械化学条件下实现了高效的硼化反应, 制备了一系列芳基硼酸酯(Scheme 24). 该反应对多种官能团具有耐受性, 并通过Suzuki偶联进一步实现了产物芳基硼酸酯的机械化学转化. 在该体系中, 底物24-1首先与NaCl发生阴离子交换, 生成重氮氯化物离子对24-4; 机械应力为离子对24-4提供活化能, 驱动离子间电子转移, 生成芳基自由基24-6(这一关键步骤无法通过溶液搅拌或热效应替代: 在溶液中相同体系即使搅拌48 h, 产物收率仅22%, 而球磨仅需2 h即可达到92%产率); 随后芳基自由基24-6与B2pin2直接反应生成目标产物24-3; 同时产生的硼中心自由基24-8在氯离子的存在下形成氯-硼自由基阴离子24-9;该阴离子具有强还原性, 可快速与芳基重氮盐发生单电子转移, 自身被氧化为Cl—Bpin, 同时芳基重氮盐释放N2生成新的芳基自由基, 从而建立起高效的自由基链式循环, 最终实现高收率的硼化反应.
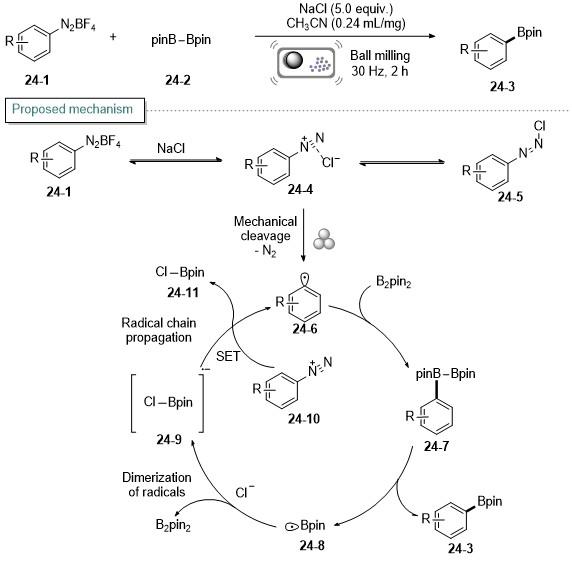
图式24 芳基重氮盐与双(频哪醇)二硼的偶联反应

Scheme 24 Coupling reaction of aryl diazonium salts with bis(pinacol)borane

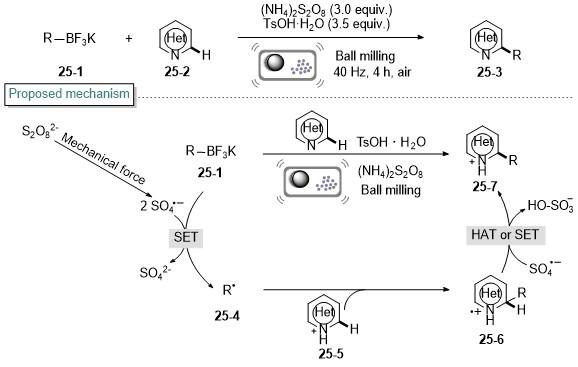
2023年, 甄家劲等[64]以过硫酸盐为自由基源, 实现了球磨条件下N-杂芳烃25-2与烷基三氟硼酸盐25-1的Minisci型C—H烷基化反应. 研究通过低温球磨实验证实, 反应生成自由基的关键在于, 机械力诱导过硫酸铵(而非热效应导致)O—O键均裂, 产生硫酸根自由基. 该自由基通过单电子转移氧化烷基三氟硼酸盐25-1, 形成烷基自由基25-4; 后者再与质子化的N-杂芳烃25-5反应, 形成自由基阳离子中间体25-6; 该自由基中间体通过HAT或SET过程, 最终生成C—C键偶联产物(Scheme 25).
图式25 N-杂芳环的Minisci型C—H烷基化反应

Scheme 25 Minisci-type C—H alkylation of N-heteroarenes

2024年, Kubota和Ito团队[65]的研究成果进一步为键均裂机制注入“绿色经济”的新内涵, 通过机械活化塑料中热力学稳定的共价键, 诱导塑料C—C键均裂生成聚合物自由基, 而后通过氢原子转移实现了卤化物还原反应(Scheme 26). 核心的机理如下: 首先, 机械力诱导聚合物C—C键均裂, 生成聚合物自由基实现链引发; 随后该自由基与三(三甲基硅基)硅烷26-2发生氢原子转移, 生成硅自由基26-4; 后者夺取有机卤化物26-1的卤素原子, 生成硅基卤化物26-6, 同时有机卤化物C—X键断裂生成自由基26-5; 该自由基与过量26-2再次发生氢原子转移, 最终生成目标产物26-3, 同时再生硅自由基26-4, 从而形成可持续的自由基链式循环. 该方法既有效避免了传统有毒自由基引发剂[如偶氮二异丁腈(AIBN)]的使用, 同时也完成了塑料废物的高值化回收利用. 这种变废为宝的设计思路, 拓宽了键均裂机制在有机合成领域的应用边界, 同时高度契合绿色化学与循环经济的发展需求.
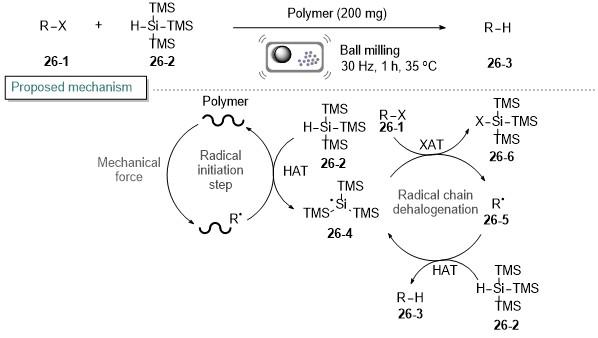
图式26 聚合物均裂引发的小分子卤化物还原反应

Scheme 26 Polymer-induced cleavage-mediated reduction of small-molecule halides

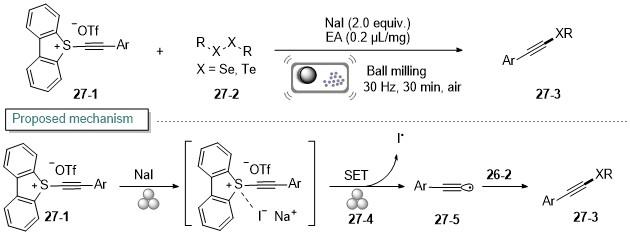
2025年, 陈祥雨课题组[66]在机械化学条件下, 通过电荷转移复合物实现由炔基鎓盐高效生成炔基自由基的方法. 该方法无需惰性气体保护, 为制备炔基硒化物和炔基碲化物提供了便捷途径. 作者提出的机理如下: 首先炔基锍盐27-1与NaI形成电荷转移复合物27-4; 该复合物在球磨条件下发生C—S键断裂, 生成炔基自由基27-5及碘自由基; 而后炔基自由基与二硒化合物/二碲化合物反应, 最终生成目标化合物27-3 (Scheme 27).
图式27 炔基锍盐生成炔基自由基及其硒/碲化反应

Scheme 27 Generation of alkynyl radicals from alkynyl sulfonium salts and their selenation/telluration

2026年, Kubota和Ito团队[67]报道了一种机械化学策略, 能够在温和条件下便捷活化惰性聚氯乙烯(PVC),使其成为可调控的盐酸(HCl)释放试剂. 该方法克服了传统热解需要高温的局限, 通过球磨无需加热即可释放HCl, 为烯丙基醇与苄基醇的SN1型取代反应提供了绿色高效的发生途径, 同时实现了塑料废料在分子合成中的增值利用(Scheme 28). 作者提出的机理如下: 首先由机械力引发PVC主链C—C键均裂生成自由基; 而后, 该自由基经分子内氢原子转移与氯原子迁移, 进而释放HCl, 并生成烯丙基自由基; 释放的HCl在反应体系中立即质子化醇类底物, 生成碳正离子, 随后碳正离子与亲核试剂(如富电子芳烃、胺等)反应, 最终得到目标产物.
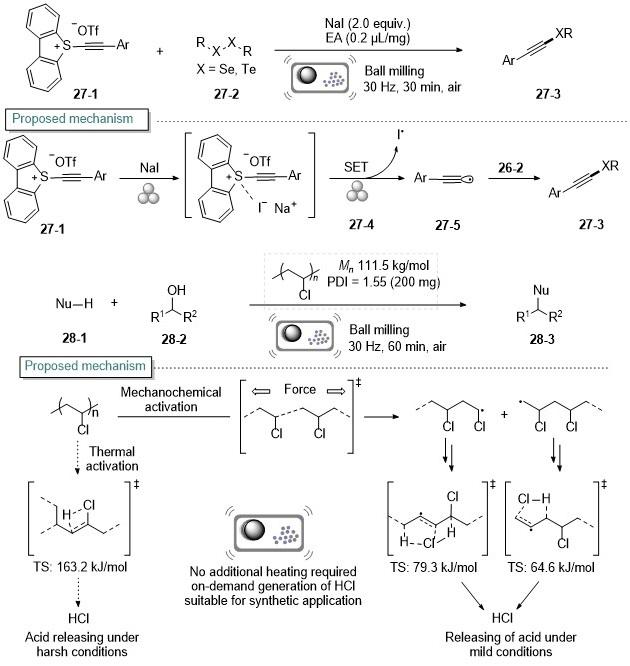
图式28 机械球磨激活聚氯乙烯(PVC)作为盐酸(HCl)释放剂用于有机取代反应

Scheme 28 Mechanically ball-milled activated polyvinyl chloride (PVC) as a hydrochloric acid (HCl) release agent for organic substitution reactions

3 机械力促进的金属调控反应

与压电材料介导单电子转移、机械力诱导键均裂引发自由基的机制不同, 此类反应中自由基的生成关键在于金属调控. 金属凭借其价态的变换在反应体系中扮演着氧化剂[68-70]、还原剂[71-72]、电子转移介质[73-75]以及催化中心[80-87]等多重角色. 在此类反应中, 机械力通过活化金属表面、增强无溶剂传质等途径[71,75]促进自由基反应高效进行.

3.1 (Mn)调控的自由基生成

2008年, 王官武课题组[68]在球磨条件下以Mn- (OAc)3•2H2O为氧化剂, 实现了1,3-环己二酮29-1与1-(吡啶-2-基)烯酮29-2的环加成反应. 该方法条件温和、产率优异且非对映选择性良好. 作者提出的机理如下: 首先Mn(III)与1-(吡啶-2-基)烯酮29-2的吡啶环N原子以及羰基O原子配位形成螯合物29-4; 而后1,3-环己二酮作为亲核试剂对螯合物29-4加成生成中间体29-5;该中间体通过烯醇化得到中间体29-6; 随后Mn(III)从螯合物中解离, 生成自由基中间体29-7; 后者经Mn(III)氧化为碳正离子29-8, 经分子内环化最终生成目标产物29-3 (Scheme 29). 体系中Mn(III)兼具氧化剂与路易斯酸的双重作用, 从而改变了1-(吡啶-2-基)烯酮的反应路径, 进而实现优异的区域选择性.
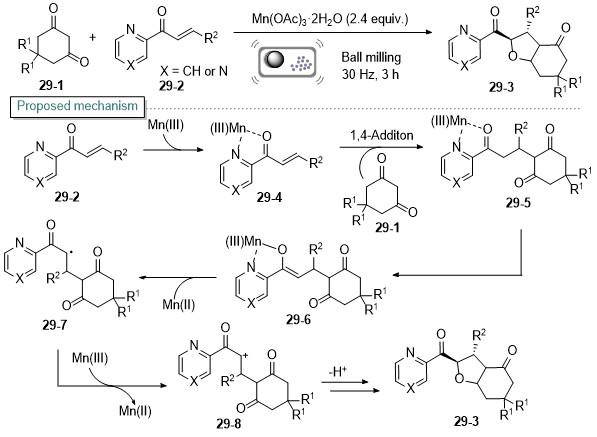
图式29 1,3-环己二酮与1-(吡啶-2-基)-烯酮的环加成反应

Scheme 29 Cycloaddition of 1,3-cyclohexanediones to 1-(pyridin-2-yl)-enones

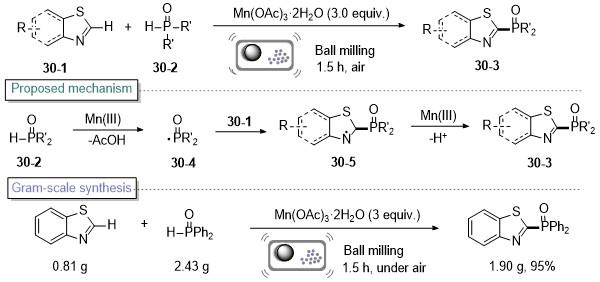
该团队[69]于2016年进一步研究报道了在球磨条件下由Mn(OAc)3•2H2O促进的苯并噻唑/噻唑衍生物30-1与有机磷化合物30-2的高效交叉偶联反应, 合成了结构多样的C-2位膦酰化苯并噻唑/噻唑衍生物. 反应过程中, Mn(III)与有机磷化合物30-2作用生成磷酰基自由基30-4; 随后磷酰基自由基30-4进攻底物30-1杂芳环的C-2位得到自由基中间体30-5; 后者经Mn(III)氧化进而生成目标产物30-3 (Scheme 30). 该方法具有广泛的官能团耐受性, 产率优异且能够进行克级放大合成, 为C-2位磷酰化苯并噻唑/噻唑衍生物的制备提供了一种更为高效简便的路线.
图式30 苯并噻唑的C—H磷酰化反应

Scheme 30 C—H phosphonylation of benzothiazoles

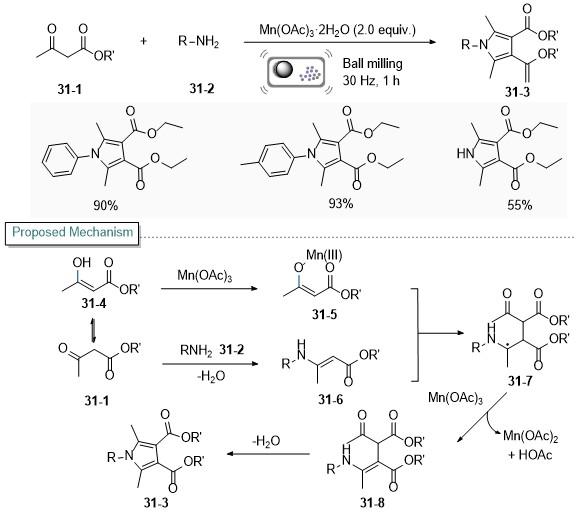
2017年, 张泽课题组[70]同样以Mn(OAc)3•2H2O作为氧化剂, 在球磨条件下实现了多取代吡咯的模块化合成. 作者认为其可能的机理起始于乙酰乙酸酯31-1与胺类化合物31-2反应, 生成烯胺31-6; 同时Mn(OAc)3促进生成Mn(III)-烯醇盐31-5, 后者与烯胺31-6反应生成碳自由基31-7; 该自由基经Mn(OAc)3氧化生成烯胺中间体31-8; 随后发生分子内脱水, 最终生成目标化合物31-3 (Scheme 31). 该方法无需使用常规溶剂乙酸, 反应耗时短, 原料易得, 产率中等至优异, 为多取代吡咯的合成提供了一种区别于传统溶液相反应的良好替代方案.
图式31 高效合成多取代吡咯的机械化学策略

Scheme 31 Mechanochemical strategies for the efficient synthesis of polysubstituted pyrroles

2021年, Browne课题组[71]在球磨条件下尝试制备有机锰试剂时, 偶然发现了Mn介导的亚苄基丙二酸酯的还原二聚反应. 作者提出了一种单电子转移路径介导的自由基机理: 底物32-1先与Li螯合生成中间体32-3; 随后, 球磨活化的Mn(0)向中间体32-3转移单电子生成Mn(I)与自由基中间体32-4; 而后, Mn(I)进一步向中间体32-4转移单电子生成Mn(II)与中间体32-5; 最后, 该中间体与另一分子中间体32-432-5反应, 经猝灭得到目标产物32-2. 该反应需要额外加入LiCl, 通过Li与亚苄基丙二酸酯的酯基螯合配位以降低底物的还原电位, 使其更易被Mn还原. 值得注意的是, 尽管从标准还原电势来看, Mn和Zn都不足以直接还原底物, 但实验中两者在球磨条件下均可促成反应生成目标产物. 这一现象表明反应的进行不仅依赖金属的还原性, 更离不开球磨作用下对底物的高能活化(Scheme 32). 机械力促进反应进行的主要作用在于对Mn粉的活化: 未经球磨的Mn粉表面覆盖有惰性氧化层, 该氧化层会阻碍电子的有效转移, 导致反应活性降低, 仅能得到痕量产物; 而经过球磨处理的Mn粉表面氧化层被破坏, 活性位点得以暴露, 从而显著提升了反应活性.
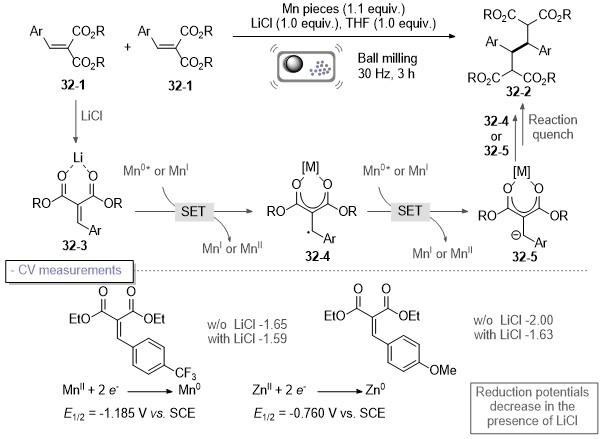
图式32 亚苄基丙二酸酯的还原二聚化反应

Scheme 32 Reductive dimerization of benzylidene malonates

3.2 (Fe)调控的自由基生成

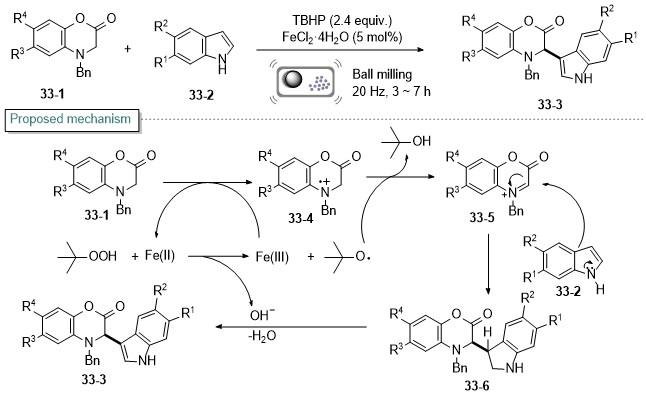
Sharifi小组[72]于2021年使用Fe(II)催化实现了1,4-苯并噁嗪酮衍生物33-1与吲哚类化合物33-2的无溶剂C(sp3)—C(sp2)交叉脱氢偶联反应(Scheme 33). 反应初始由Fe(II)还原叔丁基过氧化氢(TBHP)生成Fe(III)和叔丁氧基自由基; 而后1,4-苯并噁嗪酮被Fe(III)氧化为阳离子自由基33-4; 该自由基进一步被叔丁氧基自由基氧化形成亚胺中间体33-5; 吲哚类化合物33-2作为亲核试剂进攻亚胺中间体33-5生成中间体33-6; 该中间体经脱水消除, 最终得到目标偶联产物33-3.
图式33 1,4-苯并噁嗪酮衍生物与吲哚的交叉脱氢偶联反应

Scheme 33 Cross-dehydrogenation coupling of 1,4-benzoxazinones with indoles

与上述两项铁催化研究工作相比, Bolm课题组在2022年发现不锈钢研磨罐/球在高频球磨下会释放微量Fe物种, 其可促进过硫酸盐分解、磺酰亚胺酰氯S—Cl键均裂生成自由基, 进而分别引发未活化烯烃与硫代磺酸酯的硫代磺酰化反应[73]以及联烯与磺酰亚胺酰氯的氯磺酰亚胺化反应[74]. 两项研究机理均依赖于不锈钢研磨罐自身磨损释放的活性Fe物种启动自由基反应. 在硫代磺酰化反应中, 活性Fe物种促使过硫酸钠分解生成硫酸根自由基, 后者进一步与硫代磺酸盐34-2反应生成磺酰自由基34-4, 而后34-4加成到未活化烯烃34-1生成碳中心自由基34-5, 该自由基与硫代磺酸盐34-2反应, 最终得到硫代磺酰化产物34-3 (Scheme 34A); 在氯磺酰亚胺化反应中, 活性Fe物种催化磺酰亚胺酰氯34-6的S—Cl键, 断裂生成磺酰亚胺自由基34-9, 该自由基34-9加成到联烯化合物34-7, 再与体系中的氯物种结合, 得到目标产物34-8 (Scheme 34B).
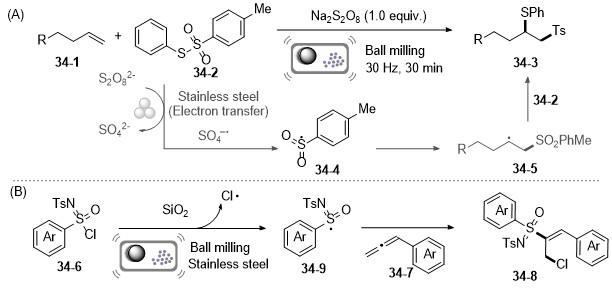
图式34 未活化烯烃与硫代磺酸酯的硫代磺酰化反应; 联烯与磺酰亚胺酰氯的氯磺酰亚胺化反应

Scheme 34 Thiosulfonylation of unactivated olefins with thiosulfonates; chlorosulfonimidation of dienes with sulfonimidoyl chlorides

2024年, 魏晓峰课题组[75]同样利用不锈钢研磨罐/球在高频球磨下释放的微量Fe(0)物种, 实现了芳基重氮盐、烯烃与金属卤化物的三组分偶联, 得到多种α-卤代烷基硼酸酯(Scheme 35). 与俞静波课题组[62]以NaCl作为活化剂, 在机械力作用下实现芳基重氮盐C—N键的直接断裂有所不同, 该项研究工作中芳基自由基35-5的来源有两条途径(且使用无铁的ZrO2球磨罐/球时, 反应几乎不进行): 其一, NaCl的Cl⁻与芳基重氮盐35-1发生离子交换生成中间体35-4, 中间体在机械力的作用下C—N键均裂, 生成芳基自由基35-5释放N2; 其二, Fe(0)通过SET与中间体35-4反应, 促使C—N键的断裂, 生成Fe(I)-Cl物种, 直接辅助芳基自由基35-5的生成. 而后, 芳基自由基35-5加成到烯烃35-2生成α-硼基自由基35-6(通过自由基捕获实验证实); 随后与Fe(I)-Cl物种反应生成中间体35-7; 最终还原生成目标产物35-3, 同时Fe(0)循环再生. 该方法反应条件温和、操作简便且底物兼容性良好, 为α-卤代烷基硼酸酯的制备提供了一种创新的机械化学合成方案.
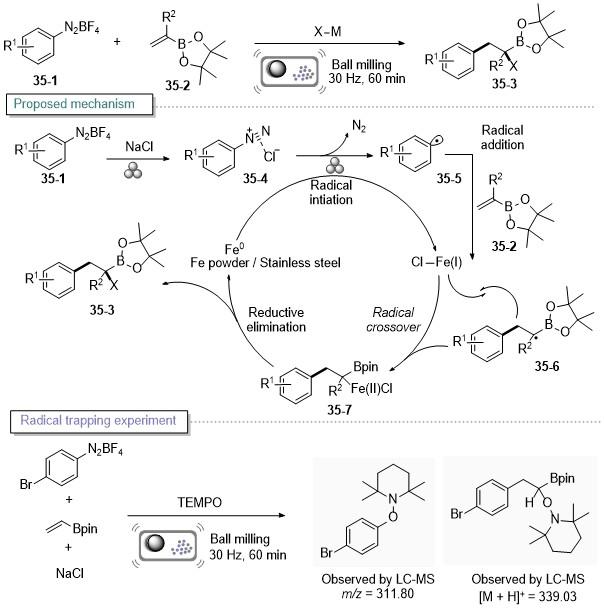
图式35 芳基重氮盐、烯烃和金属卤化物的三组分偶联

Scheme 35 Three-component coupling of aryl diazonium salts, olefins and metal halides

同年, Sharma小组[76]亦沿用这一设计思路, 实现了α-酮酸36-1分别与2-氨基苯甲酰胺36-2、2-氨基苯硫酚36-3的无溶剂偶联反应, 进而合成了多种喹唑啉酮36-4与苯并噻唑衍生物36-5 (Scheme 36). 作者通过多组实验证实, 反应体系中Fe物种来自不锈钢研磨罐的机械磨损. 反应核心机理如下: 不锈钢球磨罐在机械作用中磨损产生的Fe(0)物种, Fe(0)经氧化生成Fe(II); Fe(II)通过单电子转移向O2提供电子, 生成超氧自由基阴离子; 该阴离子进而夺取Schiff碱36-6的H生成中间体36-7; 随后该中间体氧化脱羧生成亚胺自由基36-8; 该亚胺自由基易被氧化生成亚胺自由基阳离子36-9, 最终经分子内环化生成目标产物36-4. 该策略具有底物适用性广、官能团耐受性优异、后处理简便等优势, 还可用于克级合成, 为喹唑啉酮和苯并噻唑衍生物的制备提供了一种相较于溶剂化学更简便高效的合成策略.
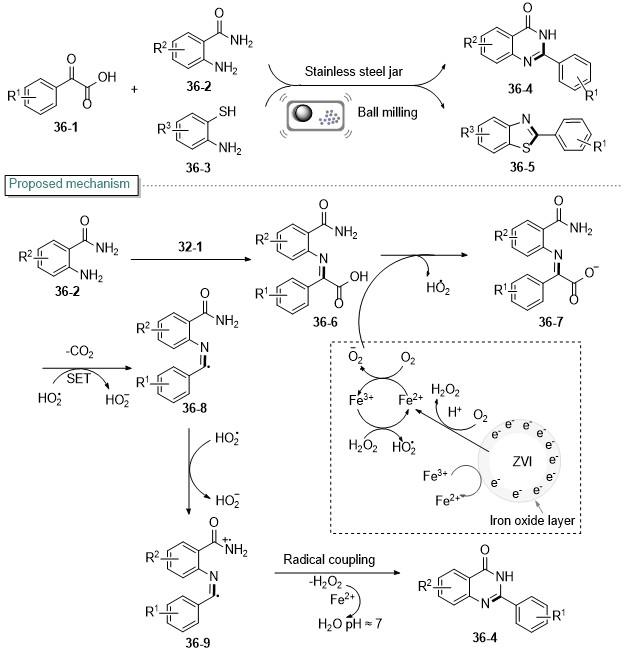
图式36 α-酮酸与邻苯二胺/邻氨基苯硫酚合成喹唑啉酮/苯并噻唑

Scheme 36 Synthesis of quinazolinones/benzothiazoles from α-ketoacids and o-phenylenediamine/o-aminothiophenol

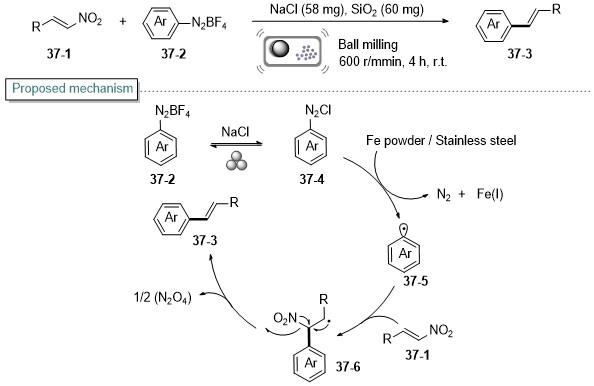
2025年, 胡晓允课题组[77]同样利用不锈钢研磨罐/球在高频球磨下释放的微量Fe(0)物种, 实现了球磨条件下机械力促进的芳基重氮盐与硝基烯烃的交叉偶联反应(Scheme 37). 反应以易得的NaCl作为高效活化剂, 与芳基重氮盐发生阴离子交换, 生成活性中间体37-4; 同时, 不锈钢罐溢出的Fe(0)物种促使中间体37-4中的C—N键断裂, 进而生成芳基自由基37-5; 随后该自由基被硝基烯烃37-1捕获, 最终形成苯乙烯衍生物37-3. 该方法无需外加过渡金属催化、操作简便、适用范围广, 为苯乙烯衍生物的制备提供了一种高效实用的新途径.
图式37 芳基重氮盐与硝基烯烃的交叉偶联反应

Scheme 37 Cross-coupling of arenediazonium salts with nitroalkenes

3.3 (Mg)调控的自由基生成

2021年, 俞静波课题组[78]报道了由Mg调控的嘧啶衍生物与烷基溴化物/氯化物的Minisci型C—H烷基化反应(Scheme 38). 该方法有效规避了传统Minisci反应对有毒溶剂的依赖, 还突破性地实现了难活化烷基氯化物的高效转化, 显著拓宽了底物的适用范围. 反应中机械力不仅能够活化并去除镁屑表面的氧化层, 还能促进无溶剂体系中反应物的充分混合. 在N,N,N',N'-四甲基乙二胺(TMEDA)的作用下, 活化后的Mg与烷基卤化物38-1发生单电子转移, 进而引发C—X键断裂, 生成烷基自由基38-4, 后者与嘧啶38-2反应得到4-烷基嘧啶产物38-3. 该方法实用性良好, 已成功应用于抗疟药乙胺嘧啶(Pyrimethamine)的合成, 为制备含嘧啶骨架的药物分子提供了一种可行的机械化学方案.
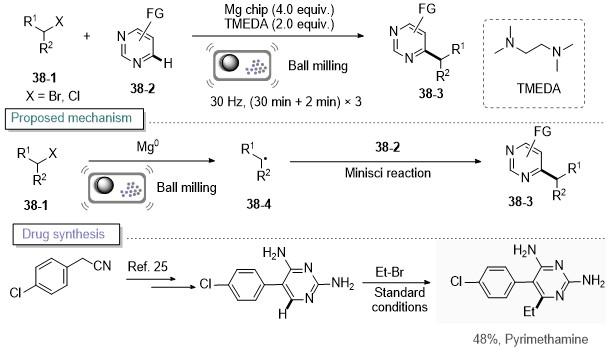
图式38 嘧啶衍生物与烷基溴/氯化物的Minisci型C—H烷基化反应

Scheme 38 Minisci-type C—H alkylation of pyrimidine derivatives with alkyl bromides/chlorides

2023年, 俞静波研究组[79]在前期工作基础上, 报道了Mg介导的吡啶与烷基卤化物的C-4位选择性烷基化反应, 为机械化学条件下吡啶衍生物的区域选择性修饰提供了补充方案(Scheme 39). 结合机理验证实验与已有文献报道, 作者提出的机理如下: 球磨作用下机械力破坏Mg片表面的惰性氧化层暴露Mg(0)活性位点; 同时助剂N,N,N',N'-四乙基乙二胺(DTEDA)在与Mg(0)作用后生成Mg(I)物种. 一方面, 机械力与Mg(0)协同作用下, 促使烷基卤化物C—X键断裂, 生成自由基中间体39-4; 另一方面, Mg(I)物种选择性进攻吡啶环的C-4位, 生成C-4吡啶自由基中间体39-5; 随后自由基中间体39-4与该中间体39-5偶联, 最终得到目标产物39-3.
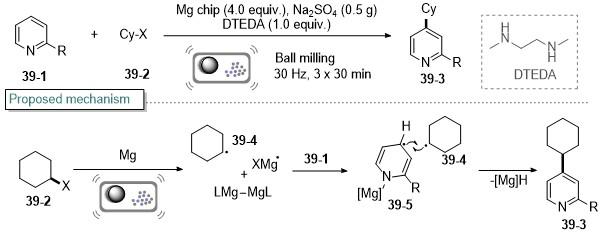
图式39 吡啶C-4位区域选择性烷基化反应

Scheme 39 Regioselective C-4 alkylation of pyridines

3.4 (Cu)调控的自由基生成

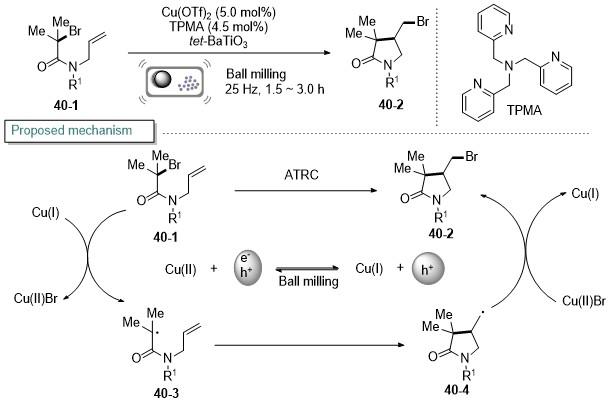
2020年, Bolm课题组[80]将BaTiO3压电催化与铜催化相结合, 实现了原子转移自由基环化(ATRC)反应(Scheme 40). 该体系中BaTiO3的主要作用是将Cu(II)预催化剂还原为具有催化活性的Cu(I)物种, 进而有效维持催化循环, 而非直接介导关键自由基的生成. 反应机理如下: 由压电循环产生的活性Cu(I)物种促使底物40-1的C—Br键断裂, 生成碳自由基40-3; 后者经分子内环化得到环状自由基中间体40-4; 最终该中间体从Cu(II)Br中夺取溴原子, 从而生成目标产物40-2.
图式40 原子转移自由基环化(ATRC)反应

Scheme 40 Strategies for atom transfer radical cyclisation (ATRC) reactions

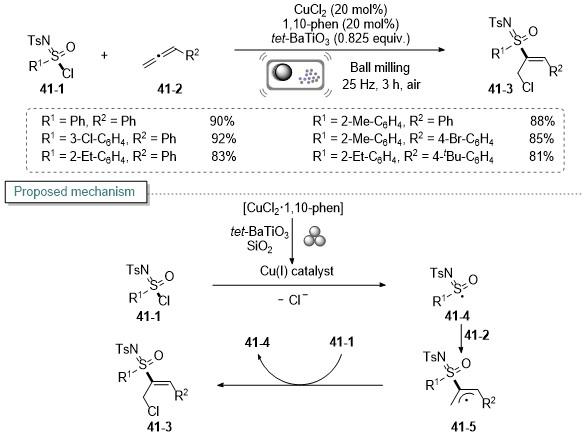
2022年, 该课题组[81]在之前工作基础上进一步拓展, 通过球磨实现了磺酰亚胺酰氯与联烯的区域选择性加成反应. 反应过程中, 球磨极化的BaTiO3经单电子转移, 将未活化的Cu(II)催化剂还原为活性Cu(I)物种; 该物种促使磺酰亚胺酰氯S—Cl键断裂, 生成关键自由基41-4; 该自由基与联烯41-2区域选择性加成, 生成中间体41-5; 后者从另一分子磺酰亚胺酰氯41-1中夺取氯离子, 最终得到目标产物41-3 (Scheme 41). 该方法展现出优异的底物兼容性, 同时产率优异, 为乙烯基磺酰亚胺类化合物的合成提供了一种高效的新策略.
图式41 磺酰亚胺酰氯与联烯的加成合成乙烯基亚磺酰亚胺

Scheme 41 Addition of sulfonimidoyl chlorides to allenes for vinyl sulfoximine synthesis

同年, 郑立飞课题组[82]结合铜催化与压电催化, 以易制备的α-溴代N-磺酰胺42-1为底物, 通过使用不同压电材料, 实现了产物的选择性合成. 使用BaTiO3的同时, 辅以少量的Cu(OTf)2, 即可高效合成α-芳酰酰胺42-2; 而改用PbTiO3需提高Cu(OTf)2用量, 才能选择性生成氧吲哚42-3 (Scheme 42). 反应的机理始于压电材料(BaTiO3或PbTiO3)在球磨条件机械力的作用下发生极化, 释放电子将Cu(II)预催化剂还原为活性Cu(I)物种; 该物种与α-溴代N-磺酰胺42-1经单电子转移生成烷基自由基42-4, 继而发生环化、脱磺酰基等步骤, 形成关键的自由基中间体42-8. 此后, 反应路径发生分化: 在BaTiO3及液态辅助研磨剂(LAG)存在下, 该自由基42-8从LAG或体系微量水中攫取氢原子, 生成α-芳酰酰胺产物42-2; 而当使用PbTiO3并提高铜催化剂用量时, 体系缺乏有效氢源, 自由基42-8转而进行分子内环化, 生成中间体42-9, 最终生成氧吲哚42-3. 该项研究实现了压电材料调控的机械化学发散合成, 充分彰显了机械氧化还原反应的广阔前景.
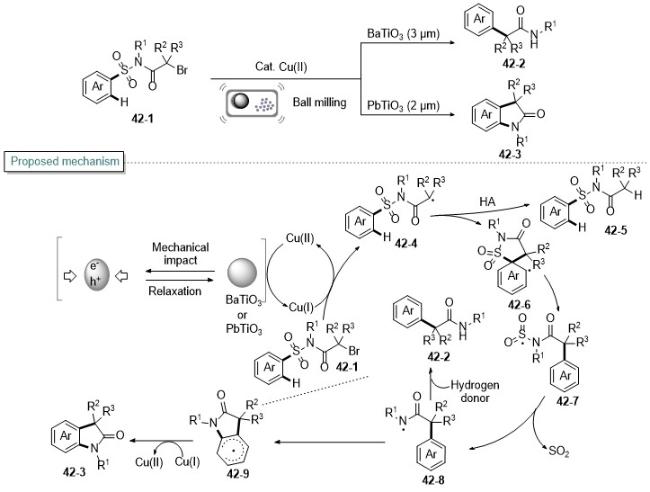
图式42 压电材料调控的机械化学发散合成

Scheme 42 Mechanochemical divergent synthesis of piezoelectric material modulation

3.5 (Ni)调控的自由基生成

2021年, Browne课题组[83]实现了球磨条件下镍催化的芳基卤化物与烷基卤化物的亲电交叉偶联(XEC)反应(Scheme 43A). 作者提出的机理如下: 机械力破坏Zn表面氧化层, 从而暴露活性金属位点; 活化的Zn还原Ni(II)为活性Ni(0)物种43-5或Ni(I)物种; 其中, 活性Ni(0)物种43-5与芳基卤化物43-1发生氧化加成得到中间体43-6; 与此同时, Ni(I)物种介导烷基卤化物生成烷基自由基43-4, 该自由基与中间体43-6加成得到Ni(III)物种43-7; 后者经消除得到最终产物43-3, 同时生成Ni(I)物种43-8; Ni(I)物种43-8可继续介导烷基卤化物生成烷基自由基, 从而维持催化循环. 相较于传统亲电交叉偶联反应, 溶剂用量大且需惰性气体保护, 该方法降低有机溶剂用量的同时具有空气兼容性, 且能够放大至克级规模合成, 有望进一步实现工业化应用生产. 2022年, 该课题组进一步拓展了亲电交叉偶联底物的范 围[84], 实现了镍催化的扭曲酰胺/杂芳基卤化物分别与烷基卤化物的亲电交叉偶联(Scheme 43B).
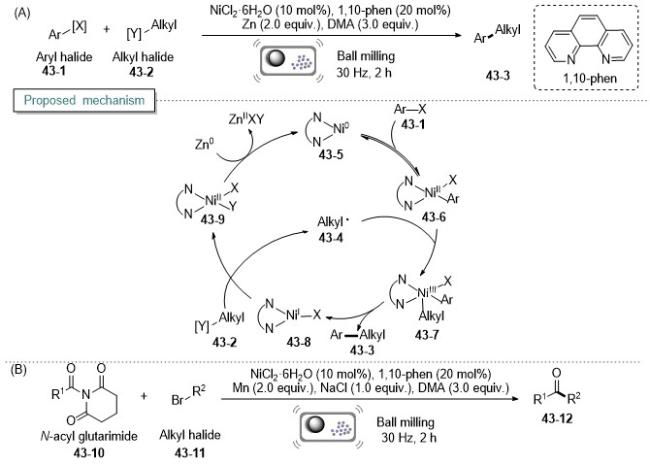
图式43 芳基卤化物与烷基卤化物的亲电交叉偶联

Scheme 43 Electrophilic cross-coupling of aryl halides with alkyl halides

在此基础上, 该课题组[85]于2023年报道了另一项由镍催化实现的烯烃双官能团化, 用于多种氧化吲哚衍生物的合成. 反应体系中, 关键烷基自由基44-10由活性Ni(I)物种44-9介导生成, 同时该反应可放大至克级规模生产, 并能够通过手性吡啶-噁唑啉(PyrOx)配体实现不对称产物的合成(Scheme 44). 为验证球磨体系的优势, 以目标产物44-13的产率为参照, 设置了三组溶液相对照实验与球磨体系对比. 实验结果表明, 机械化学条件下通过机械能输入, 无需使用大量溶剂、惰性气体保护或加热, 即可高效活化终端还原剂, 省去了预活化步骤, 同时反应时间从溶液相的16 h缩短至4 h, 产率从最高40%提升至79%. 这充分体现了机械力在强化传质、活化还原剂、简化操作及提升反应效率方面的重要价值.
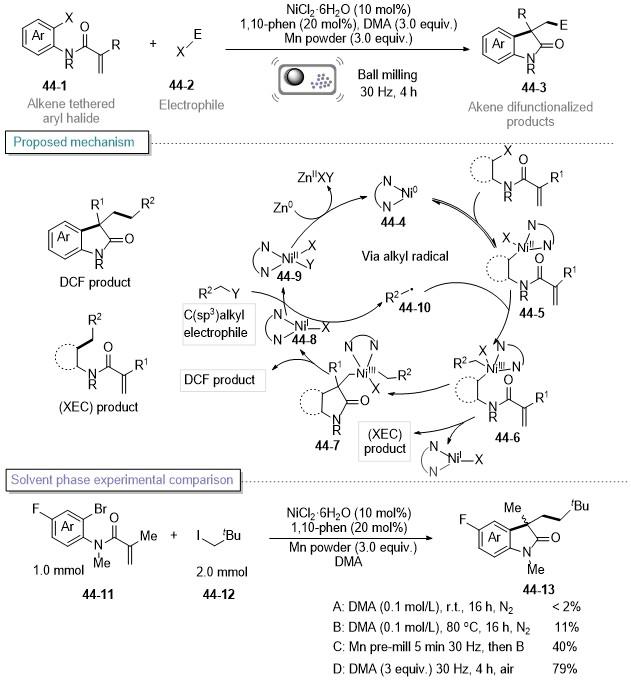
图式44 镍催化分子内烯烃的双二官能团化反应

Scheme 44 Nickel-catalyzed intramolecular difunctionalization of alkenes

镍催化的烯烃自由基型双官能化反应, 是脂肪族结构构建的一种高效策略. 魏晓峰团队[86]在2024年报道了一项三组分交叉偶联反应(Scheme 45). 作者提出了两种可能的催化循环路径, 核心步骤均为: 先产生的烷基自由基加成到烯烃上生成新的自由基, 该自由基随后被Ni捕获, 最终与芳基片段偶联得到目标产物. 路径一: Ni(I)物种45-6与烷基溴化物反应生成Ni(II)物种45-7与烷基自由基45-5; 该自由基加成到烯烃45-2上生成新的自由基45-8; 同时Ni(II)物种45-7被Zn还原为Ni(0)物种, 后者与芳基卤化物45-3发生氧化加成得到Ni(II)物种45-9; 自由基45-8被Ni(II)物种45-9捕获形成关键Ni(III)中间体45-10; 该中间体发生还原消除生成最终的三组分偶联产物45-4, 并再生Ni(I)物种45-6进而完成循环. 路径二: Ni(I)物种45-6先与芳基卤化物45-3发生氧化加成, 生成Ni(II)物种45-9, 随后该物种被Zn还原生成Ni(I)物种45-11; Ni(I)物种45-11与烷基卤化物发生单电子转移, 生成Ni(II)物种45-9和烷基自由基45-5, 后续步骤与路径一相同. 相比传统溶液相反应, 球磨条件下金属催化的交叉偶联反应无需使用大量有机溶剂, 且不存在反应时间长、对空气/湿度敏感等问题, 具有反应条件温和、原子利用率高等显著优势.
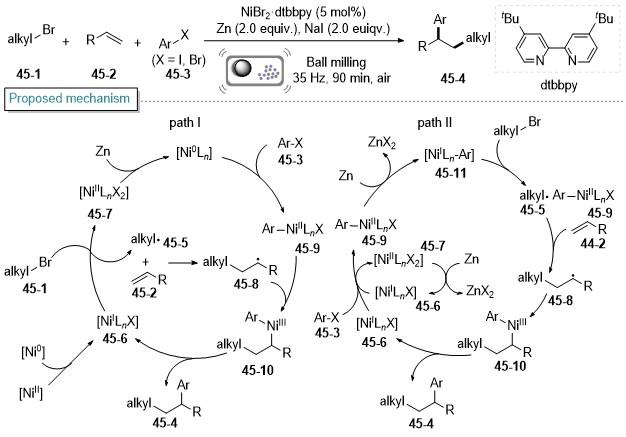
图式45 镍催化烷基卤化物、烯烃、与芳基卤化物的三组分偶联

Scheme 45 Nickel-catalyzed three-component coupling of alkyl halides, alkenes, and aryl halides

同年魏晓峰团队[87]还报道了另一项三组分交叉偶联, 实现了首例球磨条件下的远程自由基偶联反应. 反应起始于活性Ni(I)物种46-6; 该Ni(I)物种与叔烷基溴经由单电子转移过程, 生成Ni(II)中间体46-7与叔烷基自由基46-5; 该自由基随后对1,3-烯炔进行1,4-加成, 经丙二烯基自由基中间体46-10异构化生成关键联烯基自由基46-11; 与此同时, Ni(II)物种46-7被Zn还原后与芳基溴发生氧化加成, 形成芳基Ni物种46-9; 随后, 联烯基自由基46-1146-9捕获, 产生Ni(III)中间体46-12; 最终经还原消除得到四取代联烯产物46-4, 并再生Ni(I)物种, 完成催化循环(Scheme 46). 反应选用稳定易得的起始原料, 显著提升了操作简便性, 无需惰性氛围保护, 可直接在空气条件下完成高效转化.
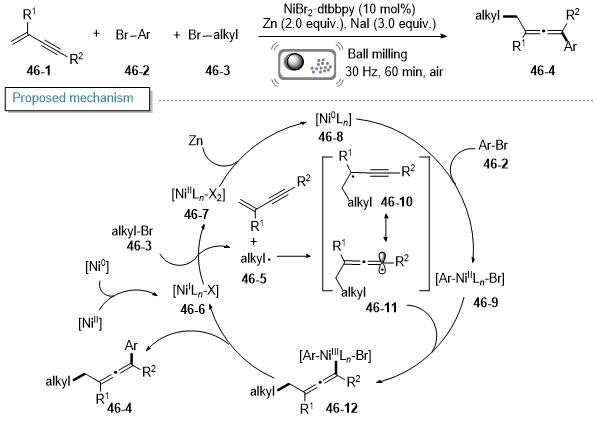
图式46 镍催化烷基卤化物、烯炔化合物与芳基卤化物的三组分偶联

Scheme 46 Nickel-catalysed three-component coupling of alkyl halides, enyne compounds and aryl halides

3.6 (Ge)调控的自由基生成

2025年, 练仲团队[88]通过烯烃的溴代烷基化反应, 首次证实了单质锗的催化活性(Scheme 47). 作者提出的机理如下: 球磨活化单质锗使其产生活性Ge*物种, 后者首先插入底物C—Br键形成Ge(II)中间体47-5, 该中间体47-5发生Ge—C键均裂产生烷基自由基47-10; 而后, 烷基自由基47-10加成到烯烃上产生苄基自由基47-7, 后经两条可能路径生成目标产物47-3. 路径一(催化循环): 苄基自由基47-7与Ge(I)物种经SET过程, 生成烯烃溴代烷基化目标产物47-3, 同时再生Ge*物种, 完成催化循环; 路径二(链式反应): 苄基自由基47-7与烷基溴底物47-4经自由基亲核取代(SH2)路径反应, 生成目标产物47-3, 并再生烷基自由基47-10, 维持自由基链式循环.
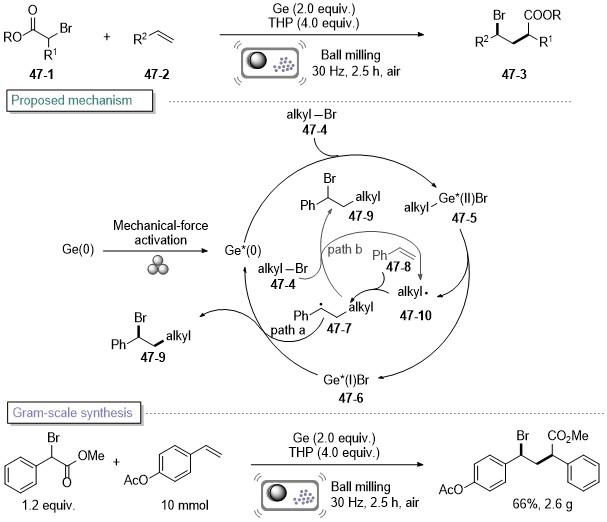
图式47 锗催化烯烃的溴代烷基化反应

Scheme 47 Germanium-catalyzed bromoalkylation of alkenes

简而言之, 球磨条件下金属调控的自由基反应, 是对传统溶剂相金属调控的自由基反应在机械化学中的拓展与创新. 机械力通过活化金属和促进无溶剂传质等方式, 有效克服了传统方法的局限, 极大程度缩短了反应时间, 促进了反应高效进行. 基于这一特性, 未来有望将机械化学应用于溶剂条件下低效或难以实现的反应体系, 为其提供更简便、高效的合成途径.

4 球磨通过其它路径引发的自由基反应

除上述三类主要机制外, 机械球磨还可通过其它路径引发自由基反应, 包括路易斯酸辅助、力致发光以及接触电致催化等.
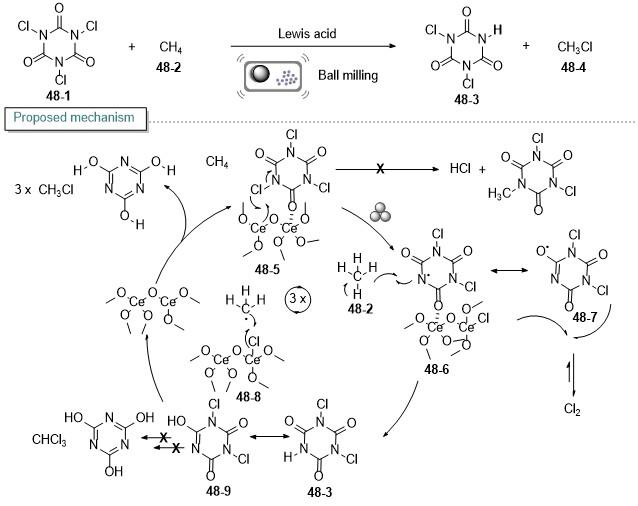
2019年, Bilke研究小组[89]报道了一种机械化学策略, 能够在相对温和的条件下, 选择性地将甲烷转化为氯甲烷(Scheme 48). 作为惰性小分子, 甲烷的C—H键活化往往需要高温或强氧化剂等苛刻的条件. 该方法以三氯异氰尿酸(TCCA)作为廉价且无腐蚀性的固体氯化剂, 在氧化铝、氧化铈等路易斯酸的存在下, 通过机械研磨释放活性氯物种, 最终在适中温度下实现甲烷的官能团化, 高效生成氯甲烷.
图式48 将甲烷选择性转化为氯甲烷的机械化学策略

Scheme 48 Mechanochemical strategies for the selective conversion of methane to chloromethane

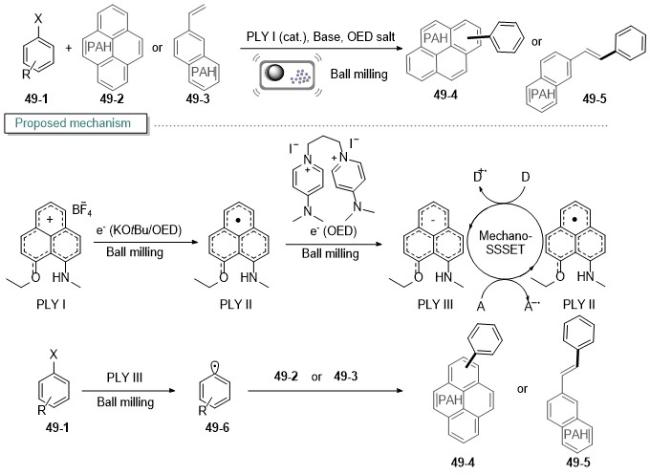
2023年, Mandal课题组[90]报道了基于机械化学固态单电子转移(SSSET)的策略, 利用有机电子供体(OED)与机械力驱动, 将前体催化剂(PLY I)逐步还原为活性物种(PLY III), 该物种可作为强还原剂, 通过固态-固态单电子转移过程, 促使芳基卤化物C—X键断裂, 产生芳基自由基49-6, 从而实现了无过渡金属催化的 C—H芳基化、Heck偶联、三氟甲基化等反应(Scheme 49). 该方法在无溶剂、无过渡金属条件下展现出广泛的底物适应性, 尤其适用于传统溶剂相反应难以处理的部分可溶或不可溶多环芳烃的C—H官能团化.
图式49 基于固态单电子转移的芳基卤化物活化与转化

Scheme 49 Solid-state single-electron transfer -based activation and transformation of aryl halides

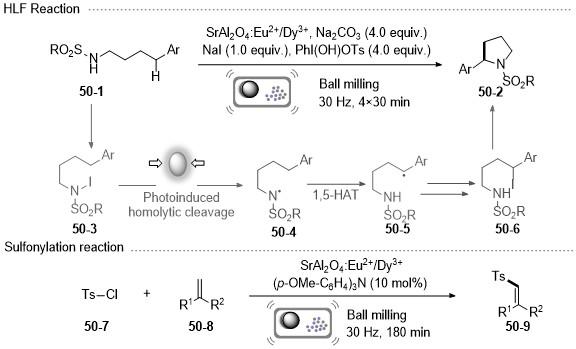
此外, 2024年王晗团队[91]利用力致发光材料, 实现了球磨条件下机械力驱动的不依赖外部光源的光化学反应, 并应用于Hofmann-Löffler-Freytag (HLF)反应与电子供体-受体复合物介导的磺酰化反应(Scheme 50). 其中, HLF反应最优收率达90%, 磺酰化反应最优收率达89%, 两者均可放大至克级规模合成. 研究通过相关实验证实反应经自由基路径进行, 并通过控制实验证实了机械-光激发的关键作用. 该策略与依赖压电材料的机械氧化还原方法互补的同时, 也为无溶剂条件下机械化学与光化学的整合提供了新视角.
图式50 力致发光催化的HLF反应和磺酰化反应

Scheme 50 HLF reaction and sulphonation reaction in luminescent catalysis

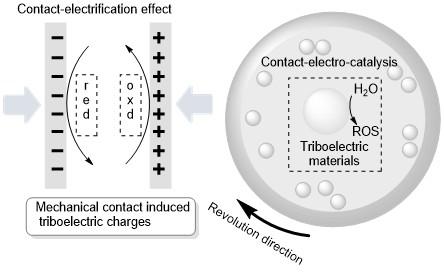
同年, 王中林团队[92]根据球磨过程中常见的频繁碰撞现象, 首次提出将摩擦电材料用于机械化学催化体系. 研究证实, 利用常规的惰性摩擦电材料(如聚四氟乙烯PTFE), 在球磨过程中也可通过接触电致催化(CEC)机制促使活性氧(ROS)生成(Scheme 51). 该策略仅依靠摩擦电材料, 即可在温和条件下实现催化反应, 为污染物降解及ROS介导的化学合成提供新思路. 该策略拓展了机械化学体系中可用材料范围的同时, 也丰富了机械化学催化机制的类型.
图式51 摩擦电材料球磨接触电致催化图示

Scheme 51 Schematic of triboelectric material ball mill contact electrocatalysis

上述这些基于非常规路径的自由基引发方式, 进一步拓宽了球磨条件下机械力驱动的自由基反应的应用范围. 尽管目前这些方向的研究大多处于起步阶段, 但其代表着机械化学未来的重要发展方向, 预示了机械力驱动的自由基反应具有无限可能.

5 结语与展望

综上所述, 随着绿色化学理念的推进和机械球磨设备的持续升级, 机械化学合成已成为当前研究领域的重点方向之一. 近年来, 通过自由基途径的机械化学合成研究已取得了显著进展. 相较于传统的溶剂反应, 基于机械化学条件与自由基的适配性所实现的、溶剂条件下难以实现的反应方案, 极大地丰富了有机合成方法论, 为药物和药物化学的发展做出了重要贡献. 根据自由基的不同引发机制, 本文将近十年的研究成果大致分为机械力压电材料极化介导的单电子转移反应、机械力诱导的化学键均裂反应, 以及机械力促进的金属调控反应. 讨论了不同引发机制之间的差异、应用以及发展前景. 凸显了机械化学在有机小分子精准构建、药物中间体合成、高分子材料降解与修饰和工业化生产中的应用潜力.
总体而言, 尽管机械力驱动的自由基化学已取得显著进展, 但仍存在不少挑战和机遇, 未来有望在以下方向实现突破: (1)机械压电催化方面, 目前压电材料的运用还局限于传统压电材料(如BaTiO3、Li2TiO3、SrTiO3等). 针对更具挑战性的底物(活性低、结构复杂), 如何通过可行方法设计新型压电材料, 以提升局域压电电势, 从而高效驱动自由基反应, 是备受关注的研究重点. (2)机械化学与光催化的耦合已有初步探索, 但体系尚不成熟、整体发展相对缓慢. 未来有望聚焦于开发新型的力-光双响应型催化剂, 通过优化设备, 进一步突破传统光催化反应效率低、重现性差以及依赖外源性光源等问题. (3)机械力能够诱导聚合物共价键沿主链方向发生均裂, 进而产生机械自由基, 该类反应在聚合物降解与功能化材料制备等领域已取得重要进展. 其中, 在难以降解的含氟聚合物处理方面[93-95], 机械化学也展现出巨大潜力, 例如利用金属钠的还原性机械化学法, 在温和条件下实现聚四氟乙烯(PTFE)的高效脱氟[96], 以及由磷酸盐介导的机械化学矿化法[97]. 此外, 推动机械化学反应从实验室迈向工业应用, 对于助力绿色循环经济发展具有重要意义. (4)推动机械化学与其它学科的深度融合也将成为未来重要方向, 例如已有研究表明机械力在生物学过程中扮演着重要作用, 能够诱导蛋白质发生特定的构象变化, 从而暴露原本处于隐蔽状态的催化位点[19], 这是一个值得探索的前沿领域, 为更多创新的发现提供了支点.
可以预见, 随着机理研究的进一步深入与相关技术的发展成熟, 机械球磨条件下的自由基反应有望推动化学合成向更加高效、绿色和可持续的方向发展.
(Lu, Y.)
[1]
James, S. L.; Adams, C. J.; Bolm, C.; Braga, D.; Collier, P.; Friščić T.; Waddell, D. C. Chem. Soc. Rev. 2012, 41, 413.

[2]
Takacs, L. JOM 2000, 52, 12.

[3]
Takacs, L. Chem. Soc. Rev. 2013, 42, 7649.

[4]
Suryanarayana, C. Prog. Mater. Sci. 2001, 46, 1.

[5]
Dong, L.; Li, L.; Chen, H.; Cao, Y.; Lei, H. Adv. Sci. 2025, 12, 2403949.

[6]
Stolar, T.; Alić J.; Casali, L.; Gugin, N.; Baláž M.; Michalchuk, A. A.; Emmerling, F. Chem 2026.

[7]
Grover, J.; Prakash, G.; Goswami, N.; Maiti, D. Nat. Commun. 2022, 13, 1085.

[8]
Wang, H.; Ying, P.; Yu, J.-B.; Su, W.-K. Chin. J. Org. Chem. 2021, 41, 1897 (in Chinese).

(王浩, 应娉, 俞静波, 苏为科, 有机化学, 2021, 41, 1897.)

[9]
Zhou, K.; Mao, Y.-J.; Wu, F.-W.; Lou, S.-J.; Xu, D.-Q. Chin. J. Org. Chem. 2021, 41, 4623 (in Chinese).

(周琨, 毛羊杰, 吴峰伟, 娄绍杰, 许丹倩, 有机化学, 2021, 41, 4623.)

[10]
Wang, G. W. Chem. Soc. Rev. 2013, 42, 7668.

[11]
Wang, G. W. Chin. J. Chem. 2021, 39, 1797.

[12]
Wang, N.-N.; Wang, G.-W. Prog. Chem. 2020, 32, 1076 (in Chinese).

(王娜娜, 王官武, 化学进展, 2020, 32, 1076.)

[13]
Chen, D.-D.; Yi, X.-H.; Wang, C.-C. Chin. J. Inorg. Chem. 2020, 36, 1805 (in Chinese).

(陈丹丹, 衣晓虹, 王崇臣, 无机化学学报, 2020, 36, 1805.)

[14]
Sheikhaleslami, S.; Sperry, J. Chem. Eur. J. 2025, 31, e202403833.

[15]
Kaupp, G. CrystEngComm 2009, 11, 388.

[16]
Biedermann, N.; Schnürch, M. Chem.-Eur. J. 2025, 31, e202500798.

[17]
Feng, H.; Shao, X.; Wang, Z. ChemPlusChem 2024, 89, e202400287.

[18]
Kubota, K.; Ito, H. Trends Chem. 2020, 2, 1066.

[19]
Batteas, J.; Blank, K. G.; Colacino, E.; Emmerling, F.; Friščić T.; Mack, J.; Tysoe, W. RSC Mechanochem. 2025, 2, 10.

[20]
Kim, J. G. RSC Mechanochem. 2025, 2, 783.

[21]
Cuccu, F.; De Luca, L.; Delogu, F.; Colacino, E.; Solin, N.; Mocci, R.; Porcheddu, A. ChemSusChem 2022, 15, e202200362.

[22]
Zhou, J.; Hsu, T. G.; Wang, J. Angew. Chem. Int. Ed. 2023, 62, e202300768.

[23]
Briš A.; Margetić D.; Štrukil, V. Green Chem. 2025, 27, 14401.

[24]
Li, F.; Lin, D.; Chen, Z.; Cheng, Z.; Wang, J.; Li, C.; Zhang, S. Nat. Mater. 2018, 17, 349.

[25]
Priya, S. J. Electroceram. 2007, 19, 167.

[26]
Starr, M. B.; Shi, J.; Wang, X. Angew. Chem. Int. Ed. 2012, 51, 5962.

[27]
Asgari, S.; Ziarani, G. M.; Badiei, A.; Iravani, S. Mater. Adv. 2023, 4, 6092.

[28]
Jiao, Y.; Stoddart, J. F. Tetrahedron 2022, 126, 133065.

[29]
Zhou, M.; Zhang, Y.; Shi, G.; He, Y.; Cui, Z.; Zhang, X.; Pang, X. ACS Macro Lett. 2022, 12, 26.

[30]
Kubota, K.; Pang, Y.; Miura, A.; Ito, H. Science 2019, 366, 1500.

[31]
Pang, Y.; Lee, J. W.; Kubota, K.; Ito, H. Angew. Chem. Int. Ed. 2020, 59, 22570.

[32]
Wang, Y.; Zhang, Z.; Deng, L.; Lao, T.; Su, Z.; Yu, Y.; Cao, H. Org. Lett. 2021, 23, 7171.

[33]
Zeitler, S. M.; Chakma, P.; Golder, M. R. Chem. Sci. 2022, 13, 4131.

[34]
Jiang, J.; Song, S.; Guo, J.; Zhou, J.; Li, J. Tetrahedron Lett. 2022, 98, 153820.

[35]
Liu, F.; Chen, L. N.; Chen, A. M.; Ye, Z. P.; Wang, Z. W.; Liu, Z. L.; Xia, P. J. Adv. Synth. Catal. 2022, 364, 1080.

[36]
Wang, G.; Jia, J.; He, Y.; Wei, D.; Song, M.; Zhang, L.; Yuan, B. RSC Adv. 2022, 12, 18407.

[37]
He, Y.; Wang, G.; Hu, W.; Wei, D.; Jia, J.; Li, H.; Yuan, B. ACS Sustainable Chem. Eng. 2023, 11, 910.

[38]
Begg, B. D.; Vance, E. R.; Nowotny, J. J. Am. Ceram. Soc. 1994, 77, 3186.

[39]
Uchino, K.; Sadanaga, E.; Hirose, T. J. Am. Ceram. Soc. 1989, 72, 1555.

[40]
Schader, F. H.; Aulbach, E.; Webber, K. G.; Rossetti, G. A. J. Appl. Phys. 2013, 113, 174103.

[41]
Nothling, M. D.; Daniels, J. E.; Vo, Y.; Johan, I.; Stenzel, M. H. Angew. Chem. Int. Ed. 2023, 135, e202218955.

[42]
Wang, X.; Zhang, X.; Xue, L.; Wang, Q.; You, F.; Dai, L.; Lian, Z. Angew. Chem. Int. Ed. 2023, 135, e202307054.

[43]
Niu, S. L.; Yuan, W.; Gong, X.; Bao, B.; Wu, Z. W.; Xu, B.; Ouyang, Q. ACS Sustainable Chem. Eng. 2023, 11, 17816.

[44]
Mkrtchyan, S.; Shalimov, O.; Garcia, M. G.; Zapletal, J.; Iaroshenko, V. O. Chem. Sci. 2024, 15, 9155.

[45]
Tian, M.; Li, J.; Mou, Q.; Liu, M. J. Org. Chem. 2024, 89, 16645.

[46]
Qu, R.; Wan, S.; Zhang, X.; Wang, X.; Xue, L.; Wang, Q.; Lian, Z. Angew. Chem. Int. Ed. 2024, 63, e202400645.

[47]
Qu, R.; Liu, R.; He, X.; Zhang, X.; Lian, Z. Adv. Sci. 2025, e15449.

[48]
Wang, H.; Ding, W.; Zou, G. J. Org. Chem. 2023, 88, 12891.

[49]
Li, Z.; Zhang, L.; Ding, R.; Wang, J.; Chen, D.; Ren, Z.; Wang, Z. Chem. Commun. 2024, 60, 6146.

[50]
You, F.; Zhang, X.; Wang, X.; Guo, G.; Wang, Q.; Song, H.; Lian, Z. Org. Lett. 2024, 26, 4240.

[51]
Wang, X.; Zhang, X.; He, X.; Guo, G.; Huang, Q.; You, F.; Lian, Z. Angew. Chem. Int. Ed. 2024, 63, e202410334.

[52]
Wang, X.; He, X.; Zhang, X.; Wang, Q.; Huang, Q.; Qu, R.; Lian, Z. Nat. Commun. 2025, 16, 5200.

[53]
Wang, K.; Han, C.; Li, J.; Qiu, J.; Sunarso, J.; Liu, S. Angew. Chem. Int. Ed. 2022, 61, e202110429.

[54]
Meng, N.; Liu, W.; Jiang, R.; Zhang, Y.; Dunn, S.; Wu, J.; Yan, H. Prog. Mater. Sci. 2023, 138, 101161.

[55]
Boulatov, R. Polymer Mechanochemistry, Vol. 369, Springer, Berlin, 2015, pp. 209-238.

[56]
Staudinger, H.; Schweitzer, O. Ber. Dtsch. Chem. Ges. (A und B) 1930, 63, 3132.

[57]
Staudinger, H.; Bondy, H. F. Ber. Dtsch. Chem. Ges. (A und B) 1930, 63, 734.

[58]
Staudinger, H.; Heuer, W. Ber. Dtsch. Chem. Ges. (A und B) 1934, 67, 1159.

[59]
Melville, H. W.; Murray, A. J. R. Trans. Faraday Soc. 1950, 46, 996.

[60]
Kubota, K.; Toyoshima, N.; Miura, D.; Jiang, J.; Maeda, S.; Jin, M.; Ito, H. Angew. Chem. Int. Ed. 2021, 60, 16003.

[61]
Min, S.; Park, B.; Nedsaengtip, J.; Hyeok Hong, S. Adv. Synth. Catal. 2022, 364, 1975.

[62]
Yang, X.; Wang, H.; Zhang, Y.; Su, W.; Yu, J. Green Chem. 2022, 24, 4557.

[63]
Andrejčák, S.; Kisszékelyi, P.; Májek, M.; Šebesta, R. Eur. J. Org. Chem. 2023, 26, e202201399.

[64]
Gu, X.; Wang, T.; Yan, K. Org. Lett. 2023, 25, 7287.

[65]
Kubota, K.; Jiang, J.; Kamakura, Y.; Hisazumi, R.; Endo, T.; Miura, D.; Ito, H. J. Am. Chem. Soc. 2023, 146, 1062.

[66]
Tan, F.; Fang, C. Z.; Qiu, B. S.; Sheng, H.; Tu, Y. L.; Chen, X. Y. Org. Chem. Front. 2025, 12, 649.

[67]
Kubota, K.; Hisazumi, R.; Jana, K.; Jiang, J.; Endo, T.; Maeda, S.; Ito, H. J. Am. Chem. Soc. 2026, 148, 1953.

[68]
Wang, G. W.; Dong, Y. W.; Wu, P.; Yuan, T. T.; Shen, Y. B. J. Org. Chem. 2008, 73, 7088.

[69]
Li, L.; Wang, J. J.; Wang, G. W. J. Org. Chem. 2016, 81, 5433.

[70]
Zeng, J. C.; Xu, H.; Yu, F.; Zhang, Z. Tetrahedron Lett. 2017, 58, 674.

[71]
Nicholson, W. I.; Howard, J. L.; Magri, G.; Seastram, A. C.; Khan, A.; Bolt, R. R.; Browne, D. L. Angew. Chem. Int. Ed. 2021, 60, 23128.

[72]
Sharifi, A.; Babaalian, Z.; Abaee, M. S.; Moazami, M.; Mirzaei, M. Heterocycl. Commun. 2021, 27, 57.

[73]
Kong, D.; Bolm, C. Green Chem. 2022, 24, 6476.

[74]
Kong, D.; Amer, M. M.; Bolm, C. Green Chem. 2022, 24, 3125.

[75]
Zhao, Y.; Yang, Z.; Wang, X.; Kang, Q.; Wang, B.; Wu, T.; Wei, X. Adv. Sci. 2024, 11, 2404071.

[76]
Sharma, A.; Singh, J.; Sharma, A. J. Org. Chem. 2024, 89, 5229.

[77]
Yu, H.; Yao, Q.; Wang, Z.; Su, H.; Hu, X. Q.; Hu, X. Adv. Synth. Catal. 2025, 367, e70058.

[78]
Wu, C.; Ying, T.; Yang, X.; Su, W.; Dushkin, A. V.; Yu, J. Org. Lett. 2021, 23, 6423.

[79]
Wu, C.; Ying, T.; Fan, H.; Hu, C.; Su, W.; Yu, J. Org. Lett. 2023, 25, 2531.

[80]
Schumacher, C.; Hernández, J. G.; Bolm, C. Angew. Chem. Int. Ed. 2020, 59, 16357.

[81]
Amer, M. M.; Hommelsheim, R.; Schumacher, C.; Kong, D.; Bolm, C. Faraday Discuss. 2023, 241, 79.

[82]
Lv, H.; Xu, X.; Li, J.; Huang, X.; Fang, G.; Zheng, L. Angew. Chem. Int. Ed. 2022, 134, e202206420.

[83]
Jones, A. C.; Nicholson, W. I.; Leitch, J. A.; Browne, D. L. Org. Lett. 2021, 23, 6337.

[84]
Jones, A. C.; Williams, M. T.; Morrill, L. C.; Browne, D. L. ACS Catal. 2022, 12, 13681.

[85]
Williams, M. T.; Morrill, L. C.; Browne, D. L. Adv. Synth. Catal. 2023, 365, 1477.

[86]
Fan, C.; Wang, B.; Wu, T.; Kang, Q.; Wang, H.; Sun, J.; Wei, X. Cell Rep. Phys. Sci. 2024, 5, 101831.

[87]
Lei, H.; Wang, B.; Yang, Y.; Fan, S.; Wang, S.; Wei, X. Org. Lett. 2024, 26, 7688.

[88]
Guo, G.; Zhou, J.; He, X.; Li, N.; Lin, N.; Zhang, X.; Lian, Z. Angew. Chem. Int. Ed. 2025, 64, e202421446.

[89]
Bilke, M.; Losch, P.; Vozniuk, O.; Bodach, A.; Schüth, F. J. Am. Chem. Soc. 2019, 141, 11212.

[90]
Biswas, A.; Bhunia, A.; Mandal, S. K. Chem. Sci. 2023, 14, 2606.

[91]
Xin, X.; Geng, J.; Zhang, D.; Ang, H. T.; Wang, H.; Cheng, Y.; Wang, H. Nat. Synth. 2025, 4, 177.

[92]
Wang, Z.; Dong, X.; Li, X. F.; Feng, Y.; Li, S.; Tang, W.; Wang, Z. L. Nat. Commun. 2024, 15, 757.

[93]
Améduri, B.; Hori, H. Chem. Soc. Rev. 2023, 52, 4208.

[94]
Améduri, B. Molecules 2023, 28, 7564.

[95]
Xin, J.; Xing, H. J. Hazard. Mater. Adv. 2025, 19, 100795.

[96]
Lowe, M. E.; Gallant, B. M.; Davison, N.; Hopkinson, M. N.; Kubicki, D. J.; Lu, E.; Armstrong, R. J. J. Am. Chem. Soc. 2025, 147, 40895.

[97]
Yang, L.; Chen, Z.; Goult, C. A.; Schlatzer, T.; Paton, R. S.; Gouverneur, V. Nature 2025, 640, 100.

Outlines

/