REVIEWS

Dowd-Beckwith Reaction: From Halogen Atom Transfer to Modern Initiation Strategies

  • Mingqiang Li ,
  • Lei Zhou , *
Expand
  • School of Chemistry, Sun Yat-Sen University, Guangzhou 510006

Received date: 2025-12-22

  Revised date: 2026-01-29

  Online published: 2026-03-10

Supported by

National Natural Science Foundation of China(22271318)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

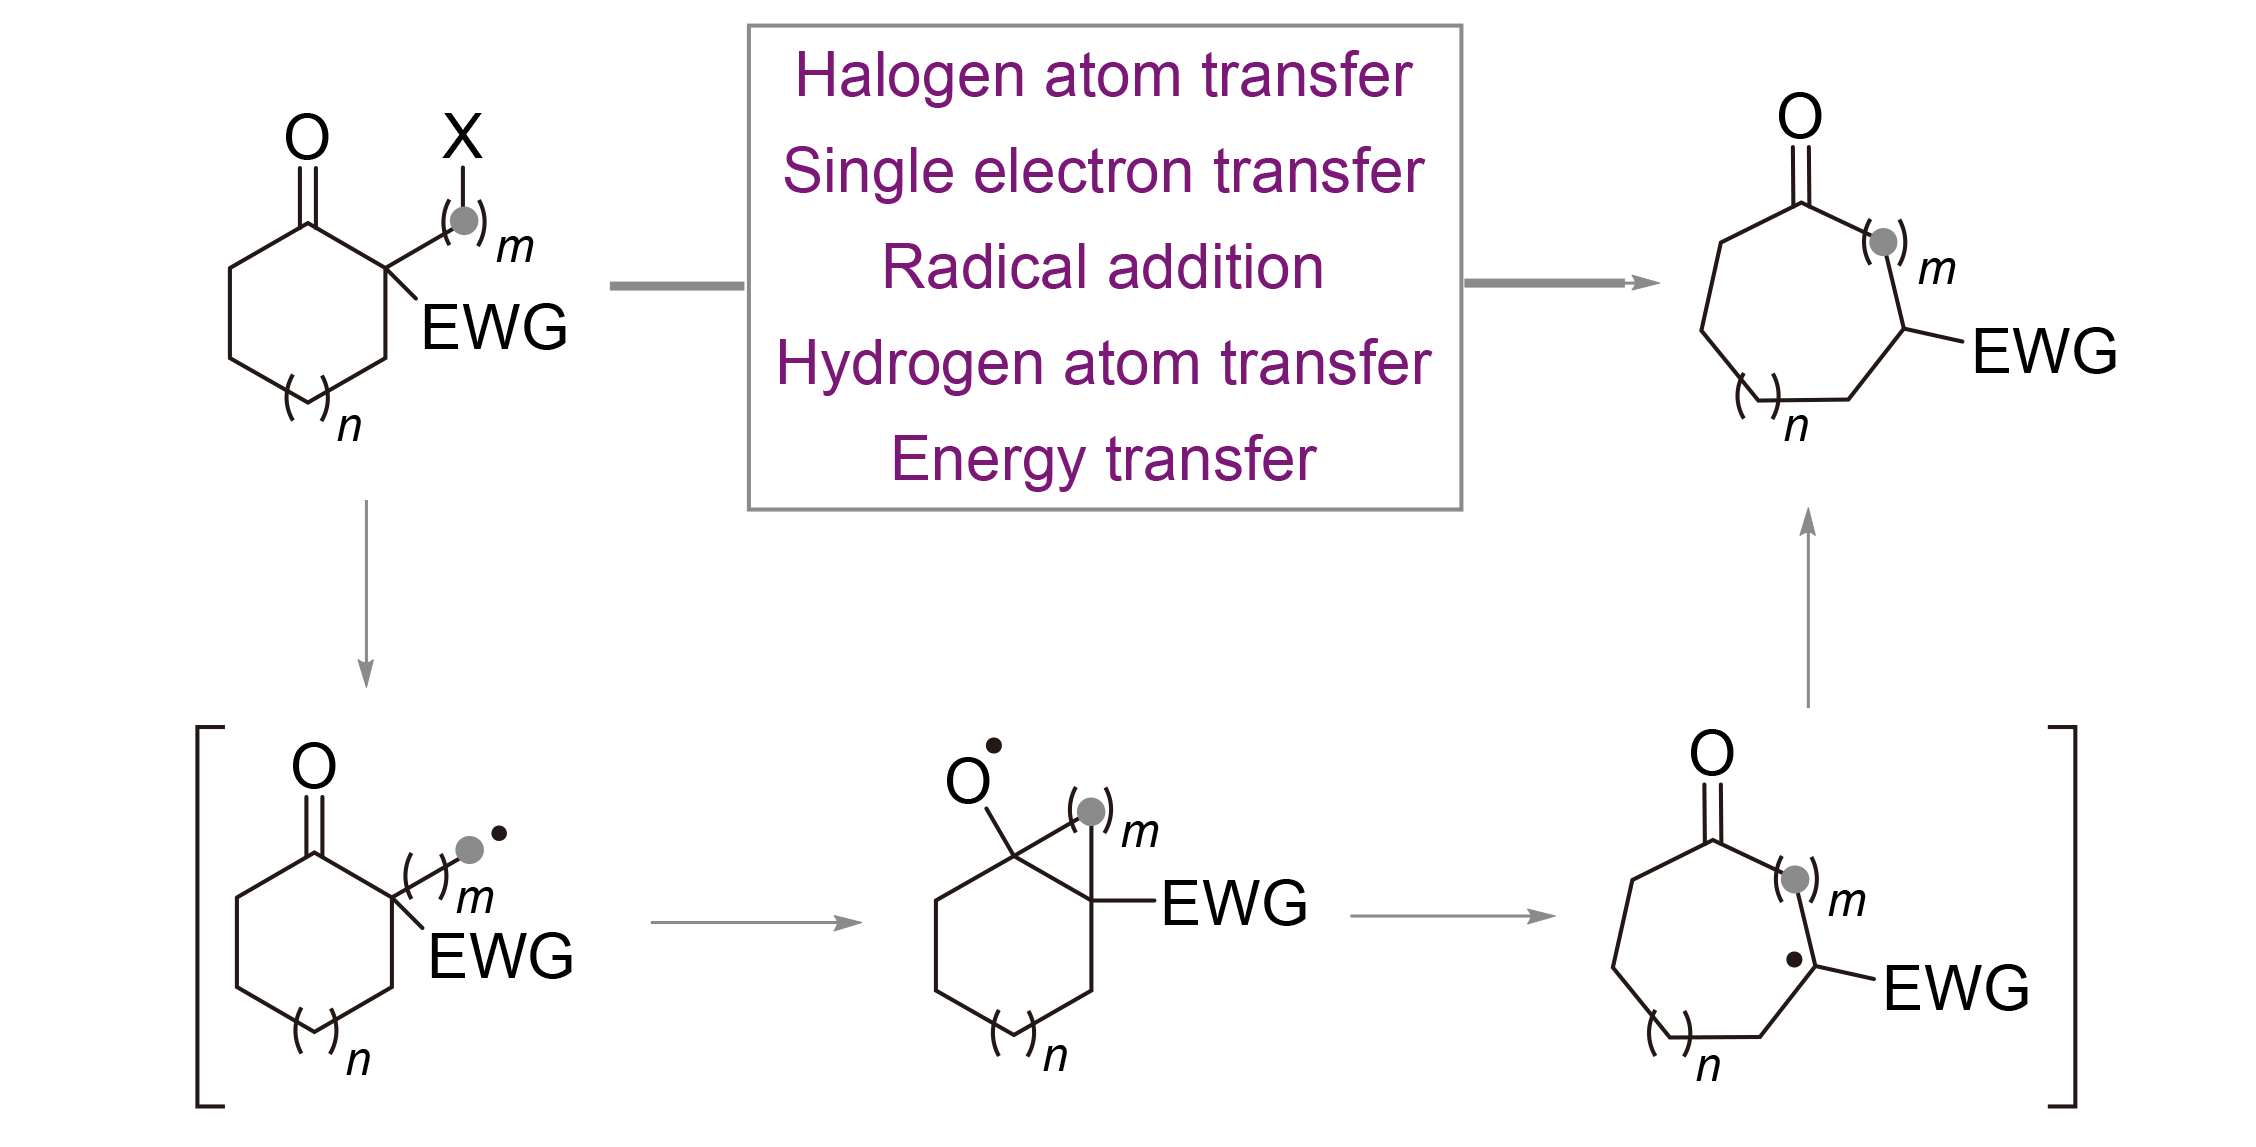
The Dowd-Beckwith reaction is an important strategy for constructing medium-sized rings and functionalized carbocyclic skeletons. With the advancement of radical chemistry, strategies such as transition metal catalysis, photoredox catalysis, and electrochemical catalysis have been applied to the Dowd-Beckwith reaction, which not only enriches the methods for radical generation but also significantly expands the reaction scope. This review summarizes the historical evolution and recent advances of the Dowd-Beckwith reaction, classified by the methods for generating key radicals, including halogen atom transfer (XAT), single electron transfer (SET), addition to unsaturated bonds, hydrogen atom transfer (HAT), and energy transfer (EnT).

Cite this article

Mingqiang Li , Lei Zhou . Dowd-Beckwith Reaction: From Halogen Atom Transfer to Modern Initiation Strategies[J]. Chinese Journal of Organic Chemistry, 2026 , 46(4) : 1428 -1439 . DOI: 10.6023/cjoc202512032

Dowd-Beckwith反应是一种通过自由基机理实现扩环的反应. 1987年以来, Paul Dowd等[1-4]以环状β-酮酯为原料, 使用偶氮二异丁腈(AIBN)和三丁基锡氢(Bu3SnH)作为自由基引发体系, 通过自由基扩环得到增加了1~5个碳原子的环酮酯产物. 1988年, Beckwith 等[5]系统研究了由酰基迁移引发的芳基、烷基、乙烯基自由基重排. 此后, 这类自由基加成到羰基上, 再经环烷基氧自由基介导β-C—C键断裂的扩环反应, 被称为Dowd-Beckwith反应(Scheme 1). 经过三十余载的发展, Dowd-Beckwith反应已成为构建中环及官能化碳环骨架的重要工具之一, 并被用于许多复杂结构天然产物的合成中, 例如(±)-Lubiminol[6]、Swinhoeisterol A[7]、Manicol[8]和Salvileucalin D[9]等.
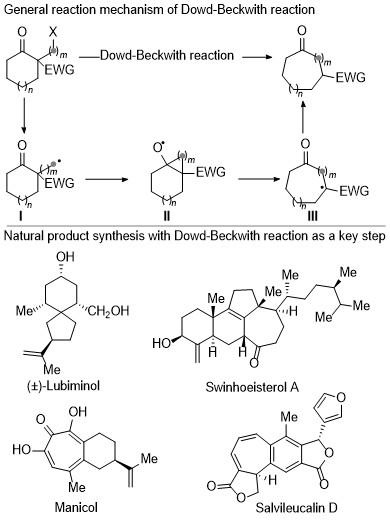
图式1 Dowd-Beckwith反应

Scheme 1 Dowd-Beckwith reaction

早期的Dowd-Beckwith反应主要依赖毒性较大的有机锡试剂对烷基卤化物的攫卤来生成自由基. 近年来, 随着自由基化学的发展, Dowd-Beckwith反应的底物类型、自由基的引发方法得到了显著的拓展, 其反应模式也从一个经典的扩环反应, 演变成为一类能够实现环收缩、复杂官能团化乃至骨架解构的多样化碳环编辑策略. 尽管如此, 目前仅有少量关于Dowd-Beckwith反应的综述[10-11]. 本文从自由基产生方式的角度出发, 从卤原子转移(XAT)、单电子转移(SET)、不饱和键加成、氢原子转移(HAT)和能量转移(EnT)五个方面, 对Dowd-Beckwith反应的历史沿革, 尤其是近年来的最新进展做了总结, 并展示该反应在碳环骨架编辑中的强大作用.

1 基于卤原子转移引发的反应

环状β-酮酯两个羰基之间的碳氢键具有较强的酸性, 在碱存在下很容易与1,m-二卤代烷烃发生亲核取代反应, 生成含卤代烷支链的环状β-酮酯[12]. 烷基卤化物在三丁基锡氢(Bu3SnH)和偶氮二异丁腈(AIBN)的作用下可以脱卤生成烷基自由基, 这也是最为经典生成烷基自由基的方法. 1987年, 首例Dowd-Beckwith反应也是通过这一条件实现的(Scheme 2a)[1]. 吸电子基团(如CN、COOR)在反应中具有双重的作用: 一方面诱导活化羰基, 促进了烷基自由基对羰基的加成; 另一方面通过共轭/诱导效应稳定环烷基氧自由基经β-C—C键开环新生成的α-自由基. 以Bu3SnH为攫卤试剂, 扩环后的自由基往往被Bu3SnH通过氢转移的方式淬灭. 1990年, Boger等[13]在环酮的β-位引入炔基, 发现扩环后生成的自由基进行6-exo-dig环化的速率显著快于从Bu3SnH攫氢的速率, 从而能够引发串联环化得到双环产物2.4 (Scheme 2b). Lupton等[14]以肉桂基β-酮酯2.5为底物进行Dowd-Beckwith反应时发现, 尽管以AINB为自由基引发剂时, 扩环后的自由基还是很容易与Bu3SnH发生氢转移被淬灭. 然而, 将自由基引发剂更换为偶氮二环己基甲腈(ACCN), 并选用沸点更高的氯苯为溶剂时, 就能顺利发生5-exo-trig环化, 生成螺环γ-内酯产物2.6 (Scheme 2c).
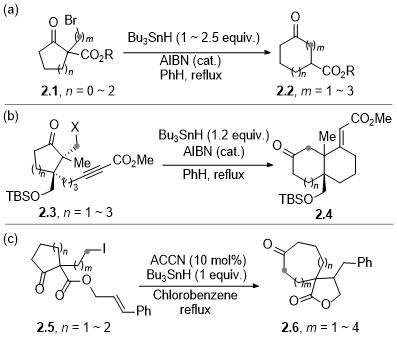
图式2 有机锡试剂引发的XAT过程

Scheme 2 XAT process initiated by organotin reagents

有机硅烷被证实具有和Bu3SnH相近的反应活性, 在降低试剂毒性的同时也有助于反应的后处理和产品分离纯化[15]. 三(三甲基硅基)硅烷(TTMSS)和四苯基二硅烷(TPDS)是目前最为常用的两种硅氢试剂. 例如, Togo等[16]以TPDS代替Bu3SnH, 以AIBN作为自由基引发剂, 在甲苯回流条件下实现了α-卤代烷基-β-酮酯3.1的扩环(Scheme 3a). 除了烷基卤化物, 硅自由基对芳基卤化物也展现了很好的攫卤能力. 朱晨等[17]报道了硅自由基介导的环戊酮和环己酮的C1—C3键断裂反应(Scheme 3b). 与经典Dowd-Beckwith反应生成扩环产物不同, 芳基自由基对环酮加成生成的烷氧自由基II并没有诱导C1—C2键的断裂生成大环内酯产物III, 而是选择性裂解C1—C3键产生自由基IV, 最后从(TMS)3SiH中攫取氢原子得到产物3.4. 通过密度泛函理论(DFT)计算, 结合氘代实验, 作者参与的最终攫氢步骤在动力学上更具优势, 从而实现C1—C3选择性切断.
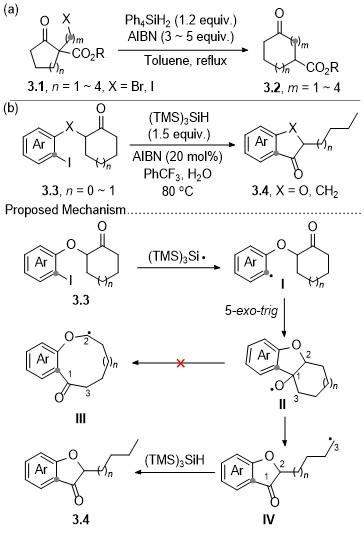
图式3 有机硅试剂引发的XAT过程

Scheme 3 XAT process initiated by organosilicon reagents

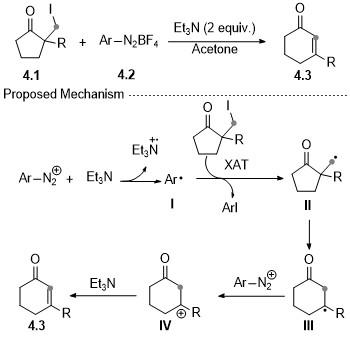
芳基自由基也是一类高效的攫卤试剂, 转化的驱动力来自于C(sp2)—X和C(sp3)—X键键能上的差异[18]. 2025年, 陈峰等[19]通过三乙胺与芳基重氮盐的单电子转移生成芳基自由基I, 该自由基攫取碘代甲基β-酮酯4.1中的碘原子, 形成一级碳自由基中间体II; 随后发生分子内加成-开环串联反应生成中间体III. 与使用硅氢或者锡氢试剂不同, 碳自由基III并未从三乙胺自由基正离子中攫氢, 而是被芳基重氮盐单电子氧化为碳正离子IV, 最后脱质子得到环己烯酮产物4.3, 生成的芳基自由基则参与下一轮的攫卤(Scheme 4).
图式4 芳基重氮盐参与的Dowd-Beckwith反应

Scheme 4 Dowd-Beckwith reaction involving aryl diazonium salts

2 通过单电子转移引发的反应

2.1 卤化物及类卤化物的单电子还原

除XAT模式外, α-(卤代烷基)-β-酮酯中的碳-卤键也能够通过单电子还原生成相应的烷基自由基, 进而引发Dowd-Beckwith反应. 然而, 由于非活化的烷基卤化物具有较高的还原电势, 往往需要使用SmI2[20]、In或Zn等[21]较强的还原试剂, 反应选择性较差, 因此限制了这一方法在合成中的广泛应用. Yanagi等[22]发现, 在500 W氙灯的照射下, 1,3-二甲基-2-苯基苯并咪唑啉(DMPBI)能够直接还原烷基卤化物生成相应的自由基, 该试剂同时也是很好的氢供体. 当加入催化量(5 mol%)的1,6-二(二甲氨基)芘(BDMAP)为光催化剂时, 使用波长为340 nm的光同样也可以引发反应(Scheme 5a). 该团队还报道了光催化下溴代β-酮酯5.3的Dowd- Beckwith扩环反应. 在该反应中, 三级胺在紫外光照射下发生光诱导电子转移(PET), 生成自由基阴离子I, 随后发生分子内单电子转移, 实现Cβ—Br键均裂, 最终经由生成的烷基自由基II完成扩环[23] (Scheme 5b).
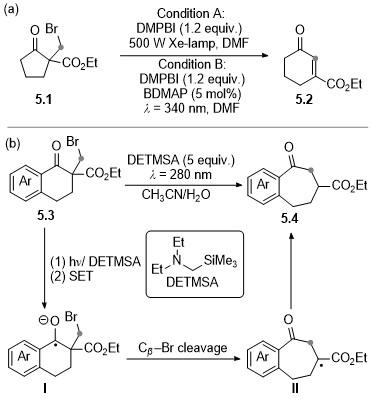
图式5 紫外光诱导的Dowd-Beckwith反应

Scheme 5 UV light-induced Dowd-Beckwith reaction

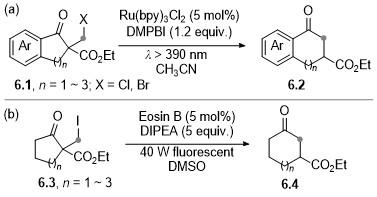
由于紫外光能量过高, 断键选择性和官能团兼容性都不高. 为了解决这一问题, Hasegawa等[24]使用[Ru(bpy)3]Cl2为光催化剂, 苯并咪唑啉为电子给体和氢供体, 实现了可见光促进β-酮酯6.1中非活化烷基氯的单电子还原(Scheme 6a). 随后, Itoh等[25]利用廉价的有机染料Eosin B来替代贵金属钌光催化剂, 并使用更为常见的二异丙基乙基胺(DIPEA)作为电子给体和氢供体, 同样也能高效地催化α-碘甲基取代β-环戊酮酯的Dowd-Beckwith反应.
图式6 可见光诱导SET的Dowd-Beckwith反应

Scheme 6 Visible light-induced SET Dowd-Beckwith reaction

段新华等[26]报道了可见光/钯催化基于α-溴甲基-β-酮酸酯7.1 Dowd-Beckwith扩环的Heck偶联反应, 有效避免了三级自由基III经氢原子转移被淬灭的问题(Scheme 7a). 与传统两电子钯催化Heck偶联反应不同, 该反应经历了从零价钯到一价钯, 再到两价钯的催化循环. 在可见光照射下, 零价钯配合物LnPd(0)被激发, 随后单电子还原底物7.1生成烷基自由基I和Pd(I); 自由基I经Dowd-Beckwith反应扩环得到自由基III, 随后与芳基烯烃反应, 生成苄基自由基IV. 苄基自由基与Pd(I)在光照下很容易发生电子转移生成苄基-Pd(II), 进而发生β-H消除得到产物7.3. 正因如此, 反应中生成的烷基自由基V也能够发生类似的电子转移, 在与芳基烯烃加成之前也能转化为烷基-Pd(II), 发生β-H消除生成副产物7.3". 此外, 自由基I也可以不经扩环直接与芳基烯烃加成, 得到副产物7.3'. 反应具有较好的底物普适性. 除了芳基烯烃之外, 烯基硅醚和烯基胺也可以作为偶联试剂. 同年, 该课题组[27]还发现中间体I可将四氢异喹啉衍生物7.4氧化为自由基阳离子VI. VI脱质子化得到的α-胺基自由基与中间体V通过自由基-自由基偶联, 生成N-芳基四氢异喹啉C—H官能化产物7.5 (Scheme 7b).
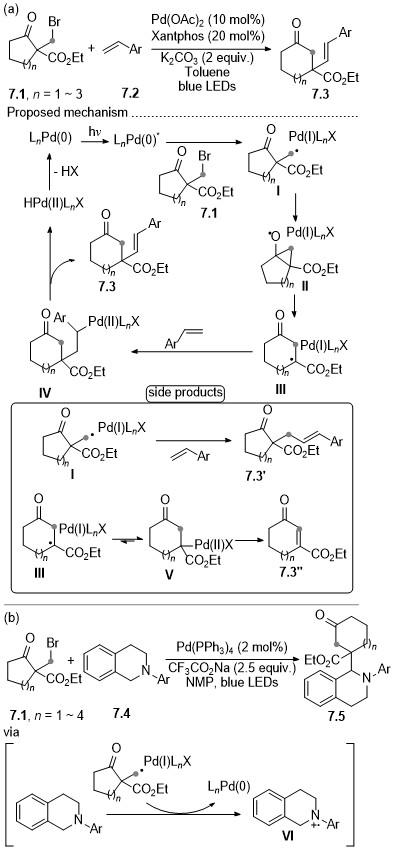
图式7 光钯协同诱导的Dowd-Beckwith反应

Scheme 7 Light-palladium synergistically induced Dowd- Beckwith reaction

最近, 段新华等[28]发现在铜/碱催化下, α-(卤代烷基)-β-酮酯还能发生自由基介导的开环氨化或酯化反应, 为无张力环的C—C键切断提供了一种新的策略(Scheme 8). 机理研究表明, α-(卤代烷基)-β-酮酯8.1与碱的相互作用可以形成络合物I, 随后与Cu(I)发生单电子转移, 生成铜与羰基配位的自由基中间体II或者酮与烯醇氧配位的中间体III. 中间体II发生C—C键断裂, 生成酰基自由基IV, 进而与吲唑2a反应生成Cu(III)络合物V. 最后, V还原消除生成目标产物8.3, 并再生Cu(I)进入下一轮循环. DFT计算表明中间体II开环的能量低于烷基自由基对羰基的加成, 从而避免了Dowd- Beckwith扩环产物的生成.
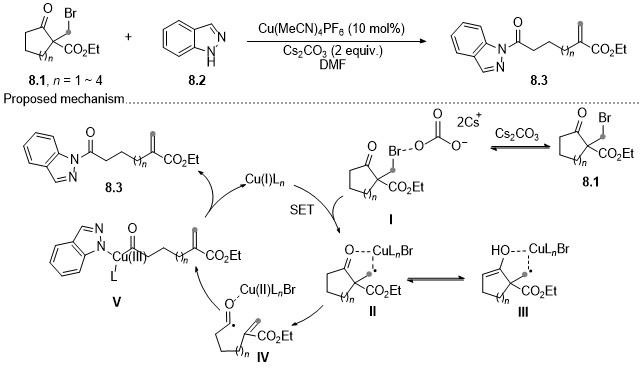
图式8 碳自由基介导的α-卤代烷基环酮环张开/氨化或酯化反应

Scheme 8 Carbon radical-mediated α-haloalkyl cycloketone ring-opening/amidation or esterification reaction

舒伟等[29]报道了在光/钴协同催化下, α-碘甲基-β-酮酸酯9.1与二级胺9.2的高选择性偶联反应. 在该反应中, 二级胺首先在Sc(OTf)3的催化下与酮缩合生成亚胺离子I. 烷基自由基同样也能对亚胺离子的碳加成, 进而发生Dowd-Beckwith反应扩环. 在钴与光的协同催化下, 可以将中间体V氧化为环己二烯胺VI并放出氢气. 在芳构化的驱动下, 环己二烯胺VI进一步脱去一分子氢气得到苯胺产物9.3 (Scheme 9). 在该反应中, DABCO不仅是一个有机强碱, 同时也作为电子给体还原Ru(II)*来生成还原能力更强的Ru(I). 值得一提的是, 这一策略可直接用于无保护的氨基醇和氨基酯的N-单芳基化, 是对传统芳基卤化物与胺偶联来制备芳胺化合物的重要补充.
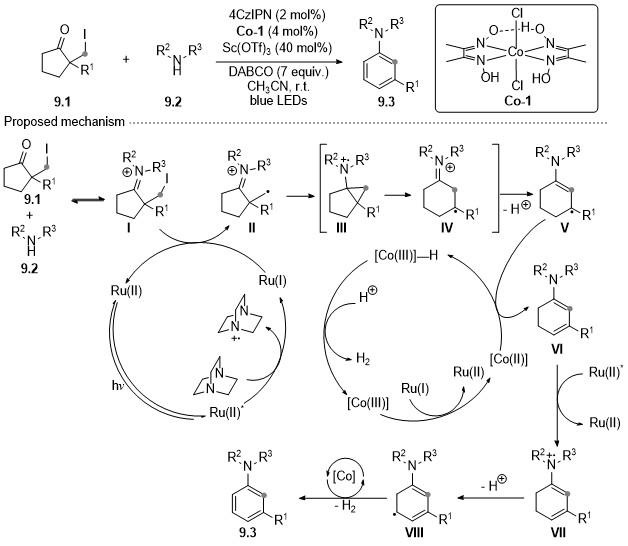
图式9 光/钴协同催化脱氢芳构化合成芳胺

Scheme 9 Light/cobalt cooperative catalysis for dehydrogenative aromatization synthesis of arylamines

α-卤烷基取代的β-酮酯是Dowd-Beckwith反应最常用的底物. 尽管酯基等吸电子基团的引入可以促进烷氧基自由基的开环来生成热力学更稳定的α-酯基环烷基自由基, 然而由于酯基的吸电子特性, 使得α-酯基环烷基很难进一步被单电子氧化为相应的碳正离子. 2023年, Hari等[30]将酯基替换为苯基, 经Dowd-Beckwith反应扩环后生成的苄基自由基III, 容易被氧化为碳正离子, 进而被一系列亲核试剂所捕获. 反应使用支链为烷基N-羟基邻苯二甲酰亚胺酯(NHPI)的10.1为自由基前体($E_{1 / 2}^{\mathrm{red}}=-1.23 \mathrm{~V} \mathrm{SCE}$), 被Ir(ppy)3 ($E_{1 / 2}^{\mathrm{red}}$[IrIV/*IrIII]=-1.73 V vs. SCE)[31]单电子还原产生烷基自由基I和Ir(IV), 而苄基自由基III则被Ir(IV)氧化生成碳正离子IV (Scheme 10). 该反应为Dowd-Beckwith反应的官能化提供了一种新的策略.
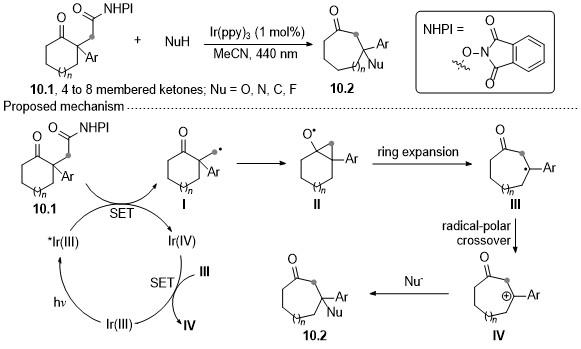
图式10 Dowd-Beckwith/自由基-极性交叉反应

Scheme 10 Dowd-Beckwith/radical-polar crossover reaction

2.2 烷基羧酸的单电子氧化

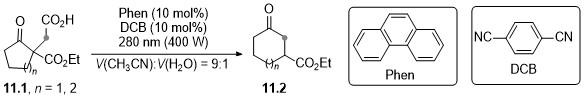
相对于卤代甲基β-酮酯的单电子氧化, 通过氧化α-羧甲基-β-酮酯中的羧基负离子, 再经脱羧也能生成相应的烷基自由基. Yoshimi等[32]报道了在紫外光条件下激发态的菲与1,4-二氰基苯(DCB)的光诱导电子转移, 生成具有较强氧化能力的菲自由基正离子来氧化α-羧甲基-β-酮酯的脱羧, 在CH3CN/H2O混合溶剂中完成了β-酮酸酯经Dowd-Beckwith反应扩环向γ-酮酸酯的转化(Scheme 11).
图式11 光诱导脱羧的Dowd-Beckwith反应

Scheme 11 Photoinduced decarboxylative Dowd-Beckwith reaction

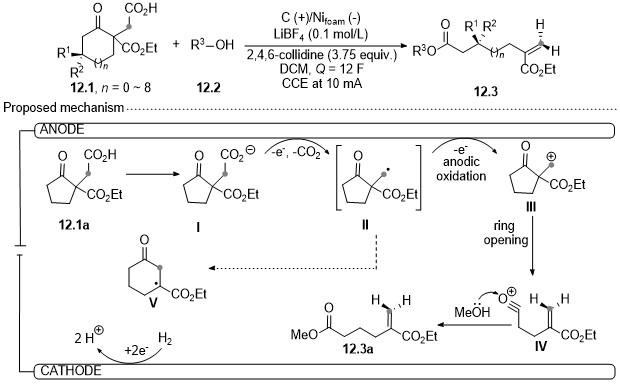
Hari等[33]还报道了电化学条件下α-羧甲基-β-酮酯12.1的区域选择性环裂解, 反应使用石墨为阳极, 镍为阴极, LiBF4为电解质(Scheme 12). 在阳极氧化下, α-羧甲基-β-酮酯也能脱羧生成自由基II, 随后在阳极被进一步氧化为碳正离子III. 碳正离子介导的中间体III的 C—C键断裂, 生成酰基正离子IV, 进而与醇亲核试剂加成. 该反应不仅适合于中环α-羧甲基-β-酮酯的环裂解官能化, 对于小环和大环的环酮酯也同样适用.
图式12 α-羧甲基-β-酮酯的区域选择性环裂解

Scheme 12 Regioselective ring cleavage of α-carboxymethyl-β-keto ester

3 对不饱和键加成引发的反应

上述基于XAT或SET过程来生成自由基的反应,需要在β-酮酯的α-位引入含有特定官能团的烷基边链, 反应底物较为受限. 将不饱和官能团引入到β-酮酯的α-位, 通过自由基对不饱和键的加成, 在生成Dowd- Beckwith反应的关键自由基的同时, 还能通过加成反应引入额外的官能团. 2016年, 刘心元等[34]报道了三氟甲基、叠氮、磺酰基等自由基对链状醛/酮13.1中非活化烯烃的加成, 进而诱发Dowd-Beckwith反应, 成功合成了一系列β-醛类化合物13.2. 反应机理如Scheme 13a所示, 磺酰氯等自由基前体被激发态的Ir(III)*光催化剂单电子还原, 生成的自由基对13.1a的双键进行加成得到烷基自由基I. I对羰基的6-exo-trig加成得到环烷基氧自由基II. 由于羰基α-位羟基的存在, 能够促进环烷基氧自由基IIβ-C—C键断裂生成自由基III. 最后, III被Ir(IV)氧化脱质子得到产物. 在此基础上, 该课题 组[35]进一步将这一策略应用于分子内1,4-和1,5-肟的迁移, 实现了未活化烯烃的1,2-肟三氟甲基化(Scheme 13b).
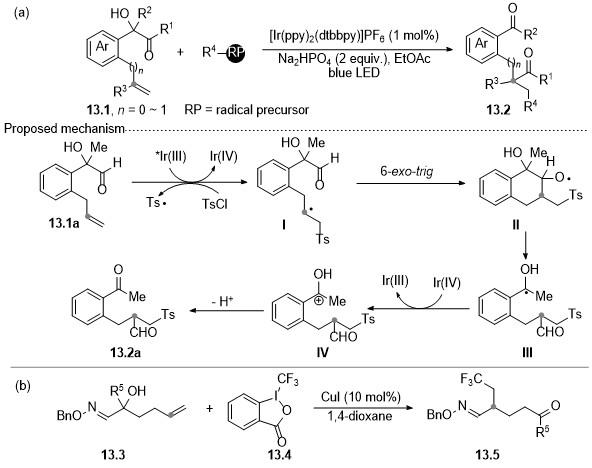
图式13 光介导的羰基/亚胺基转移的烯烃官能化

Scheme 13 Photoredox-mediated carbonyl/imine transfer for olefin functionalization

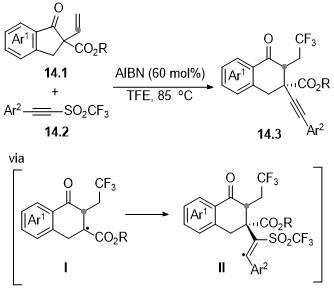
三氟甲磺酰基炔是一类很好的自由基炔基化试剂. 2022年, 鲍红丽等[36]以AIBN作为自由基引发剂, 利用三氟甲磺酰基炔实现了α-乙烯基-β-酮酯14.1的1,3-三氟甲基/炔基化(Scheme 14). AIBN在加热条件下均裂, 生成的烷基自由基对三氟甲磺酰基炔加成, 可以释放三氟甲磺酰基自由基. 该自由基脱去一分子SO2生成三氟甲基自由基, 进而对α-乙烯基-β-酮酯14.1的双键加成. 经Dowd-Beckwith反应生成的自由基I与三氟甲磺酰基炔加成, 在炔基化的同时释放另一分子的三氟甲磺酰基自由基, 参与下一轮的反应.
图式14 α-乙烯基-β-酮酯的1,3-三氟甲基/炔基化

Scheme 14 1,3-Trifluoromethyl/alkynylation of α-vinyl-β-keto ester

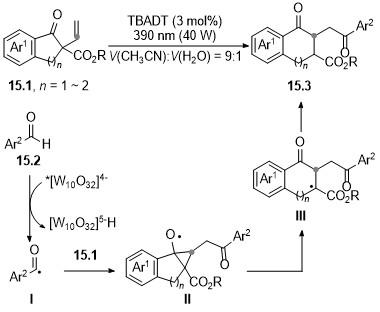
最近, 於兵等[37]以十钨酸四丁基铵盐(TBADT)为光催化剂和攫氢试剂, 将醛转化为酰基自由基与α-乙烯基-β-酮酯加成, 在室温、可见光照射下成功实现了环酮的Dowd-Beckwith扩环/酰基化(Scheme 15).
图式15 光催化环酮的扩环/酰化骨架编辑

Scheme 15 Photocatalytic expansion/acylation of cycloketone scaffolds

金属氢原子转移(MHAT)策略能够通过金属氢化物向烯烃转移氢原子来生成碳自由基, 最近该策略也被应用于α-乙烯基-β-酮酯的Dowd-Beckwith反应中. 李云 等[38]利用Fe(acac)3为催化剂, PhSiH3为氢源, 实现了α-烯基-β-酮酸酯16.1的高非对映选择性转化, 反应得到含四级碳的环酮类化合物16.2 (Scheme 16a). Dowd- Beckwith反应扩环后生成的自由基会被还原为碳负离子, 在质子化时, 质子更倾向于从位阻较小的一面与碳负离子结合, 实现反应的非对映选择性控制. 值得一提的是, Handore等[39]将双键引入环内, 在Fe(acac)3催化下实现Dowd-Beckwith重排的缩环. 反应使用β-酮酯16.3为原料, 乙醇和六氟异丙醇作为溶剂, 合成了α-位含四级碳的环戊酮产物16.4 (Scheme 16b).
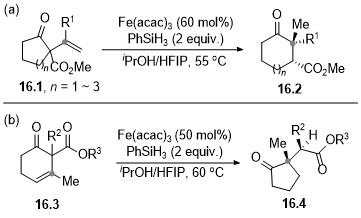
图式16 铁催化β-酮酸酯的扩环/缩环反应

Scheme 16 Iron-catalyzed ring expansion/contraction reactions of β-keto ester

丁寒锋等[40]将Dowd-Beckwith缩环反应用于真菌来源的四奎烷二萜类天然产物Crinipellins的全合成中, 高效地构建了其稠合三环骨架. 反应用含环外双键的桥环17.1为原料, 在Co(Salen)和PhSiH3的作用下, 通过MHAT过程生成自由基III, 自由基III攫氢可以得到C2位异丙基与甲基处于反位的三喹烷产物17.2. 为了控制C2位异丙基的立体构型, 作者加入2.5 equiv.的氧化剂氟代吡啶盐, 将C2位的自由基氧化为碳正离子, 再经脱质子生成双键. 产物17.3在后续通过Pd/C催化双键的氢化, 得到异丙基与甲基同侧的产物17.2'. 作者还对该关键缩环反应的底物普适性进行了考察, 结果表明含氮取代的三喹烷17.3c以及环己基并合的二喹烷17.3d均能顺利发生该反应(Scheme 17).
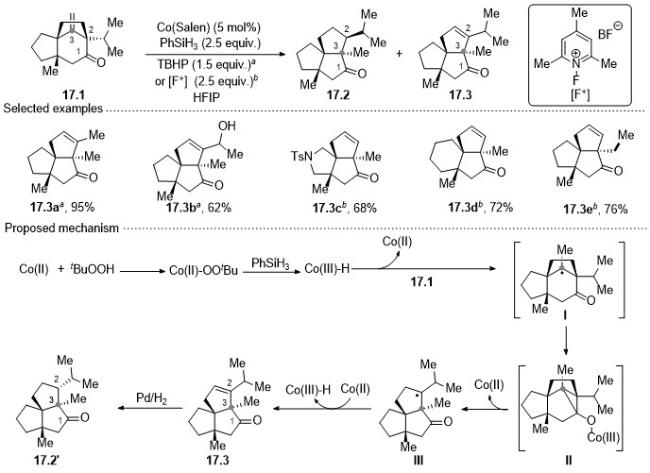
图式17 Crinipellins全合成中稠合三环骨架的合成

Scheme 17 Synthesis of the fused tricyclic skeleton in the total synthesis of Crinipellins

与边链含烯基的底物不同, 含炔基的环酮化合物在接受自由基加成后得到烯烃自由基, 经Dowd-Beckwith反应扩环后, 碳碳双键有可能进一步接受自由基加成, 再次诱发Dowd-Beckwith反应. 1990年以来, Nishida 等[41-42]报道了一种自由基环化/烷氧基断裂/再环化的策略, 经两次Dowd-Beckwith反应将六元环酮扩展为八元环辛烯酮产物18.2 (Scheme 18). 他们使用三丁基锡氢与AIBN这一经典的自由基引发方式, 通过锡基自由基对带有炔烃侧链的环己酮加成得到烯基自由基I, 随后经与羰基6-exo-trig加成, 生成烷氧基自由基II; 中间体II发生β-C—O键断裂, 在扩环的同时生成碳自由基III; 该自由基对双键的5-exo-trig分子内加成, 生成带有环外烷基自由基的七并五元环中间体IV, 再次进行Dowd-Beckwith型扩环, 生成八并五元环桥头自由基VI, 最后经β-Sn消除得到环戊烷并环辛烯酮产物18.2.
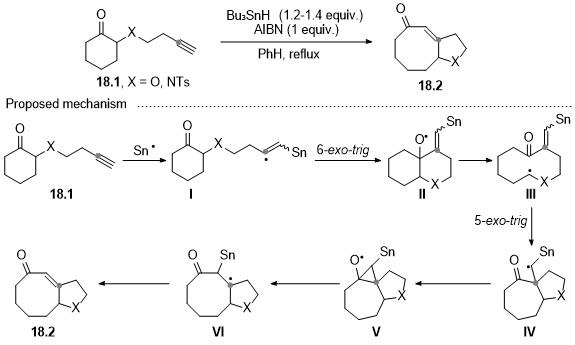
图式18 炔烃类的扩环-环化反应

Scheme 18 Ring-expansion and cyclization reactions of alkynes

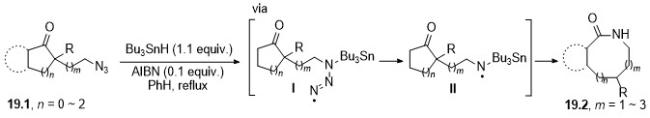
除了对不饱和碳碳双键和叁键加成之外, 自由基对叠氮基团加成能生成相应的氮自由基[43]. Kim等[44]发现, 三丁基锡自由基对烷基叠氮化合物19.1加成生成的氮自由基II也能对进行羰基加成, 从而诱发Dowd-Beckwith反应扩环(Scheme 19). 该反应为大环内酰胺化合物的合成提供了一种简便高效的策略.
图式19 利用Dowd-Beckwith反应合成内酰胺

Scheme 19 Synthesis of lactams using Dowd-Beckwith reaction

4 基于氢原子转移引发的反应

通过选择性的氢原子转移(HAT)来产生诱发Dowd- Beckwith反应的关键自由基, 不仅能显著提高反应的原子经济性和步骤经济性, 同时也能进一步拓宽Dowd-Beckwith反应在复杂分子后期骨架编辑中的应用. 在1988年, Murakami等[45]利用卟啉钴[Cob(II)7C3- ester]ClO4为催化剂, 三氯化钒为共催化剂, 在氧气存在下探索了基于HAT过程的Dowd-Beckwith反应, 实现了2-甲基-1,3-环戊二酮20.1的扩环转化. 钴催化剂由维生素B12简单衍生得到, 并具有较好的水溶性, 因此反应可以在磷酸盐和硼酸盐的缓冲水溶液中进行(pH=9.3). 三氯化钒既作为氧气的活化剂, 又作为还原剂, 将Co(III)还原回活性Co(II). 反应机理涉及超氧自由基阴离子选择性攫取底物20.1甲基上的氢原子, 生成的烷基自由基随即被Co(II)捕获, 形成Co(III)络合物II; 在光照条件下, Co—C键发生均裂释放出烷基自由基, 进而引发Dowd-Beckwith型扩环, 最终生成目标产物20.2 (Scheme 20).
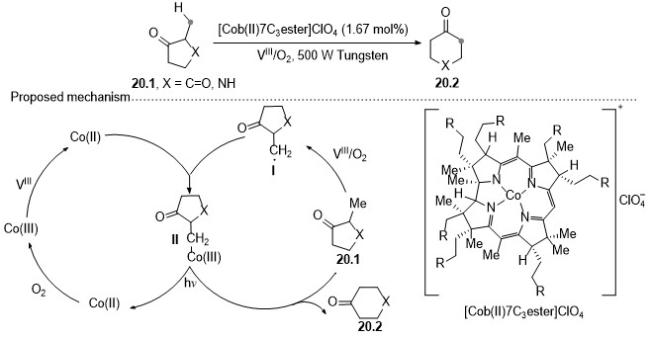
图式20 C(sp3)—H键活化的环扩张反应

Scheme 20 Ring-expansion reaction starting from C(sp3)—H bonds

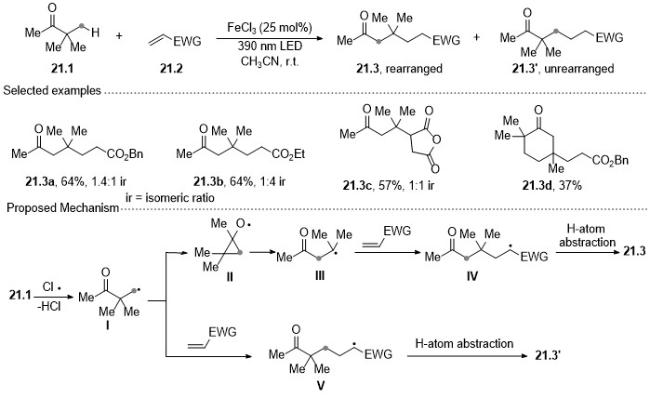
2021年, Rovis等[46]利用铁催化的光诱导配体-金属电荷转移(LMCT)策略, 成功实现了甲基叔丁基酮的碳碳键重排及碳链延长(Scheme 21). 该反应通过光照产生高活性氯自由基来攫取叔丁基的氢, 生成烷基自由基I; 该一级烷基自由基对酮羰基加成, 烷氧基断裂, 重组为更稳定的三级碳自由基III, 随后与吸电子烯烃发生Giese加成反应. 作者发现, 较高的反应温度与底物浓度有利于抑制未重排的烷基自由基I与吸电子烯烃的Giese加成. 控制实验进一步证实, 反应是通过金属中心的氧化还原循环来进行的, 不涉及自由基链过程.
图式21 骨架重排和C(sp3)—H烷基化

Scheme 21 Skeleton rearrangement and C(sp3)—H alkylation

5 基于能量转移引发的反应

处于激发态的可见光催化剂, 不仅能与反应物进行电子转化得到自由基离子, 也可以通过能量转移的方式均裂π-键生成双自由基[47-49]. 2025年, 黄焕明等[50]报道了以三氟噻蒽酮(TFTO)为光敏剂, α-烯丙基取代的环戊酮, 通过能量转移重排为七并三双环的转化(Scheme 22a). 该反应具有良好的底物普适性, 4~7元的环酮都能顺利地转化为并双环产物, 也可以将环酮中的碳原子替换为氮原子或者羰基. 结合控制实验和DFT计算, 作者提出可能的机理: 光敏剂通过能量转移均裂烯烃的π-键, 生成双自由基中间体I. 随后, 一级烷基自由基选择性地对环酮的羰基加成, 经5-exo-trig环化形成双环中间体II. 氧自由基介导C—C键断裂生成八元环中间体III, 最后分子内双自由基偶联形成三元环. 以同一个碳原子上还有酰基和烯丙基取代基的环烷烃为底物, 作者还将这一策略拓展至难度更大的螺环化合物的合成(Scheme 22b). 最近, 钟芳锐/吴国骄团队[51]以硫氰酸盐作为光催化剂, 同样也实现了五至八元环酮化合物向具有高张力和三维立体结构的环丙烷并合中环化合物的转化.
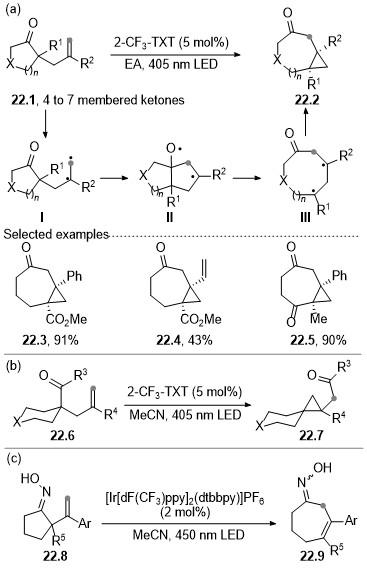
图式22 能量转引发的Dowd-Beckwith扩环反应

Scheme 22 Energy transfer-initiated Dowd-Beckwith ring expansion reaction

将环酮α-位的烯丙基改为乙烯基, 最终双自由基偶联则从构建三元环变为形成双键. 最近, 黄焕明等[52]α-乙烯基取代的环酮肟为底物, 利用光催化剂活化烯烃, 经历环化-开环生成相邻的双自由基, 然后发生自由基偶联, 合成了增加两个碳原子的环庚烯肟类化合物(Scheme 22c)[51]. 然而, 该反应仅限于α-乙烯基类的底物, α-烯丙基和α-丁-3-烯基取代的环酮肟都无法发生此类反应.

6 总结与展望

经过近40年的发展, Dowd-Beckwith反应在环酮类化合物的骨架重组方面展示出了独特的魅力. 基于Dowd-Beckwith反应自由基加成/烷氧基自由基开环的过程, 其反应模式也由最初的简单扩环, 发展为可以实现缩环以及环裂解的多样化转化. 随着过渡金属催化、光氧化还原催化、电催化等产生自由基的方式出现, Dowd-Beckwith反应的底物类型得到了拓展, 不同的催化模式也使得后期官能团的多样化修饰更加丰富. 本文根据生成诱发Dowd-Beckwith反应关键自由基的方式出发, 从XAT、SET、HAT、EnT及对不饱和键加成五个方面, 对该反应的历史沿革和最新进展做了介绍, 并对相关反应的机理做了分析.
尽管Dowd-Beckwith反应已经取得一定的进展, 但仍有一些问题亟待解决. 首先, Dowd-Beckwith反应大多使用环状β-酮酯为原料, 酯基的存在最初是为了提升双羰基中间碳氢的酸性, 使得在这一位置引入官能化的支链更加容易. 随着光氧化还原催化等引发自由基方式的发展, 酯基的强吸电子能力对其相邻碳自由基的后续单电子转移产生了较大的影响, 也限制了反应的底物普适性. Dowd-Beckwith反应自身包括了多步自由基转化, 涉及的自由基种类也比较多, 经典的反应往往限于底物自身的重排, 基于Dowd-Beckwith反应的两组分、多组分反应在化学、区域选择性的控制上仍具有较大的挑战性. 尽管已有通过Dowd-Beckwith反应构建季碳中心的报道, 然而目前尚无不对称Dowd-Beckwith反应的报道. 随着自由基化学的发展, 我们相信Dowd-Beckwith反应及其衍生策略在碳环骨架的重组、编辑以及复杂三维骨架构建中会有越来越多的应用.
(Cheng, F.)
[1]
Dowd, P.; Choi, S.-C. J. Am. Chem. Soc. 1987, 109, 3494.

[2]
Dowd, P.; Choi, S.-C. J. Am. Chem. Soc. 1987, 109, 6549.

[3]
Dowd, P.; Zhang, W. J. Am. Chem. Soc. 1991, 113, 9875.

[4]
Zhang, W.; Dowd, P. Tetrahedron Lett. 1992, 33, 3285.

[5]
Beckwith, A. L. J.; O'Shea, D. M.; Westwood, S. W. J. Am. Chem. Soc. 1988, 110, 2565.

[6]
Crimmins, M. T.; Wang, Z.; McKerlie, L. A. J. Am. Chem. Soc. 1998, 120, 1747.

[7]
Duecker, F. L.; Heinze, R. C.; Heretsch, P. J. Am. Chem. Soc. 2020, 142, 104.

[8]
Banwell, M. G.; Cameron, J. M. Tetrahedron Lett. 1996, 37, 525.

[9]
Fu, C.-C.; Zhang, Y.-B.; Xuan, J.; Zhu, C.-L.; Wang, B.-N.; Ding, H.-F. Org. Lett. 2014, 16, 3376.

[10]
Dowd, P.; Zhang, W. Chem. Rev. 1993, 93, 2091.

[11]
Singha, T.; Mondal, A. R. S.; Hari, D. P. Chem.-Eur. J. 2022, 28, e202202025.

[12]
1Lecomte,V.; Bolm, C. Adv. Synth. Catal. 2005, 347, 1666.

[13]
Boger, D. L.; Mathvink, R. J. J. Org. Chem. 1990, 55, 5442.

[14]
Hierold, J.; Lupton, D. W. Org. Lett. 2012, 14, 3412.

[15]
Chatgilialoglu, C. Chem. Rev. 1995, 95, 1229.

[16]
Sugi, M.; Togo, H. Tetrahedron 2002, 58, 3171.

[17]
Wang, M.; Li, M.; Yang, S.; Wu, X.-S.; Zhu, C. Nat. Commun. 2020, 11, 672.

[18]
Cao, C.-T.; Chen, M.; Fang, Z.; Au, C.; Cao, C. ACS Omega 2020, 5, 19304.

[19]
Zhang, G.; Teng, X.; Zhang, D.; Tan, W.; Xu, B.; Wang, S.; Li, X.; Gao, P.; Chen, F. Chem. Commun. 2025, 61, 3139.

[20]
Hasegawa, E.; Kitazume, T.; Suzuki, K.; Tosaka, E. Tetrahedron Lett. 1998, 39, 4059.

[21]
Sugi, M.; Sakuma, D.; Togo, H. J. Org. Chem. 2003, 68, 7629.

[22]
Hasegawa, E.; Yoneoka, A.; Suzuki, K.; Kato, T.; Kitazume, T.; Yanagi, K. Tetrahedron 1999, 55, 12957.

[23]
Hasegawa, E.; Tosaka, E.; Yoneoka, A.; Tamura, Y.; Takizawa, S.; Tomura, M.; Yamashita, Y. Res. Chem. Intermed. 2013, 39, 247.

[24]
Hasegawa, E.; Tateyama, M.; Hoshi, T.; Ohta, T.; Tayama, E.; Iwamoto, H.; Takizawa, S.; Murata, S. Tetrahedron 2014, 70, 2776.

[25]
Deguchi, M.; Fujiya, A.; Yamaguchi, E.; Tada, N.; Itoh, A. RSC Adv. 2018, 8, 15825.

[26]
Chen, L.; Guo, L.-N.; Liu, S.; Liu, L.; Duan, X.-H. Chem. Sci. 2021, 12, 1791.

[27]
Xin, H.; Guo, L.-N.; Yang, M.; Guan, C.; Yuan, Z.-H.; Duan, X.-H. Org. Chem. Front. 2023, 10, 1147.

[28]
Xin, H.; Wang, S.; Guo, L.-N.; Guan, C.; Liao, J.; Yuan, Z.-H.; Zhang, Z.; Duan, X.-H. Chin. Chem. Lett. 2025, DOI: https://doi.org/10.1016/j.cclet.2025.111939.

[29]
Ren, Y.-F.; Chen, X.-Y.; Du, H.-W.; Shu, W. Chem. Catal. 2024, 4, 100873.

[30]
Singha, T.; Kadam, G. A.; Hari, D. P. Chem. Sci. 2023, 14, 6930.

[31]
Dixon, I. M.; Collin, J.-P.; Sauvage, J.-P.; Flamigni, L.; Encinas, S.; Barigelletti, F. Chem. Soc. Rev. 2000, 29, 385.

[32]
Nishikawa, K.; Ando, T.; Maeda, K.; Morita, T.; Yoshimi, Y. Org. Lett. 2013, 15, 636.

[33]
Singha, T.; Kasu, J. V. N.; Hari, D. P. Angew. Chem., Int. Ed. 2025, 64, e202505155.

[34]
Li, Z.-L.; Li, X.-H.; Wang, N.; Yang, N.-Y.; Liu, X.-Y. Angew. Chem., Int. Ed. 2016, 128, 15324.

[35]
Wang, N.; Wang, J.; Guo, Y.-L.; Li, L.; Sun, Y.; Li, Z.; Zhang, H.-X.; Guo, Z.; Li, Z.-L.; Liu, X.-Y. Chem. Commun. 2018, 54, 8885.

[36]
Zhang, Q.; Chiou, M.-F.; Ye, C.; Yuan, X.; Li, Y.; Bao, H. Chem. Sci. 2022, 13, 6836.

[37]
Qiao, L.; Yang, W.; Li, X.; Sun, K.; Liu, Y.; Chen, X.; Krylov, I. B.; Liu, P.; Qu, L.; Terent'ev, A. O.; Yu, B. Sci. China Chem. 2026, 69, 347.

[38]
Wang, W.; Feng, S.; Wei, Y.; Wang, H.; Li, Y. Org. Lett. 2023, 25, 8022.

[39]
Survase, V. U.; Rokade, A. D.; Handore, K. L. Org. Lett. 2025, 27, 8798.

[40]
Zhao, Y.; Hu, J.; Chen, R.; Xiong, F.; Xie, H.; Ding, H. J. Am. Chem. Soc. 2022, 144, 2495.

[41]
Nishida, A.; Takahashi, H.; Takeda, H.; Takada, N.; Yonemitsu, O. J. Am. Chem. Soc. 1990, 112, 902.

[42]
Nishida, A.; Ogasawara, Y.; Kawahara, N. Tetrahedron Lett. 1995, 36, 3015.

[43]
Tsang, R.; Fraser-Reid, B. J. Am. Chem. Soc. 1986, 108, 2116.

[44]
Kim, S.; Joe, G. H.; Do, J. Y. J. Am. Chem. Soc. 1993, 115, 3328.

[45]
Murakami, Y.; Hisaeda, Y.; Ohno, T.; Matsuda, Y. Chem. Lett. 1988, 17, 621.

[46]
Kang, Y. C.; Treacy, S. M.; Rovis, T. ACS Catal. 2021, 11, 7442.

[47]
Strieth-Kalthoff, F.; James, M. J.; Teders, M.; Pitzer, L.; Glorius, F. Chem. Soc. Rev. 2018, 47, 7190.

[48]
Strieth-Kalthoff, F.; Glorius, F. Chem 2020, 6, 1888.

[49]
Zhu, M.; Zhang, X.; Zheng, C.; You, S.-L. Acc. Chem. Res. 2022, 55, 2510.

[50]
Zheng, Y.; Hou, Q.; Wen, S.-Y.; Ran, H.; Lu, C.; Dong, Q.-X.; Houk, K. N.; Huang, H.-M. CCS Chem. 2025, DOI: 10.31635/ccschem.025.202506417.

[51]
Xu, Y.; Wang, Z.; Huang, J.; Pang, T.; Jiang, M.; Zhong, F.; Wu, G. Angew. Chem., Int. Ed. 2026, 65, e22620.

[52]
Chen, J.-J.; Tang, Y.-H.; Yu, S.; Huang, H.-M. Angew. Chem., Int. Ed. 2026, 65, e20490.

Outlines

/