


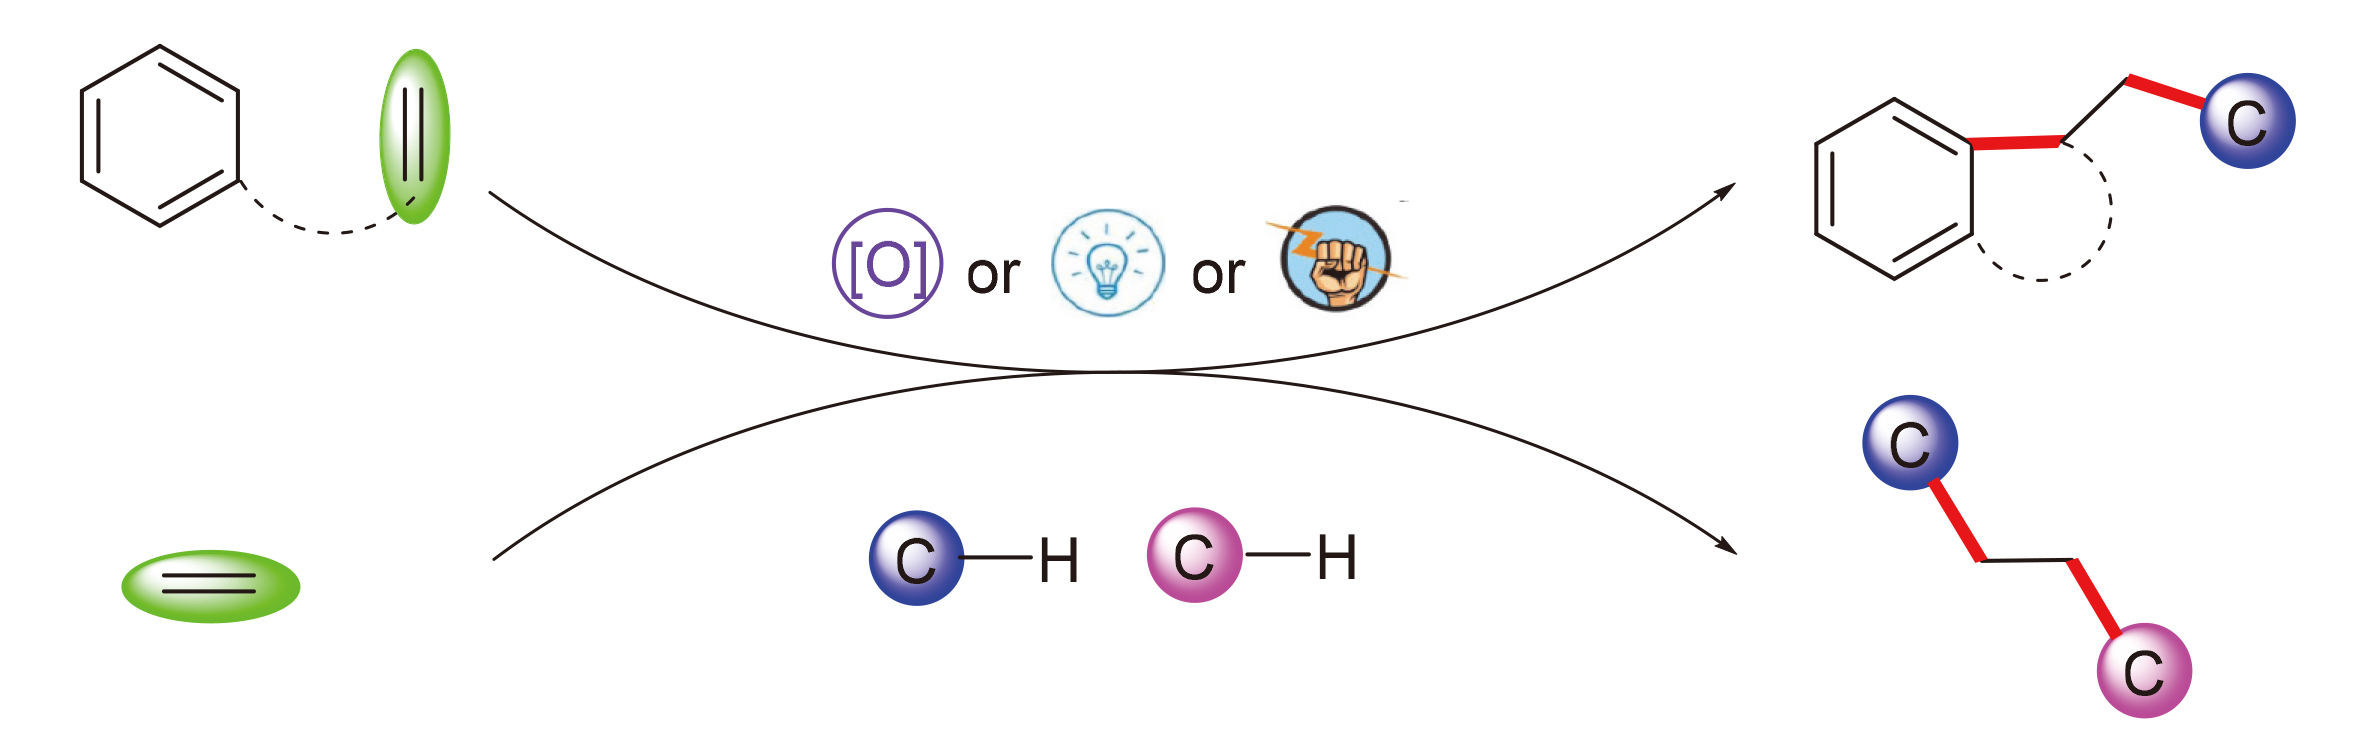
C—H键是有机化学中最普遍的共价键之一, 广泛存在于从简单烷烃到复杂天然产物的各类有机分子体系中. 实现C—H键的直接转化, 不仅能规避传统合成路线中对原料繁琐的预官能团化步骤, 还可达成资源高值化利用与环境污染减排的双重目标[1]. 尽管C—H键转化具备广阔的应用前景, 但该过程仍面临诸多关键挑战: 其一, C—H键键长短、键能高, 致使其固有反应活性偏低; 其二, 有机分子中往往存在多种化学环境的 C—H键, 对特定位点C—H键的选择性转化难以精准调控; 其三, 目标产物的反应活性通常高于起始原料, 极易发生过度官能团化副反应. 鉴于该研究方向具有重要的应用潜力, C—H键转化一直是有机化学核心研究内容之一[2].
烯烃作为一类源自化石资源的大宗基础原料, 自19纪50年代Wacker反应被发现以来, 烯烃官能团化反应已广泛应用于合成化学、药物研发和功能材料等领域. 该类反应可将廉价易得的烯烃合成前体转化为结构多样的高价值化合物, 展现出广阔的应用前景[3]. 随着自由基化学的蓬勃发展, 通过自由基介导C—H键转化的烯烃官能团化反应吸引了有机合成界的关注, 其中C—H键既可作为自由基给体启动反应, 又能充当亲核性受体终止反应, 为实现烯烃的高步骤经济性和高原子经济性转化提供了新途径. 本综述围绕C(sp3)—H/C(sp2)—H、C(sp2)—H/C(sp2)—H和C(sp3)—H/C(sp3)—H等三类转化途径, 总结了近十余年自由基介导双C—H键转化的烯烃官能团化反应研究进展, 重点讨论不同反应机制对底物范围的影响, 为该领域的后续研究提供有益参考.
1 烯烃参与的C(sp3)—H/C(sp2)—H转化
1.1 N-芳基丙烯酰胺参与的串联环化反应
吲哚酮骨架广泛存在于具有生物活性的天然产物及药物分子中, 是一类重要的氮杂环化合物. 近年来, 通过自由基介导的N-芳基丙烯酰胺串联环化反应合成吲哚酮类化合物的策略, 备受有机合成领域的关注. 其中, 基于C—H键直接转化的N-芳基丙烯酰胺串联环化反应, 已成为构建吲哚酮类化合物的重要方法之一.
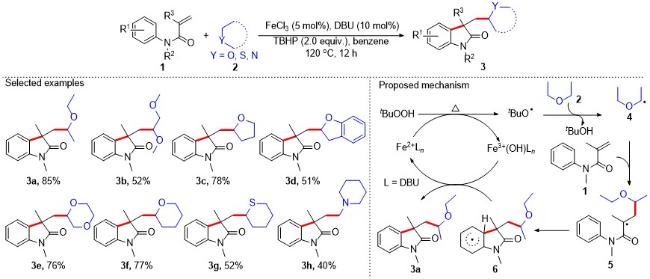
通过一系列机理实验, 作者提出一种可能的反应机理. 首先, Fe²⁺被叔丁基过氧化氢(TBHP)氧化, 得到Fe³⁺和叔丁氧自由基; 叔丁氧自由基和底物2发生一个氢迁移(HAT)过程, 得到自由基中间体4, 自由基中间体4随后加成到N-芳基丙烯酰胺1的C=C双键上, 形成碳自由基中间体5; 中间体5接着与芳环发生分子内环化, 生成芳基自由基中间体6; 最后, 中间体6被Fe³⁺氧化去质子化, 得到目标产物3a. 该氧化体系成功实现了首例烯烃与烷基杂环化合物的1,2-烷基芳基化反应, 为合成吲哚酮衍生物提供了一条高经济性、高效率的路径.
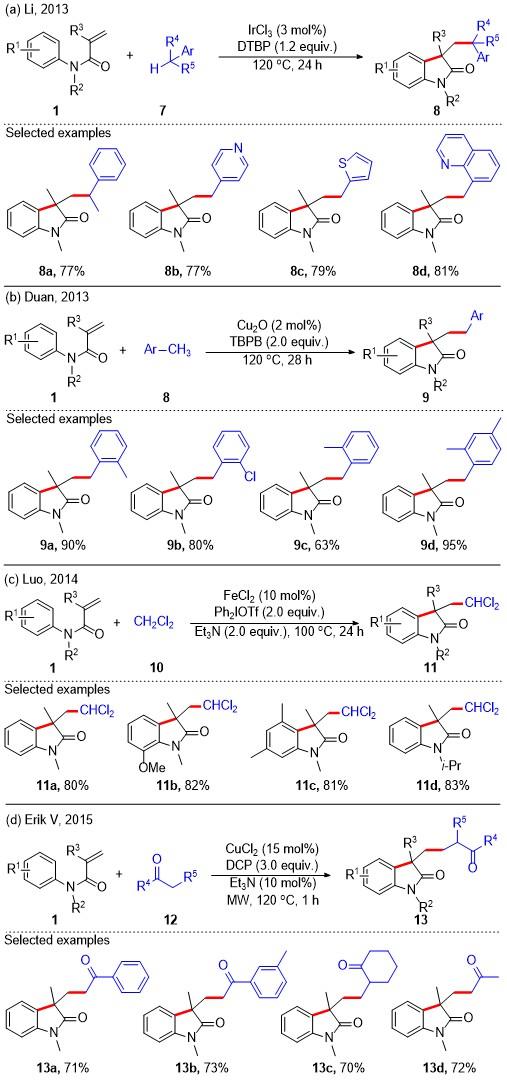
2013年, 李金恒课题组[5]通过调节路易斯酸催化剂, 实现了苄基C—H键(BDE=355.5 kJ/mol)的选择性转化, 高效构建了苄基取代的吲哚酮衍生物(Scheme 2a), 进一步证明了协同氧化体系的可行性, 为后续不同类型C—H键的选择性转化奠定了基础. 同年, 段新华课题组[6]利用类似策略, 报道了一例铜催化的N-芳基丙烯酰胺串联环化反应(Scheme 2b). 利用这种合成策略, 可以实现惰性C(sp3)—H的活化官能团化, 从而构建两个新的碳-碳键, 为惰性C(sp3)—H的活化提供了一种新的合成策略. 2014年, 罗德平课题组[7]通过铁催化实现了芳基丙烯酰胺衍生物与氯代烷烃的两组分烯烃烷基芳基化反应(Scheme 2c). 在该反应中, 氯代烷烃既是反应物又作为反应溶剂. 此反应具有较好的官能团耐受性, 各种氯代烷烃都能很好地兼容这种合成策略. 此后, der Eycken课题组[8]利用同样的策略, 实现了丙烯酰胺衍生物与非活化酮类化合物的烷基芳基化反应(Scheme 2d). 该反应通过铜催化自由基加成/环化串联机制进行, 对多种官能团都表现出了良好耐受性.
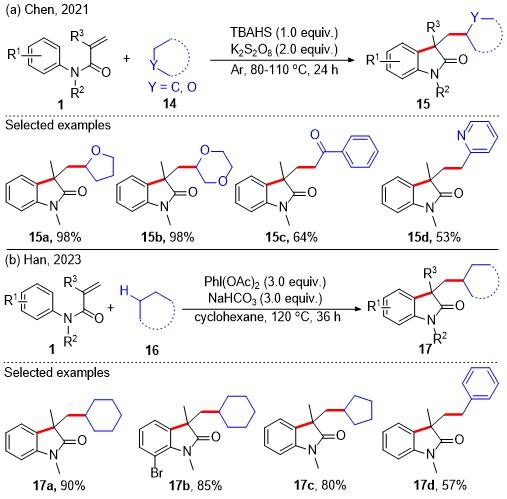
上述主要是对相对较为活泼的C(sp3)—H的活化烯烃烷基芳基化反应, 主要包括杂原子和酮类化合物α-C(sp3)—H活化以及苄基和卤代烷烃碳氢键活化. 2021年, 陈铁桥课题组[9]开发了一种在无金属催化N-芳基丙烯酰胺参与的惰性烷基C(sp3)—H直接活化烷基芳基化反应(Scheme 3a). 该体系通过结合安全的过硫酸盐与低毒的季铵盐, 能够选择性活化多种C(sp3)—H烷基化合物, 通过HAT过程生成相应的碳中心自由基. 该碳中心自由基进攻烯烃末端, 进而发生一个环化过程, 合成具有重要价值的吲哚酮衍生物. 此后, 韩晓雨课题组[10]利用PhI(OAc)2作为氧化剂, 通过自由基引发的烷基化/环化过程, 实现简单烷烃与N-芳基丙烯酰胺的直接氧化烷基-芳基化, 合成了3,3-二取代吲哚酮衍生物(Scheme 3b). 这两种方法通过不同氧化剂的使用, 实现了惰性烷基C(sp3)—H的活化, 同时也展现出了优异的官能团耐受性.
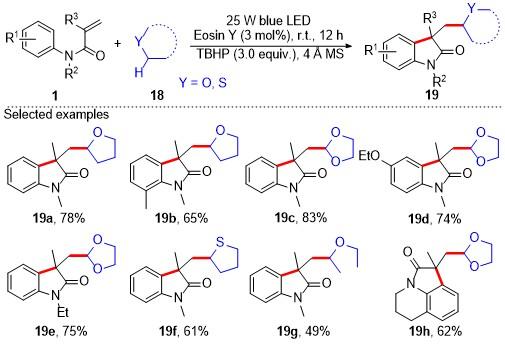
与传统合成相比, 有机光催化因其温和的反应条件、独特的反应性、优异的官能团兼容性、绿色与可持续以及高步骤经济性, 受到了化学研究者们的广泛关注. 其反应核心是光催化剂, 它能吸收光子的能量, 从基态跃迁到激发态, 从而成为一种强氧化或强还原剂, 或者能量转移体, 来活化原本惰性的底物分子, 实现传统热化学难以或无法实现的转化. 2017年, 王磊课题 组[11]报道了一种可见光诱导策略: 在室温、无金属条件下, 通过选择性活化C(sp3)—H键, 实现烯烃与简单醚类化合物的反应, 高效合成烷基化吲哚酮(Scheme 4). 可见光氧化还原催化已成为温和反应条件下设计与开发各类自由基反应的重要方法. 然而, 有机反应中直接利用可见光仍存在一定局限性, 例如部分反应仍需借助高能紫外光, 且多数有机分子在可见光区缺乏有效的光子吸收能力. 针对上述问题, 该研究引入有机光氧化还原催化剂曙红Y, 利用其可见光响应特性, 通过可见光驱动的单电子转移(SET)过程实现有机分子的敏化, 为光化学反应的高效开展提供了新的可行路径.
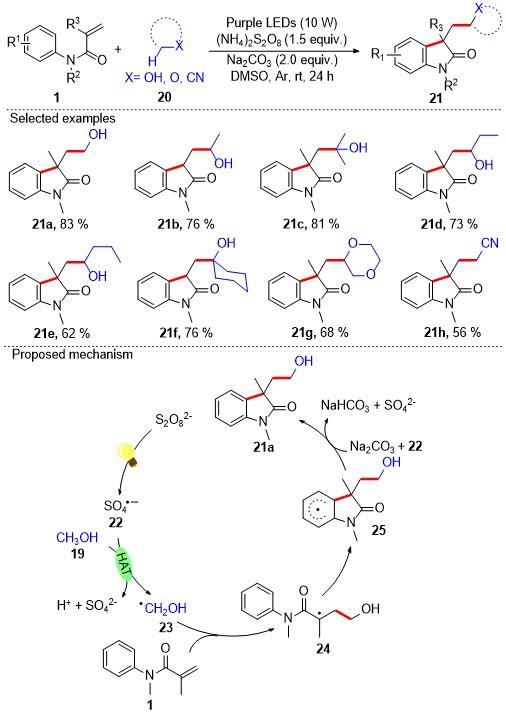
2022年, 张武课题组[12]开发了一种高效的光促进N-芳基丙烯酰胺与醇等的氧化自由基环化烷基芳基化反应(Scheme 5). 该策略对多种N-芳基丙烯酰胺及C(sp³)—H偶联组分(如醇、醚和烷烃)均表现出良好的底物适用性, 能够以高产率获得多官能团化的吲哚酮衍生物. 值得一提的是, 该反应无需使用昂贵的光催化剂, 且在室温条件下即可顺利进行, 为合成高附加值杂环化合物提供了一种新颖而简便的方法. 通过机理实验和前人的报道, 作者提出了一种可能的反应机理, 首先过硫酸根在紫光的作用下发生均裂, 生成硫酸根自由基阴离子22. 随后中间体22与甲醇的α位发生一个HAT过程, 生成羟烷基自由基23. 该羟烷基自由基23与N-甲基丙烯酰胺发生分子间加成, 形成自由基中间体24. 中间体24继而通过分子内芳香亲核取代进行环化, 得到自由基中间体25. 最后, 该自由基加合物被硫酸根自由基阴离子和碱进一步氧化并脱去质子, 从而得到目标产物21a.
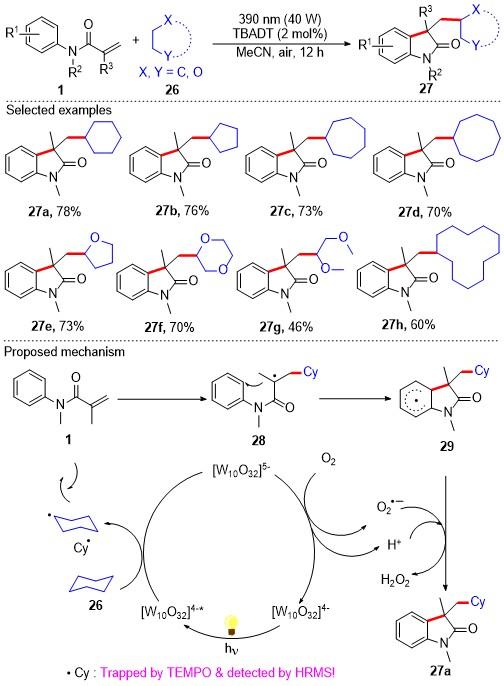
随后, 2025年, 李品华课题组[13]利用十钨酸四丁基铵(TBADT)作为光催化剂, 实现了简单烷烃与N-芳基丙烯酰胺的串联烷基化/环化反应(Scheme 6), 为吲哚酮衍生物的合成提供了一条简便绿色的合成路径. 该方法具有底物适用范围广、烷基自由基前体廉价易得、反应条件温和等突出特点, 为具有生物活性的吲哚酮衍生物的实用化合成提供了一条新途径. 根据实验结果以及控制实验, 作者提出了一个合理的反应历程: 首先在紫外光激发下, 十钨酸根阴离子转化为激发态三线态([W10- O32]4⁻*), 该活性物种可选择性地攫取环己烷的氢原子, 生成相应的环己烷自由基(Cy•)和还原态十钨酸根中间体([W10O32]5⁻), 后者被氧气氧化再生, 完成光催化循环, 同时生成超氧自由基阴离子; 随后, 环己烷自由基(Cy•)进攻N-芳基丙烯酰胺的C=C双键, 形成碳自由基中间体28; 该中间体经分子内环化反应生成自由基中间体29; 最后, 中间体29在上述超氧自由基阴离子存在下, 通过氢原子转移或氧化去质子化路径转化为最终产物27a, 并伴随过氧化氢的生成.
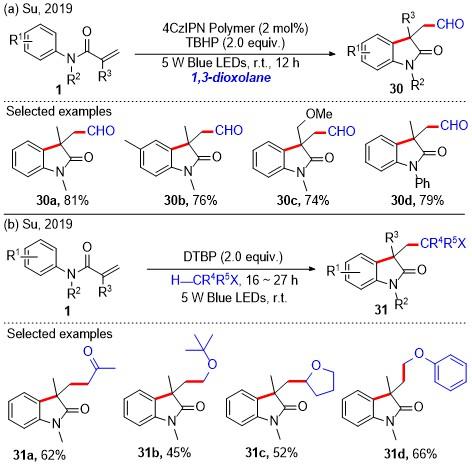
2019年, 苏陈良课题组[14]以咔唑-氰基共轭微孔聚合物(CC-CMP)作为无金属光催化剂, 通过1,3-二氧戊环的C—H活化, 实现了N-芳基丙烯酰胺的1,2-甲酰芳基化反应(Scheme 7a), 这项工作展示了聚合物半导体CMPS作为可见光捕获型光催化剂的巨大潜力. 该催化剂具有高度稳定、可重复使用和不含金属的特点. 而后至2024年, 苏陈良课题组[15]又筛选出二叔丁基过氧化物(DTBP)作为优异氧化剂, 在可见光激发下有效活化多种杂原子邻位C(sp³)—H键, 实现N-芳基丙烯酰胺的分子内环化烷基芳基化反应(Scheme 7b). DTBP在可见光作用下发生均裂形成叔丁基氧自由基, 进而引发反应, 同时也承担了氧化剂的角色, 该合成策略能够兼容各种卤代烷烃底物.
2022年, 尹标林课题组(Scheme 8a)[16]又开发了一种在光诱导钯催化条件下, 实现C(sp2)—H与C(sp3)—H键分子间脱氢交叉偶联的温和策略. 其中多卤代芳烃可作为一种高效的氢转移试剂, 实现碳自由基的多重转移, 从而避免产生化学计量或过量的芳烃副产物. 该方法以廉价易得的多卤代芳烃作为脱氢剂, 避免了传统强氧化剂的使用, 使得反应条件更加温和, 对多种敏感官能团表现出优异的兼容性, 并提供了良好的化学选择性. 该方法揭示了多卤代芳烃在激发态钯作用下, 能够形成芳基自由基, 而C(sp3)—H键可通过芳基自由基介导的分子间氢原子转移(HAT)过程实现活化, 为C—H键官能化的区域与化学选择性调控开辟了新路径.
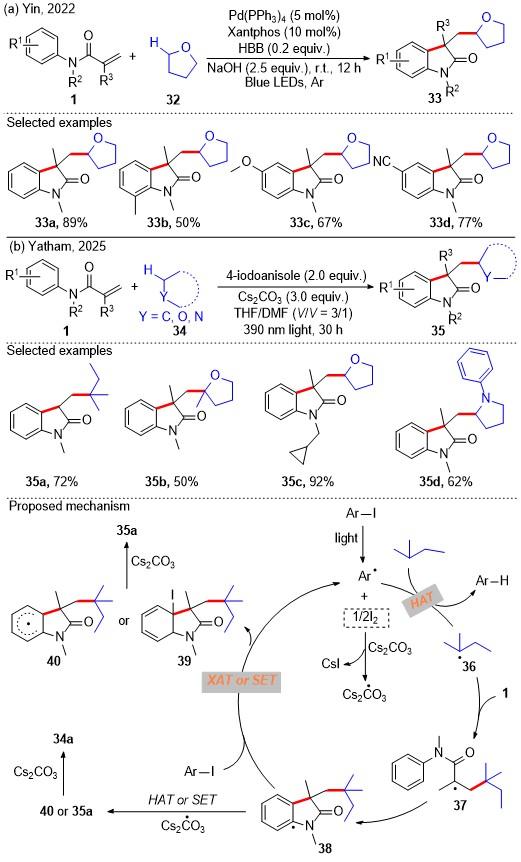
2025年, Yatham课题组[17]也通过光诱导氢原子转移(HAT)过程, 从烷烃C(sp3)—H键生成烷基自由基. 该烷基自由基随后与N-芳基丙烯酰胺发生自由基加成, 最终构建吲哚酮与异喹啉二酮类化合物(Scheme 8b). 该方法不使用外部金属、光催化剂和有机过氧化物, 直接通过光诱导产生芳基自由基, 随后芳基自由基与烷基底物发生一个氢原子转移过程, 生成烷基自由基. 这种合成策略避免了传统有机过氧化物作为自由基引发剂, 具有很好的步骤经济性和原子经济性. 基于前人文献报道, 作者提出了可能的机理: 在光诱导条件下, 激发态芳基碘(ArI)发生均裂, 生成芳基自由基(Ar•)与碘自由基(I•); 该芳基自由基通过分子间氢原子转移(HAT)过程, 攫取烷烃的C(sp³)—H键氢原子, 得到亲核性烷基自由基中间体36; 该自由基进一步对N-芳基丙烯酰胺1的末端烯烃进行加成, 形成另一叔烷基自由基中间体37; 随后中间体37发生分子内自由基加成至N-芳基环, 形成共振稳定的α-酰胺烯丙基自由基中间体38; 38可进一步通过卤原子转移(XAT)或单电子转移(SET)途径与ArI反应, 并在碱存在下生成产物35a. 此外, 目前尚无法排除其他的反应路径: 如中间体38与反应中原位生成的碳酸铯自由基发生HAT/SET过程, 或ArI与Cs₂CO₃混合体系在持续光照下直接生成芳基自由基等途径.
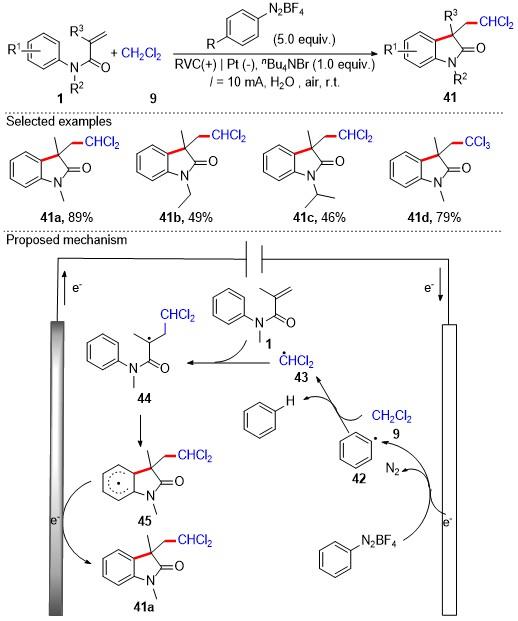
有机电合成作为一种新兴的合成工具, 优点在于可以代替传统的氧化还原剂, 在温和的条件下产生高活性的中间体, 从而选择性构建种类多样的功能化合物. 近年来, 有机电化学合成作为一种新兴的“绿色合成”手段, 受到了化学家们的广泛关注和深入研究. 2023年, 许响生课题组[18]利用芳基重氮盐作为电子转移试剂、二氯甲烷作为溶剂和反应底物, 实现了N-芳基丙烯酰胺的烯烃烷基芳基化环化反应(Scheme 9). 该策略对多种官能团表现出良好耐受性, 并能以优异收率获得吲哚酮类衍生物. 此工作在无金属介质和氧化剂的绿色反应体系中, 成功合成了具有高价值的吲哚酮衍生物. 根据机理实验和前人的工作报道, 作者提出了可能的机理: 首先, 芳基重氮盐在阴极得到一个电子形成芳基自由基中间体42, 该自由基随后攫取二氯甲烷中的氢原子, 生成氯代甲基自由基中间体43; 随后, 中间体43与烯烃底物1发生加成反应, 生成自由基中间体44; 该中间体进一步与芳环进行分子内环化, 形成中间体45; 最后, 中间体45在阳极失去一个电子, 再发生一个去质子化过程, 得到相应的吲哚酮产物41a.
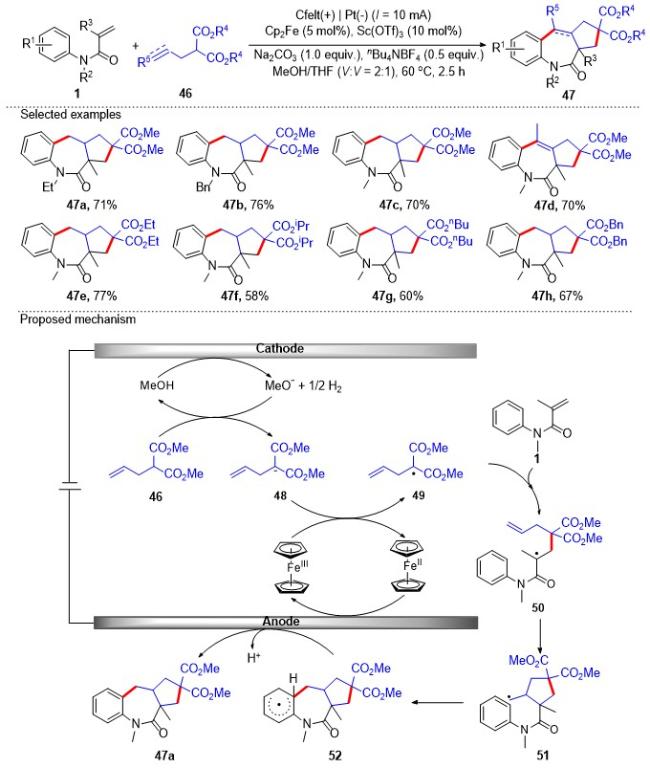
2024年, 李杨课题组[19]报道了一种在无贵金属、无需外加氧化剂的电化学条件下, 通过双重C—H键官能团化, 实现N-芳基丙烯酰胺与γ,σ-不饱和丙二酸酯的脱氢环化反应(Scheme 10), 以中等至优良的产率获得了多种苯并[b]氮杂䓬-2-酮类化合物. 结合已有文献报道及循环伏安实验数据, 作者提出了合理的反应机理: 最初, 二茂铁(Cp2Fe)在阳极氧化为二茂铁阳离子(Cp2- Fe⁺), 同时溶剂甲醇(MeOH)在阴极经还原生成甲醇盐与氢气; 随后, 甲醇盐对底物46进行去质子化处理, 得到阴离子中间体48, 该阴离子被Cp₂Fe+氧化生成烷基自由基中间体49, 二茂铁同步再生; 烷基自由基中间体49与底物1的碳-碳双键发生加成反应, 生成另一自由基中间体50; 紧接着, 中间体50经快速[3+2]环加成反应生成不稳定的自由基中间体51; 中间体51进一步与芳环发生分子内环加成, 形成自由基中间体52; 最后, 自由基中间体52通过阳极氧化脱质子过程, 得到目标产物苯并[b]氮杂䓬-2-酮47a. 该过程理论上唯一的副产物为氢气, 其核心在于串联C(sp³)—H/C(sp²)—H官能团化在温和条件下的双环化步骤, 不仅具备广泛的底物适用范围与良好的官能团耐受性, 还为各类氮杂环化合物的合成提供了绿色高效的新路径.
1.2 N-丙烯酰基苯甲酰胺参与的串联环化反应
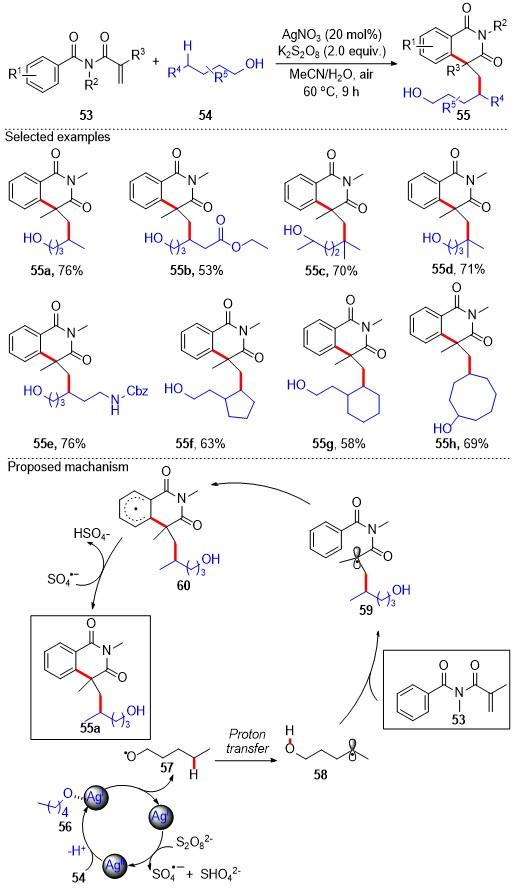
异喹啉二酮骨架是一类重要的含氮杂环结构单元, 广泛存在于多种具有生物活性的天然产物及药物分子中. 以甲基丙烯酰基苯甲酰胺为底物, 通过自由基环化反应实现异喹啉二酮的高效构建, 已成为该类杂环化合物合成领域的重要策略之一. 2024年, 李建军课题组[20]报道了银催化下醇类化合物与N-丙烯酰基苯甲酰胺的串联加成/环化反应(Scheme 11). 基于系列控制实验, 作者提出了可能的反应机理: Ag⁺被S₂O₈²⁻氧化为Ag²⁺,后者进一步与底物54反应形成Ag²⁺—O中间体56; 该中间体发生均裂, 产生烷氧自由基57并再生Ag⁺; 随后, 烷氧自由基57经1,5-氢原子转移(1,5-HAT)过程, 在δ位生成碳中心自由基58, 该中间体58与底物53反应, 生成烷基自由基59, 中间体59进而与芳环发生环化反应, 生成中间体60; 最终, 中间体60经进一步氧化及再芳构化过程, 得到目标产物55a. 实验表明, 该策略对多种结构的醇具有良好的底物适用性, 该工作也为杂原子中心自由基介导的C—H官能化与环化反应提供了新思路.
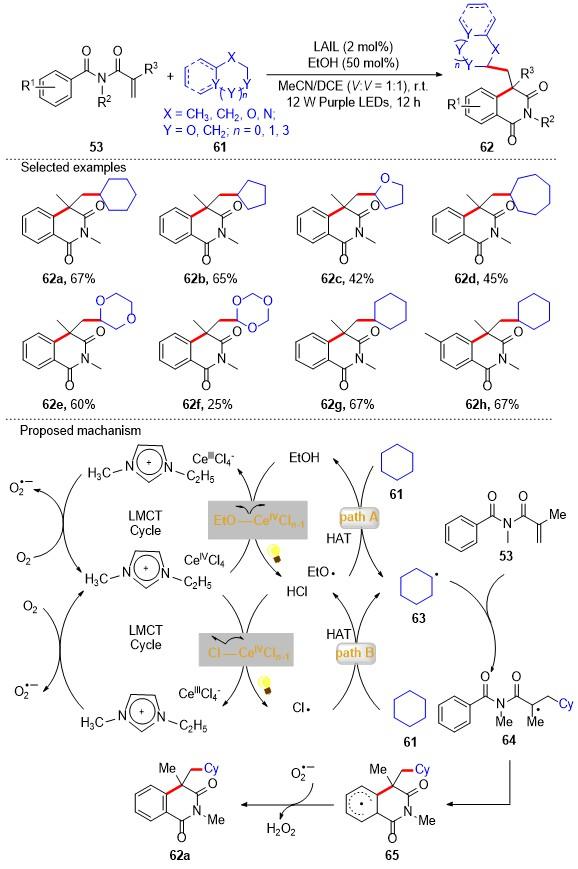
同年, 张永红课题组[21]开发了一种实用且可持续的有机光催化策略, 通过N-丙烯酰苯甲酰胺与惰性烷烃的自由基串联烷基化/环化反应(Scheme 12), 高效合成了烷基化异喹啉-1,3-(2H,4H)-二酮类化合物. 基于前人工作与实验结果, 作者提出了可能的反应机理: 最初, 在空气与乙醇的存在下, Ce³⁺-LAILs氧化生成EtO—Ce4⁺Clₙ₋₁与超氧阴离子自由基(O2•⁻)的复合物; 光照条件下, 该复合物通过配体-金属电荷转移(LMCT)过程发生均裂, 进而产生乙氧自由基(EtO•), 随后, 化合物61通过氢原子转移(HAT)向亲电性的EtO•提供氢原子, 生成环己基自由基63; 该自由基与化合物53发生自由基加成/环化级联反应, 得到中间体64; 最终, 中间体65与超氧阴离子自由基经氢原子转移(HAT)过程, 生成目标产物62a. 该策略采用LAILs作为可重复使用的LMCT催化剂, 以乙醇为氢转移试剂, 乙腈/二氯乙烷为混合溶剂, 直接构建了烷基取代的异喹啉-1,3(2H,4H)-二酮骨架, 具备反应条件温和、原子利用率高、可放大合成、操作简便及催化剂可循环使用等多重优势, 展现出良好的应用前景.
1.3 烯烃参与的三组分C(sp3)—H/C(sp2)—H转化
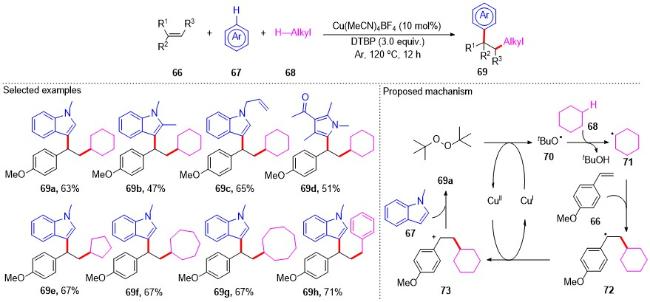
2022年, 宋仁杰课题组[22]提出一种新的铜催化三组分氧化烯烃双官能团化反应(Scheme 13), 成功实现了苯乙烯、未活化C(sp³)—H烷烃与富电子芳烃的1,2-烷基芳基化转化. 该反应通过C(sp3)—H/C(sp2)—H键双重官能化, 一步构建两个C—C键, 高效完成未活化烷烃与富电子芳烃对烯烃的协同烷基芳基化修饰. 基于对照实验及前人研究, 作者提出了合理的反应机理: 在加热条件下, Cu(I)催化二叔丁基过氧化物裂解生成叔丁氧自由基70; 该自由基通过分子间氢攫取, 之后与环己烷反应, 生成环己基自由基71与叔丁醇; 随后, 环己基自由基71与苯乙烯66的碳-碳双键发生加成, 形成苄基自由基中间体72; 中间体72经Cu(II)单电子氧化转化为苄基碳正离子73, 同时Cu(II)被还原为Cu(I), 完成催化循环; 最终, 富电子芳烃67与苄基碳正离子73发生傅-克烷基化反应, 得到目标产物69a.
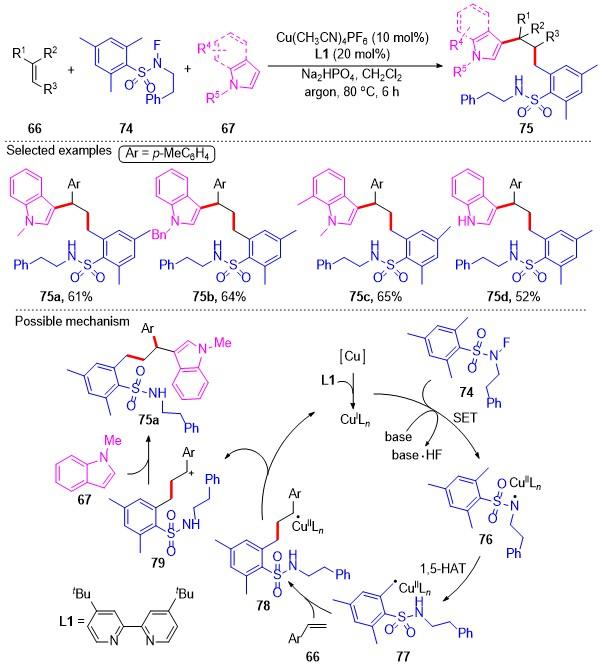
2021年, 李金恒课题组[23]报道了一种新型铜催化多组分烯烃双官能化反应(Scheme 14). 该反应利用N-氟代邻烷基苯酰胺与亲核试剂以及烯烃三组分反应, 通过氟代酰胺导向的远程苄位C(sp³)—H官能化, 成功合成了多种官能化3-烷基吲哚化合物. 本方法展现出精准的位点选择性, 对多种官能化苯乙烯、N-氟-2-甲基苯酰胺、吲哚及吡咯等底物均具有良好耐受性, 在天然产物与药物分子的后期修饰中显示出良好应用潜力. 结合实验结果与前期文献报道, 作者提出了该烯烃双官能化反应的可能机理: 首先, 氟代苯磺酰胺74与活性CuILn物种发生单电子转移, 生成氮中心自由基中间体76; 随后, 氮中心自由基中间体76与苯磺酰胺结构中芳环相连的远程苄位C(sp3)—H键发生位点选择性1,5-氢原子转移(HAT), 得到苄基自由基中间体77; 该自由基中间体77与烯烃66的C=C键发生加成, 借助芳环的电子共轭效应形成更稳定的苄基自由基中间体78; 中间体78经CuIILn物种单电子氧化转化为苄基碳正离子中间体79; 最终, 中间体79与亲核试剂67作用得到目标产物75a.
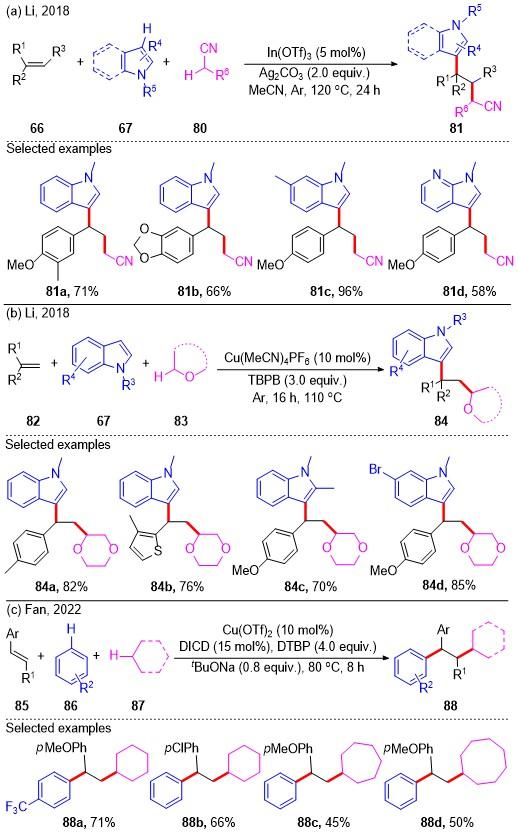
2018年, 李金恒课题组相继报道了两类烯烃分子间1,2-烷基芳基化反应: 其一为铟促进的氧化体系[24], 通过C(sp³)—H/C(sp²)—H键官能化, 实现烯烃与烷基腈、氮杂芳烃的三组分偶联(Scheme 15a), 这种合成策略在单步反应中可控地实现了两个新C—C键的高效构建, 为新型官能化氮杂芳烃的合成提供了普适性强、原子经济性高的路径; 其二为铜催化氧化三组分体系[25], 以TBPB为氧化剂, 通过分子间双重C—H官能化, 成功实现苯乙烯与醚类化合物、吲哚的1,2-烷基芳基化转化(Scheme 15b). 2022年, 樊士璐课题组[26]进一步拓展该领域, 开发了一种铜催化下, 通过C(sp3)—H和 C(sp2)—H双重活化, 实现烷基多氟芳基化乙烯基芳烃的新方法(Scheme 15c). 初步机理研究表明, 该反应经历自由基参与的铜催化循环, 烷烃的键解离能是影响转化的关键因素. 通过上述金属催化/促进的C—H活化策略, 研究系统实现了烯烃的分子间1,2-双官能化, 为复杂氮杂芳烃与多氟芳烃衍生物的绿色、简洁合成提供了原子经济性高的通用方法.
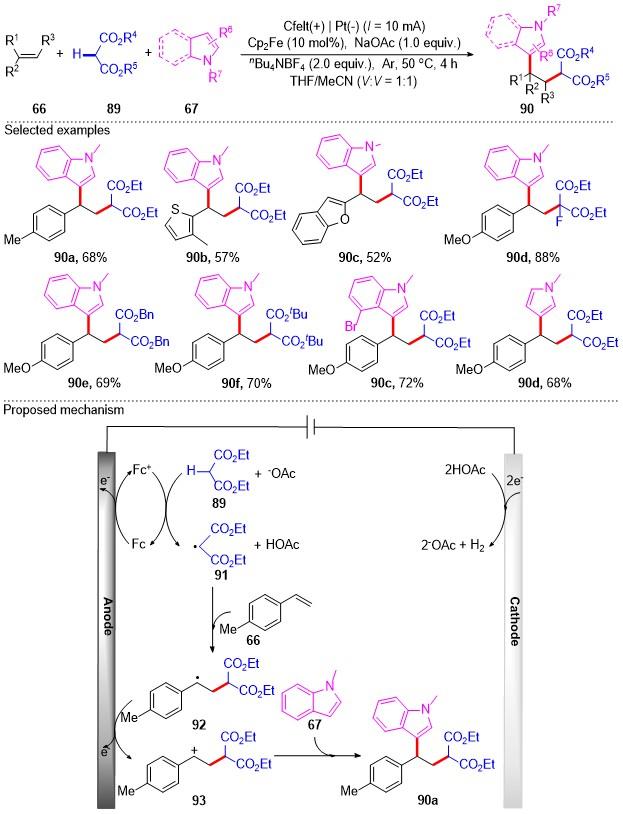
基于有机电合成在C—H键官能化领域取得的巨大进展, 2025年, 李金恒课题组[27]报道了一种电化学驱动的苯乙烯与丙二酸酯及氮杂芳烃的三组分1,2-烷基芳基化反应(Scheme 16). 该反应通过直接的C(sp3)—H/ C(sp2)—H键官能化策略, 在无贵金属、无需外加氧化剂的温和条件下, 实现了1,1-二芳基烷烃的高效合成, 并取得了中等至优良的收率. 该策略以新型电化学三组分体系为核心, 在温和条件下通过直接C(sp3)—H/ C(sp2)—H键官能化实现目标转化, 为1,1-二芳基烷烃的合成提供了绿色高效的新路径. 根据机理实验及相关文献报道, 作者提出了一个可能的反应机理: 最初, 二茂铁(Fc)在阳极氧化生成二茂铁阳离子(Fc⁺), 随后, 在乙酸钠辅助下将丙二酸酯89氧化, 生成关键的烷基自由基91, 同时再生二茂铁催化剂; 该烷基自由基91与苯乙烯66的碳碳双键发生加成, 生成更稳定的苄位自由基中间体92; 92再经阳极氧化, 形成苄位碳正离子中间体93; 最后, 中间体93与氮杂芳烃67作用得到目标产物90a, 而质子则在阴极被还原释放氢气.
2 烯烃参与的双C(sp2)—H转化
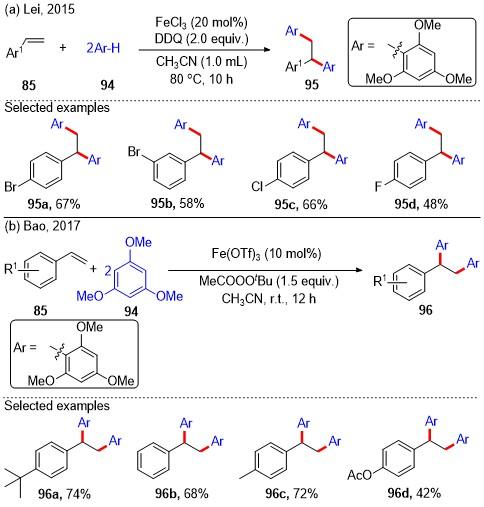
2015年, 雷爱文课题组[28]发展了一种新型的C—H/C—H交叉偶联反应(Scheme 17a), 以FeCl3为催化剂、2,3-二氯-5,6-二氰基-1,4-苯醌(DDQ)为氧化剂, 实现了富电子芳烃与烯烃的氧化交叉偶联. 值得注意的是, 该反应与二芳基乙烯反应时生成直接芳基化产物, 而与苯乙烯衍生物反应时得到双芳基化产物, 表现出了优异的化学选择性与广泛的底物适用性. 2017年, 鲍红丽课题组[29]开发了一种新型铁催化体系(Scheme 17b), 实现了苯乙烯的氢芳基化、甲基芳基化及双芳基化反应. 该反应在温和条件下与富电子的1,3,5-三甲氧基苯反应, 得到了双芳基化产物2,2'-(苯亚甲基)双(1,3,5-三甲氧基苯). 其中, 双芳基化反应是以叔丁基过氧乙酸酯作为氧化剂, 加入10 mol%的三氟甲磺酸铁(Fe(OTf)₃)作为催化剂. 该转化对多种官能团具有良好的耐受性, 能够以中等至优良的收率合成双芳基化产物.
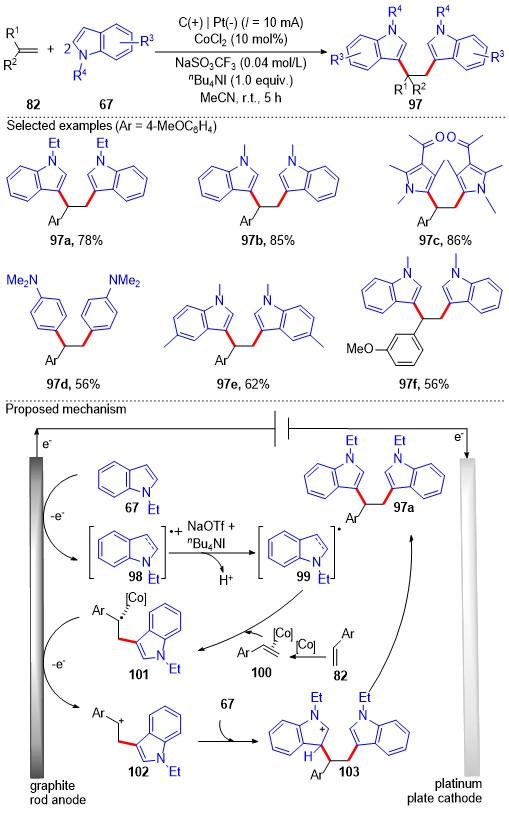
2020年, 李金恒课题组[30]报道了一种新型钴促进的多组分电化学1,2-双芳基化反应(Scheme 18). 该反应通过阳极氧化策略, 直接高效地对双芳基C(sp²)—H键进行官能化, 从而构建三芳基功能化的烷烃骨架. 反应的机理如下: 在NaOTf/nBu4NI混合碱性电解液体系中, 吲哚67经阳极氧化生成吲哚自由基阳离子中间体98, 随后经去质子化转化为吲哚碳中心自由基中间体99; 该自由基对钴-烯烃络合物100中的碳-碳双键发生加成, 生成烷基自由基中间体101; 中间体101进一步经阳极单电子氧化形成烷基阳离子中间体102; 102与另一分子吲哚67发生分子间亲电烷基化反应, 生成吲哚阳离子中间体103; 最后103在铂片阴极作用下去质子化, 得到二芳基化目标产物97a.
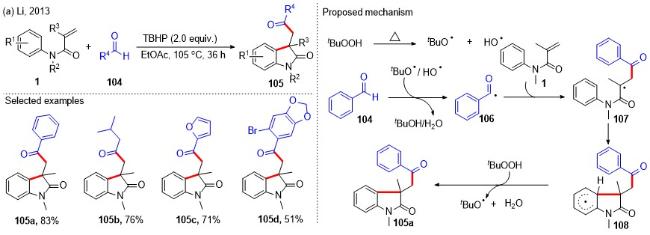
2013年, 李金恒课题组[31]报道了一例以过氧化叔丁醇(TBHP)为氧化剂, 无金属介导的活化烯烃与醛类碳-碳双键发生碳-氢键的氧化交叉偶联反应(Scheme 19), 构建碳-碳骨架. 依据动力学同位素实验, 作者提出了可能的机理: 在加热条件下, 过氧化叔丁醇(TBHP)首先发生均裂, 生成烷氧自由基与羟基自由基两种活性物种. 随后, 攫取104醛基氢, 生成醛基自由基中间体 106; 中间体106进一步对酰胺1的碳-碳双键发生加成反应, 得到自由基中间体107. 中间体107随即与芳环发生分子内环化反应, 生成自由基中间体108. 最终, 中间体108中的芳基氢被TBHP攫取, 得到目标产物105a.
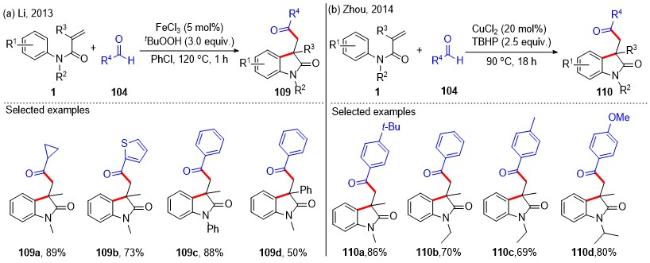
2013年, 李志平课题组[32]以三氯化铁(FeCl3)为金属催化剂, 以N-芳基丙烯酰胺与醛类化合物为底物, 合成了吲哚酮类化合物(Scheme 20a), 所得产物可进一步转化为多种实用的合成中间体. 该方法不仅为吲哚酮骨架的构建提供了一条高效途径, 也为后续相关研究奠定了坚实的理论基础. 2014年, 周爱华课题组[33]提出了以氯化铜(CuCl₂)为催化剂, 叔丁基过氧化氢(TBHP)为氧化剂的反应体系, 实现了活化烯烃与芳香醛的氧化偶联反应(Scheme 20b). 该反应首先发生N-芳基丙烯酰胺中活化烯烃的C(sp²)—H键与芳香醛中醛基的C(sp²)—H键的氧化交叉偶联, 随后经金属介导发生C(sp²)—H键直接官能化/环化反应, 在温和条件下以较优产率得到吲哚酮类化合物, 且反应全程无需使用有机溶剂.
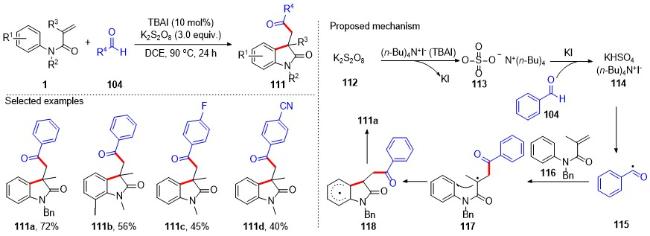
2016年, 郭灿城课题组[34]报道了一种在无金属条件下的反应方法, 以催化量季铵盐为催化剂, 实现了N-芳基丙烯酰胺与芳香醛的高效加成-环化反应. 通过分子内环化完成转化, 成功合成含羰基吲哚酮类化合物(Scheme 21). 结合实验结果及相关文献报道, 作者提出了可能的反应机理: 首先, 在季铵盐存在下, 过硫酸钾转化为硫酸根自由基阴离子中间体113; 该自由基阴离子113攫取醛底物104的氢原子, 形成酰基自由基115; 随后, 酰基自由基115对活化烯烃116发生选择性自由基加成, 生成自由基中间体117, 该中间体进一步与芳环发生分子内环化, 形成自由基中间体118; 最后, 中间体118经脱质子化过程, 得到目标产物111a.
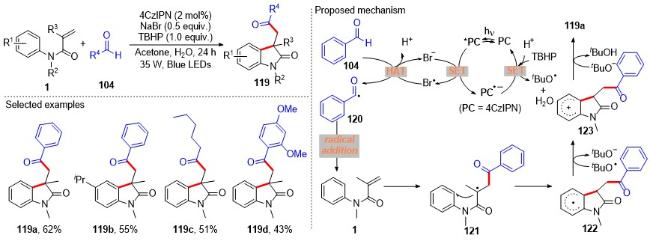
2022年, 邓国军课题组[35]报道了一种在可见光介导下的反应方法, 实现了N-芳基丙烯酰胺与脂肪醛或芳醛通过自由基级联反应的氧化环化反应(Scheme 22). 其中溴自由基可通过氢原子转移过程促进酰基自由基的形成. 此外, 当反应体系中不添加溴化钠与过氧化物氧化剂时, 仍能生成目标产物, 作者据此提出了可能的反应机理: 首先, 光催化剂4CzIPN经可见光激发后与氧气作用, 生成超氧自由基阴离子(O₂•⁻)与强氧化性的[PC]⁺; 超氧自由基阴离子攫取醛底物104的氢原子, 形成酰基自由基120, 该自由基与底物1发生自由基加成后, 经分子内环化形成中间体121, 中间体121再经脱质子化及[PC]⁺的单电子氧化, 得到最终产物119a. 该策略展现出良好的官能团耐受性与高化学选择性, 通过 N-芳基丙烯酰胺的分子内环化完成转化, 使其在医药领域具备良好的应用前景.
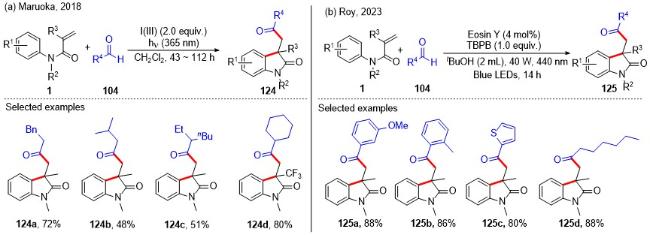
2018年, Maruoka课题组[36]报道了一种光引发、高价碘试剂参与的N-芳基丙烯酰胺与脂肪醛的自由基酰化反应(Scheme 23a). 脂肪族酰基自由基易发生脱羰反应生成相应的烷基自由基, 这往往会使N-芳基丙烯酰胺的酰基芳基化与烷基芳基化反应形成竞争, 而该课题组开发的高效合成策略可解决这一问题: 在紫外光照射下, 高价碘(III)试剂经光解产生脂肪族酰基自由基, 成功实现N-芳基丙烯酰胺的直接自由基酰基芳基化反应. 而后2023年, Raha Roy课题组[37]又以曙红Y作为光氧化还原催化剂, 在可见光照射和温和的条件下, N-烷基丙烯酰胺与醛类衍生物发生自由基酰化/环化反应, 在最优反应条件下获得了较高产率的吲哚酮骨架的化合物(Scheme 23b). 活化烯烃与醛类衍生物发生的双官能化反应, 为构建具有化学复杂性的多样性导向合成方法提供了重要技术支撑. 这种绿色合成策略被应用于已上市药物分子的后期官能化修饰, 可在药物分子骨架上高效实现生物活性杂环结构的同步构建与精准引入.
3 烯烃参与的双C(sp3)—H转化
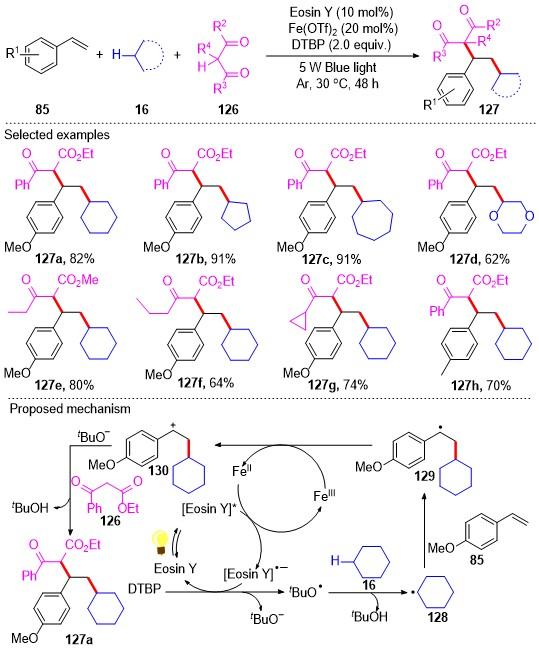
2019年, 李金恒课题组[38]报道了一种通过光诱导铁催化烯烃的双烷基化反应(Scheme 24). 作者通过反应底物的选取与设计, 首次揭示了两个不同C(sp³)—H键对碳碳双键的插入活化机制. 基于相关文献, 作者提出了可能的反应机理: 在光氧化还原与铁协同催化作用下, 二叔丁基过氧化物(DTBP)容易均裂生成叔丁氧自由基, 该自由基随后从环己烷分子中攫取氢原子, 形成sp3碳中心自由基中间体128; 中间体128对烯烃85的碳碳双键进行加成, 生成新的烷基自由基中间体129; 最后, 中间体129在活性Fe(III)物种的协同作用下经单电子氧化转化为碳正离子中间体130, 而该Fe(III)物种由Fe(II)被光激发的[Eosin Y]*中间体氧化生成. 随后与1,3-酮酯126作用得到最终目标产物127a.
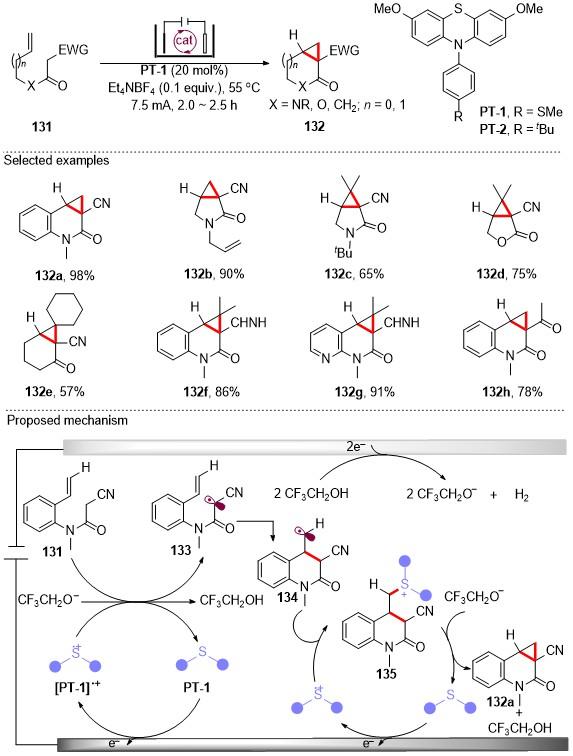
2022年, 徐海超课题组[39]报道了一种采用有机催化剂对活性亚甲基化合物进行电催化环丙烷化的策略(Scheme 25). 该策略无需金属催化剂或外加化学氧化剂, 可在新生环丙烷环中逐步构建两个新的碳-碳键, 进而合成多类环丙烷并环杂环及碳环化合物. 通过实验验证, 作者提出了可能的反应机理: 最初, 吩噻嗪类催化剂PT-1在阳极失去一个电子, 生成稳定的自由基阳离子[PT-1]•+. 在阴极生成的三氟乙氧基负离子(CF3- CH2O⁻)辅助下, 亚甲基底物131被[PT-1]•+氧化, 生成亲电性碳自由基中间体133, 同时实现催化剂PT-1的再生. 中间体133发生环化反应生成烷基自由基134, 随后134与[PT-1]•+发生自由基-自由基偶联反应, 生成锍盐中间体135. 最后, 三氟乙氧基负离子对锍盐中间体135发生亲核取代反应, 生成环丙烷化目标产物132a, 同时完成PT-1的再次再生.
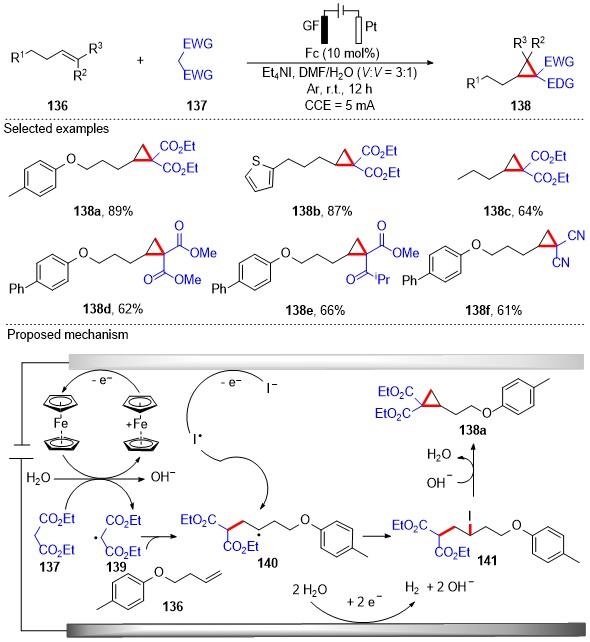
2025年, 仇友爱课题组[40]报道了一种利用合成电化学驱动、以亚甲基化合物对未活化烯烃进行直接环丙烷化的方法(Scheme 26). 该方法采用二茂铁作为有机介体, 建立了从活性亚甲基化合物高效产生α-羰基自由基的电化学策略, 进而实现烯烃的双官能团化反应. 根据前文报道, 作者提出了可能的反应机理: 首先, 二茂铁在阳极被氧化为二茂铁阳离子(Cp2Fe+); 随后, 在阴极产生的OH-辅助下, Cp₂Fe+氧化亚甲基底物137, 生成α-羰基自由基139; 该自由基中间体139与非活化烯烃发生反马氏区域选择性的分子间加成反应, 形成亲核性烷基自由基加合物140; 接着, 仲烷基自由基140被碘自由基捕获, 生成中间体141; 最终, 中间体141经历分子内亲核取代反应, 生成环丙烷化产物138a.
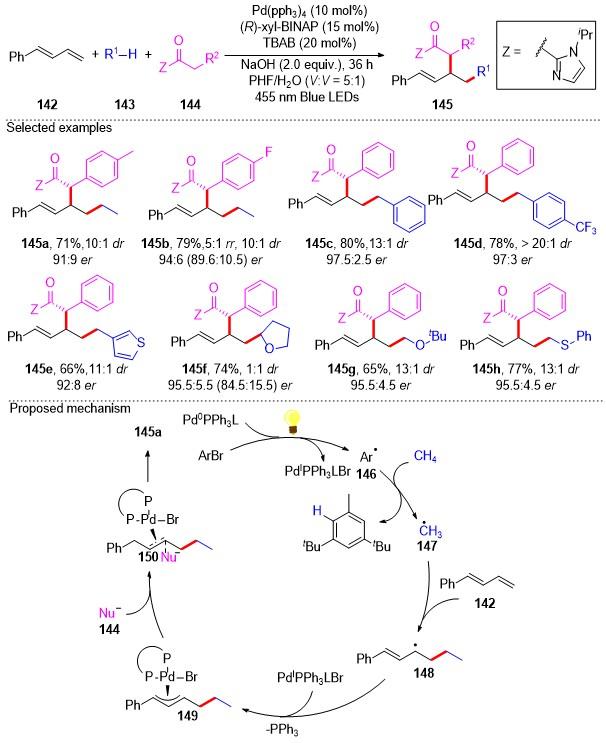
近期, 龚流柱课题组[41]报道了一种光诱导、钯催化的三组分反应, 首次利用轻质烷烃及其他未活化 C(sp3)—H化合物作为原料, 与1,3-二烯进行对映选择性双烷基化(Scheme 27). 该策略利用光生芳基自由基引发氢原子转移(HAT)级联反应, 可在温和条件下活化包括甲烷在内的强C—H键, 此方法产率优良, 具有优异的非对映选择性与对映选择性. 通过以上实验验证, 作者提出了可能的机理: 通过分子间或分子内途径, 从Pd催化剂直接电子转移到芳基溴上, 芳基转移产生溴自由基以及溴原子转移产生芳基自由基146; 溴原子转移生成芳基自由基146和Pd(I)—Br配位, 芳基自由基146从烷烃攫取氢原子(HAT), 生成的烷基自由基147加成到二烯142上, 形成烯丙基自由基中间体148; 随后与Pd(I)物种快速结合, 形成关键的Pd-π-烯丙基配合物149; 而后另一亲核试剂进攻, 形成二价钯中间体150, 此中间体发生还原消除得到最终产物145a. 这项工作为将丰富的惰性烃类资源转化为复杂手性分子提供了一条实用路径, 为可持续合成化学开辟了新方向.


4 总结与展望
本文总结了近年来自由基介导双C—H键转化的烯烃官能团化反应实例, 该类转化通过大宗基础原料烯烃即可实现高效、高选择性的碳-碳键构建, 为合成结构多样的高附加值有机化合物提供了一种极具应用潜力的策略. 从反应类型的角度出发, 本文主要讨论了烯烃的烷基芳基化、双芳基化及双烷基化三类主要的合成策略. 随着催化体系的不断发展, 尤其是光催化、电催化等绿色合成技术的日趋成熟, 其在复杂天然产物及药物活性分子合成领域的应用前景愈发广阔. 在过去的十余年间, 自由基介导双C—H键转化的烯烃官能团化反应取得了系列重要进展, 但仍然面临着诸多挑战: (1)反应底物类型主要集中于富电子苄基C(sp3)—H键、杂原子相邻的C(sp3)—H键以及高亲核性的C(sp2)—H键等, 对非活化的C—H键选择性转化还缺乏手段, 而这一点恰恰是该领域中最具吸引力、应用价值最为突出的部分. (2)已报道的大部分反应依赖于高温引发过量氧化剂或者贵金属试剂作为光催化剂的模式. 因此, 开发条件温和且具有选择性氧化能力的氧化剂, 发现廉价易得的光催化剂以及探索新型电化学氧化体系, 进而实现自由基介导双C—H键转化的烯烃官能团化反应的区域选择性和立体选择性控制, 是该领域未来发展的重要方向. (3)在反应体系的构建与优化进程中, 亟待引入机器学习预测模型与高通量筛选技术, 通过技术手段的革新提升研发效率, 推动该领域的突破性发展. 在未来, 我们相信自由基介导双C—H键转化的烯烃官能团化反应相关研究还会不断深入和拓展, 更好地服务于有机合成、药物研发及材料化学等领域.
(Li, L.)