


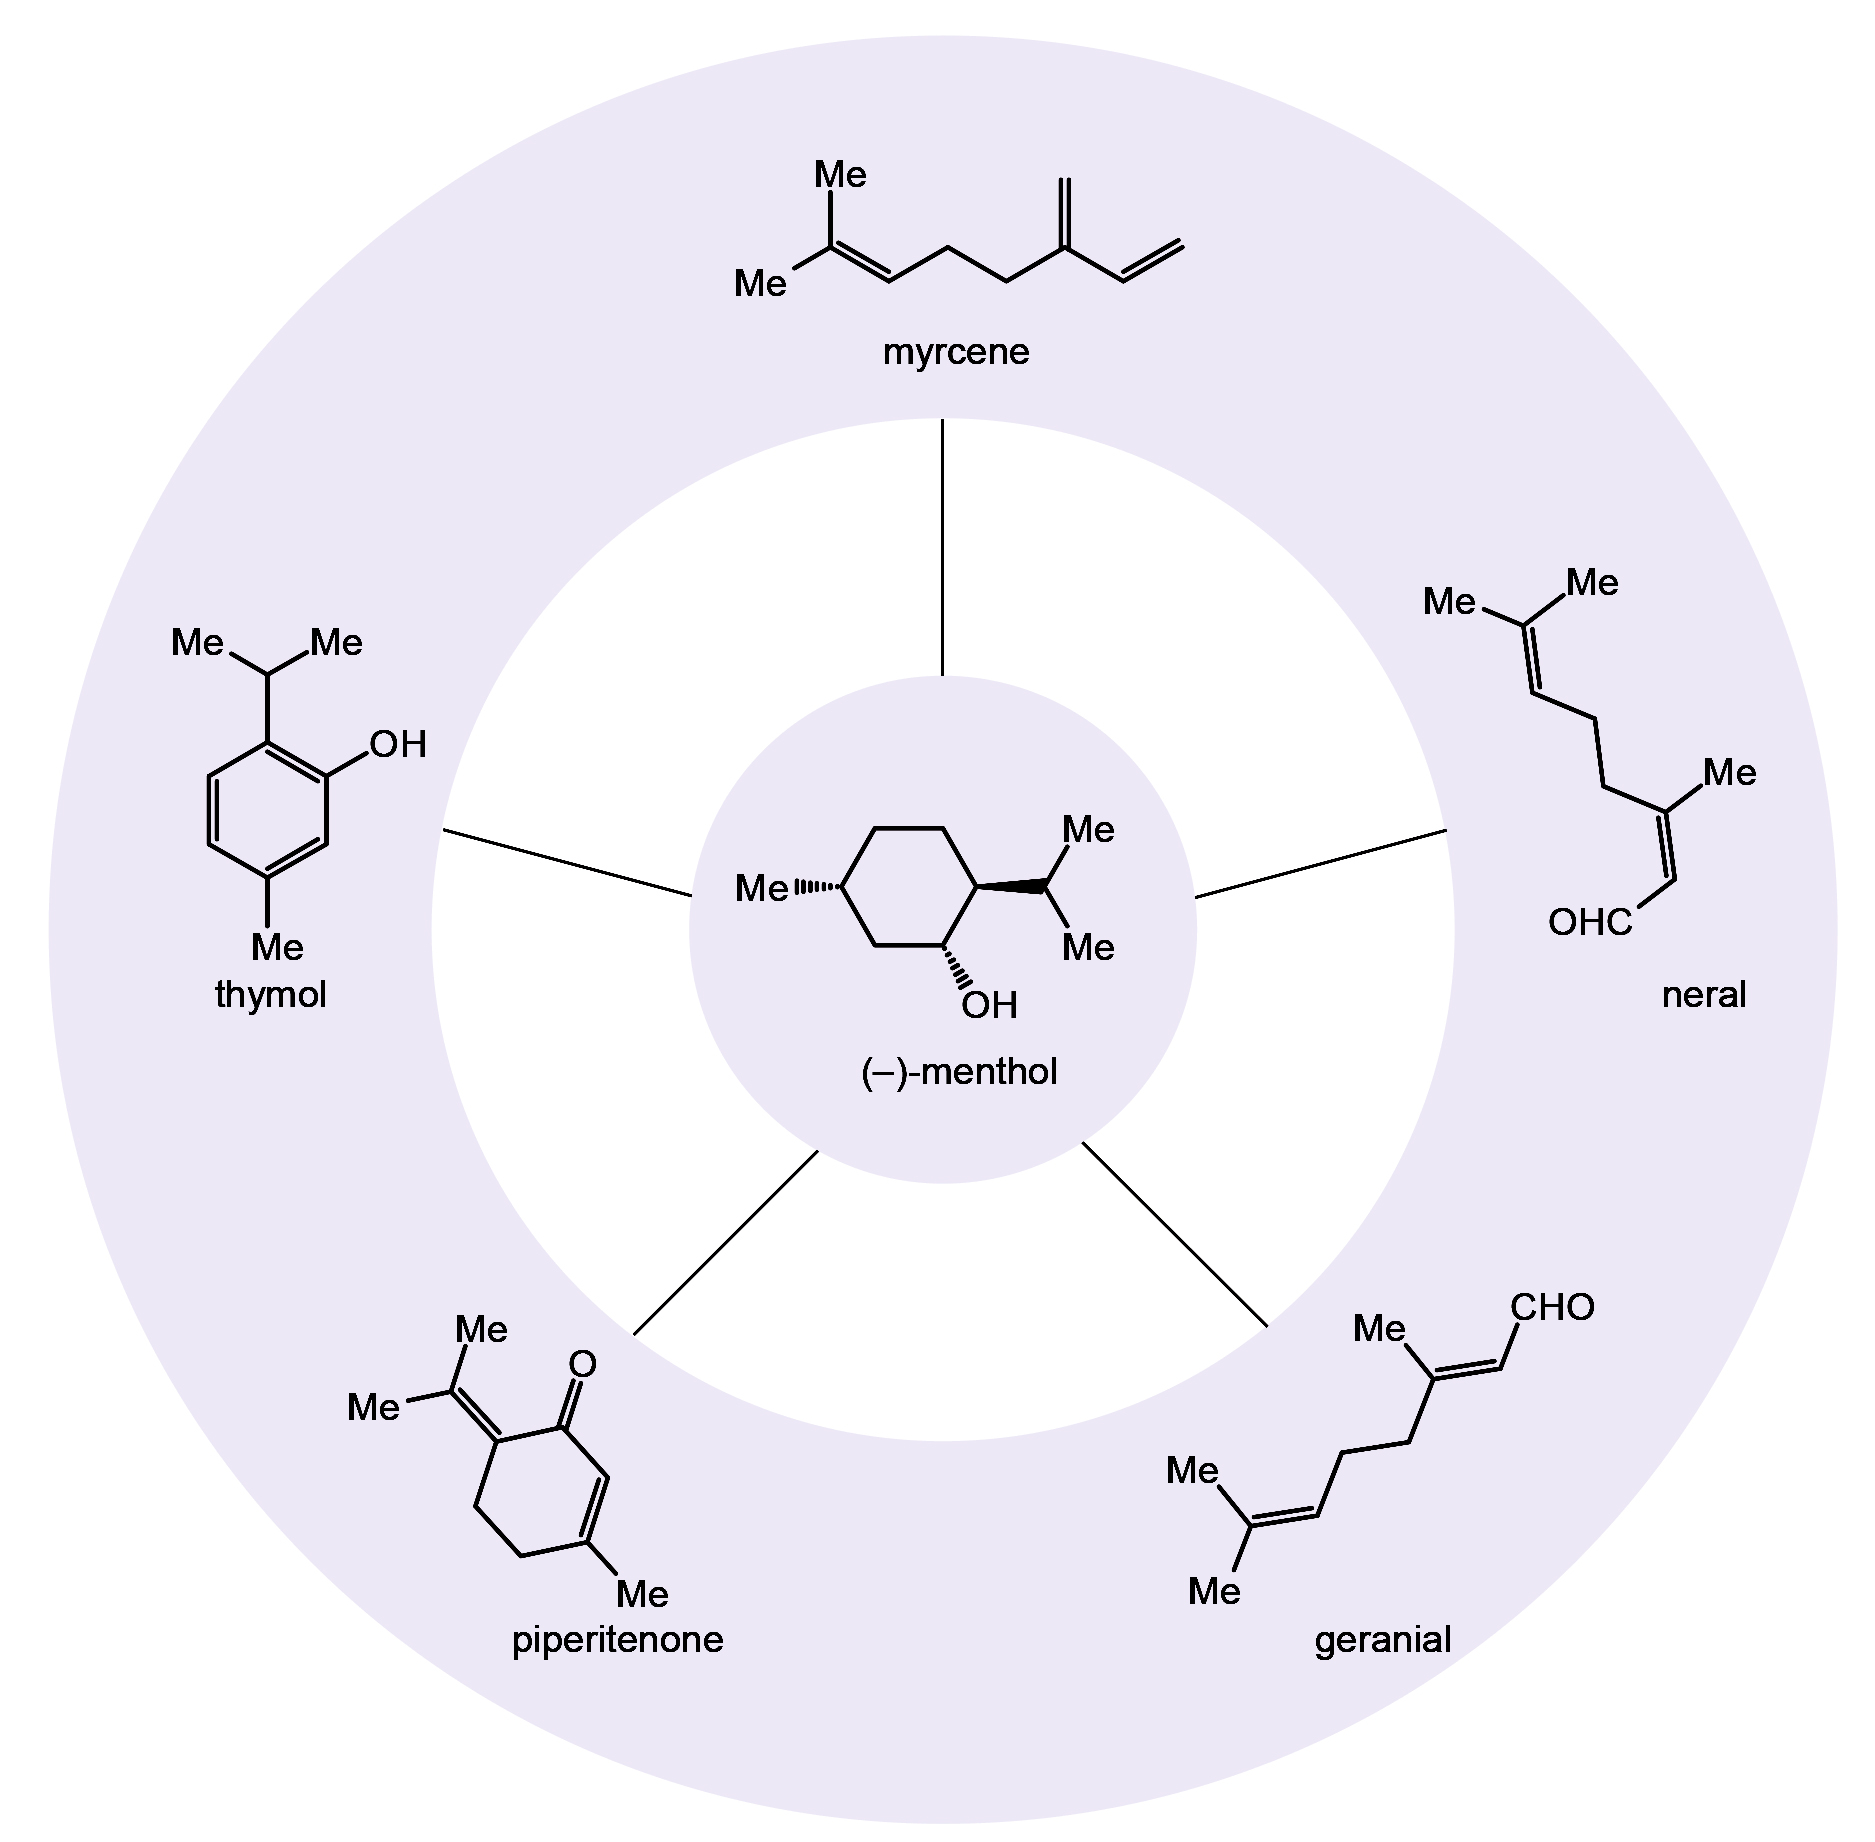
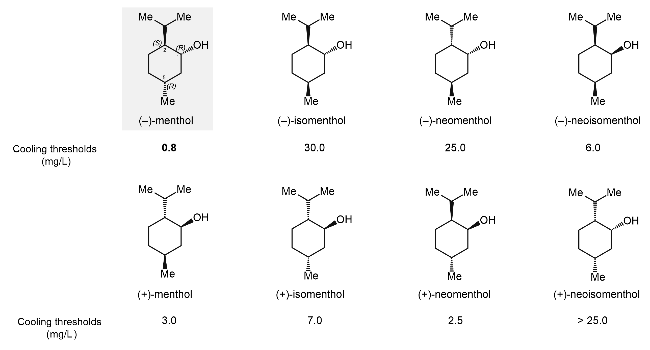
作为薄荷精油的主要成分之一, (–)-薄荷醇(menthol)赋予了薄荷为人所熟知的风味、香气以及清凉感. 如今, 它已成为全球使用最广泛的香料化合物, 全球年需求量超过3万吨, 且需求量仍在持续增长, 其中约70%用于香料和食品工业, 其余用于医药(如鼻塞缓解剂和镇痛剂)以及日化产品等[1]. 尽管薄荷油的使用已有数百年历史, 但其核心成分薄荷醇直至1862年才由Oppenheim首次完成鉴定与表征[2]. 薄荷醇含有三个立体手性中心, 由此形成了8种立体异构体. 在感官特性方面, 薄荷醇的绝对构型具有重要影响, 图1展示了其8种立体异构体和以mg/L为单位的清凉感阈值数据. 其中, 天然的(1R,2S,5R)-构型表现出尤为出色的综合感官特性[3], 这使其在食品、香精及医药领域被视为感官性能的“黄金标准”. 这一优势主要源于生物识别过程的立体专一性, 人体内的感觉受体, 特别是负责感知凉爽的瞬时受体电位(TRP) M8离子通道, 其结合位点对手性分子具有高度选择性[4]. (–)-薄荷醇的三维空间构象能够与TRP M8通道的活性口袋形成最佳的空间互补, 从而触发强度高、起效迅速且质感纯净的清凉感觉. 相比之下, 其他构型异构体由于立体结构的差异, 与受体的结合效率显著降低, 甚至可能引发非典型的信号响应, 导致清凉感较弱、延迟出现或伴有霉味等不愉悦的感官杂质.
长久以来, (–)-薄荷醇的生产主要依赖于天然薄荷的提取. 随着全球市场对薄荷醇需求的持续增长, 天然提取法受植物生长周期和提取效率限制, 难以满足市场需求; 在外消旋合成法得到的薄荷醇混合物中, 只有(–)-薄荷醇具有理想的清凉效果, 其他对映体或非对映体则有不良气味, 因此发展高效、高选择性的不对称合成方法成为化学界的重要课题. 1998年, Clark[5]曾统计全球薄荷醇的年产量约为11800吨, 其中天然来源约占80%, 合成来源约占20%. 而近年来, 全球年产量已上升至约34000吨, 且合成薄荷醇的占比已提高至60%左右[6b]. 以上数据反映出, 在薄荷醇的供应体系中, 人工合成路径的重要性正逐步提升. 在(–)-薄荷醇的工业化合成中, 选择起始原料时需重点考虑其易获得性, 并兼顾合成路线的效率与经济性. 目前, 以Symrise、Takasago及BASF为代表的几大企业已开发出颇具影响力的生产工艺, 其中相关方法在已有文献中有系统总结[6]. 本文将对上述主流工业化工艺路线作简要梳理, 并综述最近发展的高效(–)-薄荷醇合成方法. 需要说明的是, 周其林等[7]详细讨论了手性香精香料不对称催化合成进展. 近些年, 酶催化的(–)-薄荷醇合成也取得了显著成果[8]. 本文主要关注化学合成方法, 因此酶催化部分不做讨论.
1 (–)-薄荷醇的不对称合成
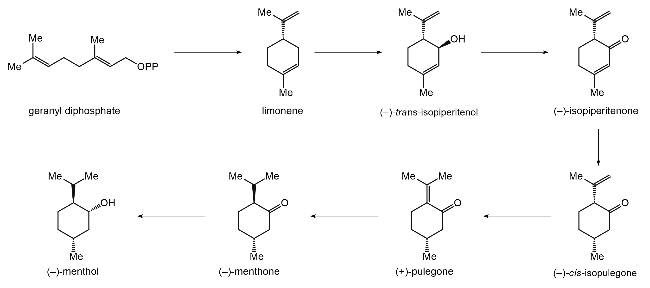
植物体内(–)-薄荷醇的合成通过初级代谢途径完成. Scheme 1展示了薄荷醇生物合成的简化路径[9]. 首先, 异戊烯基二磷酸(IPP)和二甲基烯丙基焦磷酸(DMAPP)缩合形成单萜前体——香叶基二磷酸(geranyl diphosphate), 随后环化为(–)-柠檬烯(limonene). (–)-柠檬烯经过烟酰胺腺嘌呤二核苷酸磷酸(NADPH)和氧气的羟基化反应, 转化为(–)-反式异胡椒烯醇(isopiperi- tenol), 进一步氧化(–)-反式异胡椒烯醇生成(–)-异胡椒烯酮(isopiperitenone). (–)-异胡椒烯酮随后通过依赖NADPH的还原反应生成(+)-顺式异胡薄荷酮(isopu- legone), 该化合物进一步异构化形成(+)-胡薄荷酮(pulegone). 最后, 经还原反应生成(–)-薄荷醇.
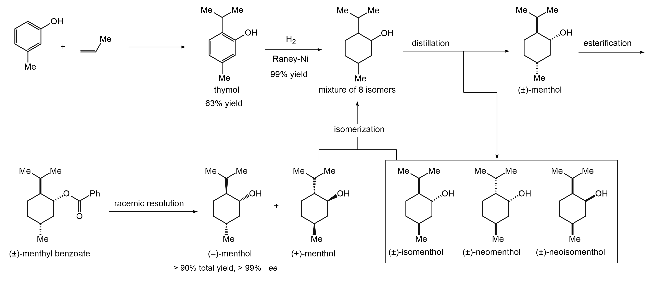
受限于天然来源提取薄荷醇的产量难以应对日益增长的市场需求, 人工合成(–)-薄荷醇是实现规模化供应的重要解决方案. 在工业化生产中, 起始原料的可获得性、合成路线的高效性与经济性通常是决定工艺路线选择的主要因素, 对于薄荷醇的工业化生产亦是如此. Symrise公司[10]采用的合成路线以间甲酚与丙烯为起始原料, 在氧化铝或酸性沸石催化剂催化下, 经Friedel- Crafts烷基化反应制得百里香酚(thymol). 随后在镍催化下进行氢化反应, 生成包含8种立体异构体的薄荷醇外消旋混合物, 其中热力学更稳定的(±)-薄荷醇含量大于50%. 通过蒸馏分离得到(±)-薄荷醇后, 需先将其转化为苯甲酸薄荷酯, 再在对映纯的(–)-苯甲酸薄荷酯晶种诱导下进行对映选择性结晶, 从而实现对映体拆分.此酯化步骤必不可少, 因为(±)-薄荷醇本身易形成外消旋晶体, 无法直接通过结晶进行光学分离. 拆分后剩余的异薄荷醇、新薄荷醇及新异薄荷醇, 以及由(+)-苯甲酸薄荷酯水解回收的(+)-薄荷醇, 均可循环至异构化单元, 重新转化为热力学平衡混合物, 其组成为: 60%薄荷醇、30%新薄荷醇和10%异薄荷醇(Scheme 2). 经过多次循环, (–)-薄荷醇的总收率可达90%以上. 该循环工艺显著减少了废弃物, 并提高了目标产物(–)-薄荷醇的总收率. 尽管该工艺需进行对映体拆分与异构体循环, 步骤繁多, 但由于原料易得、成本较低, 该路线是全球薄荷醇生产中规模最大的工艺路径.
为了避免步骤繁多的拆分过程, Takasago公司[11]最早开始(–)-薄荷醇的规模化催化不对称工业生产. 该公司开发的合成路线以天然来源丰富的月桂烯(Myrcene, 1)为原料, 通过与原位制备的二乙胺基锂发生胺化反应转化为香叶基胺2. 此后, 在手性Rh催化剂催化下, 该胺类中间体经历不对称烯烃异构化反应, 生成具有特定立体构型的手性烯胺3. 该烯胺在酸性条件下水解, 进一步转化为(+)-香茅醛(citronellal), 最终在路易斯酸ZnBr2催化下经历六元环过渡态完成关环步骤, 得到(–)-异胡薄荷醇(isopulegol), 再氢化即可高效获得目标产物(–)-薄荷醇(menthol) (Scheme 3a). 需要指出的是, 该工艺的技术核心集中于香叶基胺2的不对称催化异构化过程. 关于烯丙基胺的不对称催化异构反应在20世纪70年代初就有报道. 在研发初期, Co/(S,S)-DIOP催化体系被尝试用于该转化, 但其催化效率与立体选择性均较低[12]. 后续的系统研究发现, 基于Noyori发展的轴手性联萘骨架的双膦配体(S)-BINAP与铑形成的金属配合物, 在该关键步骤中展现出显著的催化优势, 可稳定实现高于98%的ee[11c]. 特别是由(S)-BINAP衍生的[Rh((S)-BINAP)2]ClO4催化剂体系兼具优异的对映选择性控制能力和操作稳定性. 实际生产数据显示, 该催化剂单次投料的转化数可达8000, 且能通过循环利用累积实现超过40万的总转化数. 这一突出的催化性能与工业稳定性, 构成了Takasago公司薄荷醇合成工艺得以大规模实施的重要技术基础. 面对巨大的市场潜力, 以及Takasago公司在合成(–)-薄荷醇领域长期的技术主导地位与技术垄断, 其他化工企业利用类似的不对称烯烃异构化策略纷纷投入新工艺的研发. 例如Roche与Firmenich等公司通过选用具有联萘、联苯或二茂铁骨架结构的手性双膦配体, 结合铑催化体系, 也实现了香叶基胺或橙花基胺的不对称氢迁移重排, 高效合成关键中间体(+)-香茅醛[13]. 这些尝试均获得了良好的研究成果与工艺转化效益.
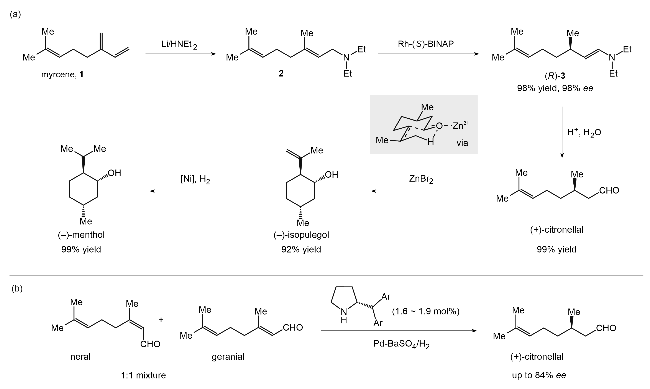
尽管该工艺已成功实现规模化应用, 但仍存在若干技术与环境方面的短板有待改进: 首先, 在由香茅醛环化生成异胡薄荷醇的关键步骤中, 催化剂溴化锌的使用导致反应体系对水分极为敏感, 微量水即会显著促进副产物的聚合, 而含水过高则会导致环化反应完全受阻. 此外, 后续溴化锌的回收再生过程能耗较高. 更重要的是, 胺化反应需要使用大量二乙胺, 不仅推高了原料成本, 也带来一定的环境负担. 因此, 若可开发以柠檬醛为原料、经不对称催化氢化一步制备香茅醛的工业化合成路线, 无论从经济还是环境角度, 都将具有重要意义. 为了克服现有工艺的缺陷, Takasago公司[14]研发了一条以柠檬醛为起始原料制备(–)-薄荷醇的替代路径. 该路线的核心步骤是通过不对称催化氢化将柠檬醛转化为(+)-香茅醛, 其中关键步骤的手性控制来源于吡咯烷类衍生手性胺. 具体而言, 胺首先与醛发生缩合反应形成烯胺中间体, 随后该中间体在活性较弱的Pd/BaSO4非均相催化剂作用下进行氢化, 最终得到手性香茅醛(Scheme 3b). 然而遗憾的是, 该体系催化剂用量偏高, 且对映选择性仅处于中等水平, 目前难以实现工业化.
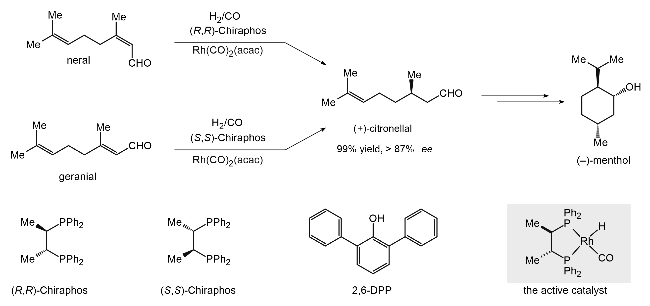
受文献中柠檬醛(citral)直接不对称催化氢化合成香茅醛(citronellal)的启发, BASF公司[15]开发了一条新工艺路线. 该路线先将柠檬醛分离为纯的橙花醛(neral)和香叶醛(geranial), 再通过铑催化的不对称氢化直接获得(+)-香茅醛. 具体而言, 在氢化步骤中, 使用Rh-(S,S)- Chiraphos催化剂氢化香叶醛, 或使用Rh-(R,R)-Chira- phos催化剂氢化橙花醛, 均可高效制备ee值大于87%的(+)-香茅醛. 他们发现, 使用(R,R)-Chiraphos作为手性配体, 以Rh4(CO)12为催化剂前体, 在9 MPa氢气氛围中室温反应1.5 h, 可实现橙花醛的不对称氢化, 并取得99%的收率和91% ee. 然而, 当采用Rh(COD)2BF4作为铑前体时, 体系未显示催化活性. 这一对比表明, 含有一氧化碳配位的铑物种可能是催化反应的关键活性中间体. 为进一步验证该推测, 研究团队使用等比例的H2/CO混合气体对催化剂进行预处理, 促进其转化为富含CO配位的活性结构. 经此处理, 催化剂活性显著提升, 即使在用量降至0.1 mol%时反应仍能高效进行, 同时保持90% ee的对映选择性. 因此, 在催化反应过程中, 维持适宜的CO分压对保持铑活性中心的催化性能至关重要, 较低的CO压力易导致铑物种转化为无活性的配合物形态, 从而显著降低氢化效率. 而采用等体积比的H2/CO混合气对催化剂进行预处理, 可有效促进具有催化活性的含CO铑中间体的形成, 进而大幅提升反应活性. 得到(+)-香茅醛后, 后续的工艺路线和Taka- sago公司类似, (+)-香茅醛经过路易斯酸铝和2,6-DPP催化的ene反应和镍催化的氢化反应, 即可高效合成(–)-薄荷醇(Scheme 4). 这一路线能够直接将柠檬醛不对称催化氢化成光学活性的(+)-香茅醛, 减少了反应步骤, 从而使合成工艺路线变得更为简洁.
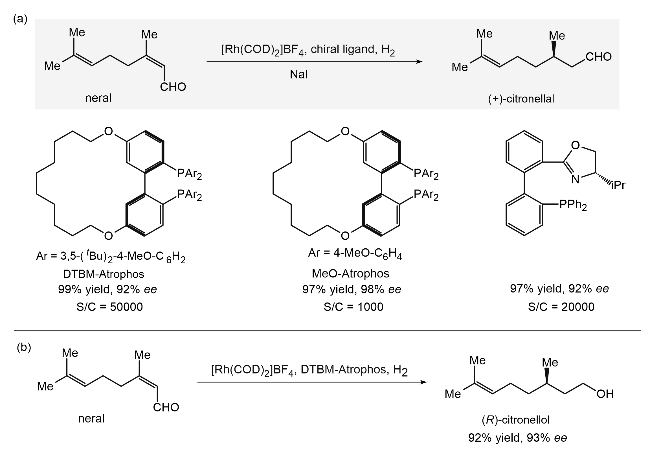
张万斌团队与烟台万华化学[16]合作, 对以柠檬醛为原料的不对称催化氢化合成手性香茅醛的工艺路线开展了系统研究. 与BASF公司需要使用H2/CO混合气体来控制反应的选择性不同的是, 他们发现添加催化量的碘化物、溴化物等无机盐可以避免CO的使用, 从而达到简化工艺的目的(Scheme 5). 在反应过程中, 添加剂分子中的孤对电子通过σ键配位方式与催化剂分子的空轨道相结合, 形成稳定的配位络合物. 该相互作用调节了催化剂的电子与空间性质, 使其优先识别并配位于底物中的碳-碳双键, 而非碳-氧双键, 从而实现在碳-碳双键上的高对映选择性不对称氢化反应. 膦-噁唑啉配体或者轴手性双膦配体, 特别是他们自己发展的Atrophos配体, 和Rh形成的络合物作为催化剂, 可以最高98% ee和50000转化数实现柠檬醛的不对称催化氢化, 合成关键中间体(+)-香茅醛(Scheme 5a). (+)-香茅醛再通过酸催化的环化和氢化得到(–)-薄荷醇. 有趣的是, 该反应体系中如果不加入添加剂, 则可进一步还原醛基得到(R)-香茅醇(Scheme 5b)[17].
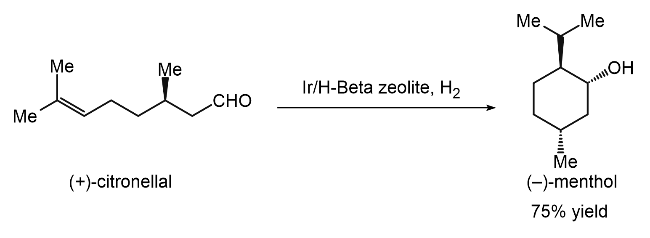
在合成薄荷醇的工艺路线中, 由(+)-香茅醛制备(–)-薄荷醇多采用两步均相催化体系: 首先通过酸催化进行ene反应, 再经过渡金属催化氢化完成转化. 与此同时, 采用Au、Pd、Zr、Cu、Ir等金属构建的多相催化体系用于合成薄荷醇的研究也颇为活跃, 其反应机制主要依赖于催化剂的双功能结构: 路易斯酸位点催化(+)-香茅醛环化生成(–)-异胡薄荷醇, 金属活性位点则负责后续氢化生成(–)-薄荷醇[18]. 例如, Pârvulescu团队[19]发展的双功能Ir/H-Beta沸石催化剂, 能够在单一反应器中实现(+)-香茅醛到(–)-薄荷醇的一锅法转化, 兼具酸催化环化与Ir催化氢化功能. 在Ir负载的质量分数为3%和氢气压力为0.8 MPa的条件下, 该体系可实现(+)-香茅醛的完全转化, 薄荷醇异构体总选择性达95%, 其中目标产物(–)-薄荷醇占比为75% (Scheme 6). 催化剂经简单洗涤后仍能保持良好活性, 表现出优异的催化效率与可循环性. 尽管如此, 该体系并未解决(–)-薄荷醇合成中最为关键的手性来源问题, 同时产物中(–)-薄荷醇与其异构体共存, 增加了后续分离成本, 目前在实际工业化应用中仍面临诸多挑战. 因此, 本综述将不对多相催化路线作进一步展开评述.
除了上述较为成熟的工艺路线外, 近年来多种(–)-薄荷醇的合成路线也在研究中被陆续报道, 然而由于这些路线大多面临生产成本较高或关键工艺尚未成熟等问题, 目前均未达到工业化生产的要求. 我们选取其中较有价值且有一定应用前景的部分进行讨论.
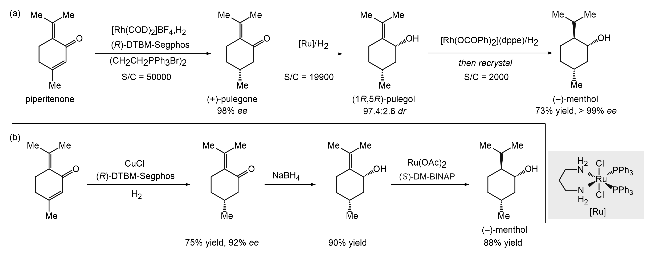
胡椒烯酮(piperitenone)具有与薄荷醇相同的基本碳骨架结构, 可作为不对称催化合成(–)-薄荷醇的潜在前体. 2008年, Mashima研究团队[20]通过对一系列轴手性双膦配体的筛选, 发现基于(R)-DTBM-Segphos的铑催化剂在胡椒烯酮的不对称氢化中表现出优异的催化性能. 基于此, 该团队发展了一条以胡椒烯酮为起始原料的(–)-薄荷醇不对称合成路线. 首先, 以[Rh(COD)2]- BF4为金属前体、(R)-DTBM-Segphos为配体, 并加入膦盐作为添加剂, 可选择性地氢化胡椒烯酮的环内双键, 以高对映选择性获得98% ee的(+)-长叶薄荷酮(pulegone); 随后, 在双膦-双胺钌催化剂作用下, 对羰基进行选择性氢化, 转化为(–)-长叶薄荷醇(pulegol); 最后, 再次使用铑催化剂完成剩余环外双键的氢化, 经重结晶纯化后, (–)-薄荷醇的收率为73%, 对映体过量值可达99% ee (Scheme 7a). 尽管该路线具有步骤经济性优势, 且整体对映选择性和收率较高, 但其每一步均需使用昂贵的金属催化剂, 导致生产成本大幅增加. 此后, 该课题组[21]还探索了采用廉价铜催化体系实现胡椒烯酮不对称氢化的路线, 可以以中等的收率和优秀的对映选择性得到(+)-长叶薄荷酮. 在此基础上, 王林团队[22]同样利用该铜催化体系为关键步骤, 实现了(–)-薄荷醇的不对称合成, 使用廉价易得的CuCl为催化剂, (R)-DTBM-Segphos为配体, 能以75%的收率和92%的对映选择性得到(R)-长叶薄荷酮, 再用硼氢化钠还原羰基到醇, 最后经过Ru催化的氢化反应, 可以实现(–)-薄荷醇的合成(Scheme 7b).
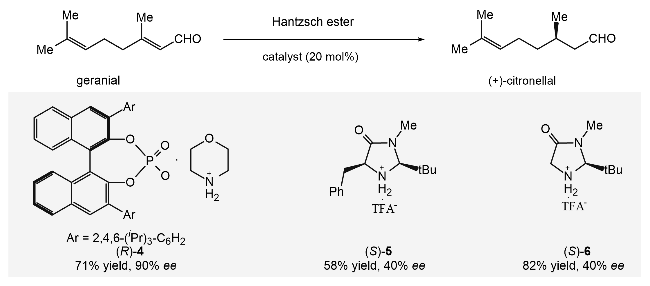
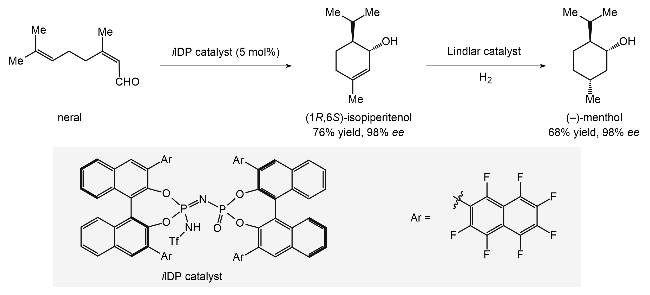
近期, List团队[24]再次取得重要突破, 成功实现了柠檬醛的高选择性环化反应. 这一工作破解了长期存在于有机合成领域的香茅醛直接转化为异胡椒醇的难题, 即在酸催化条件下, 产物比反应底物更容易发生分解. 他们设计了一类具有空间限域效应的强手性布朗斯特酸催化剂(ilDP), 巧妙克服了上述问题. 该催化剂不仅能够大规模以76%的收率、大于20∶1的非对映选择性和98%的对映选择性将柠檬醛转化为关键的(1R,6S)-反式异胡椒醇中间体(Scheme 9). 更重要的是, 其“酶模拟”的限域作用机制, 即通过非共价相互作用将高活性产物锁定在一种非反应性构象中, 从而有效抑制了其常见的酸催化分解途径. 这一催化策略的突破, 直接催生了当前最为简洁、原子经济的合成路径. 从该中间体出发, 只需要一步氢化反应即可得到(–)-薄荷醇. 同时, 借助酸催化的Friedel-Crafts反应与不同取代的间苯二酚反应, 还可灵活、高选择性地构建包括多种大麻素类化合物. 该研究不仅为薄荷醇及大麻素等高价值萜类化合物的可持续生产提供了具有显著工业应用潜力的短流程合成方案, 其“通过催化剂限域空间稳定高活性中间体”的设计理念, 更为解决其他因产物过度反应性而导致选择性难题的催化转化体系提供了重要启示.


2 总结
分子的绝对构型往往能决定其感官品质, 使得立体选择性合成香精香料分子成为该领域技术进步的关键驱动力. 本综述系统梳理了(–)-薄荷醇不对称合成的发展脉络: 从依赖手性拆分的Symrise路线, 到以Takasago铑催化不对称异构化、BASF和万华化学铑催化不对称氢化为代表的催化不对称工业路线, 再到近年来以胡椒烯酮还原、有机小分子催化以及List团队手性强酸催化环化为代表的新兴策略, 其技术演进呈现出从外消旋拆分到高效催化、从多步冗长到步骤集成、从依赖贵金属到探索廉价替代体系的清晰趋势. 总体而言,工业路线的核心在于平衡原料可获得性、催化效率与经济性, 而前沿进展则聚焦于提升原子经济性与合成简洁度.
面向未来, (–)-薄荷醇合成研究将朝着更高效、更绿色、更经济的方向发展. 具体而言: (1)可开发基于廉价金属(Fe, Co, Ni, Cu)或仿酶有机小分子的新型高选择性催化剂, 以降低对贵金属的依赖; (2)设计步骤与原子经济性更高的串联或一锅法工艺, 例如从大宗化学品或生物基平台分子直接合成; (3)推进绿色可持续工艺, 包括使用可再生原料、环境友好溶剂及节能反应条件; (4)结合连续流与人工智能优化, 实现工艺的智能化和集成化等. 最终, 这些创新不仅将推动(–)-薄荷醇生产技术的升级, 也可为其他高价值手性香料的绿色制造提供普适性策略与范式参考.
(Cheng, F.)