REVIEWS

Palladium-Catalyzed Radical Reactions via Pd(I) Pathway: A Brief Summary of Reaction Patterns and Recent Progress

  • Yi-Fan Tan ,
  • Lei Jiao , *
Expand
  • Center of Basic Molecular Science, Department of Chemistry, Tsinghua University, Beijing 100084

Received date: 2025-12-31

  Revised date: 2026-03-09

  Online published: 2026-03-20

Supported by

National Natural Science Foundation of China(22571180)

“QiYan” Undergraduate Research Fund from the Beijing Natural Science Foundation(QY24230)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

In the toolbox of modern organic synthesis, palladium-catalyzed reactions represent a vital category that has long been considered to follow classical two-electron pathways. However, research over the past two decades, and particularly recent breakthroughs, has demonstrated the existence of a parallel and equally significant field: palladium-catalyzed reactions involving single-electron transfer (SET), halogen atom transfer (XAT), and radical mechanisms. This new reaction paradigm not only expands the catalytic capability of palladium, enabling the activation of traditionally inert chemical bonds, but also offers the potential to achieve novel chemoselectivity, regioselectivity, and stereoselectivity. This review aims to organize this frontier field, focusing primarily on radical pathways that proceed via Pd(I) intermediates. In these reactions, palladium primarily acts as a radical initiator, generating radicals through redox processes of ground-state or excited-state Pd(0), or via the homolysis of Pd(II)—C bonds. The typical palladium oxidation state cycle is Pd(0)-Pd(I)-Pd(II). From the perspective of radical generation methods, this review categorizes radical reaction patterns involving Pd(I) intermediates, summarizes recent progress in the field, and provides commentary on the underlying reaction mechanisms.

Cite this article

Yi-Fan Tan , Lei Jiao . Palladium-Catalyzed Radical Reactions via Pd(I) Pathway: A Brief Summary of Reaction Patterns and Recent Progress[J]. Chinese Journal of Organic Chemistry, 2026 , 46(4) : 1303 -1319 . DOI: 10.6023/cjoc202512048

在过去的半个世纪中, 以Heck[1]、Suzuki-Miyau- ra[2]、Stille[3]和Buchwald-Hartwig[4-5]等反应为代表的钯催化交叉偶联反应, 已经成为构建碳-碳键和碳-杂原子键最强大、最通用的工具之一. 这些经典转化的核心机理模型, 以钯在Pd(0)和Pd(II)之间的循环为基础[6], 并通过氧化加成、转金属化和还原消除等一系列双电子过程来推动反应. 在某些情况下, 例如C—H键活化反应, 经典的Pd(II)/Pd(IV)双电子过程也被认为是可行的途 径[7-8]. 这一理论框架在解释和预测大量合成转化方面取得了巨大成功(Scheme 1, 左侧).
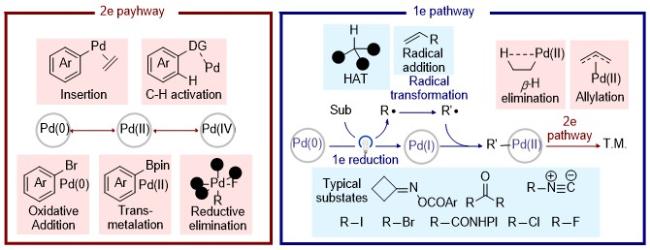
图式1 钯催化中的典型双电子与单电子过程

Scheme 1 Typical two-electron and single-electron processes in palladium catalysis

然而, 随着合成化学家不断挑战更惰性化学键的活化和更复杂分子的构建, 传统双电子机理的局限性逐渐显现. 一个典型的例子是涉及非活化烷基卤化物(R—X)的反应. 与芳基或乙烯基卤化物不同, 非活化烷基卤化物对Pd(0)的氧化加成步骤通常在动力学上非常缓慢[9]. 更严重的是, 即使成功生成了Pd(II)-烷基中间体, 随后β-H消除过程也极其迅速且难以控制[10], 这往往导致副反应的发生, 并严重限制了其在Heck型反应和偶联反应中的应用.
为了克服这些根本性挑战, 化学家们开始探索将钯催化与自由基化学相结合. 近年来, 越来越多的证据表明, 钯化学不仅局限于双电子过程, 钯同样可以介导自由基途径的有机化学反应. 这些反应通常涉及开壳层自由基中间体, 以及传统上被认为“不稳定”或“罕见”价态的钯中间体, 即Pd(I)和Pd(III). 正如多篇综述所指出的, Pd(I)和Pd(III)的引入, 使得钯催化的机理图像从二维的“双电子”平面扩展到了三维的“单电子/双电子”空间.
Pd(I)途径是近年来光化学和光催化领域与钯催化成功结合的关键机理. 该过程通常起始于Pd(0)配合物的光激发. 这一激发态物种是一种较强的还原剂. 例如, E1/2red(Pd(PPh3)4)≈-2.51 V vs Fc/Fc[11], E1/2red(Pd(Xant- phos)2)≈-2.78 V vs Fc/Fc[12], 强于许多传统的光催化剂. 这种强大的热力学驱动力使其能够通过单电子转移(SET)过程还原在热力学上较惰性的底物, 产生一个开壳层的Pd(I)-自由基物种. 由于激发态Pd(0)物种还原性较强, 这些体系往往与高价Pd或其他氧化剂不兼容, 属于还原性体系. 值得一提的是, 一些稳定的双核Pd(I)物种同样可用于多种过渡金属催化反应[13], 但是这些反应往往与自由基无关, 双核配合物中的两个Pd(I)常常同时得到或失去电子, 从而体现双电子反应性.
对于Pd(III)途径[14]来说, Pd(III)物种是高活性的瞬态中间体, 极易发生歧化反应生成Pd(II)与Pd(IV). 这一特性带来了一个关键的限制因素: 任何涉及Pd(III)的催化循环, 其后续步骤(如自由基捕获或还原消除)必须在动力学上极其迅速, 才能与极快的歧化副反应相竞争. 这类反应常常依赖通过其他途径产生的自由基与Pd(II)物种作用产生Pd(III)中间体, 随后快速被氧化试剂氧化产生Pd(IV)中间体, 进而发生后续反应. 所以, 这类体系往往不兼容于低价Pd和其他还原剂, 从而无法用于氧化加成启动的Pd(0)-Pd(II)催化体系, 而是常常与Pd(II)参与的C—H活化反应相结合.
基于上述分析, 我们可以将自由基机制的钯催化反应分为两大类: 在Pd(I)介导的自由基反应中, 钯催化剂是自由基的引发者, 它主动吸收能量并产生第一个自由基, 这类自由基的后续变化为合成带来了丰富的多样性. 而在Pd(III)介导的自由基反应中, 钯催化剂[通常是Pd(II)中间体]是自由基的捕获者, 它被动地拦截一个由外部方法(脱羧、氧化剂、独立的光催化剂等)产生的自由基. 然而由于Pd(III)的不稳定性, Pd(II)到Pd(IV)的速度较快, 在相关自由基反应中尚未获得Pd(III)中间体存在的直接证据. 这也导致其反应性相对受限, 常表现为形式上的氧化加成过程.
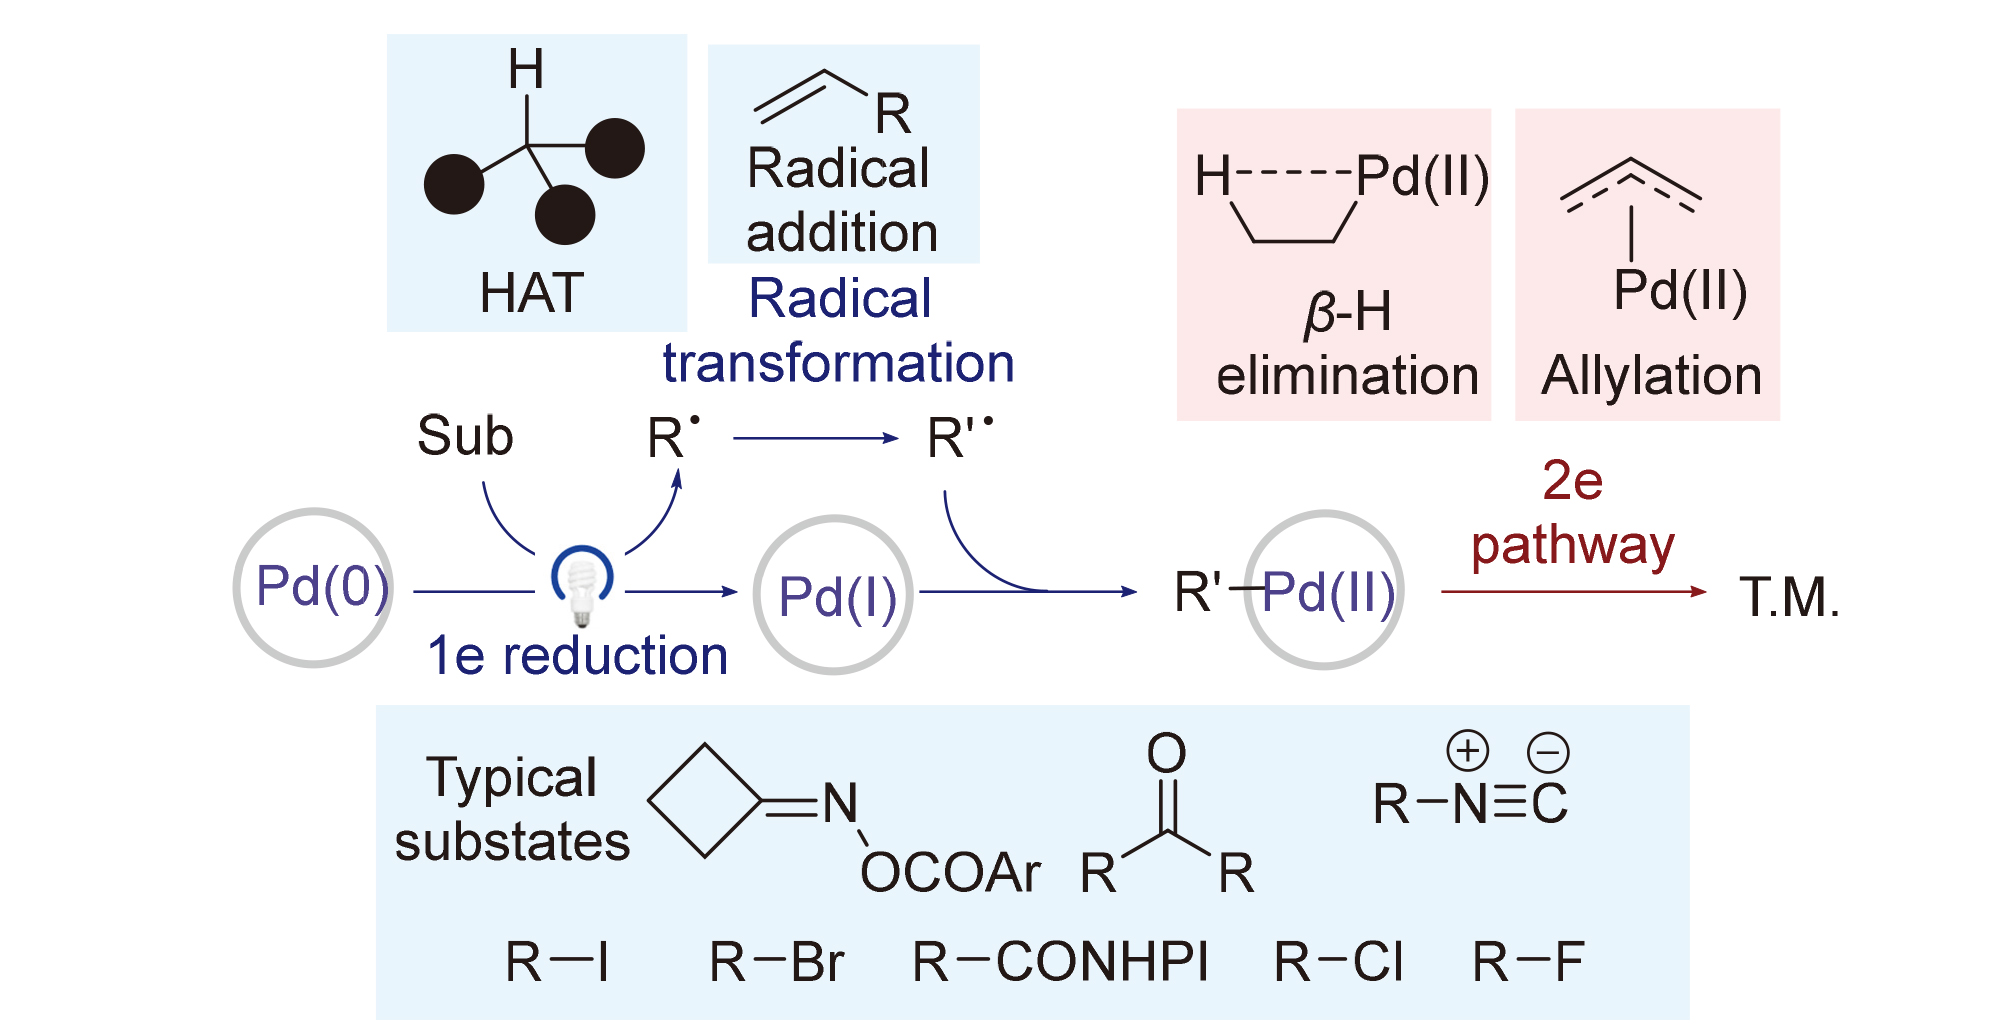
综上所述, 本文将主要介绍Pd(I)途径的钯催化自由基反应, 着眼于自由基的产生方法, 对其反应模式进行总结. 除此之外, 本文还将基于相关的金属有机化学和理论化学研究, 对这类反应的机理进行总结和评述(Scheme 1, 右侧).

1 涉及Pd(I)的自由基途径

在涉及Pd(I)的自由基反应中, 钯配合物(或含钯中间体)不仅是金属有机催化剂, 同时还充当光活性中间体, 直接或者间接地从底物中产生自由基, 并进入一个独特的Pd(0)/Pd(I)/Pd(II)催化循环, 这构成了Pd(I)介导的自由基反应的主要途径. 除此之外, 对于一些特殊的底物, 如全氟碘代烃等, Pd(0)无需光激发即可与底物发生卤原子转移(XAT, halogen atom transfer)过程, 产生自由基[14-15]. 该类反应发现时间较早, 而底物相对局限; 在另一部分反应中, 自由基中心生成后并不会与Pd进一步成键, 钯仅在Pd(0)和Pd(I)中循环, 作为纯粹的光催化剂, 而不体现Pd的金属有机性质[16], 这些反应在本综述不详细总结.

1.1 模式总结

一般而言, 共有两大类同时产生Pd(I)和自由基的方式: Pd(0)被各类化合物氧化生成对应的自由基, 或Pd(II)—C键发生均裂(Scheme 2). 本文将从具体的自由基产生方式入手, 介绍这类反应的主要模式和近期的主要进展.
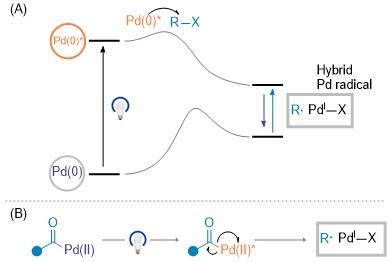
图式2 产生Pd(I)和自由基的两种模式

Scheme 2 Two modes of generating Pd(I) and free radicals

1.2 碳-杂原子键的活化

涉及碳-杂原子键活化的反应是Pd(I)相关催化体系中被研究最广泛的一类. 该过程通过激发态Pd物种与C—X键发生解离电子转移反应(DET, dissociative electron transfer)产生卤负离子和碳自由基; 或者卤离子在产生的同时即与Pd中心结合, 通过内球形XAT过程产生碳自由基. 随后该碳自由基经历多种分子内或分子间的自由基过程(如氢原子转移、自由基加成等), 之后与Pd(I)作用转变为Pd(II)中间体, 进一步发生Pd催化的后续反应, 如β-H消除、Heck反应、C—N偶联、烯丙基化等.
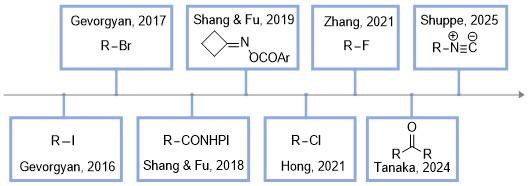
这类反应于2016年由Gevorgyan课题组[17]首次报道, 用于活化芳基碘代物产生芳基自由基, 随后发生分子内1,5-氢迁移(HAT, hydrogen atom transfer)反应, 生成烷基自由基, 与Pd结合后发生β-H消除, 得到烯烃产物. 随后, 多个课题组在该领域进行了广泛地探索, 将底物由芳基碘代物拓展至芳基溴代物、磺酸芳基酯、烷基溴代物、烷基氯代物、苄基氟代物等. Gevorgyan课题组[18-19]就该方向撰写了两篇较为详尽的综述, 本文主要对该领域近期的新进展进行总结与讨论.

1.2.1 C—I键的活化

含C—I键的化合物的还原电位适中、键能较弱、碘离子离去性较强, 易于在单电子还原剂存在的条件下生成自由基, 是该领域内最早被挖掘的一类底物, 也是后续较多被使用的底物之一.
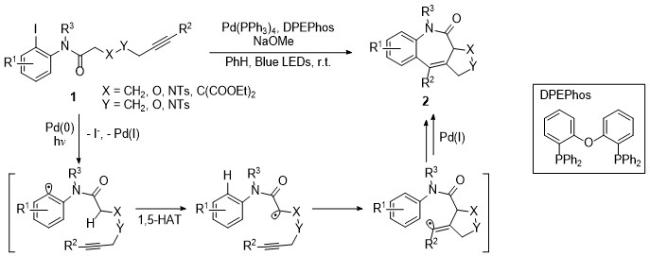
2024年, 陈铭课题组[20]使用分子内带有炔基的芳基碘底物1, 通过1,5-HAT、自由基炔烃加成、钯催化环化串联过程, 实现了苯二氮卓类化合物2的合成(Scheme 3).
图式3 自由基串联环化合成苯二氮卓

Scheme 3 Benzoazepine synthesis by radical cascade cyclization reaction

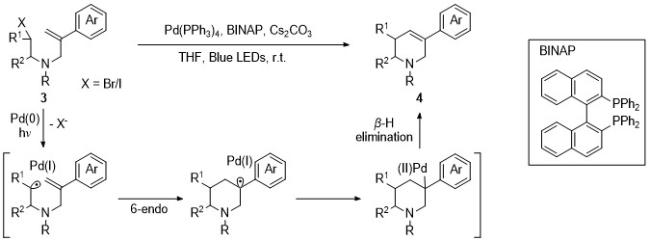
同年, 刘会课题组[21]发展了一类烷基溴/碘代物3的6-endo Heck反应. 光照条件下由Pd(0)与底物生成的烷基自由基与分子内的烯烃发生自由基加成, 随后与Pd(I)结合并发生β-H消除, 得到环己烯类产物4 (Scheme 4).
图式4 光促进的分子内Heck反应

Scheme 4 Photopromoted intramolecular Heck reaction

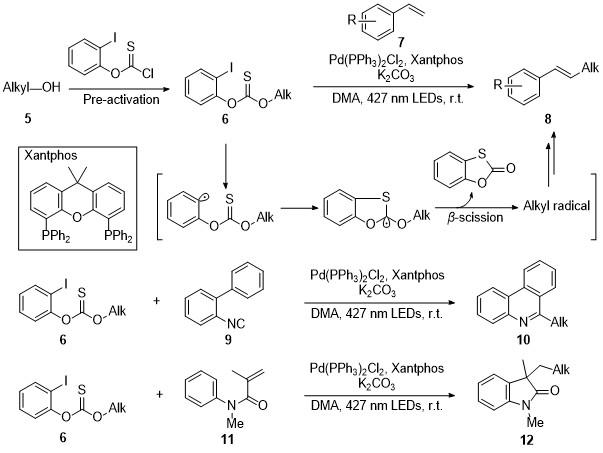
同年, 付明臣课题组[22]通过将硫代碳酸邻碘苯酚酯衍生物预修饰醇羟基的方法, 实现了一级、二级烷基醇的脱氧烯基化(Scheme 5). 他们使用对应的酰氯对烷基醇5进行修饰, 随后芳基碘6在激发态Pd(0)的作用下产生芳基自由基, 经历分子内环化、β-断裂发生形式上的脱氧产生对应的烷基自由基, 随后被活泼烯烃7捕捉, 进而与Pd(I)结合为Pd(II)中间体之后, 再发生β-消除得到脱氧烯基化产物8. 得到的烷基自由基也可以和异腈9或甲基丙烯酰胺11作用, 分别用于异腈衍生物的串联自由基环化反应得到10或五元环内酰胺12.
图式5 预活化醇的Heck反应

Scheme 5 Heck reaction of pre-activated alcohol

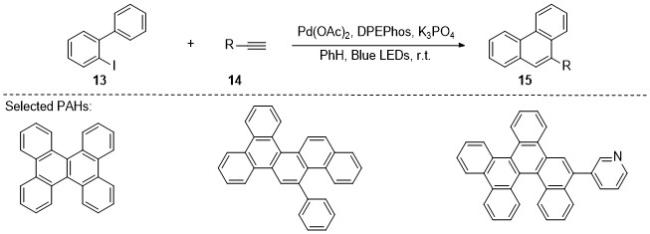
2025年, 陈铭课题组[23]发展了一类碘代联苯13与炔烃14的[4+2]反应, 用于合成菲衍生物15, 生成的产物可以进一步用于合成多环芳烃化合物(PAHs, Scheme 6). 该反应由芳基碘代物或溴代物启动, 首先与Pd(0)作用生成芳基自由基, 随后与炔烃发生自由基加成, 产生的烯基自由基与芳基发生分子内自由基环化, 最终得到对应的[4+2]产物.
图式6 自由基环化反应合成多环芳烃

Scheme 6 PAHs synthesis enabled by radical cyclization

同年, 黄焕明课题组[24]以酰基取代的1-氮杂[1,1,0]丁烷16和取代1,3-丁二烯1719为原料, 采用自由基串联环化策略, 发散性地合成了1-氮杂[2,1,1]桥环18和1-氮杂[4.1.1]桥环20 (Scheme 7). 首先, 1-氮杂[1,1,0]丁烷在LiBr或LiI的作用下开环, 得到3-溴代或碘代氮杂环丁烷中间体. 随后, 该中间体与激发态的Pd(0)反应, 得到氮杂环丁基自由基, 进而依次与1,3-丁二烯、Pd(I)作用得到烯丙基Pd(II)中间体. 依据1,3-丁二烯上取代基位置不同, 可以选择性地在2位或4位发生C—N还原消除, 得到[2.1.1]和[4.1.1]两类桥环.
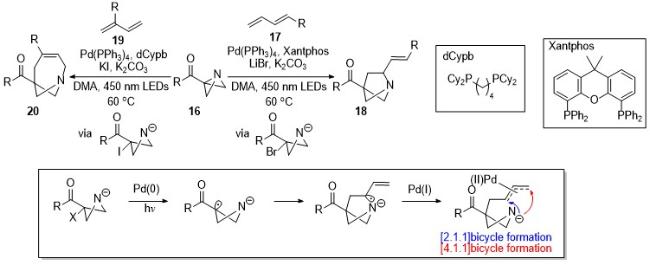
图式7 发散性合成氮杂[2.1.1]和[4.1.1]桥环化合物

Scheme 7 Divergent synthesis of aza-[2.1.1] and [4.1.1]bicycles

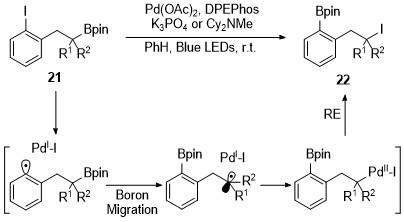
同年, 陈铭课题组[25]实现了钯/光共催化的芳基碘-烷基硼化合物21的1,4-官能团易位反应, 得到了对应的芳基硼-烷基碘化合物22 (Scheme 8). 首先, 芳基碘在激发态Pd(0)的作用下生成芳基自由基, 随后分子内与硼中心作用, 发生1,4-硼迁移反应得到芳基硼-烷基自由基中间体. 该中间体与Pd(I)结合得到C-Pd(II)中间体, 随后发生C(sp3)—I还原消除得到产物.
图式8 硼-碘交换反应

Scheme 8 Boron-iodide swap reaction

1.2.2 C—Br键的活化

2024年, Ritter课题组[11]利用光诱导钯催化策略, 实现了1,3-丁二烯的分子间三组分1,4-氨基芳基化反应(Scheme 9). 在反应过程中, 激发态Pd(0)催化剂首先通过SET或XAT机制活化芳基卤化物23, 生成芳基自由基和Pd(I)物种; 随后, 芳基自由基对1,3-丁二烯衍生物24进行自由基加成, 生成烯丙基自由基中间体, 进而与Pd(I)物种重组形成π-烯丙基Pd(II)络合物; 最后, 该络合物发生Tsuji-Trost型烯丙基胺化反应, 即胺亲核试剂25对Pd(II)中间体进行进攻, 从而高区域选择性和立体选择性地构建C—N键和C—C键(主要为E-异构体), 得到芳基化烯丙胺产物26. 作者通过多组对照和机理实验, 详细地讨论了底物的活化机制, 认为SET机制和XAT机制取决于不同底物的性质, 详细内容见后面的第1.6.1节.
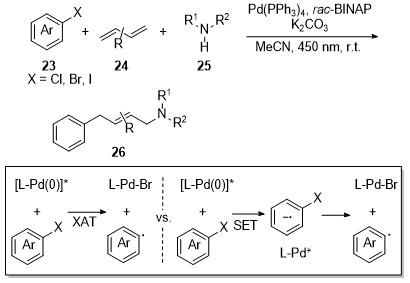
图式9 1,3-丁二烯的1,4-氨基芳基化反应

Scheme 9 1,4-Aminoarylation of 1,3-butadienes

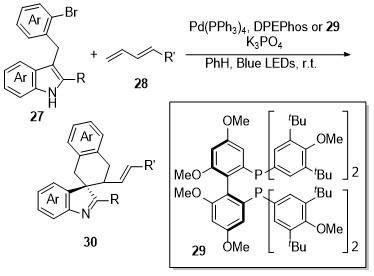
同年, 殷勤课题组[26]通过Pd/光协同催化实现了吲哚的不对称串联去芳构化反应(Scheme 10). 他们使用吲哚3位连接邻溴苄基的底物27, 在激发态Pd(0)的作用下产生对应的芳基自由基. 该芳基自由基与1,3-丁二烯衍生物28发生自由基加成反应, 进而和Pd(I)结合得到烯丙基Pd(II)化合物, 随后在手性配体29诱导下, 在吲哚3位发生不对称的去芳构化反应, 生成具有两个连续手性中心的异吲哚衍生产物30.
图式10 吲哚的不对称串联去芳构化反应

Scheme 10 Asymmetric cascade dearomatization of indoles

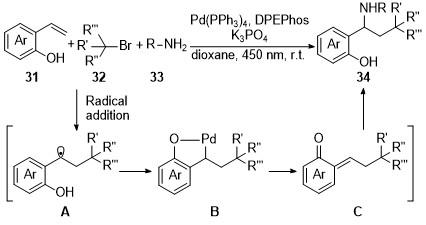
同年, 李立新课题组[27]使用烷基溴代物和各类胺基亲核试剂, 实现了邻羟基苯乙烯31的双官能化反应(Scheme 11). 烷基溴代物32先和激发态Pd(0)作用, 生成烷基自由基, 随后与烯烃发生自由基加成得到苄位自由基中间体A, 进而与Pd(I)结合、酚羟基配位, 得到二价环钯中间体B. 该中间体可以发生逆氧化环金属化过程, 得到亲电性极强的醌式中间体C, 进而与胺33发生加成反应得到产物34.
图式11 酚羟基导向的苯乙烯1,2-氨基烷基化

Scheme 11 Hydroxyl directed 1,2-aminoalkylation of aromatic alkenes

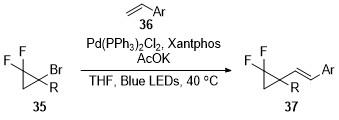
2025年, 夏莹课题组[28]使用溴代二氟环丙烷35和芳基乙烯36作为底物, 使用光催化的自由基型Heck反应合成了乙烯基二氟环丙烷37 (Scheme 12). 首先, 溴代二氟环丙烷与激发态Pd(0)作用得到二氟环丙基自由基, 进而和烯烃自由基加成、与Pd(I)结合、β-H消除得到乙烯基二氟环丙烷.
图式12 使用光促进Heck反应合成烯基偕二氟代环丙烷

Scheme 12 Access to vinyl gem-difluorinated cyclopropanes via photopromoted Heck reaction

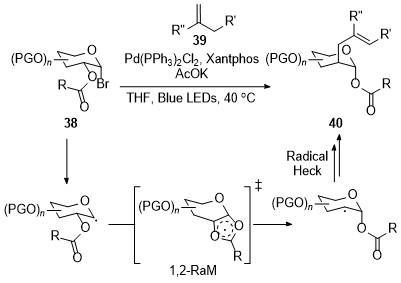
2025年, 魏明宇和刘鹏课题组[29]利用激发态钯催化的自由基烯丙基烷基化策略, 实现了从易得的α-溴代糖38快速合成C2-烯丙基糖40 (Scheme 13). 在反应中, 光激发的Pd(0)首先还原α-溴代糖, 生成C1-糖基自由基和Pd(I)物种; 该自由基随后发生1,2-乙酰氧基迁移(1,2-RaM), 转化为亲核性的C2-自由基中间体; 该中间体对1,1-二取代烯烃39进行自由基加成, 并与Pd(I)物种重新结合, 最后经由空间位阻控制的β-氢消除, 消除位阻较小的亚甲基氢, 高选择性地生成动力学优势的C2-末端烯丙基化产物.
图式13 使用自由基烯丙基化反应合成C2-烯丙基糖

Scheme 13 Access to C2-allyl carbohydrates via radical allylic alkylation

同年, Gevorgyan课题组[30]报道了一类合成烯丙基官能化合物的模块化发散性策略(Scheme 14). 该策略使用二溴化合物41、单取代烯烃42以及不同种类的亲核试剂NuH合成烯丙基官能化合物43. 首先, 二溴化合物与激发态Pd(0)作用得到溴甲基自由基, 随后依次与烯烃、Pd(I)作用, 得到烯丙基溴代化合物. 该化合物进一步发生Tsuji-Trost反应得到所需产物. 该反应的亲核试剂可以为羧酸、醇、亚磺酸盐以及活泼亚甲基化合物. 值得一提的是, 若使用乙酸作为亲核试剂, 生成的乙酸烯丙酯无需复杂分离, 即可在手性配体44的催化下, 进一步进行不对称烯丙基化反应得到手性化合物45.
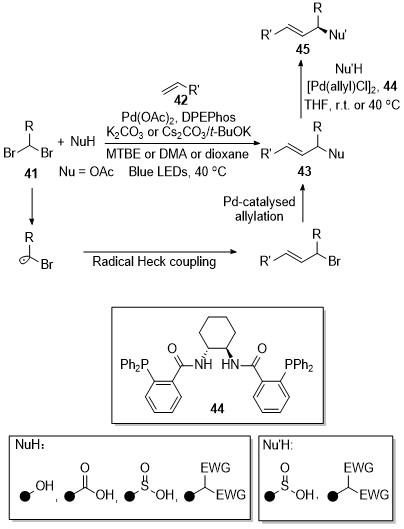
图式14 汇聚式合成官能化烯丙基化合物的方法

Scheme 14 Convergent approach to functionalized allylic compounds

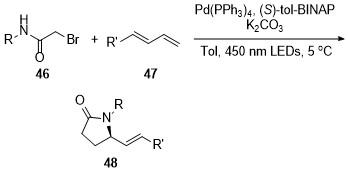
同年, 阳华课题组[31]报道了一种光诱导钯催化的1,3-二烯不对称串联碳酰胺化反应, 成功构建了手性γ-内酰胺骨架(Scheme 15). 2-溴酰胺底物46首先与激发态Pd(0)作用, 生成α-羰基自由基物种, 随后该自由基加成到1,3-二烯47的末端, 生成杂化烯丙基钯自由基复合物. 该复合物进而发生自由基重组生成π-烯丙基钯络合物, 最后在碱的存在下, 通过酰胺氮原子的分子内亲核取代反应实现不对称环化, 得到手性γ-内酰胺产物48.
图式15 通过二烯的不对称烷基-氨基化反应合成γ-内酰胺

Scheme 15 Enantioselective cascade carboamidation of dienes to access γ-lactams

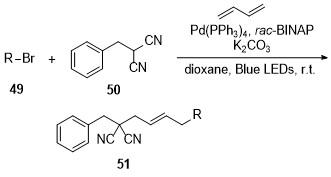
同年, Sayed等[32]利用光诱导钯催化三组分偶联策略, 实现了1,3-丁二烯的区域选择性1,4-双碳官能团化反应(Scheme 16). 其中, 有机溴化物49(烷基或芳基溴)首先与激发态Pd(0)作用, 生成相应的自由基. 该自由基随后与1,3-丁二烯发生加成反应, 生成烯丙基自由基中间体, 进而和Pd(I)物种重新结合, 得到烯丙基Pd(II)化合物, 最后被丙二腈亲核试剂50进攻, 发生亲核取代反应, 生成目标产物51.
图式16 1,3-丁二烯的1,4-双碳官能化反应

Scheme 16 1,4-Dicarbofunctionalization of 1,3-butadiene

同年, 赵宝国课题组[33]通过协同光诱导Pd/羰基催化策略, 实现了α-氨基酸酯的不对称烯丙基烷基化反应(Scheme 17). 该反应涉及光诱导激发态Pd催化、基态Pd催化和羰基催化的三重协同循环: 首先, 溴甲基季铵盐52与激发态Pd(0)作用, 生成季铵盐取代的烷基自由基; 该自由基加成到芳基乙烯53上, 并经β-H消除, 原位生成三甲基铵基烯丙基中间体A; 该中间体随即与基态Pd(0)反应生成π-烯丙基Pd(II)络合物B; 与此同时, α-氨基酸酯54与手性吡哆醛催化剂55缩合形成亚胺, 在碱和路易斯酸存在下脱质子, 生成稳定的亲核性碳负离子C, 进而对π-烯丙基Pd(II)物种进行不对称亲核进攻, 最终构建出具有季碳中心的手性α-氨基酸酯56. 该策略无需对氨基酸酯的氨基进行保护, 即可高效、高对映选择性(90%~99% ee)地组装出结构多样的非天然手性氨基酸, 且反应可进行克级规模制备, 产物易于转化为手性吡咯烷等高价值生物活性分子.
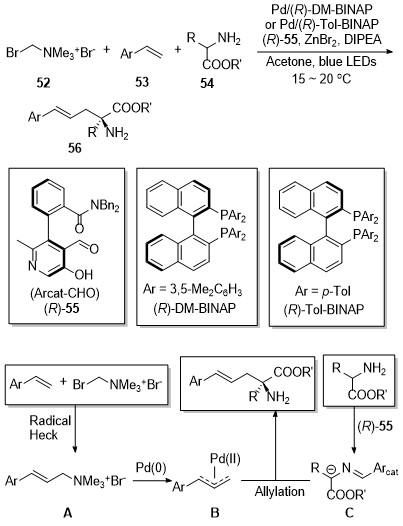
图式17 α-氨基酸酯的立体选择性三组分烯丙基烷基化反应

Scheme 17 Enantioselective three-component allylic alkylation of α-amino esters

1.2.3 C—Cl键的活化

烷基和芳基氯代烃具有较低的还原电位和较大的键能, 相对难以被单电子还原. 直到2021年, Hong课题组[34]才报道了首例钯/光共催化的烷基氯代烃和苯乙烯的形式Heck反应. 值得一提的是, 对C—I键、C—Br键的活化反应, 常使用Xantphos、DPEPhos等大咬合角的双齿膦配体, 这主要是由于这类配体可以很好地抑制烷基Pd(II)物种的β-H消除反应. 然而对于C—Cl键活化来说, 烷基-Pd(II)-Cl物种的β-H消除较为困难, 所以无需使用大咬合角双齿配体, 常使用四(三苯基膦)钯作为反应的催化剂. 下文中总结了这类反应的近期进展.
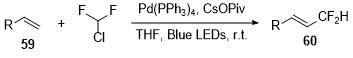
2024年, 张祖骁课题组[35-36]连续报道了两例使用廉价的工业原料氟利昂-22(一氯二氟甲烷)作为二氟甲基源的钯催化自由基反应. 第一例反应[35]实现了1,3-二烯的区域选择性1,4-二氟甲基化官能团化反应(Scheme 18). 具体而言, 激发态Pd(0)催化剂首先通过SET还原氟利昂-22的C—Cl键, 生成二氟甲基自由基和Pd(I)物种; 随后, 该自由基加成到1,3-二烯57的末端生成烯丙基自由基中间体, 进而与Pd(I)物种结合形成烯丙基Pd(II)络合物; 最后, 该中间体接受亲核试剂(胺、亚磺酸盐、活泼亚甲基化合物)的进攻, 发生区域选择性亲核取代反应, 从而生成1,4-双官能团化产物58. 该策略首次实现了在钯催化体系中直接利用氟利昂产生二氟甲基自由基. 第二例反应[36]则是通过自由基型Heck反应, 高效构建了二氟烷基化烯烃(Scheme 19). 同样方法生成的二氟甲基自由基加成到烯烃59末端形成碳自由基中间体, 随后与Pd(I)物种结合, 生成烷基Pd(II)中间体, 最后经由β-H消除生成最终产物60.
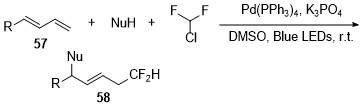
图式18 氯代烃参与的二烯的1,4-双官能化反应

Scheme 18 1,4-Bifunctionalization of dienes by alkyl chloride

图式19 氯代烃的自由基Heck反应

Scheme 19 Radical Heck reaction of alkyl chloride

2025年, 张祖骁课题组[37]利用可见光诱导钯催化的多组分反应策略, 通过1,3-二烯61(主要是环状二烯)、偕二氯代烷62和亲核试剂的三组分偶联, 高效合成了1,4-syn-双官能化产物, 可用于进一步合成异奎宁环骨架(Scheme 20). 偕二氯烷烃首先与激发态Pd(0)作用, 发生C—Cl键断裂(单脱氯), 生成α-氯代烷基自由基; 该自由基随后对环状1,3-二烯进行加成, 并与Pd(I)物种结合形成Π-烯丙基Pd(II)中间体; 亲核试剂(胺、亚磺酸盐、活泼亚甲基化合物)进攻该中间体, 完成1,4-syn-碳官能化得到63. 由于空间位阻效应, Pd(I)物种倾向于从碳自由基加成方向的背面捕获该烯丙基自由基, 形成π-烯丙基Pd(II)络合物; 最后, 亲核试剂从Pd(II)的背面(即与初始碳自由基相同的侧面)进行反式进攻, 从而高立体选择性地生成1,4-顺式加成产物. 当亲核试剂为一级胺、底物为1,3-环己二烯和二氯甲烷时, 所得产物64可通过分子内亲核取代反应, 进一步取代剩余的氯原子构建桥环体系, 生成含异奎宁骨架的化合物65.
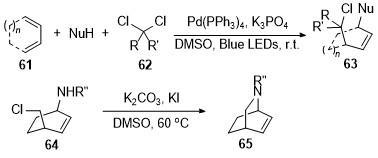
图式20 选择性脱氯反应用于合成异奎宁环骨架

Scheme 20 Synthesis of isoquinuclidines via selective dechlorination

1.2.4 C—F键的活化

C—F键是所有有机化学单键中键能最高的(约485 kJ/mol), 且具有极低的极化率, 使得它对氧化加成等常规金属催化步骤具有极强的惰性, 通常需要极苛刻的反应条件才能断裂.
2021年, 张新刚课题组[12]利用可见光诱导的激发态钯催化策略, 实现了三氟甲基芳烃66与芳基硼酸67的选择性脱氟芳基化反应, 合成了一系列二芳基二氟甲烷类化合物68 (Scheme 21). 在蓝光照射下, 生成的激发态Pd(0)络合物通过SET还原三氟甲基芳烃, 使其发生C—F键断裂, 生成二氟苄基自由基和F-Pd(I)物种; 随后该自由基与F C—Pd(I)物种结合, 原位生成关键的二氟苄基Pd(II)中间体; 该中间体进而与芳基硼酸发生转金属化反应, 最后经还原消除得到目标产物. 该反应首次实现了过渡金属催化下三氟甲基中惰性C(sp3)—F键的选择性自由基氧化加成与碳官能团化, 并有效抑制了过量脱氟副产物的生成. 研究者通过荧光发射和循环伏安法计算得到激发态Pd(0)的还原电位为-2.76 V vs Fc/ Fc, 低于缺电子三氟甲苯衍生物(-2.68~-2.27 V); 通过31P NMR和荧光淬灭实验证明, 关键反应步骤是Pd(Xantphos)2与三氟甲基底物发生SET, 这为后续研究奠定了基础.
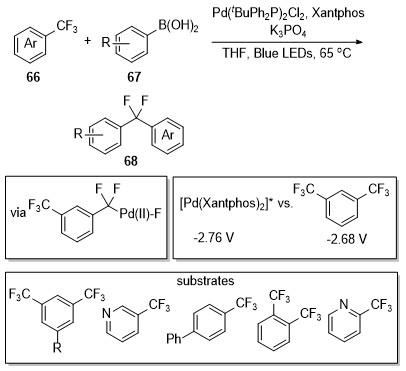
图式21 三氟甲苯衍生物的脱氟Suzuki偶联

Scheme 21 Defluorinative Suzuki coupling of trifluorome- thylarenes

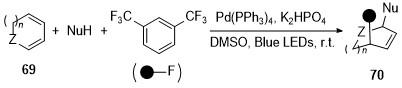
2024年, 张祖骁课题组[38]实现了环状1,3-二烯的区域和非对映选择性1,4-顺式双官能团化反应(Scheme 22). 与前例类似, 光激发的Pd(0)催化剂首先与缺电子三氟甲苯发生SET, 生成二氟甲基自由基和Pd(I)物种; 该碳自由基随后对环状1,3-二烯69进行加成, 生成烯丙基自由基中间体; 与产物63的生成过程类似, 最后生成顺式加成产物70. 值得注意的是, 文章中虽然没有对还原机理进行讨论, 但是从电位的角度, 激发态的Pd- (PPh3)4无法还原间二(三氟甲基)苯, 可能意味着这类反应可能并不经过简单的SET过程.
图式22 氟代烃参与的二烯的1,4-双官能化反应

Scheme 22 1,4-Difunctionalization of dienes by trifluoromethylarenes

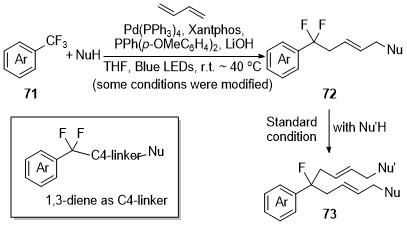
同年, 张夏衡课题组[39]利用光激发钯催化策略, 实现了三氟甲基芳烃的脱氟多组分串联反应(Scheme 23). 在蓝光照射下, 生成的激发态Pd(0)络合物首先作为强还原剂还原三氟甲基芳烃71, 在锂离子的辅助下发生 C—F键断裂, 生成二氟甲基自由基中间体; 该自由基随后对1,3-丁二烯进行自由基加成, 生成烯丙基自由基物种, 进而发生自由基重组得到π-烯丙基Pd(II)络合物; 最后, 氮或碳亲核试剂对该中间体进行取代, 从而高效构建芳基二氟甲基官能团化的产物72. 由于生成的二氟甲基产物的还原电位没有明显变化, 可以进一步发生相同的反应, 模块化地合成含不同取代基的单氟化合物73.
图式23 三氟甲苯衍生物的脱氟多组分串联反应

Scheme 23 Defluorinative multicomponent cascade reaction of trifluoromethylarenes

1.2.5 C—N键的活化

C—N键键能较高, 还原电位较低, 一般需要特殊的活化策略使其断裂. 在钯催化自由基领域中, 常见的方式是通过将其活化为异腈, 使其进一步被还原.
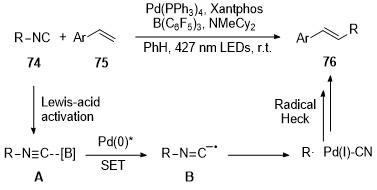
2025年, Schuppe课题组[40]报道了一种通过光催化活化异腈中的惰性C(sp3)—N键的策略, 实现了异腈与乙烯基芳烃的Mizoroki-Heck交叉偶联反应(Scheme 24). 异腈底物74首先与路易斯酸全氟苯基硼结合, 生成配合物A, 调节其氧化还原电位, 随后接受激发态Pd(0)的单电子转移(SET), 生成自由基负离子中间体B. 该中间体发生β-断裂(即C—N键断裂)产生烷基自由基, 随后该自由基对乙烯基芳烃75进行加成生成苄基自由基, 进而与Pd(I)氰化物物种重组得到烷基Pd(II)中间体, 最后经由β-氢消除得到反式烯烃产物76.
图式24 异腈与芳基乙烯的自由基Heck偶联

Scheme 24 Radical Heck coupling of isonitriles and vinyl arenes

1.2.6 其他化学键的活化

除了上述活化方式外, C—OTs、N—O、叠氮化合物等也可以作为激发态Pd(0)的电子受体发生后续的反应, 与之前的例子相结合, 构成了完整的“亲电底物”网络(Scheme 25). 部分活化方式的例子相对有限, 且已在相关综述[18]中总结, 本文不再进行详细介绍.
图式25 与激发态Pd(0)作用的亲电底物

Scheme 25 Scope of electrophiles that can interact with photoexcited Pd(0)

1.3 C—X键活化介导的氢原子转移

在上一节中发现许多反应在产生自由基后, 会发生分子内氢原子转移(HAT)过程产生新的自由基. 这一过程也可以拓展至分子间反应: 若在反应时将溴苯等具有DET活性的化合物作为化学计量的试剂加入, 即可使生成的苯基自由基进一步与底物发生HAT反应, 其C—H键断裂并生成对应的新自由基.
2022年, Gevorgyan课题组[41]首次报道了这类反应, 用于烯丙基化合物的C—H键不对称胺化. 在此之后, 多个课题组扩展了该机制的其他反应, 并由Gevorgyan等[42]于2025年发表了相关综述. 本文将总结该方向的最新进展.
2025年, 韩志勇课题组[43]报道了一种光诱导钯催化的三组分偶联策略, 利用芳基溴化物作为HAT试剂前体, 实现了1,3-丁二烯与含C—H键底物的1,4-双碳官能团化反应(Scheme 26). 具体来说, 激发态Pd(0)催化剂首先还原芳基溴化物80, 生成芳基自由基和Pd(I)物种; 随后, 芳基自由基从含C—H键的底物77(如醚、酰胺、酯等)中夺取氢原子, 生成烷基自由基; 该烷基自由基对1,3-丁二烯衍生物78进行加成, 生成烯丙基自由基中间体, 进而与Pd(I)物种重组, 形成π-烯丙基Pd(II)络合物; 最后, 该络合物接受羟吲哚亲核试剂79的进攻, 生成功能化的羟吲哚衍生物81.
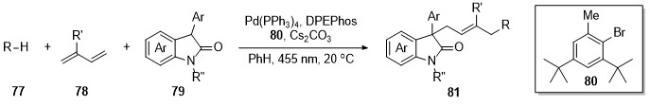
图式26 C—H键活化介导的1,3-二烯的1,4-双碳官能化反应

Scheme 26 1,4-Dicarbofunctionalization of 1,3-dienes mediated by C—H activation

2025年, Morandi课题组[44]报道了一种结合穿梭催化(shuttle catalysis)和光诱导钯催化的新策略, 实现了非活化C(sp3)—H键的转移碘化反应(Scheme 27). 具体来说, 芳基碘化物82既作为HAT试剂的前体, 也作为碘源, 首先与激发态Pd(0)作用生成芳基自由基A和碘- Pd(I)物种; 随后, 缺电子的芳基自由基从烷烃底物83中夺取氢原子, 生成亲核性的烷基自由基B; 该烷基自由基进而与碘-Pd(I)物种发生XAT或还原消除, 生成烷基碘化物84并再生Pd(0)催化剂. 值得一提的是, 若在体系中加入硫酚钠等亲核试剂, 可截获中间体, 实现C(sp3)—H键的硫化反应, 生成烷基硫醚85.
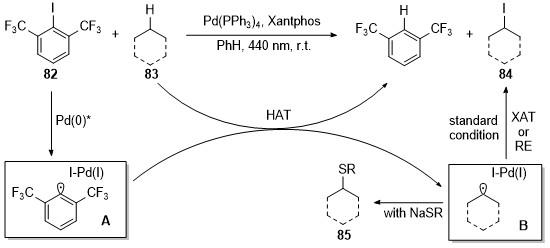
图式27 氢-碘交换反应

Scheme 27 Hydrogen-iodide swap reaction

2025年, 何智涛课题组[45]报道了一种通过光诱导Pd催化及Pd/Ir接力催化的策略, 实现了立体发散性的“原位组装”Tsuji-Trost反应(Scheme 28). 该反应直接利用简单易得的烯烃、酯和亲核试剂作为原料, 避免了传统Tsuji-Trost反应中需预制烯丙基前体的步骤. 在反应过程中, 激发态Pd(0)首先还原芳基溴化物8089, 生成芳基自由基和Pd(I)物种; 芳基自由基进而从酯底物86中夺取氢原子, 生成的烷基自由基对烯烃87进行加成; 随后经由自由基Heck偶联过程原位生成烯丙基碳酸酯中间体和Pd(II)物种; Pd(II)被还原回Pd(0)后, 催化后续的Tsuji-Trost烯丙基化反应, 生成(E)-构型的烯丙基产物rac-(E)-88, 若在该过程中使用手性配体, 则可以得到(E,R)-88或(E,S)-88. 值得一提的是, 该课题组还设计了一种新颖的光诱导Pd/Ir接力催化体系, 利用Ir光催化剂介导的能量转移机制实现烯烃的E/Z异构化, 从而成功制备了更具挑战性的(Z)-构型烯丙基产物. 该策略首次实现了烯丙基骨架(E,R)、(E,S)、(Z,R)、(Z,S)全部四种立体异构体的立体发散性合成.
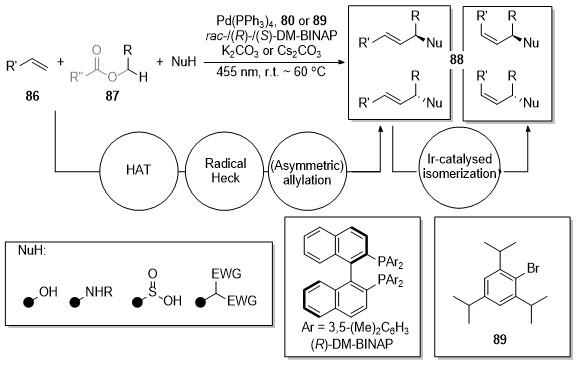
图式28 立体发散性烯丙基化合物合成

Scheme 28 Stereodivergent synthesis of functionalized allylic compounds

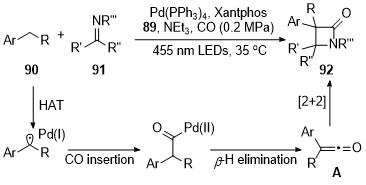
同年, 龚流柱课题组[46]报道了一种光诱导钯催化的羰基化形式[2+2]环加成反应, 成功实现了烷基芳烃和亚胺的高效转化, 直接构建了β-内酰胺骨架(Scheme 29). 激发态Pd(0)催化剂首先活化加入的芳基溴代物89得到芳基自由基, 随后攫取底物90的苄基H, 生成的苄基自由基或有机钯中间体随后捕获一氧化碳发生羰基化反应, 原位生成烯酮中间体A; 该高活性的烯酮中间体进而与亚胺91发生[2+2]环加成反应生成β-内酰胺92.
图式29 烷基芳烃与亚胺的形式[2+2]环加成

Scheme 29 Formal [2+2] cycloaddition of alkylarenes and imines

同年, Gevorgyan课题组[47]报道了通过光诱导Pd催化实现内烯烃的烯丙位C—H键烷基化反应(Scheme 30). 机理研究表明, 可见光激发的Pd(0)催化剂首先与芳基溴化物8993发生SET, 生成芳基-Pd(I)物种. 该中间体随后在底物94的烯丙位发生分子间HAT, 产生烯丙基自由基, 紧接着通过自由基-极性交叉(RPC)过程转化为闭壳层的π-烯丙基-Pd(II)配合物. 最后, 该配合物与原位生成的碳亲核试剂发生取代反应, 从而生成烷基化产物95并再生Pd(0)催化剂. 该方法可以兼容 pKa>20的强碳亲核试剂, 直接构建含有叔碳和连续季碳中心的烯丙基骨架. 此外, 作者对该反应的不对称版本进行了初步探索, 成功实现了具有良好对映选择性的手性控制.
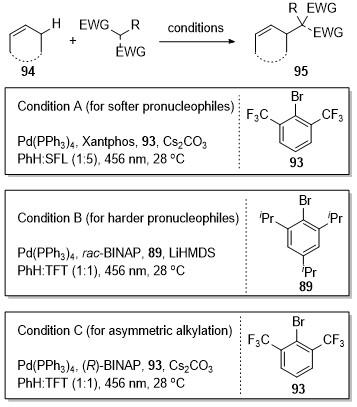
图式30 烯烃的烯丙位C—H烷基化反应

Scheme 30 Allylic C—H alkylation of alkenes

同年, 傅明臣/张琦课题组[48]通过混合配体促进的激发态Pd催化自由基接力Heck反应, 实现了脂肪胺的α-烯基化反应(Scheme 31). 在该催化体系中, 光激发的Pd(0)物种首先还原底物96生成芳基-Pd自由基A. 随后, 该物种通过快速的分子内1,5-HAT生成氨基α位自由基B, 进而与烯烃发生自由基型Heck反应, 得到烯丙胺产物97, 并完成催化循环. 在该过程中, 三苯基磷与phen组成的混合配体系统起到了关键作用: 它们不仅共同稳定了烯烃插入的过渡态, 还通过三苯基磷吸热解离的高能垒, 有效抑制了氨基α位自由基直接发生β-H消除的副反应. 值得一提的是, 这是双齿氮配体在光诱导Pd催化体系中的首次应用.
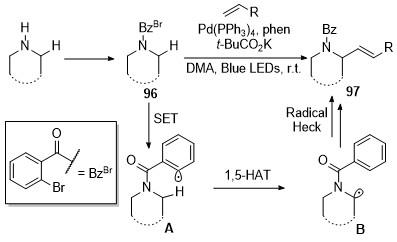
图式31 经由自由基Heck反应的脂肪胺α-烯基化反应

Scheme 31 α-Alkenylation of amines through radical Heck reaction

1.4 C=O键的活化

激发态的Pd(0)不仅可以和含有C—X键的底物发生SET反应, 也可以拓展到其他可被单电子还原的基团. 例如, 对于羰基而言, 传统上可以用SmI2使其转化为羰基自由基(ketyl radical)[49], 但需化学计量的试剂且条件苛刻; 利用钯/光共催化体系, 这类转化可以在催化量的钯配合物和光照条件下实现.
2024年, Tanaka课题组[50]利用光诱导钯催化策略, 实现了从芳基酮98生成羰基自由基的反应, 进而发生还原偶联和Heck型偶联反应(Scheme 32). 光激发的Pd(0)物种首先与芳基酮配位, 通过内球SET机制生成羰基自由基负离子中间体A. 为了克服常见的逆向电子转移(BET, back electron transfer)导致的淬灭, 该体系引入了质子源(如甲酸), 通过质子化将自由基负离子转化为中性的羰基自由基B. 该自由基随后对烯烃进行加成, 生成烷基自由基物种C. 根据底物取代基的不同, 该中间体可分别从溶剂中夺氢得到还原偶联产物99(一级、二级自由基), 或通过自由基重组与β-H消除生成Heck型产物100(三级、苄基自由基).
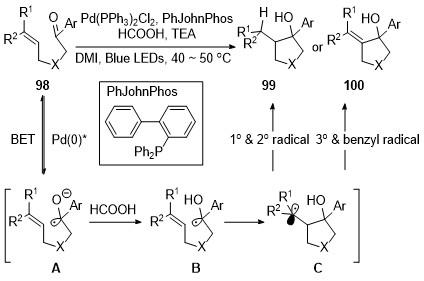
图式32 芳基羰基自由基的生成及后续反应

Scheme 32 Formation of aryl ketyl radicals and its reaction

2025年, Tanaka和Mita课题组[51]结合计算化学与实验, 开发了一种“虚拟配体辅助筛选(VLAS)”策略, 成功实现了更具挑战性的烷基酮的单电子还原与转化(Scheme 33). 针对烷基酮还原电位极负且极易发生BET的难题, 研究团队首先通过密度泛函理论(DFT)计算确定, BET是限制反应的关键步骤. 随后, 利用VLAS, 系统性地评估了配体的电子和立体效应, 预测出富电子且空间位阻较小的膦配体[如三(4-甲氧基苯基)膦]能有效抑制BET过程. 在优化配体的辅助下, 激发态Pd(0)能够有效还原烷基酮101, 生成烷基羰基自由基, 进而引发分子内或分子间的C—C键形成反应, 生成产物102103. 这展示了计算化学在指导光激发过渡金属催化剂设计中的巨大潜力, 仅通过极少量的实验筛选便锁定了最优配体.
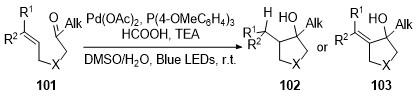
图式33 烷基羰基自由基的生成及后续反应

Scheme 33 Formation of alkyl ketyl radicals and its reaction

1.5 Pd(II)-C化合物的均裂

除了之前提到的Pd(0)作为还原剂的自由基产生方法之外, 还有一类应用相对有限的自由基产生方式, 即Pd(II)-C化合物的均裂. 2020年, Arndtsen课题组[52]报道了一种双重光驱动钯催化策略, 成功突破了传统羰基化反应中氧化加成与还原消除相互制约的瓶颈, 由卤化物增碳生成对应的羧酸衍生物(Scheme 34). 具体来说, 该反应利用可见光同时驱动催化循环中的两个关键步骤: 首先, 光激发的Pd(0)物种与芳基或烷基卤化物104作用产生自由基, 该自由基与一氧化碳加成后生成酰基- Pd(II)中间体A; 随后, 羰基化生成的Pd(II)-酰基络合物在光激发下产生酰基自由基, 进而发生自由基诱导的还原消除, 生成高活性的酰氯中间体B, 最后与亲核试剂反应得到目标羰基化合物105.
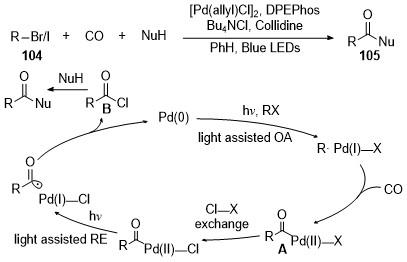
图式34 光促进的钯催化卤代烃的酰基化反应

Scheme 34 Photopromoted palladium-catalyzed acylation of halides

1.6 Pd(I)相关自由基反应的机理认识

1.6.1 Pd(0)和底物的作用模式

在前面对于合成反应的讨论中, 多数论文并未明确研究反应的具体作用机制, 而是直接描述为Pd(0)与 R—X底物产生对应的自由基和Pd(I)物种, 或认为反应经历SET-自由基阴离子裂解两个步骤(即分步DET). 然而, 并不能排除这类反应也可能经历协同DET过程或XAT过程(Scheme 35).
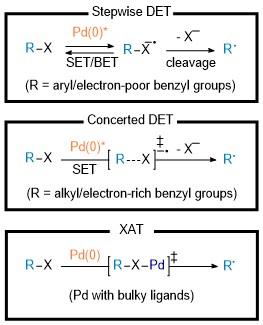
图式35 Pd(0)和底物作用的三种模式

Scheme 35 Three modes of interaction between Pd(0) and substates

有许多早期文献对分步DET和协同DET过程的比较进行了讨论[53-55]. 众多文献通过实验和计算达成了这样的共识: 芳基卤代物一般经历分步DET过程; 烷基卤代物一般经历协同DET过程; 而对于苄基卤代物, 具有强吸电子基(如硝基)的卤代物一般经历分步过程, 而其他则倾向于经历协同DET过程.
2024年, Ritter课题组[11]在发表的溴苯、氯苯作为底物的相关论文中, 对这两个过程进行了详细讨论. 作者对一系列取代的溴苯和氯苯的还原电位、对应自由基阴离子的裂解速率常数以及产率进行了分析, 认为这些底物经历了协同DET过程. 他们指出, 对于分步过程的反应而言, 富电子的芳基卤化物往往有更负的还原电位, 从而更难启动反应; 缺电子的芳基卤化物往往更难发生自由基阴离子的裂解, 从而生成的自由基阴离子会发生BET回到起始物, 这均是机理上不利的因素. 然而, 该论文并没有对Pd(0)的直接XAT过程进行详细讨论.
对于XAT过程, 由于Pd中心会直接和卤原子作用, 必须考虑特定的钯及其配体. 由于Pd(0)-光催化体系是比较新兴的领域, 关于Pd中心的XAT步骤的机理研究并不十分深入. 直到2025年, Schoenebeck课题组[56]发现了一种由位阻诱导加速的芳基卤化物活化新模式, 揭示了在基态Pd(0)催化下, 除传统双电子氧化加成之外的自由基单电子活化途径(Scheme 36). 对于大位阻的芳基卤化物106, 传统的双电子氧化加成受到抑制, 然而使用同样大位阻的膦配体(如t-BuXantphos)与Pd(0)结合时, 反应速率反而显著加快. 该实验通过预制备结构明确的催化剂进行的控制实验和大量的DFT计算证明, 该过程不再经过传统的协同插入过渡态或SET-断裂机制, 而是经历了一个XAT的单电子过程. 随后, 该XAT过程产生的芳基自由基发生分子内HAT反应, 得到烷基自由基, 最终还原消除得到107. 虽然这一反应没有光的参与, 是基态的Pd(0)与底物作用, 但仍然是非常重要的钯-自由基相关反应, 而且从实验上证明了Pd(0)和底物直接XAT机制的可能性.
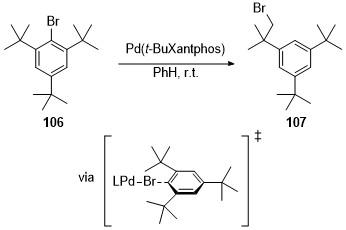
图式36 Pd(0)和底物发生XAT的证据

Scheme 36 Evidence for XAT between Pd(0) and the substrate

虽然Pd中心的单电子还原机理并不十分清楚, 但是作为原子转移自由基聚合(ATRP)过程的关键, Cu与 C—X键的断裂模式受到了广泛研究, 可供进行比较分析. 2008年, Matyjaszewski课题组[57]通过高水平从头算分子轨道计算, 系统研究了与ATRP机理相关的烷基卤化物和自由基的热力学及电化学性质. 他们对比了分步DET [outersphere electron transfer-stepwise (OSET-SW)]、协同DET [outersphere electron transfer-concerted (OSET- C)]和XAT [inner-sphere electron transfer (ISET)]三种机理, 认为活泼烷基卤化物和Cu的作用过程应为XAT机理. 进一步地, Guliashvili课题组[58]于2011年通过实验和其他计算印证了这一点. 这些Cu催化体系中的研究结论也为Pd催化反应中相关的XAT过程提供了佐证和参考.
综上所述, 激发态或基态的Pd(0)和以C—X键为关键官能团的各类底物发生自由基反应的模式并不一定相同, 且目前缺乏系统性的研究. 可能的机理有分步DET(主流观点)、协同DET或XAT三类. 前文中提到的部分反应在配体使用和底物性质上有一定的不规律性, 如对溴代物和氟代物均可以使用Xantphos作为配体, 而对氯代物则不行, 可能与反应机制的变化有关. 该过程的具体作用模式以及配体的构效关系还需要进一步探索.

1.6.2 Pd(II)—C键均裂形成Pd(I)
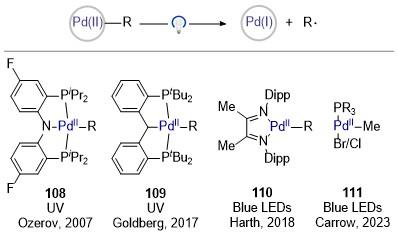
经历这类过程的催化反应报道较少, 可能是因为Pd(II)—C键一般难以断裂. Ozerov课题组[59]和Goldberg课题组[60]分别于2007和2017年报道了紫外光使配合物108109中Pd(II)—C键均裂的例子(Scheme 37). 紫外光由于能量过高, 往往无法兼容足够多的底物, 使其应用有一定的局限.
图式37 光促进的Pd(II)—R键均裂反应

Scheme 37 Photopromoted homolysis of Pd(II)—R bond

近年来也有一些关于可见光使Pd(II)—C键断裂的例子, 但是都有一定的特殊性. 2020年, Arndtsen课题 组[52]报道的由卤代烃生成增碳的羧酸衍生物的反应中, 使用蓝光切断了活性较高的Pd(II)—酰基键. 2018年, Harth课题组[61]报道了Pd中心为发色团的配合物110在蓝光照射下切断Pd(II)—C键的例子, 用于控制高分子的聚合模式. 该过程存在一定特殊性, 因为Pd本身处于较大的共轭体系中, 对配体的选择要求较高且Pd的剩余配位点有限, 在有机合成中的应用相对局限. 2023年, Carrow课题组[62]报道了可见光催化条件下, T型有机钯(II)配合物111中碳-钯键的弱化与均裂现象. 由大位阻单膦配体(如Q-Phos)稳定的三配位T型烷基钯(II)配合物在蓝光照射下, 发生高效的Pd(II)—C(sp3)键均裂, 生成烷基自由基和钯(I)物种. T型几何构型对于光诱导的键活化至关重要, 光激发导致了Pd—C键的显著弱化, 使其键能大幅降低, 从而实现均裂. 这些金属有机基元反应研究, 为相关合成反应中提出的Pd(II)-C物种在光照下发生均裂形成Pd(I)与碳自由基的机理, 提供了一定的实验支持(Scheme 37).

1.6.3 Pd(I)中间体的结构与性质

正如此前部分所述, Pd(I)相关的自由基反应可以通过Pd(0)的氧化或Pd(II)—C键均裂实现, 然而在该新兴领域中, 相关中间体的直接实验证据一直难以获得.
2025年, Mirica课题组[63]利用大位阻的tBu-Xant- phos配体, 成功捕获并表征了光激发钯催化中关键的杂合Pd(I)-自由基对(Scheme 38). 该团队通过引入叔丁基取代基来增加Xantphos配体的位阻, 从而赋予Pd(I)中心动力学稳定性, 首次成功分离, 并经由X射线单晶衍射和EPR光谱等手段表征了中性的、三配位单核Pd(I)卤化物112113. 机理研究证实, 该单核Pd(I)物种可以通过两种光化学途径生成: 一是光激发Pd(0)物种114活化烷基卤化物(C—X键断裂), 二是光诱导Pd(II)-甲基配合物115发生Pd—C键均裂. 该研究填补了光激发钯催化机理中的关键缺失环节, 为Suzuki和Miyaura在近30年前提出的单核Pd(I)中间体假设提供了确凿的直接实验证据, 并揭示了该类Pd(I)金属自由基在烷基卤化物活化和自由基交叉偶联反应中的核心作用.
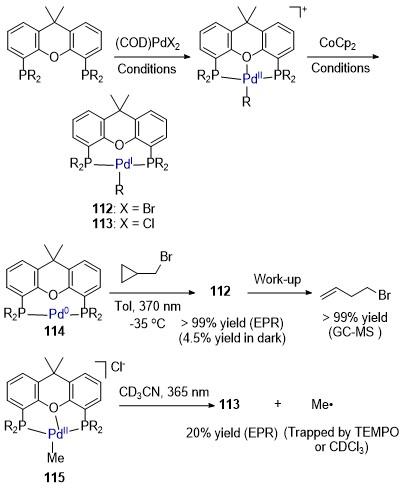
图式38 tBu-Xantphos-Pd(I)配合物的合成及相关反应证据

Scheme 38 Synthesis of tBu-Xantphos-Pd(I) complex and evidence for related reactions

同年, 邓亮课题组[64]成功分离并表征了双(二叔丁基膦)二茂铁(dtbpf)配体稳定的单核钯(I)卤化物(Scheme 39). 他们通过使用大位阻的双膦配体dtbpf, 实现了对钯(II)卤化物116117的单电子还原, 以高产率合成了分离的单核钯(I)卤化物118. 通过核磁共振(NMR)、单晶X射线衍射(XRD)、电子顺磁共振(EPR)以及Pd κ-edge X射线吸收光谱(XAS)等手段, 对这些配合物进行了详细表征. 该研究证实, 在Pd(0)化合物119与苄基卤化物或全氟烷基碘化物的反应中, 以及芳基钯(II)配合物120的光解过程中, 均确实生成了此类单核钯(I)中间体. 这一发现为自由基参与的钯催化反应中涉及单核钯(I)物种的机理假设提供了确凿的实验证据.
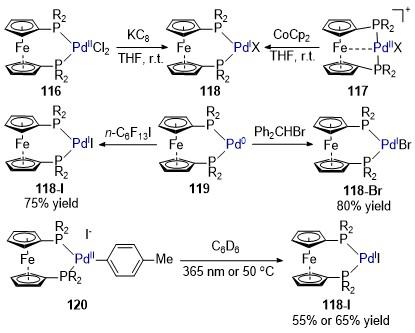
图式39 dtbpf-Pd(I)配合物的合成及相关反应证据

Scheme 39 Synthesis of dtbpf-Pd(I) complex and evidence for related reactions

2 总结与展望

在过去的十年间, 钯催化化学突破了传统双电子途径的局限, 以Pd(I)中间体为核心的单电子/双电子混合催化循环成为了这一领域中极具合成潜力的新反应模式. 这一模式充分利用了光激发态Pd(0)物种强还原能力, 使其能够活化传统双电子途径难以活化的惰性化学键[如C(sp3)—Cl, C(sp3)—F, C=O等]. 本综述系统梳理了历经Pd(I)中间体的自由基反应模式, 重点聚焦两类自由基产生途径: 一类是通过激发态Pd(0)还原底物, 生成碳自由基与Pd(I)物种;另一类是通过Pd(II)—C键的光诱导均裂, 产生碳自由基与Pd(I)物种. 由于Pd(I)物种具有与自由基重新结合生成Pd(II)中间体的特性, 因此这一策略可将高效的自由基化学(如HAT、自由基加成/环化等)与经典的钯催化步骤(如烯丙基化、还原消除、β-H消除等)有效结合, 极大地拓展了钯催化的反应边界, 为复杂分子的合成提供了全新且高效的工具.
尽管该领域已取得显著进展, 但仍然存在明确的挑战. 在机理认知层面, 激发态Pd(0)与底物作用的具体微观机制尚未完全阐明. 虽然2025年Mirica和邓亮课题组在分离和表征关键的单核Pd(I)中间体方面取得了重要突破, 为催化循环中的关键Pd(I)物种提供了实验证据, 但对于不同底物/配体组合下反应路径的具体机制仍缺乏系统性研究, 配体性质如何精细调控自由基生成速率以及后续Pd(I)捕获自由基的动力学, 是需要深入探索的关键科学问题. 在未来的研究中, 先进谱学手段(如时间分辨吸收光谱、时间分辨EPR波谱等)与计算化学的结合有可能为深入理解和认识这些涉及激发态的关键基元步骤提供重要信息. 在合成方法学层面, 实现反应性与选择性的精准调控, 扩展新的反应模式仍是期待的目标. 目前许多反应的成功依赖于特定配体的经验性筛选, 实现基于机理认识的配体理性设计, 以更精准地调控反应活性、抑制副反应, 在自由基-钯协同催化的复杂多步过程中, 实现高水平的立体选择性控制是亟待突破的难点; 发掘更多能与激发态Pd(0)发生单电子转移的新型亲电试剂, 探索更复杂的自由基串联过程, 有望为领域的持续发展提供动力.
综上所述, 历经Pd(I)的自由基钯催化途径, 不仅是对经典钯化学的重要补充, 更是开辟了一个充满活力的新研究领域. 它打破了传统双电子金属有机反应与自由基化学的界限, 展现出强大的合成潜力. 随着对反应机理的深刻理解、新型催化体系的理性开发, 以及与其他先进合成与表征技术的交叉融合, 这一领域有望从当前的现象发现驱动阶段逐步迈向机理指导下的精准设计与预测阶段, 为现代有机合成提供更加强大、高效且可控的工具箱, 在分子科学领域产生深远影响.
(Cheng, F.)
[1]
Heck, R. F.; Nolley, J. P. J. Org. Chem. 1972, 37, 2320.

[2]
Miyaura, N.; Suzuki, A. J. Chem. Soc., Chem. Commun. 1979, 866.

[3]
Milstein, D.; Stille, J. K. J. Am. Chem. Soc. 1978, 100, 3636.

[4]
Guram, A. S.; Buchwald, S. L. J. Am. Chem. Soc. 1994, 116, 7901.

[5]
Paul, F.; Patt, J.; Hartwig, J. F. J. Am. Chem. Soc. 1994, 116, 5969.

[6]
Heck, R. F. Acc. Chem. Res. 1979, 12, 146.

[7]
Lyons, T. W.; Sanford, M. S. Chem. Rev. 2010, 110, 1147.

[8]
Chen, X.; Engle, K. M.; Wang, D.-H.; Yu, J.-Q. Angew. Chem., Int. Ed. 2009, 48, 5094.

[9]
Luh, T.-Y.; Leung, M.-K.; Wong, K.-T. Chem. Rev. 2000, 100, 3187.

[10]
Netherton, M. R.; Fu, G. C. Angew. Chem., Int. Ed. 2002, 41, 3910.

[11]
Cai, Y.; Gaurav, G.; Ritter, T. Angew. Chem., Int. Ed. 2024, 63, e202311250.

[12]
Luo, Y.-C.; Tong, F.-F.; Zhang, Y.; He, C.-Y.; Zhang, X. J. Am. Chem. Soc. 2021, 143, 13971.

[13]
Yadav, S.; Yadav, S.; Natarajan, M.; Pant, K. K.; Tomar, R. Catal. Sci. Technol. 2024, 14, 6112.

[14]
Sun, X.; Dong, X.; Liu, H.; Liu, Y. Adv. Synth. Catal. 2021, 363, 1527.

[15]
Liu, Q.; Dong, X.; Li, J.; Xiao, J.; Dong, Y.; Liu, H. ACS Catal. 2015, 5, 6111.

[16]
Han, Y.-F.; Huang, Y.; Liu, H.; Gao, Z.-H.; Zhang, C.-L.; Ye, S. Nat. Commun. 2022, 13, 5754.

[17]
Parasram, M.; Chuentragool, P.; Sarkar, D.; Gevorgyan, V. J. Am. Chem. Soc. 2016, 138, 6340.

[18]
Cheung, K. P. S.; Sarkar, S.; Gevorgyan, V. Chem. Rev. 2022, 122, 1543.

[19]
Sarkar, S.; Cheung, K. P. S.; Gevorgyan, V. Angew. Chem., Int. Ed. 2024, 63, e202311972

[20]
Du, Y.-J.; Sheng, X.-X.; Tang, L.-N.; Chen, J.-M.; Liu, G.-Y.; Hu, H.; Yang, S.; Zhu, L.; Chen, M. Org. Lett. 2024, 26, 2662.

[21]
Shu, L.; Dong, X.; Sun, Z.-H.; Zhao, A.; Jiang, M.; Ren, X.; Yan, F.; Cao, K.; Liu, Q.; Liu, H. Org. Lett. 2024, 26, 5719.

[22]
Zhang, T.-Z.; Shen, M.-Q.; Zhang, Q.; Fu, M.-C. Org. Lett. 2024, 26, 8890.

[23]
Zhou, C.; Li, P.-S.; Chen, M. Nat. Commun. 2025, 16, 8349.

[24]
Zhang, Y.; Li, K.-D.; Yu, S.; Pan, K.; Xu, H.; Huang, H.-M. J. Am. Chem. Soc. 2025, 147, 33700.

[25]
Xu, M.; Wu, C.; Chen, M. J. Am. Chem. Soc. 2025, 147, 40058.

[26]
Zhang, X.; Nie, Z.; Li, N.; Zhou, A.; Lv, H.; Liang, M.; Wu, K.; Cheng, G.-J.; Yin, Q. Angew. Chem., Int. Ed. 2024, 63, e202404388.

[27]
Yang, J.; Li, C.-R.; Guo, X.; Chen, Z.; Hu, K.; Li, L.-X. Org. Lett. 2024, 26, 5110.

[28]
Li, B.; Feng, Q.-S.; Yuan, J.-L.; Xia, Y. Chem. Asian J. 2025, 20, e202400775.

[29]
Yao, W.; Mauro, J. N.; Fu, Y.; Chen, H.; Liu, P.; Ngai, M.-Y. ACS Catal. 2025, 15, 5480.

[30]
Giri, S.; Kvasovs, N.; Gevorgyan, V. J. Am. Chem. Soc. 2025, 147, 23545.

[31]
Liu, Z.-L.; Yan, J.-L.; Chen, K.; Yang, H. Org. Lett. 2025, 27, 8359.

[32]
Sayed, M.; Ruan, X.-J.; Wu, C.; Bai, J.-F. Org. Chem. Front. 2025, 12, 6944.

[33]
Han, H.; Yi, W.; Ding, S.; Ren, X.; Zhao, B. Angew. Chem., Int. Ed. 2025, 64, e202418910

[34]
Lee, G. S.; Kim, D.; Hong, S. H. Nat. Commun. 2021, 12, 991.

[35]
Zhou, Q.; Wang, J.; Bian, T.; Liang, Y.; Yan, W.; Zhou, L.; Zhang, Z. Org. Lett. 2024, 26, 9091.

[36]
Wang, J.; Zhou, Q.; Zhou, L.; Zhang, Z. ACS Catal. 2024, 14, 18499.

[37]
Zhou, Q.; Zhang, G.; Lan, Y.; Long, T.; Du, L.; Bian, T.; Zhou, L.; Zhang, Z. Org. Lett. 2025, 27, 10670.

[38]
Liang, Y.; Bian, T.; Yadav, K.; Zhou, Q.; Zhou, L.; Sun, R.; Zhang, Z. ACS Cent. Sci. 2024, 10, 1191.

[39]
Li, Z.; Bao, L.; Wei, K.; Zhan, B.; Lu, P.; Zhang, X. JACS Au 2024, 4, 4223.

[40]
Wood, A. B.; Mizuno, N.; Jung, S.; Schuppe, A. W. Org. Lett. 2025, 27, 9716.

[41]
Cheung, K. P. S.; Fang, J.; Mukherjee, K.; Mihranyan, A.; Gevorgyan, V. Science 2022, 378, 1207.

[42]
Mukherjee, K.; David, A. B.; Nikoghosyan, H.; Hakobyan, R.; Gevorgyan, V. Nat. Catal. 2025, 8, 1146.

[43]
Wu, D.-X.; Ruan, X.-Y.; Zhang, W.-Q.; Sayed, M.; Han, Z.-Y. Org. Lett. 2025, 27, 618.

[44]
Le Saux, E.; Morandi, B. J. Am. Chem. Soc. 2025, 147, 12956.

[45]
Xie, B-Y.; He, Z.-T. Angew. Chem., Int. Ed. 2025, 64, e20251361.

[46]
Liu, Y.-C.; Li, W.-A.; Sayed, M.; Han, Z.-Y.; Gong, L.-Z. Org. Lett. 2025, 27, 11237.

[47]
Pradhan, S.; Prakash, G.; Gevorgyan, V. J. Am. Chem. Soc. 2025, 147, 43213.

[48]
Shen, M.-Q.; Dong, J.-Y.; Lin, Q.-Y.; Zhang, Q.; Fu, M.-C. ACS Catal. 2025, 15, 20075.

[49]
Edmonds, D. J.; Johnston, D.; Procter, D. J. Chem. Rev. 2004, 104, 3371.

[50]
Tanaka, K., III ACS Catal. 2024, 14, 5269.

[51]
Tanaka, K., III; Yamada, R.; Debbarma, S.; Kanna, W.; Hayashi, H.; Matsuoka, W.; Maeda, S.; Mita, T. J. Am. Chem. Soc. 2025, 147, 39640.

[52]
Torres, G. M.; Liu, Y.; Arndtsen, B. A. Science 2020, 368, 318.

[53]
Andrieux, C. P.; Gallardo, I.; Saveant, J.-M.; Su, K.-B. J. Am. Chem. Soc. 1986, 108, 639.

[54]
Andrieux, C. P.; Le Gorande, A.; Saveant, J.-M. J. Am. Chem. Soc. 1992, 114, 6892.

[55]
Costenin, C.; Robert, M.; Saveant, J.-M. J. Am. Chem. Soc. 2004, 126, 16051.

[56]
Hupperich, D.; Ponce-de-León, J.; Funes-Ardoiz, I.; Sperger, T.; Schoenebeck, F. J. Am. Chem. Soc. 2025, 147, 19941.

[57]
Lin, C. Y.; Coote, M. L.; Gennaro, A.; Matyjaszewski, K. J. Am. Chem. Soc. 2008, 130, 12762.

[58]
Isse, A. A.; Gennaro, A.; Lin, C. Y.; Hodgson, J. L.; Coote, M. L.; Guliashvili, T. J. Am. Chem. Soc. 2011, 133, 6254.

[59]
Fafard, C. M.; Adhikari, D.; Foxman, B. M.; Mindiola, D. J.; Ozerov, O. V. J. Am. Chem. Soc. 2007, 129, 10318.

[60]
Smoll, K. A.; Kaminsky, W.; Goldberg, K. I. Organometallics 2017, 36, 1213.

[61]
Keyes, A.; Alhan, H. E. B.; Ha, U.; Liu, Y. S.; Smith, S. K.; Teets, T. S.; Beezer, D. B.; Harth, E. Macromolecules, 2018, 51, 7224

[62]
Waddell, P. M.; Tian, L.; Scavuzzo, A. R.; Venigalla, L.; Scholes, G. D.; Carrow, B. P. Chem. Sci. 2023, 14, 14217.

[63]
Chakrabarti, S.; Banerjee, S.; Mirica, L. M. J. Am. Chem. Soc. 2025, 147, 41882.

[64]
Huang, K.; Li, W.; Ryu, W.; Xia, T.; Wang, X.; Li, Y.; Leng, X.; Kim, S. H.; Zhao, L.; Wang, Y.; Deng, L. J. Am. Chem. Soc. 2025, 147, 44552.

Outlines

/