REVIEWS

Research Progress on Reductive Defluorination of Polytetrafluoroethylene (PTFE)

  • Xiong She ,
  • Hao Cui ,
  • Xiao Zhang , *
Expand
  • Fujian Key Laboratory of Polymer Materials, Fujian Provincial Key Laboratory of Advanced Materials Oriented Chemical Engineering, College of Chemistry and Materials Science, Fujian Normal University, Fuzhou 350117

Received date: 2026-01-12

  Revised date: 2026-02-26

  Online published: 2026-03-27

Supported by

National Natural Science Foundation of China(22571042)

Natural Science Foundation of Fujian Province(2025J02015)

Abstract

Polytetrafluoroethylene (PTFE) is a highly stable “forever chemical” that resists degradation, and its waste accumulation has led to environmental issues. Therefore, the development of efficient defluorination technologies for PTFE recycling is highly desirable. This review summarizes the recent advances in the reductive defluorination of PTFE, encompassing metal- and metallic compound-promoted defluorination, photo-/photoelectrocatalytic defluorination, and mechanochemical defluorination. Finally, perspectives on future research in this field are proposed.

Cite this article

Xiong She , Hao Cui , Xiao Zhang . Research Progress on Reductive Defluorination of Polytetrafluoroethylene (PTFE)[J]. Chinese Journal of Organic Chemistry, 2026 , 46(6) : 2241 -2248 . DOI: 10.6023/cjoc202601015

自20世纪30年代以来, 聚四氟乙烯(Polytetra- fluoroethylene, PTFE, 商品名“特氟龙”)凭借着稳定性高、表面能低、化学惰性强(几乎不与酸、碱、盐及有机溶剂反应), 以及良好的绝缘性和耐磨性, 已成为现代工业与高新科技发展中不可替代的关键材料, 在航空航天、电子电气、化工、医疗以及食品加工等战略领域和民生行业中得到广泛运用[1-2]. 例如, 在航空航天领域, PTFE被广泛用于制造航天器密封件和导线绝缘层, 确保设备在极端环境下稳定运行; 在医疗健康领域, PTFE良好的相容性使其成为心脏起搏器外壳、人造关节等医用器械的理想选择; 在电子信息领域, PTFE薄膜是通信设备中不可或缺的绝缘介质, 有力地支撑了5G和6G技术的发展[3]. 据权威机构统计, 2024年聚四氟乙烯市场规模为28.3亿美元, 预计到2033年将达到40.4亿美元, 在预测期内(2025~2033年)复合年增长率为3.82%. 随着市场需求的持续扩大, PTFE的产量与消费量也呈逐年上升趋势.
PTFE的高稳定性在赋予其广泛应用价值的同时, 也带来了环境问题. PTFE分子中C—F键的键能为485 kJ•mol–1, 高于C—C键(348 kJ•mol–1)和C—H键(413 kJ•mol–1), 再加上碳原子与氟原子通过共价键形成具有高度对称的螺旋结构, 使得PTFE极难在自然环境中降解, 是典型的难降解持久性有机污染物[4]. 随着PTFE制品的大量生产与使用, 其在环境中的废弃累积量日益凸显. 废弃的PTFE主要包括工业边角料、报废的工业零部件、医用废弃物、日常生活中使用的不粘炊具和密封材料等. 采用传统的填埋方式处理, 不仅占用大量的土地资源, 还会因其环境迁移性造成土壤与地下水污染. 采用焚烧处理, 在高温条件下PTFE易分解产生氟化氢、四氟乙烯等有毒的含氟气体, 这些气体不仅会腐蚀处理设备, 还会对生态环境和人体健康构成威胁[5]. 值得关注的是, PTFE的环境风险并不仅限于废弃后的处置过程, 其微观颗粒本身以及生产加工环节所伴随的有害物质排放, 同样会对环境构成威胁. 研究表明, PTFE微细颗粒(如粉尘形态)若进入生物体, 可能引发潜在的健康风险. 此外, 在PTFE的聚合制备过程中, 常使用全氟辛酸(PFOA)及其盐类作为乳化剂. PFOA作为一种典型的持久性有机污染物, 具有高生物累积性和多器官毒性, 可通过生产废水与废气排放进入环境, 已成为重要的污染来源[6]. 综上所述, PTFE的环境问题贯穿其全生命周期——从生产阶段PFOA的排放, 到使用与加工过程中微细颗粒的潜在暴露, 直至废弃后填埋与焚烧处理所带来的二次污染. 在此背景下, 开发高效、清洁的PTFE废弃处置与氟资源回收技术, 已成为化学、材料、环境等学科的重要课题.
近年来, 随着各国对持久性有机污染物的环境风险重视度增强, 相继出台政策去限制难降解污染物的排放, 并持续推动废弃物资源回收利用[7]. 例如, 欧盟的《持久性有机污染物法规》(POPs Regulation)已将多种含氟化合物列入管控名单, 并加强其环境监测和治理; 我国《“十四五”塑料污染治理行动方案》也明确提出, 需要加强难降解废弃物的回收利用与降解技术研发[8]. 在此背景下, PTFE脱氟技术逐渐成为化学、环境科学、材料科学及化学工程等学科的研究热点. 实现PTFE的高效脱氟, 不仅可以缓解其环境累积带来的污染问题, 还能够实现氟资源的循环利用, 符合“双碳”战略下资源回收利用与绿色低碳发展的目标[9].
本文旨在展现PTFE还原脱氟的研究现状, 涵盖金属及其化合物还原脱氟、光/光电催化脱氟、机械化学脱氟不同技术路径, 分析各技术的影响因素、优势与局限性; 探讨PTFE还原脱氟过程中C—F键的断键方式, 以及脱氟产物的特性与资源化途径; 总结不同脱氟技术的适用场景与应用前景, 并对现有技术存在的问题进行了分析. 在此基础上, 展望PTFE脱氟技术的未来发展趋势, 提出要加强多技术融合脱氟体系的研发, 设计高效、稳定、低成本的催化剂与材料, 推动脱氟产物的高值化利用, 从而为PTFE废弃物的高效处理与回收利用提供理论依据与技术参考.

1 金属及其化合物还原脱氟

早期研究中, 传统脱氟技术(热分解回收)因工艺成熟、脱氟速度快等特点, 一度成为大规模回收PTFE的主流技术, 然而高能耗与二次污染问题制约了其可持续发展[10]. 与之相比, 金属及其化合物还原脱氟, 作为一种重要的脱氟途径, 可以在较为温和的条件下借助金属或金属化合物的强还原性切断C—F键, 为传统脱氟方法的绿色升级提供了可行方案.
金属及其化合物还原脱氟, 需要用碱金属等强还原剂实现. 这些强还原剂具有良好的还原性, 逐渐成为切断PTFE分子中高强度C—F键的有效途径. 其核心脱氟机理在于: 还原剂通过向C—F键转移电子, 降低C—F键键能, 进而促使其断裂; 同时, 解离的氟离子形成稳定的氟化物. 该过程不仅推动脱氟反应持续进行, 同时实现了氟元素的定向回收与资源化利用. 相比传统脱氟技术, 金属及其化合物还原脱氟法能够在相对温和的条件下实现PTFE的有效脱氟, 同时降低能源消耗, 并减少有害产物的生成[11].
20世纪中叶以来, 多位学者已开始利用金属及其化合物还原脱氟技术, 对PTFE进行脱氟和功能化改性. 早在1970年, Kaplit等[12]通过对PTFE进行化学改性, 为其在生物医学领域的应用开辟了新路径(Scheme 1). 该研究采用液氨与金属钾组成的还原体系, 对PTFE表面进行刻蚀处理. 在此条件下, PTFE分子链中的C—F键发生断裂, 氟元素以氟化钾(KF)的形式生成, 同时聚合物表面生成碳碳双键(C=C). 碳碳双键作为活性接枝位点, 可进一步与功能性单体发生反应. 研究团队在此基础上, 通过在PTFE表面成功接枝聚酸分子等后续化学修饰手段, 实现了对材料表面化学组成与物理性能的精准调控. 经改性后的PTFE已成功应用于血管假体等生物材料领域. 该研究工作不仅证实了还原脱氟反应在PTFE表面工程中的可行性, 也为后续含氟聚合物功能化改性的研究奠定了基础.
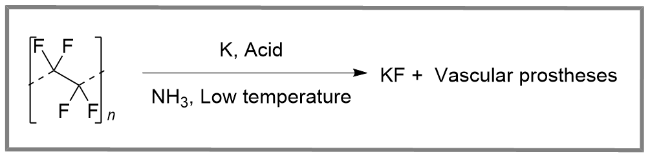
图式1 对聚四氟乙烯表面进行处理以用于血管假体

Scheme 1 Surface modification of polytetrafluoroethylene for application in vascular prostheses

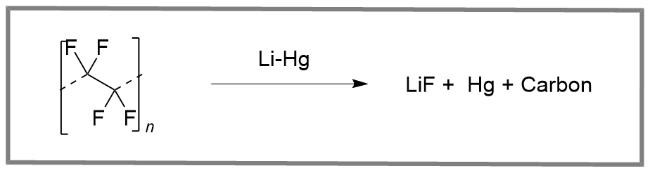
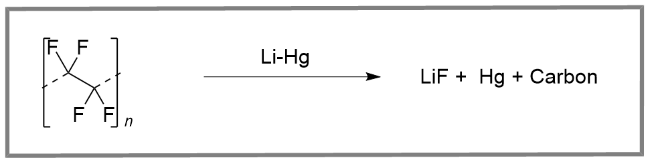
1973年, Dousek团队[13]在PTFE的还原脱氟研究中取得了重要发现(Scheme 2). 通过将锂汞齐与PTFE接触, 发现PTFE在室温环境下发生分解现象, 同时该反应有向PTFE内部持续渗透腐蚀的特征. PTFE最终转化为碳和氟化锂的分子级分散体, 以复合物的形式存在, 该复合物在20 ℃时同时具备电子导电性和离子导电性. 该研究首次报道了脱氟产物在室温下的双导电行为. 随后在1980至1986年间, Kavan团队和Dousek团队[14]对这种复合物的性质进行了更深入的研究, 为后续基于含氟聚合物制备功能化碳和无机复合导电材料提供了早期的实验依据与理论启示.
图式2 聚四氟乙烯在接触锂汞齐时的电化学腐蚀

Scheme 2 Electrochemical corrosion of polytetrafluorethylene contacting lithium amalgam

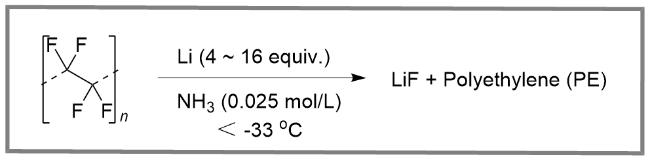
1988年, Jacobus团队[15]报道了一种新颖的PTFE还原脱氟与氢化方法(Scheme 3). 该研究利用金属锂溶于液氨所形成的“溶剂化电子”还原体系, 在温和条件下对PTFE进行处理. 液氨中的溶剂化电子能够进攻PTFE分子链上的C—F键, 实现脱氟. 随后, 反应体系中的质子(来自液氨)对脱氟后形成的不饱和碳中间体进行氢化, 最终将PTFE转化为高分子量的聚乙烯. 这项工作为含氟聚合物的降解及高值化转化, 特别是利用废弃PTFE制备通用聚烯烃材料, 提供了一条全新的路径.
图式3 聚四氟乙烯的化学还原处理

Scheme 3 Chemical reduction of poly(tetrafluoroethylene)

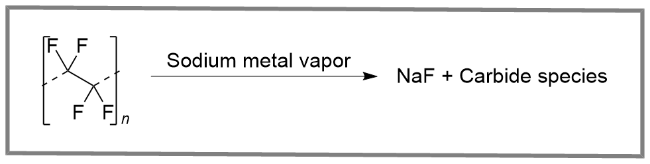
1994年, Badyal团队[16]在PTFE的脱氟研究中取得了重要进展(Scheme 4). 该研究采用金属钠蒸气作为气相还原剂, 在真空或惰性气氛条件下与PTFE进行反应. 结果表明, 在适度加热条件下, 钠蒸气能够渗透进入PTFE表层, 与PTFE分子链中的碳-氟键发生还原脱氟反应, 氟原子以氟化钠的形式从聚合物骨架中脱除. 分析结果显示, 反应后PTFE表层生成了以氟化钠为主要组分的无机层, 同时伴随有碳化物的形成. 这一发现为含氟聚合物的表面功能化改性以及氟化钠涂层的制备提供了一种简便的气相处理策略, 同时也拓展了碱金属蒸气在聚合物化学回收领域的应用范围.
图式4 钠原子引发聚四氟乙烯表面脱氟反应

Scheme 4 Surface defluorination of PTFE by sodium atoms

1996年, Bastl团队[17]在PTFE的化学改性研究中取得了重要进展(Scheme 5). 该研究采用有机锂试剂作为还原剂, 在回流条件下与PTFE粉末进行反应. 结果表明, 在回流条件下, 有机锂试剂能够进攻PTFE分子链中的C—F键, 将氟原子以氟化锂的形式从聚合物中脱除, 同时实现了PTFE的改性, 证实有机锂试剂能够对PTFE脱氟. 这一发现为含氟废塑料的化学回收提供了新的路线, 同时也拓展了有机锂试剂在聚合物降解领域的应用范围.
图式5 聚四氟乙烯的同步脱氟与烷基化

Scheme 5 Simultaneous fluorine elimination and alkylation of poly(tetrafluoroethylene)

1999年, Kavan等[18]将聚四氟乙烯(PTFE)粉末与碱金属(Li、Na、K)分散于甲苯、正戊烷、正己烷或正辛烷中形成悬浮液, 在室温下进行反应, 制备了部分或几乎完全脱氟的碳材料(Scheme 6). 结果表明, 碱金属的反应活性按Li<Na<K的顺序递增, 反应程度随之加深, 可制得部分甚至几乎完全脱氟的碳材料. 为进一步解析产物的化学结构, 研究团队借助红外光谱对脱氟后的碳材料进行表征, 发现在2150 cm–1处出现明显的吸收带. 该特征吸收峰归属于碳材料中碳碳叁键的伸缩振动, 证实在脱氟过程中聚合物骨架发生重构, 生成含有共轭炔键的碳链结构. 为后续含氟聚合物制备功能碳材料提供了新路径.
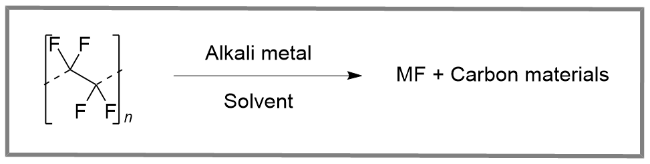
图式6 在碱金属悬浮液中由聚四氟乙烯制备聚合物碳材料

Scheme 6 Preparation of polymeric carbon from PTFE in the suspension of alkali metals

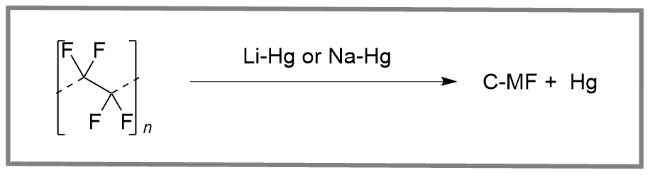
同年, Kavan等[19]通过锂汞齐和钠汞齐的作用, 对通过摩擦沉积法制备的PTFE薄膜实现脱氟反应 (Scheme 7). X射线光电子能谱和拉曼光谱表明, PTFE完全转化为碳和碱金属氟化物的复合材料(C-MF). 拉曼光谱证明C-MF中部分形成了具有sp杂化键的碳链, 体现了汞齐还原法在以PTFE为原料制备碳材料方面的优势.
图式7 高取向聚四氟乙烯的碳化

Scheme 7 Carbonization of highly oriented poly(tetrafluoro- ethylene)

2001年, Kavan等[20]利用镁汞齐与通过摩擦沉积法制备的PTFE反应, 生成一层薄薄的表面层, 实现了对PTFE的表面改性(Scheme 8). 该表面层包含MgF2与一种复杂的、对空气敏感的碳产物的混合物, 混合物中含有大量残留的C—F键. 该反应不会扩散到聚合物本体内部, 因此, 即使在150 ℃下反应数百小时后, 聚合物本体仍保持白色外观. 原子力显微镜(AFM)图像显示, 镁汞齐处理增加了表面粗糙度. 镁汞齐的作用强烈地干扰了PTFE薄膜的分子级有序性; 处理后的表面仅显示出少量有序的大分子.
图式8 镁汞齐对聚四氟乙烯的表面改性

Scheme 8 Surface modification of poly(tetrafluoroethylene) by magnesium amalgam

然而, 在上述开创性工作发表后的二十余年间, 金属及其化合物脱氟与化学改性研究进展相对缓慢. 一方面是由于当时传统的脱氟、填埋等粗放式处理方式在工业中仍占主导地位; 另一方面也源于市场对绿色高效脱氟技术的需求尚未形成足够推动力. 直至2023年, Crimmin团队[21]在该领域取得重要突破, 报道了一价镁络合物介导的PTFE高效脱氟反应(Scheme 9). 与传统脱氟不同的是, 该研究设计的亲核性一价镁络合物兼具强还原性与配位能力, 可在室温条件下直接与PTFE粉末反应. 值得一提的是, 该方法通过利用表面改性聚合物的空间位阻与极性差异, 实现了MgF2产物与未反应物及副产物的有效分离, 在一定程度上解决了传统脱氟工艺中氟化物回收纯度低、分离成本高的难题. 该工作为含氟塑料废料的闭环回收提供了新颖的策略, 也为氟资源的可持续利用开辟了有潜力的新途径.
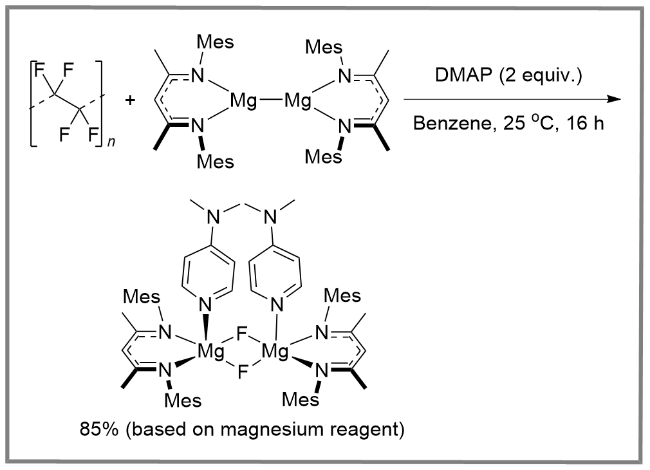
图式9 镁试剂在室温下对聚四氟乙烯脱氟

Scheme 9 Room-temperature defluorination of polytetrafluoroethylene using a magnesium reagent

2024年, Auber团队[22]在PTFE脱氟方面取得进展, 在温和条件下(20 ℃、常压)实现了PTFE表面的直接脱氟与胺化反应(Scheme 10). 该方法仅需在氩气氛围中进行, 无需高温高压或复杂的高能设备, 操作简单、条件温和. 反应通过采用一锅法策略: 将PTFE基材浸入含有过量脂肪族多胺(如乙二胺、乙二胺四乙酸或1,3-二氨基丙烷)和金属锂的混合溶液中. 金属锂与多胺反应生成氨基锂中间体, 两者在反应中被不断消耗, 最终形成固态烷基氨基锂. 数小时反应后, 即可在PTFE表面实现接枝氨基官能团, 同时也不会破坏聚合物本体结构; 而延长反应时间则会导致由表及里的逐步侵蚀. 研究进一步发现, 溶剂种类对改性效果影响很大. 例如, 当使用四氢呋喃(THF)作为溶剂时, 体系可对PTFE产生化学刻蚀, 这可能是因为THF对反应中间体有良好溶解性, 从而使脱氟反应从PTFE表面延伸至内里. 这份工作不仅为惰性氟聚物表面功能化改性提供了温和高效的途径, 也为PTFE基功能材料的可控制备提供了理论依据与技术支撑.
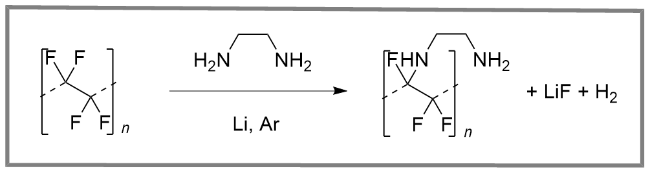
图式10 通过胺基锂实现聚四氟乙烯及其他含氟聚合物直接脱氟和胺化

Scheme 10 Direct defluorination and amination of polytetrafluoroethylene and other fluoropolymers using lithium alkylamides

2025年, Norio团队[23]报道了基于钠分散体的PTFE室温脱氟方法, 为解决含氟聚合物氟资源回收提供了一种新的途径(Scheme 11). 该方法利用高活性金属钠分散体作为反应介质, 在常温状态下完成PTFE的脱氟, 并定向转化为NaF, 全过程无需加入强腐蚀性的试剂, 仅依靠钠分散体与PTFE的界面作用, 就可以完成C—F键的选择性断裂和氟元素定点固定. 由于钠分散体具有高比表面积和高反应活性, 可以与PTFE粉末形成紧密接触界面, 随后通过电子转移使C—F键断裂, 释放出的氟离子迅速与钠结合, 同时伴随着PTFE脱氟和碳质产物的形成. 该方法操作简单、无需复杂设备, 为PTFE废弃物的无害化处理和氟资源的高效回收提供了可持续性的解决方案, 进一步推动了含氟塑料回收产业的规模化和绿色化发展.
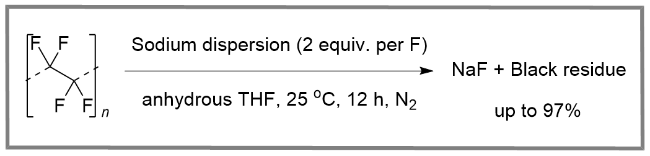
图式11 钠分散体实现聚四氟乙烯和全氟/多氟烷基物脱氟

Scheme 11 Room-temperature defluorination of PTFE and PFAS via sodium dispersion

金属及其化合物还原脱氟是在相对温和条件下, 强还原性的金属及其化合物通过电子转移实现PTFE高强度C—F键断裂, 随后将释放的氟元素以稳定的氟化物进行回收, 避免了传统脱氟的高能耗和高污染, 是实现PTFE绿色脱氟的一条可行路径, 但仍存在还原剂危险性高、规模化应用受限、产物分离效率低以及部分体系(例如液氨)需超低温条件等问题. 近年来随着以一价镁络合物、多胺锂体系和钠分散体为代表的新型还原体系的发展, 为PTFE高效脱氟和氟资源高值化利用提供了可持续的技术途径.
总体来看, 金属及其化合物还原脱氟法主要集中在PTFE改性方面, 强调改性后产物的重要性, 很少关注氟元素的回收. 金属及其化合物还原脱氟能够在温和条件下, 通过电子转移实现C—F键断裂, 具有资源回收的优势, 但仍存在规模化应用和成本难控制等难点. 综上所述, 金属及其化合物还原脱氟法为PTFE更加绿色的脱氟技术奠定了基础, 也将推动新一代更高效、更清洁的新型脱氟技术的开发.

2 光/光电催化脱氟

金属及其化合物介导的还原脱氟策略已被证实可有效断裂PTFE中稳定的C—F键, 实现氟元素的无机化固定. 然而, 此类方法往往依赖化学计量比的金属试剂作为还原剂, 不仅消耗较大, 且产物分离与后续处理流程相对复杂. 为突破上述局限, 研究者们开始探索更为温和、可持续的催化脱氟路径. 光/光电催化脱氟技术凭借其常温常压的反应条件、可利用太阳能或电能驱动的绿色特性以及过程可控的优势, 已成为回收PTFE这类“永久化学品”的前沿研究方向[24]. 其核心脱氟机理在于: 光催化剂在特定波长光照下被激发, 产生具有强还原能力的激发态物种, 随后向PTFE转移电子, 削弱并断裂PTFE分子中的高强度C—F键, 从而引发分子链断裂与脱氟反应, 最终转化为无机氟盐、含碳化合物等可回收产物. 该技术无需高能耗加热设备, 且能有效避免有毒含氟气体的生成, 符合绿色低碳发展理念. 然而, 早期光/光电催化体系的还原能力有限, 制约了其实际应用[25].
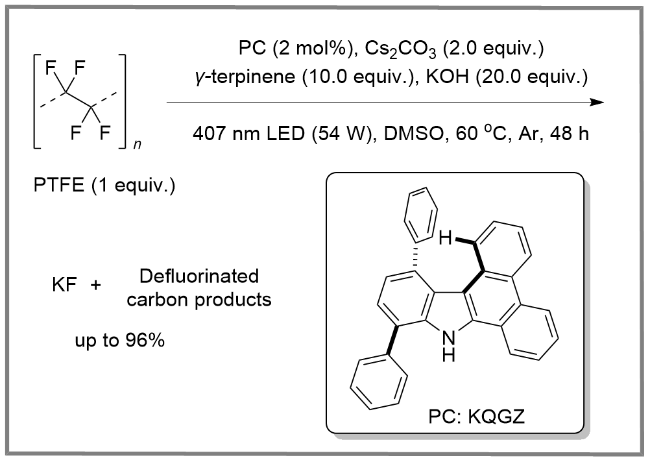
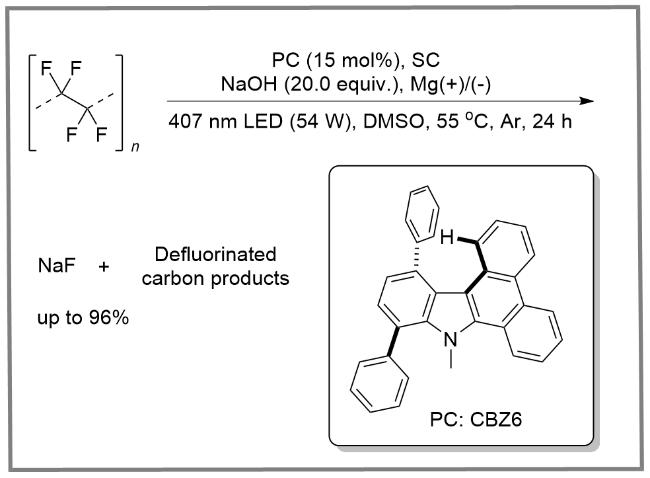
近年来, 利用光/光电催化对PTFE脱氟的研究进展主要集中于高效光催化剂的设计以及光电协同体系的构建两大方向. 在高效光催化剂开发方面, 2024年, 康彦彪团队[26]设计了一种基于扭曲咔唑结构的新型有机光/光电催化剂KQGZ, 其在407 nm可见光激发下可高效切断C—F键, 在60 ℃的温和条件下实现PTFE的完全脱氟与矿化, 氟原子以氟化钾形式回收, 产率高达96%, 实现了氟资源的高效回收(Scheme 12).
图式12 光催化全氟/多氟烷基物低温脱氟

Scheme 12 Photocatalytic low-temperature defluorination of PFASs

在光电协同体系构建方面, 康彦彪团队[27]进一步开发了一种基于超级电容器辅助的光电还原催化体系. 该体系通过光电协同作用, 利用光激发与电化学还原, 共同产生高活性催化物种, 在温和条件下实现PTFE中C—F键的还原断裂与脱氟反应(Scheme 13). 该策略有效避免了传统单一光/光电催化体系中需大量外加电子供体(如无机盐或有机小分子)的问题, 并将反应规模从毫克级提升至克级. 此外, 超级电容器具有充电迅速、能量密度高、耐高温及循环寿命长等优点, 以其作为便携式电能供体, 可在户外环境中直接利用太阳能驱动反应, 为PTFE的原位脱氟回收提供了可行方案.
图式13 光电催化聚四氟乙烯与全氟/多氟烷基物还原脱氟

Scheme 13 Electrophotocatalysis for reductive defluorination of PTFE and PFASs

尽管光/光电化学对PTFE脱氟回收已取得显著进展, 但其在实际应用中仍面临以下关键挑战: 首先, 催化剂长期稳定性较差, 脱氟过程中易发生中毒, 导致催化效率持续降低. 其次, 固-固或固-液界面传质阻力较大, PTFE与催化体系接触不充分, 限制了活性物种与 C—F键的有效作用. 此外, 在规模化放大过程中, 还存在光照均匀性难以控制、整体反应速率偏低等问题. 未来研究将着重从以下几方面展开: 一是开发高效稳定的光/光电催化材料, 通过表面修饰、多孔结构设计等手段, 增强与PTFE的相互作用及抗失活能力; 二是借助原位表征与理论计算, 深入揭示光生电子与活性物种的作用, 及其对C—F键的断键机制; 三是推动光化学与电化学、热化学、机械化学等技术的协同融合, 构建多技术协同体系, 并开发适用于规模化处理的低成本、高效率光反应装置, 最终实现PTFE废弃物的高效、绿色回收与氟资源的循环利用.

3 机械化学脱氟

机械化学(Mechanochemistry)是指通过剪切、研磨、冲击、挤压等力学作用, 向凝聚态物质施加机械能, 诱导其微观结构与物理化学性质发生改变,进而引发目标化学反应的一类化学方法. 与常规热化学反应不同, 机械化学反应以机械能为主要驱动力, 通常无需依赖高温、高压等苛刻条件, 即可高效进行[28]. 机械化学降解在聚合物降解领域具有优势, 尤其适用于聚四氟乙烯(PTFE)这类高稳定性材料的脱氟处理[29]. 其作用机理源于机械力对PTFE颗粒的物理作用: 在受力过程中, PTFE分子链发生拉伸、扭曲, 导致C—F键和C—C键局部应力集中, 随后分为两条路径: (1)当加入强还原剂时, 强还原剂向PTFE中转移电子, 进行脱氟并生成活性自由基; (2)当机械力超过化学键强度时, 分子链断裂并生成活性自由基. 这些自由基易与体系中的反应试剂结合, 避免其重新复合, 从而推动脱氟反应持续进行, 最终将PTFE转化为含氟小分子化合物或金属氟化物. 与高温脱氟相比, 机械化学脱氟无需高温高压条件, 常温常压下即可实现, 能耗需求低, 且避免了高温下有毒含氟气体的生成, 具备环境友好性与操作安全性.
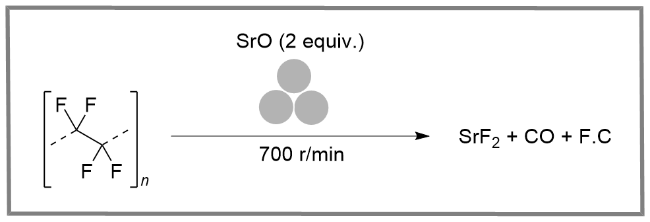
早在2001年, Saito团队[30]便对机械化学脱氟进行了初步探索(Scheme 14). PTFE在空气气氛中通过行星式球磨机与氧化锶(SrO)进行研磨, 研磨过程触发了PTFE与SrO在室温条件下的固相反应. PTFE在此过程中发生分解, 其中的氟元素被转化为氟化锶, 同时生成了CO和游离碳(F.C). 结果表明, 通过适当添加助剂进行研磨, 是有可能使这种高度稳定的聚合物PTFE实现矿化的. 为后续机械化学脱氟技术的研究提供了早期实验依据和方法启示.
图式14 通过用氧化锶研磨分解聚四氟乙烯

Scheme 14 Decomposition of polytetrafluoroethylene by grind- ing with strontium oxide

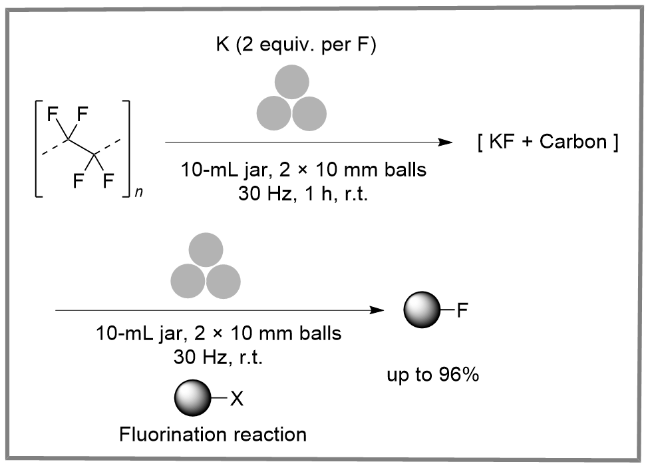
随着绿色化学需求的日益增长, 近年来国内外研究者围绕机械化学法实现PTFE脱氟开展了更为深入的研究与探索. 2025年, Shibata等[31]提出了一种通过机械化学还原脱氟的PTFE直接升级转化方法(Scheme 15). 该反应在室温下进行, 仅需将PTFE与廉价易得的金属钾块进行简易球磨处理, 无需有机溶剂即可实现转化. 反应生成的氟化钾与还原氧化石墨烯(rGO)混合物可直接用于后续氟资源转化.
图式15 通过机械化学法将聚四氟乙烯和聚偏氟乙烯升级回收为氟化学品

Scheme 15 Upcycling of PTFE and PVDF to fluorochemicals through mechanochemical process

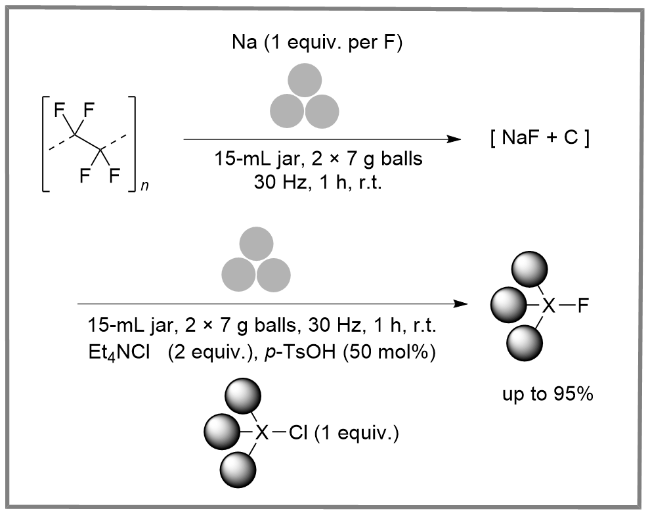
同年, Armstrong等[32]也报道了一种类似的机械化学还原脱氟策略, 用于实现PTFE的直接升级转化 (Scheme 16). 该反应在室温下进行, 仅需将PTFE与廉价易得的金属钠块进行简易球磨处理, 无需有机溶剂即可实现近定量转化. 反应生成氟化钠与元素碳的混合物, 该混合物无需分离即可直接用于酸催化机械化学氟化反应, 高产率地合成具有药用价值的氟化磺酰和氟化酸类化合物. 该方法操作简便, 可直接构建药用相关含氟骨架, 为PTFE中氟元素的高值化转化提供了实用且可持续的解决方案.
图式16 机械化学还原法实现聚四氟乙烯中氟直接升级回收为精细化学品

Scheme 16 A reductive mechanochemical approach enabling direct upcycling of fluoride from polytetrafluoroethylene (PTFE) into fine chemicals

针对机械化学对PTFE脱氟过程中常需使用危险碱金属(如钾、钠)的问题, Gouverneur团队[33]于2025年提出了一种基于磷酸盐介导的创新方案(Scheme 17). 该研究将聚四氟乙烯与K3PO4或K4P2O7进行球磨处理, 实现了高效脱氟反应, 生成含氟化物、氟磷酸盐、磷酸盐、碳酸盐及碳元素的复合产物(称为“PTFE混合物”). 该混合物经分离纯化后可转化为氟化钾或四甲基氟化铵等氟化试剂, 并用于高效合成多种氟化有机分子. 值得一提的是, 矿化过程中产生的磷酸盐可通过简单化学处理回收和纯化, 循环用于后续反应, 且在多次使用后仍保持良好活性. 这一方法不仅降低了生产成本, 还减轻了环境负担, 也为从PTFE中捕获氟原子并用于高附加值氟化精细化学品的合成提供了新途径.
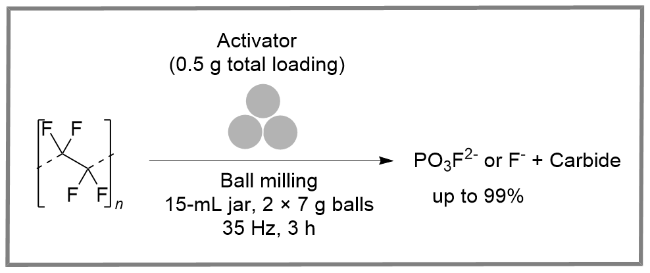
图式17 磷酸盐促进的机械化学法降解全氟/多氟烷基物并回收氟

Scheme 17 Phosphate-enabled mechanochemical PFAS destruction for fluoride reuse

尽管机械化学对PTFE脱氟展现出显著优势, 但其在基础研究与实际应用中仍面临以下关键挑战: 首先, 脱氟机理尚不明确, 尤其是机械力诱导C—F键断裂的具体路径、自由基生成与演化的动态规律缺乏系统深入地研究. 其次, 规模化应用仍受限, 当前研究多集中于实验室小规模体系, 大型高效研磨装备的设计优化与连续化生产工艺的开发尚未取得实质性突破. 最后, 脱氟产物的分离与提纯成本较高, 制约了氟资源的高值化利用. 未来研究应结合原位表征技术(如原位XRD、XPS等)深入揭示反应机理, 开发高效低能耗的规模化处理装备, 优化产物的分离与纯化工艺, 从而推动机械化学脱氟技术在PTFE废弃物处理中的工业化应用.

4 总结与展望

近期PTFE脱氟研究以“脱氟条件温和化、脱氟效率高效化、脱氟产物资源化”三大核心目标不断深化, 关键进展集中体现在以下三个方向: 其一, 光/光电化学技术、机械化学凭借温和的反应优势, 突破了传统脱氟的高能耗与高污染瓶颈, 逐渐成为研究主流. 其二, PTFE的物理形态对脱氟技术的选择与工艺设计具有实质性影响. 粉末态因比表面积大、反应可及性高, 是目前多数研究的理想模型, 也是实验室和产业化的优先切入点; 薄膜、涂层和块状材料等实际废弃形态则需借助破碎、剥离等预处理手段简单处理后再进行脱氟处理; 同时, 开发适用于混杂废料的低成本预处理技术, 是推动PTFE还原脱氟技术走向工业应用的关键环节. 最后, 资源化回收路径清晰, 以往多数是对PTFE的改性, 并未重视对氟资源的回收利用, 近期研究普遍重视氟资源的定向回收, 通过调控反应条件使氟原子转化为高附加值氟化物, 实现了PTFE脱氟回收与资源循环的协同发展.
尽管近年来PTFE还原脱氟技术在实验室层面取得了显著突破, 但多数研究仍停留在毫克至克级的规模, 鲜见工业化应用的报道. 实现从实验室走向产业化的跨越, 仍面临设备放大、成本控制、产物市场化等多重瓶颈. 未来PTFE脱氟研究需要围绕“明晰机理、升级技术、适配产业”这三大方向开展, 从而推动技术从实验室走向工业化. 首先, 凭借先进的表征技术, 对微观机理深入研究, 揭示C—F键的断裂机制, 明确反应活性中间体的转移路径, 为设计高效的绿色脱氟方案提供理论支撑. 其次, 打通“脱氟-回收-高值化”闭环体系, 加强脱氟产物的分离提纯技术开发, 推动其在氟化学, 氟化工领域的高值化应用; 同时探索碳基产物的资源化路径, 提升脱氟技术的经济可行性, 实现回收盈利. 最后, 推进多项技术融合发展和规模化设备开发, 结合相关的技术优势, 设计开发连续化降解工艺; 开展实际废弃物处理的中试反应, 建立生命周期评价体系, 全面衡量技术的环境效益与经济效益, 最终实现PTFE废弃物的高效处理与资源循环利用.
(Li, L.)
[1]
Puts, G. J.; Crouse, P.; Ameduri, B. M. Chem. Rev. 2019, 119, 1763.

DOI

[2]
Améduri, B. Molecules 2023, 28, 7564.

DOI

[3]
(a) Cardoso, V.; Correia, D.; Ribeiro, C.; Fernandes, M.; Lanceros-Méndez, S. Polymers 2018, 10, 161.

DOI

(b) Berardinelli, L. Eur. J. Vasc. Endovasc. Surg. 2006, 32, 203.

DOI

(c) Williams, M. R.; Mikulin, T.; Lemberger, J.; Hopkinson, B. R.; Makin, G. S. Ann. R. Coll. Surg. Engl. 1985, 67, 152.

PMID

(d) Bureau, C.; Garcia-Pagan, J. C.; Otal, P.; Pomier-Layrargues, G.; Chabbert, V.; Cortez, C.; Perreault, P.; Péron, J. M.; Abraldes, J. G.; Bouchard, L.; Bilbao, J. I.; Bosch, J.; Rousseau, H.; Vinel, J. P. Gastroenterology 2004, 126, 469.

DOI

(e) Maitz, M. F. Biosurf. Biotribol. 2015, 1, 161.

DOI

[4]
Améduri, B.; Hori, H. Chem. Soc. Rev. 2023, 52, 4208.

DOI

[5]
(a) Singh, K.; Kumar, N.; Yadav, A. K.; Singh, R.; Kumar, K. Chem. Eng. J. 2023, 475, 145065.

(b) Sunderland, E. M.; Hu, X.; Dassuncao, C.; Tokranov, A. K.; Wagner, C. C.; Allen, J. G. J. Exposure Sci. Environ. Epidemiol. 2019, 29, 131.

DOI

(c) Gaballah, S.; Swank, A.; Sobus, J. R.; Howey, X. M.; Schmid, J.; Catron, T.; Mccord, J.; Hines, E.; Strynar, M.; Tal, T. Environ. Health Perspect 2020, 128, 47005.

DOI

[6]
(a) Evich, M. G.; Davis, J. B.; Mccord, J. P.; Acrey, B.; Awkerman, J. A.; Knappe, D. R. U.; Lindstrom, A. B.; Speth, T. F.; Tebes- Stevens, C.; Strynar, M. J.; Wang, Z.; Weber, E. J.; Henderson, W. M.; Washington, J. W. Science 2022, 375, 9065.

(b) Alaraby, M.; Abass, D.; Velázquez, A.; Hernández, A.; Marcos, R. Environ. Chem. Lett. 2026, 24, 27.

DOI

[7]
(a) Zhang, S.; Li, M.; Zuo, Z.; Niu, Z. Green Chem. 2023, 25, 6949.

DOI

(b) Li, H.; Song, X.; Shan, X.; Liu, F.; Liu, D.; Feng, M.; Xu, X.; Zhang, Q.; Yin, Y.; Cai, Y. Small 2025, 21, e06040.

DOI

(c) Cui, H.; Chen, X.; An, B.; Lan, F.; Zhang, X. Trends Chem. 2024, 6, 337.

DOI

(d) Speight, I. R.; Ardila-Fierro, K. J.; Hernández, J. G.; Emmerling, F.; Michalchuk, A. A. L.; García, F.; Colacino, E.; Mack, J. Nat. Rev. Methods Primers. 2025, 5, 29.

DOI

(e) Cui, H.; Chen, X.; She, X.; Su, W.-X.; Chen, S.-C.; Zhang, X. Chem. Sci. 2025, 16, 16070.

DOI

(f) Huang, R.; Meng, J.; Jiang, X. Green Energy Environ. 2025, DOI: 10.1016/j.gee.2025.10.010.

(g) Zhang, G.; Zhang, Z.; Zeng, R. Chin. J. Chem. 2021, 39, 3225.

DOI

(h) Gu, B.; Huang, R.; Zhao, Y.; Jiang, X. Chin. J. Polym. Sci. 2025, 43, 876.

DOI

(i) Liu, X.; Sau, A.; Green, A. R.; Popescu, M. V.; Pompetti, N. F.; Li, Y.; Zhao, Y.; Paton, R. S.; Damrauer, N. H.; Miyake, G. M. Nature 2025, 637, 601.

DOI

[8]
Alazaizam, O. Y. D.; Alzghoul, T. M.; Ramu, M. B.; Amr, S. S. A.; Abushammala, M. F. M. Case. Stud. Chem. Environ. Eng. 2025, 11, 101127.

DOI

[9]
(a) Zhang, F.; Gallagher, K. S.; Deng, M.; Liu, H.; Orvis, R.; Xuan, X. Environ. Sci. Technol. 2025, 59, 18124.

DOI

(b) Peters, M.; Köhler, B.; Kuckshinrichs, W.; Leitner, W.; Markewitz, P.; Müller, T. E. ChemSusChem 2011, 4, 1216.

DOI

(c) Li, W.; Sun, B.; Zhang, L.; Mo, F. Chin. J. Org. Chem. 2024, 44, 2961. (in Chinese)

DOI

(李文珂, 孙北奇, 张雷, 莫凡洋, 有机化学, 2024, 44, 2961.)

DOI

[10]
Zheng, K.; Wu, Y.; Hu, Z.; Wang, S.; Jiao, X.; Zhu, J.; Sun, Y.; Xie, Y. Chem. Soc. Rev. 2023, 52, 8.

DOI

[11]
Wen, K.; Yan, C.; Zhang, X.; Zhu, R.; Chen, H.; Yu, Q.; Chen, J.; Qiu, X. Environ. Sci. Technol. 2025, 59, 26196.

DOI

[12]
Miller, M. L.; Postal, R. H.; Sawyer, P. N.; Martin, J. G.; Kaplit, M. J. J. Appl. Polym. Sci. 1970, 14, 257.

DOI

[13]
Jansta, J.; Dousek, F. P. Electrochim. Acta 1973, 18, 673.

DOI

[14]
(a) Jansta, J.; Dousek, F. P. Carbon 1980, 18, 433.

DOI

(b) Kavan, L.; Bastl, Z.; Dousek, F. P.; Jansta, J. Carbon 1984, 22, 77.

DOI

(c) Kavan, L.; Klíma, J.; Pšeidlová, M. Carbon 1985, 23, 45.

DOI

(d) Kavan, L.; Dousek, F. P. Carbon 1986, 24, 61.

DOI

(e) Kavan, L.; Dousek, F. P.; Kubelková, L. Carbon 1986, 24, 671.

DOI

[15]
Chakrabarti, N.; Jacobus, J. Macromolecules 1988, 21, 3011.

DOI

[16]
Tasker, S.; Chambers, R. D.; Badyal, J. P. S. J. Phys. Chem. 1994, 98, 12442.

DOI

[17]
Hlavaty, J.; Kavan, L.; Bastl, Z. Die Angew. Makromol. Chem. 1996, 238, 165.

DOI

[18]
Hlavatý, J.; Kavan, L. Carbon 1999, 37, 1029.

DOI

[19]
Kavan, L.; Dousek, F. P.; Janda, P.; Weber, J. Chem. Mater. 1999, 11, 329.

DOI

[20]
Kavan, L.; Janda, P.; Weber, J. J. Mater. Sci. 2001, 36, 879.

DOI

[21]
Sheldon, D. J.; Parr, J. M.; Crimmin, M. R. J. Am. Chem. Soc. 2023, 145, 10486.

DOI PMID

[22]
Herlem, G.; Roina, Y.; Fregnaux, M.; Gonçalves, A.-M.; Cattey, H.; Picaud, F.; Auber, F. Molecules 2024, 29, 3045.

DOI

[23]
Araki, T.; Ota, H.; Murata, Y.; Sumii, Y.; Hamaura, J.; Adachi, H.; Kagawa, T.; Hori, H.; Escorihuela, J.; Shibata, N. Nat. Commun. 2025, 16, 6526.

DOI

[24]
(a) Ciamician, G. Science 1912, 36, 385.

PMID

(b) Yoon, T. P.; Ischay, M. A.; Du, J. Nat. Chem. 2010, 2, 527.

DOI

(c) Shaw, M. H.; Twilton, J.; MacMillan, D. W. C. J. Org. Chem. 2016, 81, 6898.

DOI

(d) Cai, B.; Xuan, J. Chin. J. Org. Chem. 2021, 41, 4565. (in Chinese)

DOI

(蔡宝贵, 宣俊, 有机化学, 2021, 41, 4565.)

DOI

(e) Su, Y.; Zou, Y.; Xiao, W. Chin. J. Org. Chem. 2022, 42, 3201. (in Chinese)

(苏艺雯, 邹有全, 肖文精, 有机化学, 2022, 42, 3201.)

DOI

(f) Holmberg-Douglas, N.; Nicewicz, D. A. Chem. Rev. 2022, 122, 1925.

DOI

[25]
(a) Vega-Peñaloza, A.; Mateos, J.; Companyó, X.; Escudero-Casao, M.; Dell'Amico, L. Angew. Chem. Int. Ed. 2021, 60, 1082.

DOI

(b) Lee, Y.; Kwon, M. S. Eur. J. Org. Chem. 2020, 38, 6028.

(c) Romero, N. A.; Nicewicz, D. A. Chem. Rev. 2016, 116, 10075.

DOI

[26]
Zhang, H.; Chen, J.-X.; Qu, J.-P.; Kang, Y.-B. Nature 2025, 635, 610.

DOI

[27]
Fu, J.-L.; Liu, Y.; Chen, Y.-M.; Zhang, H., Qu, J.-P.; Kang, Y.-B. Angew. Chem. Int. Ed. 2025, 64, e202422043.

[28]
(a) Huang, W.; Wu, X.; Gao, X.; Yu, Y.; Lei, H.; Zhu, Z.; Shi, Y.; Chen, Y.; Qin, M.; Wang, W.; Cao, Y. Nat. Chem. 2019, 11, 310.

DOI

(b) Li, Z.; Zhang, X.; Zhao, Y.; Tang, S. Angew. Chem. Int. Ed. 2024, 63, e202408225.

[29]
(a) Liu, P.; Jimaja, S.; Immel, S.; Thomas, C.; Mayer, M.; Weder, C.; Bruns, N. Nat. Chem. 2024, 16, 1184.

DOI

(b) Wang, M.-C.; Li, J.; Zelina, A.; Pepper, B.; Wang J. Angew. Chem. Int. Ed. 2025, 64, e202512687.

[30]
Zhang, Q.; Matsumoto, H.; Saito, F. Chem. Lett. 2001, 30, 148.

DOI

[31]
Hattori, M.; Kiyono, T.; Zhao, Z.; Higashi, M.; Fujishiro, M.; Kishikawa, Y.; Escorihuela, J.; Shibata, N. Nat. Commun. 2026, 17, 669.

DOI

[32]
Lowe, M. E.; Gallant, B. M.; Davison, N.; Hopkinson, M. N.; Kubicki, D. J.; Lu, E.; Armstrong, R. J. J. Am. Chem. Soc. 2025, 147, 40895-40899.

DOI

[33]
Yang, L.; Chen, Z.; Goult, C. A.; Schlatzer, T.; Paton, R. S., Gouverneur, V. Nature 2025, 640, 100.

DOI

Outlines

/