REVIEWS

Recent Advances in Photocatalytic Radical-Mediated Lactone Synthesis

  • Ning Yu ,
  • Yuqiang Zhou ,
  • Ye Wei , *
Expand
  • Key Laboratory of Applied Chemistry of Chongqing Municipality, School of Chemistry and Chemical Engineering, Southwest University, Chongqing 400715

Received date: 2025-12-25

  Revised date: 2026-03-11

  Online published: 2026-04-03

Supported by

National Natural Science Foundation of China(22271237)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

Lactones represent a significant class of compounds that are widely present in various natural products and pharmaceutical molecules. Due to their distinctive properties and broad applications, organic chemists have conducted extensive research on their synthesis. In recent years, the rapid development of photocatalysis and radical chemistry has provided many new strategies for the synthesis of lactones. This review is organized into two main approaches: intramolecular cyclization and intermolecular cycloaddition reactions. This review aims to discuss the mechanisms and advantages of these methodologies, offering new perspectives for further research in this field.

Cite this article

Ning Yu , Yuqiang Zhou , Ye Wei . Recent Advances in Photocatalytic Radical-Mediated Lactone Synthesis[J]. Chinese Journal of Organic Chemistry, 2026 , 46(4) : 1222 -1254 . DOI: 10.6023/cjoc202512036

内酯是一类重要的化合物, 广泛存在于许多天然产物和药物分子中(Scheme 1), 它们在信息素、抗生素、杀虫剂、香料和细胞毒性剂等方面都有广泛的应用[1]. 在早期的研究中, 内酯的合成方法主要是羟基羧酸内酯化[2]、环酮的Baeyer-Villiger氧化[3]、烯酮的Diels-Alder反应[4]以及迈克尔加成内酯化[5]. 目前已有一些综述对内酯的合成进行了总结[6].
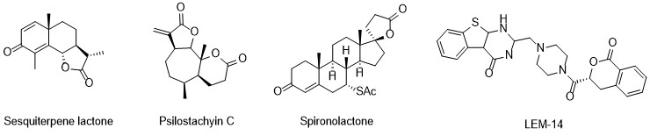
图式1 内酯在药物与生物活性分子中的典型例子

Scheme 1 Typicaexamples of lactones in pharmaceuticals and bioactive molecules

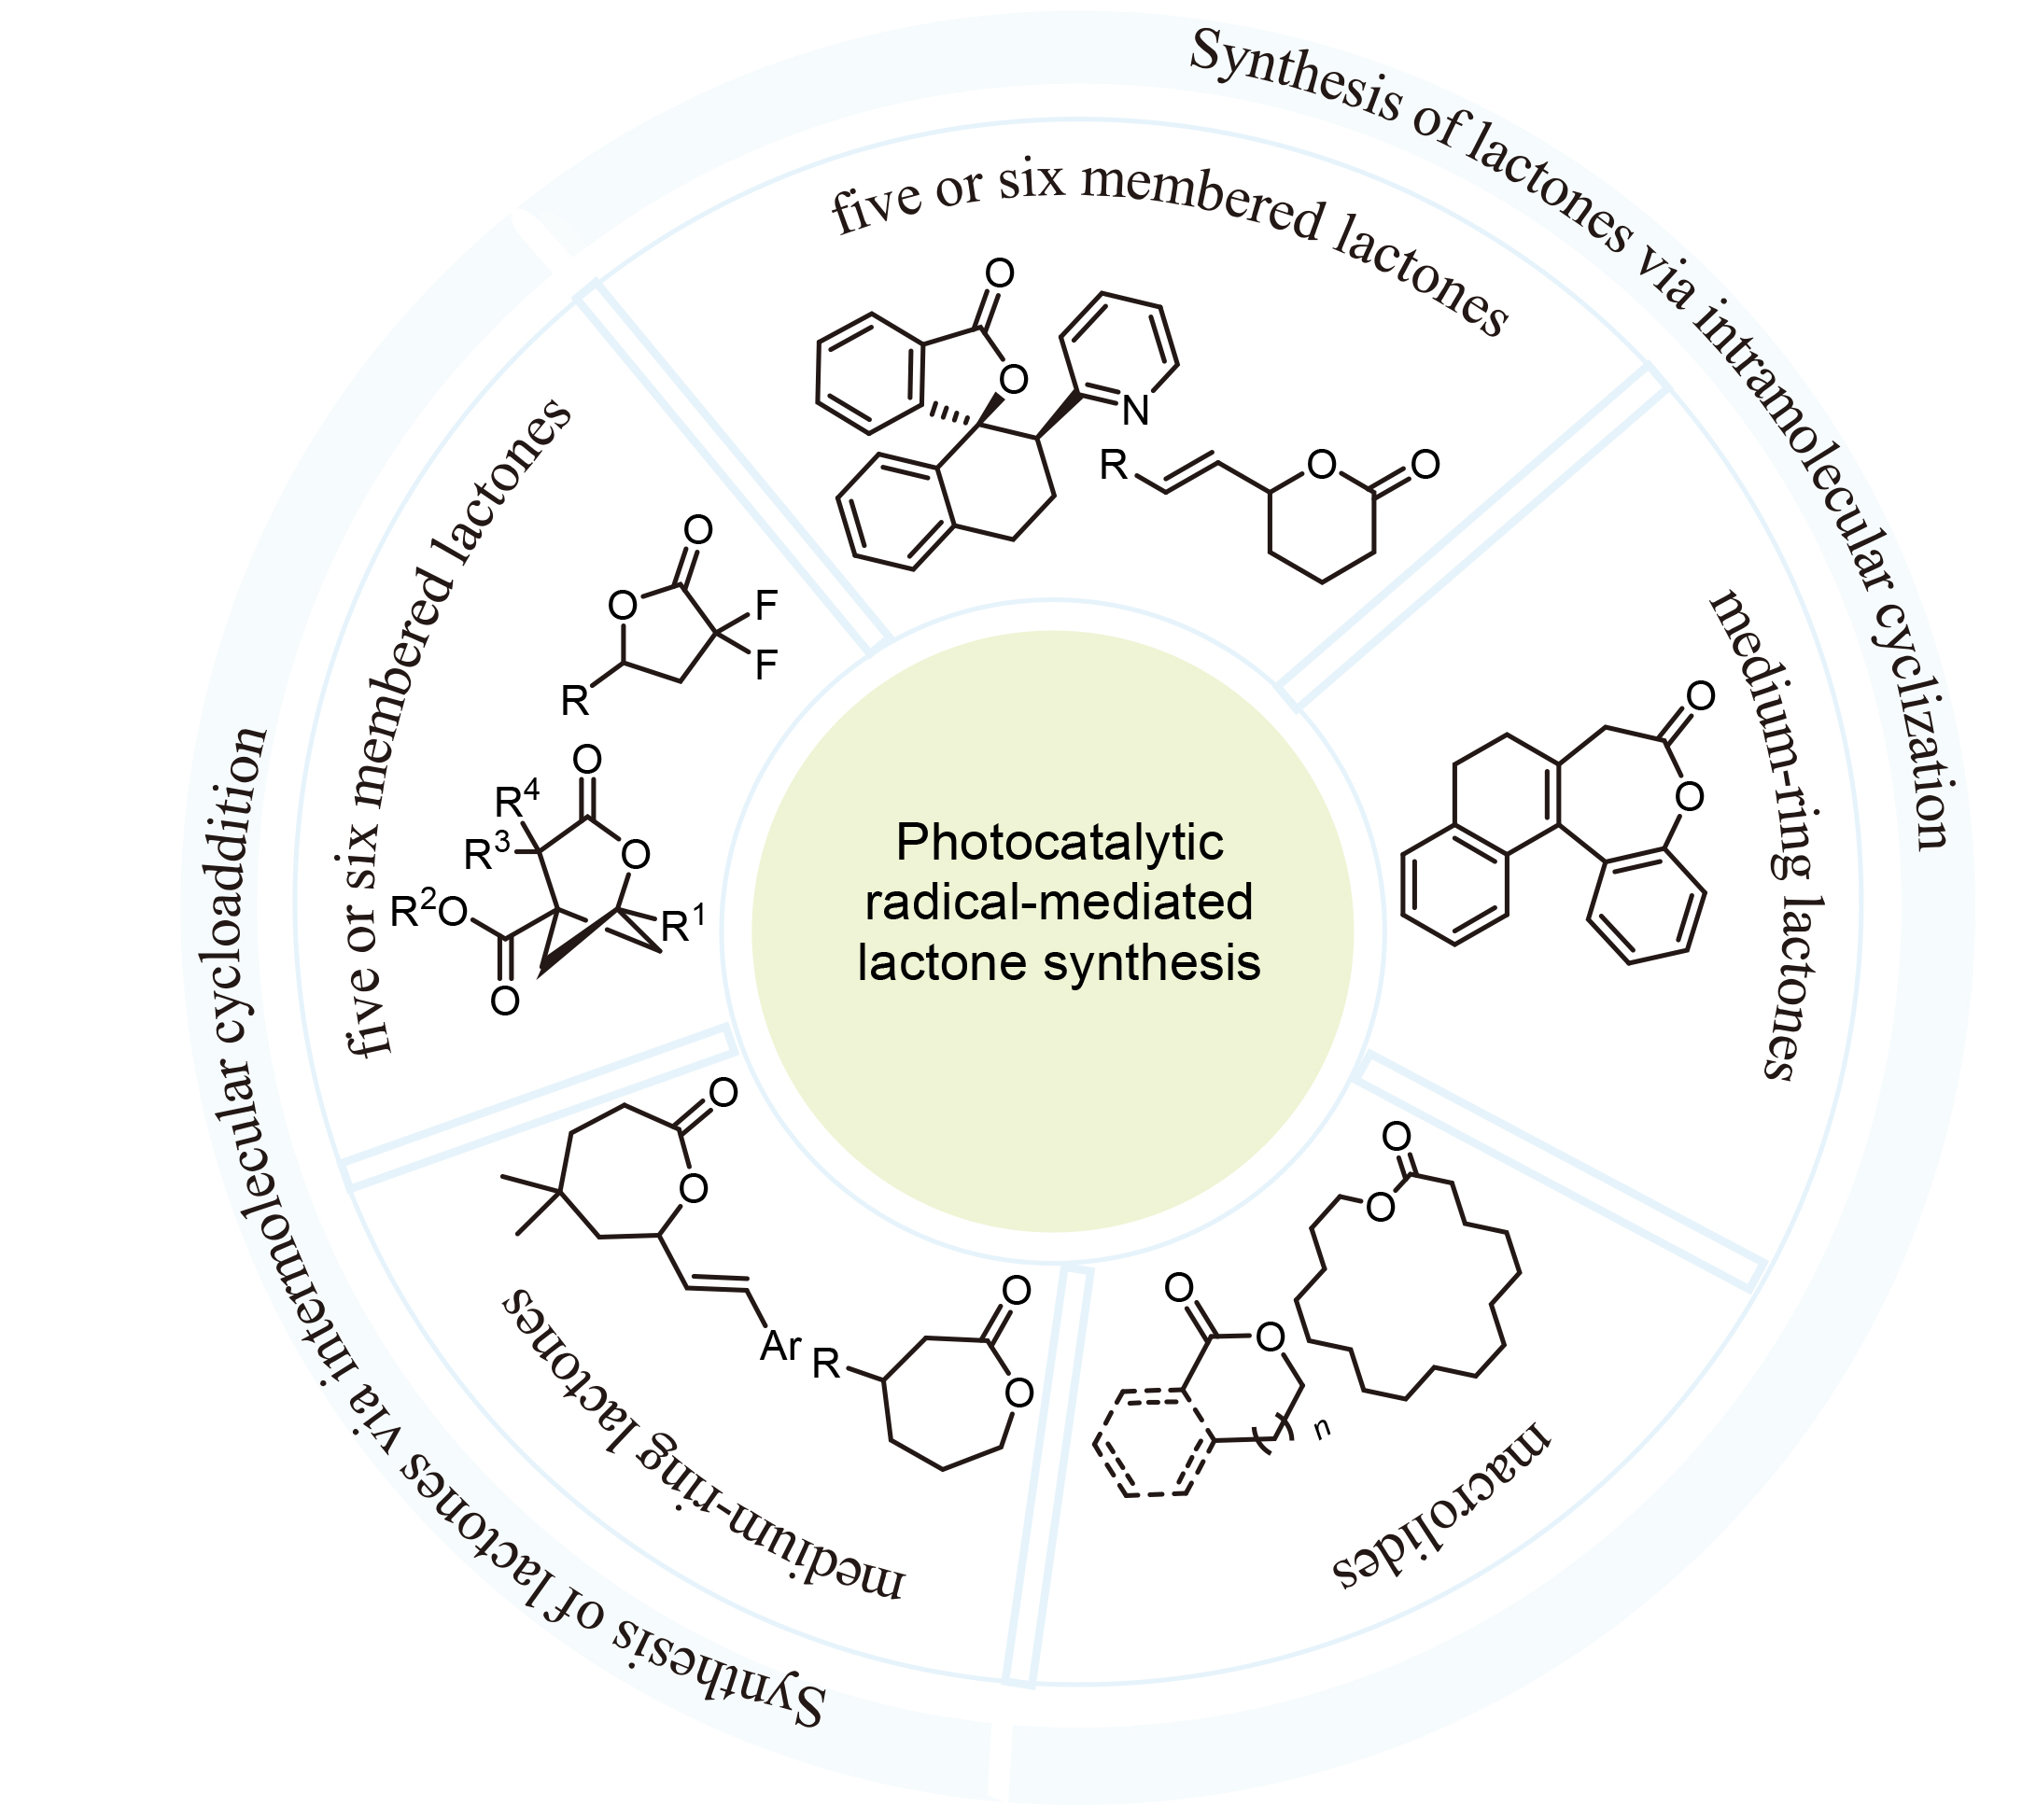
随着光催化自由基的发展[7], 光催化策略已经成为了一种新兴的合成手段, 它能在温和的条件下通过单电子转移, 为一些复杂的反应提供有利的平台, 为内酯的合成提供了更多的机会. 近年来, 化学家们利用光催化自由基历程合成内酯及其衍生物, 得到了许多杰出的研究成果, 但目前尚无针对性综述对该领域工作进行系统性梳理与总结. 因此, 本综述将重点对光介导的自由基历程合成内酯及其衍生物的工作进行梳理、总结和归纳, 并对他们的机理和优势进行讨论. 本篇综述将从内酯及其衍生物的合成方式进行分类, 主要分为分子内环化过程和分子间环加成反应.

1 分子内环化合成内酯

1.1 分子内环化合成五元环或六元环内酯

1.1.1 以烯酸为底物

已经开发了许多方式构建内酯衍生物, 其中通过长链烯酸分子内环化构建内酯是较为常见的一种策略. 利用长链烯酸为底物构建内酯, 传统的方法是在高能紫光条件下, 经历芳基阳离子过程, 酯化得内酯衍生物, 该方法只适用于富电子的芳基卤化物. 或通过金催化的内酯化反应, 但这些方法都难以获得γ,γ-二取代的内酯, 且传统方法需要高能量的紫光或者需要贵金属的参与. 为了克服这些不足, 2014年, 肖文精课题组[8]报道了长链羧酸的光催化芳基内酯化的级联反应, 可以实现γ,γ-二取代γ-内酯的合成(Scheme 2). 该反应机理为芳基重氮盐与激发态的光敏剂发生单电子转移, 得到芳基自由基, 该自由基对烯酸1进行分子间的自由基加成得到中间体4, 随后中间体4经历单电子氧化、环化得到目标产物3. 该工作利用长链羧酸的光催化芳基内酯化级联策略, 在光催化条件下实现了γ,γ-二取代γ-内酯的合成, 并通过该方法一步实现天然产物3-(4-甲氧基苄基)-5,6-二甲氧基苯酞的合成.
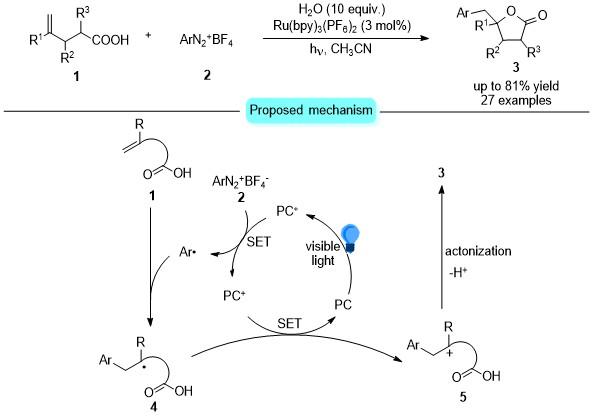
图式2 通过可见光光催化芳基内酯化合成二取代丁内酯

Scheme 2 Synthesis of disubstituted butyrolactones through a visible light photocatalytic arylation lactonization

2017年潘毅课题组[9]报道了一种由烷基自由基引发合成内酯的方式, 以氧化还原活性酯为烷基自由基前体, 实现了γ,γ-二取代γ-内酯和δ-内酯的合成(Scheme 3). 机理研究表明氧化还原活性酯与激发态的光敏剂发生单电子转移, 脱羧产生环戊基自由基, 该自由基与烯烃发生自由基加成得到自由基中间体9, 自由基中间体9与高价铱发生单电子氧化得到碳正离子中间体10. 随后可能有两种反应途径: 途径一, 碳正离子中间体10被水捕获, 接着发生分子内的环化, 得到产物8. 途径二, 碳正离子中间体10直接被羧基负离子捕获, 得到产物8. 该方法具有底物兼容性好, 反应条件温和的特点. 与其他工作相比, 不同点在于自由基前体不同. 同年该课题[10]又利用相似的策略实现了氟代γ-内酯的合成.
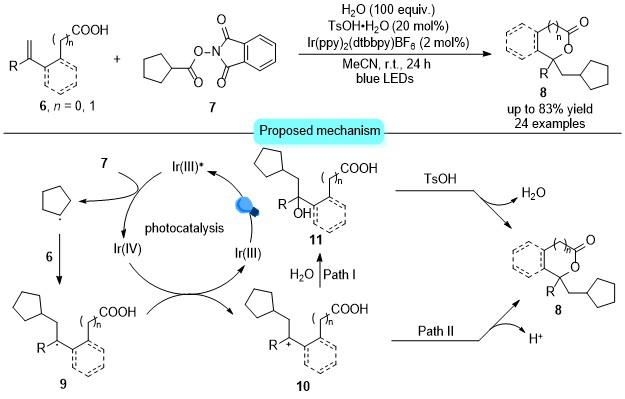
图式3 通过光还原烷基内酯化合成烷基取代的内酯

Scheme 3 Synthesis of alkyl substituted lactone through photoredox catalyzed alkylation lactonization

2018年吴劼课题组[11]通过光催化二氧化硫的插入反应, 实现了磺酰基取代的γ-内酯和δ-内酯的制备(Scheme 4). 机理研究表明, 芳基重氮盐和DABCO•(SO2)2试剂产生磺酰基自由基, 随后该自由基对双键进行自由基加成, 产生苄基自由基14. 接着, 苄基自由基14经历单电子氧化、分子内环化得到磺酰基取代的γ-内酯和δ-内酯. 该工作还进行了自由基捕获实验, 证明了芳基自由基和磺酰基自由基的存在. 2021年, 饶伟浩课题组[12]在光照条件下, 利用TSCl为自由基前体, 也实现了类似底物的合成. 2022年, 该课题组[13]又利用醛为酰基自由基前体, 实现了酰基取代γ-内酯的合成.
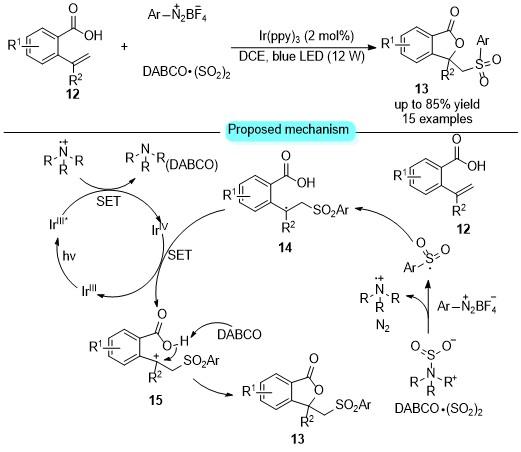
图式4 通过光催化二氧化硫的插入合成磺酰基取代的内酯

Scheme 4 Generation of sulfonated lactones through photocatalystic insertion of sulfur dioxide

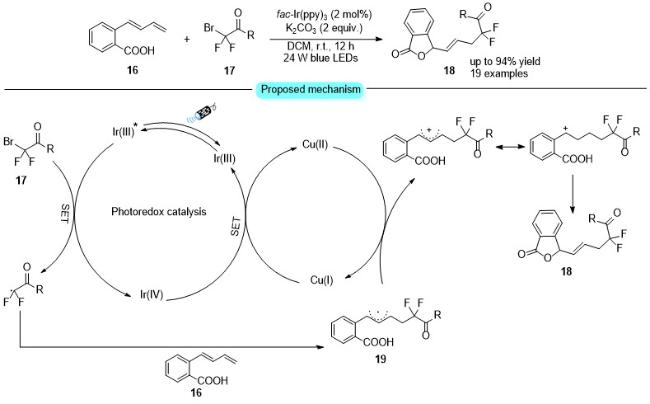
2022年, 陈加荣课题组[14]利用羧酸取代的芳基共轭二烯与二氟溴代物反应, 实现了γ-内酯的合成(Scheme 5). 其机理为二氟溴代物与激发态的铱进行单电子还原得到二氟烷基自由基, 随后该自由基与底物16进行自由基加成生成烯丙基自由基19, 最后该自由基经历单电子氧化、异构化、分子内环化得到目标产物18. 该方法除了使用二氟溴代物外, 没有二氟取代的溴化物也能适用. 同时当Togni’s reagent II为三氟甲基自由基源时, 也能以76%的产率获得目标产物.
图式5 通过二氟烷基酯化反应合成内酯

Scheme 5 Synthesis of lactones through difluoroalkylesterification

2015年, 夏吾炯课题组[15]利用2-溴丙二酸二乙酯在铱为光敏剂的条件下, 实现了γ-内酯的合成, 但只有一个例子. 2023年, Carreira课题组[16]用2-溴丙二酸酯的底物也实现了类似产物的合成(Scheme 6), 但光敏剂采用的是有机小分子, 且底物适用性更好. 机理研究表明, 2-溴丙二酸酯与激发态的光敏剂发生单电子还原, 得到烷基自由基23, 该自由基与烯酸发生自由基加成, 得到中间体24, 随后经历单电子氧化得到碳正离子中间体25, 该中间体被溴负离子捕获, 发生分子内的SN2亲核取代反应, 得到目标产物22. 同年Arai课题组[17]利用BrCCl3为自由基前体, 用相似的策略, 以中等至优异的收率实现了三氯甲基取代的γ-内酯合成.
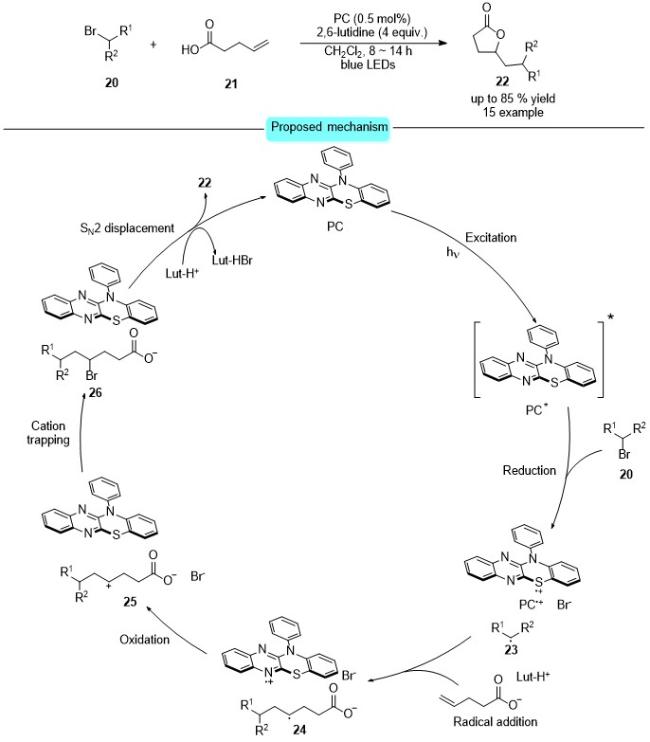
图式6 通过有机光催化碳杂官能化合成内酯

Scheme 6 Synthesis of lactones through organophotocatalytic carboheterofunctionalization

手性内酯化合物广泛存在于药物和天然产物中, 因此对于手性内酯化合物的合成具有重要意义. 由于自由基的不稳定性以及容易快速消旋化, 导致光催化手性内酯的合成依然是一个富有挑战的难题. 2023年, 龚流柱课题组[18]利用光诱导的铜催化原子转移自由基偶连反应(Scheme 7), 高对映选择性的实现了γ-内酯的合成. 该工作以铜为光敏剂, DTBP为氢转移试剂. 机理研究表明叔丁基过氧化物, 在光照下均裂为叔丁氧自由基, 叔丁氧自由基与烷烃发生氢原子转移过程, 生成烷基自由基. 随后该自由基经历自由基加成、金属到配体的电荷转移、分子内环化, 得到γ-内酯化合物29. 该工作利用原子转移自由基偶连策略, 实现了烷烃C(sp3)—H键立体选择性转化, 并利用配体的控制, 实现了带有季碳中心的手性内酯的合成, 该反应的挑战在于化学选择性和立体选择性的控制. 考虑到自由基稳定性, 该工作的氢原子转移位点大多是苄位、三级自由基位点、氧的α位.
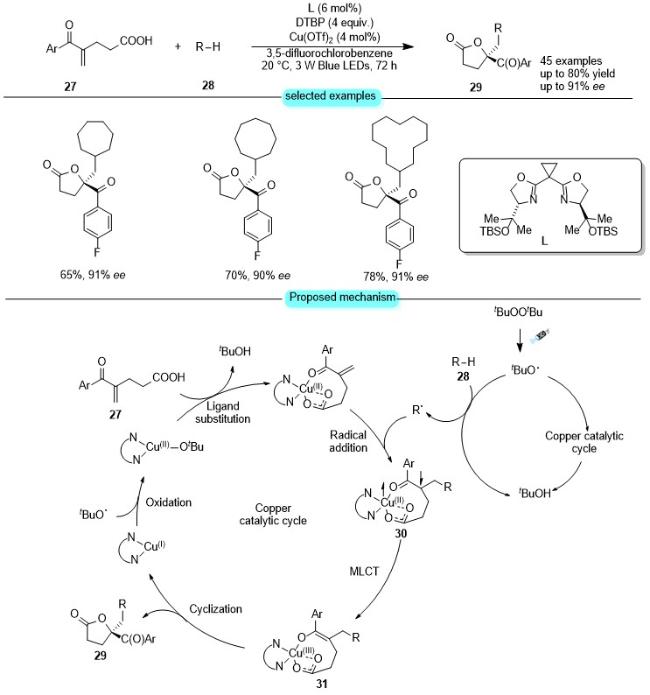
图式7 通过氢原子转移自由基偶联合成内酯

Scheme 7 Synthesis of lactones through atom transfer radical coupling

之前烯酸的工作都是通过自由基前体产生自由基, 随后与烯酸反应合成内酯, 2017年, Nicewicz课题组[19]报道了一例直接利用长链烯酸与光敏剂作用合成内酯的例子(Scheme 8). 作者以Mes-Acr-Me为光敏剂, 铜为协同催化剂, 光照条件下实现了卤代γ-内酯和δ-内酯的合成. γ-内酯和δ-内酯使用的氯源不同, γ-内酯是以N-氯代酞酰亚胺(NCP)为氯源, δ-内酯是以N-氯代丁二酰亚胺(NCS)为氯源. 以氯代γ-内酯为例, 反应机理为烯酸与激发态的光敏剂发生单电子转移, 得到阳离子自由基35. 随后发生分子内环化, 得到自由基中间体36. 该自由被氯化铜捕获, 还原消除得到目标产物33, 该反应不仅实现了氯代反应, 以N-溴代邻苯二甲酰亚胺(NBP) 为氯源, 也能实现溴代反应. 该工作的难点在于γ-内酯和δ-内酯的区域选择性控制, 以及卤代试剂的合理筛选与选用.
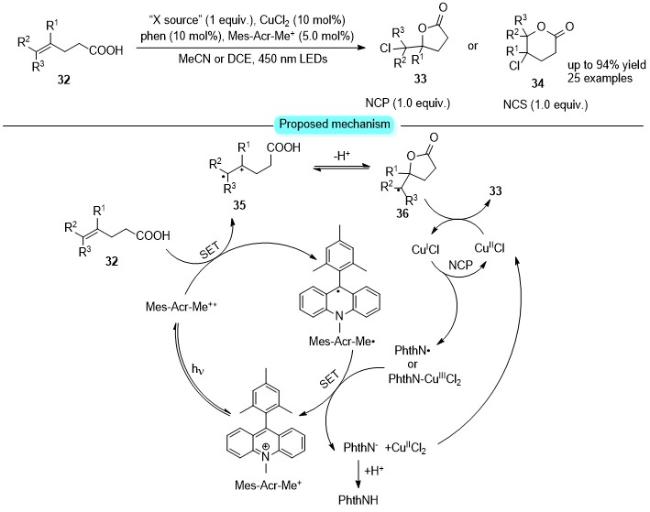
图式8 通过光还原和铜的协同催化合成内酯

Scheme 8 Synthesis of lactones through cooperative photoredox and copper catalysis

同年Breder课题组[20]报道了在没有金属催化剂的光照条件下, 实现了烯酸的有氧脱氢内酯化(Scheme 9). 该反应以2,4,6-三(4-甲氧基苯基)吡喃鎓盐为光敏剂, 二苯基硒为协同催化剂, 空气为氧化剂, 实现了γ-内酯和δ-内酯的合成. 以δ-内酯为例, 反应机理为: 二苯基硒与光敏剂发生单电子转移, 产生二苯基硒的阳离子自由基, 该阳离子自由基发生三聚得到硒基阳离子. 硒基阳离子对双键进行亲电活化, 形成硒鎓离子中间体39, 该中间体被羧基负离子亲核进攻, 开环得中间体40, 随后中间体40经历单电子氧化, 二聚得中间体42, 最后消除得到δ-内酯. 该工作实现了硒-π-酸和光催化剂的协同催化, 并采用空气为氧化剂, 克服了由氧化剂带来的污染问题.
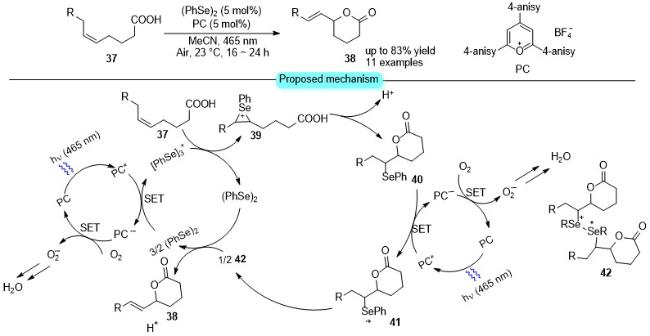
图式9 通过烯酸的有氧脱氢内酯化合成内酯

Scheme 9 Synthesis of lactones through the aerobic dehydrogenative lactonization of alkenoic acids

长链烯酸分子内环化合成五元环或六元环内酯, 大多集中在产生一个自由基, 其对双键进行自由基加成, 随后经历单电子氧化、分子内环化合成内酯. 该类反应具有反应条件温和、较高的官能团耐受性和广泛的底物适用范围, 但引发反应的自由基类型比较有限, 局限于芳基、烷基、磺酰基以及酰基自由. 其次是反应过程大多经历碳正离子过程, 其手性难以控制, 因此利用烯酸分子内合成手性内酯的例子很少, 还有很大的探索空间.

1.1.2 以烯酸酯为底物
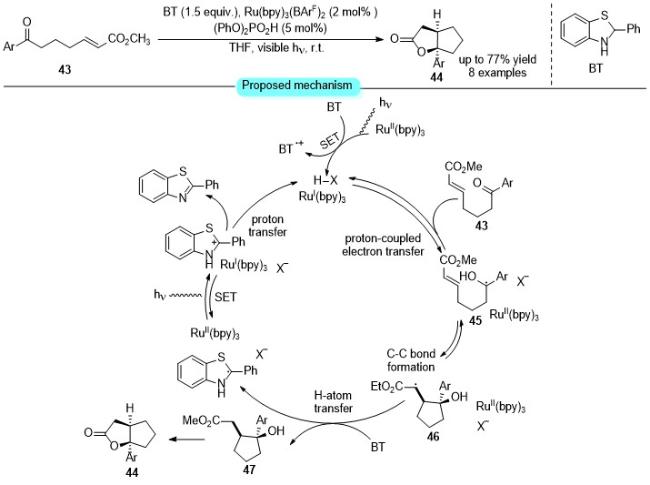
协同质子耦合电子转移是生物氧化还原催化中底物活化的关键机制. 然而, 其在有机合成中的应用在很大程度上仍未得到探索. 2013年, Knowles课题组[21]报道了一例烯酸酯的质子耦合电荷转移合成γ-内酯的例子(Scheme 10). 反应机理为: 激发态的钌与2-苯基二氢苯并噻唑啉(BT)发生单电子还原得到低价钌, 低价钌与底物43发生质子耦合电子转移得到中间体45, 随后经历分子内的自由基加成、分子间的氢原子转移, 得羟基酯类化合物46, 该化合物发生分子内的环化生成内酯化合物44. 该课题组通过一种质子耦合电子转移的策略, 可以实现从羰基化合物出发, 非对映选择性地合成内酯.
图式10 通过烯酮的环化反应合成内酯

Scheme 10 Synthesis of lactones through ketyl-olefin cyclizations

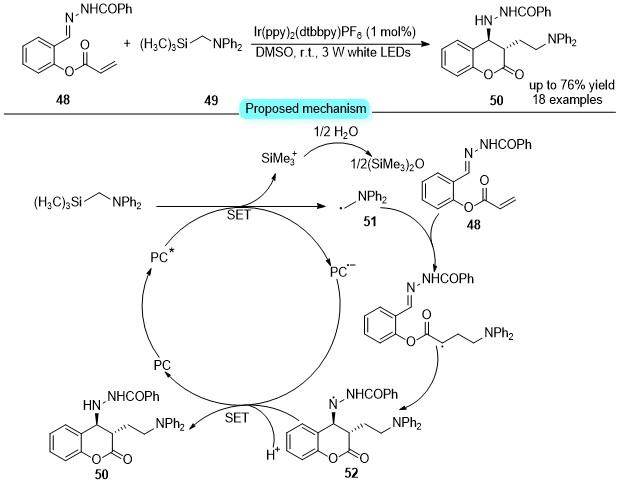
2016年, 肖文精课题组[22]报道了芳酰腙的自由基级联反应合成δ-内酯(Scheme 11), 反应机理为: 底物与激发态的光敏剂发生单电子氧化, 产生α-氨基自由基51, 随后该自由基经历分子间的自由基加成、分子内的环化, 得到氮自由基中间体52, 最后经历单电子还原、质子化得到目标产物. 该课题组开发了一种基于α-氨基自由基的自由基加成/环化级联反应, 以良好的产率合成了一系列官能化的δ-内酯.
图式11 通过芳酰腙的光催化自由基级联反应合成内酯

Scheme 11 Synthesis of lactones through photocatalytic radical cascade reaction of aroylhydrozones

利用烯酸酯分子内环化合成五元环或六元环内酯的例子并不多, 2013年, Knowles课题组利用质子耦合电荷转移(PCET)过程, 实现了内酯的合成, 2016年, 肖文精课题组用芳酰腙也实现了六元环内酯的合成, 但这两份工作中报道的例子都不多, 产率也只有一个中等至良好的结果. 且Knowles课题组的工作还需要加入化学计量的还原剂, 原子经济性不好. 因此更加简洁高效的催化体系还有待开发.

1.1.3 以草酸衍生物为底物

通过光催化自由基合成内酯的一般方法主要集中在构建C—O键, 相比之下, 能够通过构建C—C键合成内酯的方法, 尚未得到充分探索. 带有烯烃的草酸盐可以在光氧化还原的条件下获得烷氧羰基自由基, 这为构建C—C键合成内酯, 提供了一种可能的途径. 2019年, Overman课题组[23]利用草酸盐和碘试剂, 可以快速实现多取代γ-内酯的合成(Scheme 12). 该反应采用铱和镍的双金属协同催化策略, 可以以良好至优异的产率获得目标产物. 反应机理为: 草酸盐与激发态的光敏剂发生单电子转移, 随后脱羧得到烷氧基酰基自由基56, 该自由基快速发生分子内的环化得到中间体57. 同时镍催化剂与碘化物发生氧化加成, 并捕获中间体57, 还原消除得到目标产物55. 该工作报道了草酸盐与碘试剂进行交叉偶联合成多取代γ-内酯的级联策略. 该策略具有较好的底物适用性, 对于芳基碘试剂和烯基碘试剂都可以适用. 并且通过底物的改造, 还可以获得一系列取代的螺环内酯. 随后作者用延长碳链的策略对δ-内酯的合成进行了尝试, 但发现其合成效率远远不及γ-内酯, 产率最高只达24%.
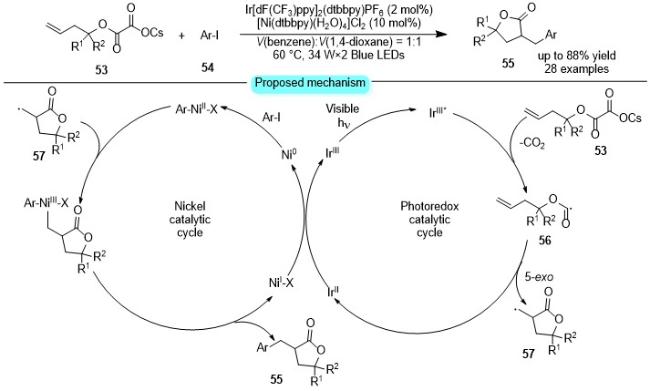
图式12 通过烷氧羰基自由基环化反应合成内酯

Scheme 12 Synthesis of lactones through an alkoxycarbonyl radical cyclization protocol

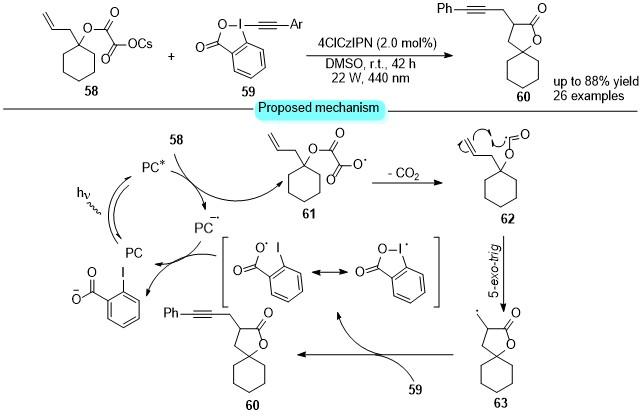
2024年, Waser课题组[24]也用相似的策略, 实现了炔基化内酯的合成(Scheme 13). 反应机理研究表明, 激发态的光敏剂与草酸盐发生单电子转移, 快速脱羧产生烷氧基酰基自由基62, 随后该自由基发生分子内环化得到中间体63, 最后与底物59反应得到目标产物60.
图式13 通过环化炔基化反应合成内酯

Scheme 13 Synthesis of lactones through a cyclizative alkynylation

2025年, Schomaker课题组[25]利用带有联烯的草酸, 通过光氧化还原和氢原子转移的串联策略, 实现了γ-内酯的合成(Scheme 14). 反应机理为: 激发态的光敏剂与草酸负离子发生单电子转移, 并快速脱羧产生烷氧基酰基自由基68, 随后经分子内的环化、分子间的氢原子转移, 得到目标产物66. 接着, 作者尝试通过延长草酸的碳链来实现δ-内酯的合成, 但遗憾的是, 最高收率只能达到11%. 作者又尝试利用其他的试剂对烯基自由基进行捕获, 通过筛选发现, N-(苯基硒基)邻苯二甲酰亚胺和N-碘邻苯二酰亚胺可以成功捕获烯基自由基, 得到硒基取代和碘取代的产物. 该工作与其他类似的工作相比, 不同点在于使用烷基草酸代替了草酸盐, 简化了原料的合成, 提高了底物的溶解度, 实现了从底物到产物的有效氢原子转移, 并通过添加自由基捕获试剂, 实现了烯基自由基的捕获, 得到更多取代基类型的γ-内酯.
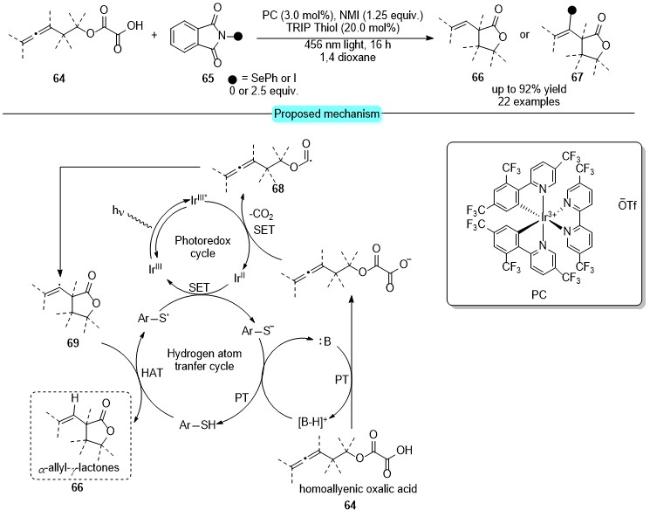
图式14 通过丙二烯烷氧羰基化合成内酯

Scheme 14 Synthesis of lactones through allene alkoxycarbonylations

传统光催化分子内环化构建五元环或六元环内酯, 主要集中在构建C—O键上, 而利用草酸衍生物为烷氧羰基自由基的前体, 可以实现通过构建C—C键来合成内酯, 为内酯的合成提供了一种新的方式. 近年来报道了3例. 最初是以草酸盐为底物, 但溶解性不好, 为解决这一问题, 随后又直接以草酸为底物. 在这几个例子中, 都表现出了较好的底物兼容性, 有着良好至优异的产率. 对一些敏感基团, 如羟基、羰基和酯基等, 也能很好地兼容. 2019年, Overman课题组[23]还采用了铱和镍的双金属协同催化策略, 但遗憾的是, 虽然在内酯的合成方式上进行了创新, 但仍然未能实现不对称合成.

1.1.4 其他类型的底物
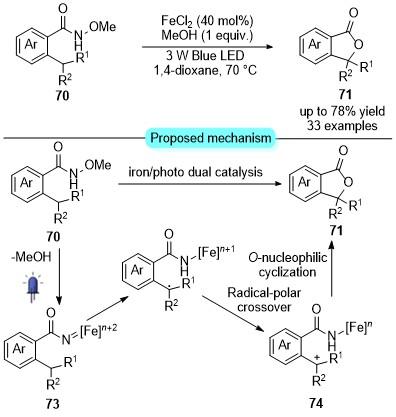
近年来, 可见光光催化在温和条件下形成各种反应性的自由基, 为内酯的合成提供了许多有效的方法. 但通过铁氮宾氢原子转移的方式合成内酯尚未报道. 2022年, 邱观音生课题组[26]利用羟胺衍生物为原料, 铁为光敏剂, 在加热和光照同时进行的条件下, 也实现了γ-内酯的合成(Scheme 15). 反应机理为: 羟胺衍生物在铁光照作用下形成中间体73, 该中间体经历分子内的氢原子转移, 自由基极性交叉, 得到苄基碳正离子中间体74, 随后发生分子内的环化, 水解得到γ-内酯71. 该课题组利用铁氮宾的氢原子转移策略, 开发了一种新的合成内酯的方式.
图式15 通过铁光氧化还原双催化合成内酯

Scheme 15 Synthesis of lactones through Iron/photoredox dual catalysis

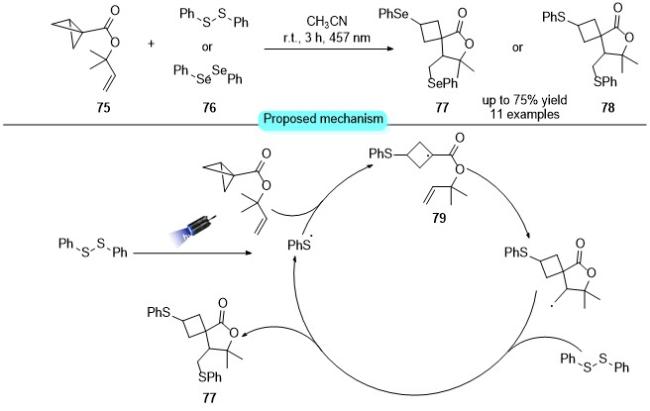
2024年, Hari课题组[27]报道了自由基螺并环化策略来合成螺环γ-内酯(Scheme 16). 反应机理为: PhSSPh在光照条件下均裂产生硫自由基, 随后硫自由基对双环丁烷(BCB)进行自由基进攻, 导致BCB开环产生碳自由基79. 随后该自由基经历分子内的自由基加成、分子间的自由基取代得到目标产物77. 作者开发了用环张力驱动的自由基螺并环化级联反应合成螺环γ-内酯, 并利用不同的自由基前体, 实现了硫基取代、硒基取代的螺环γ-内酯的合成.
图式16 通过自由基螺并环化反应合成内酯

Scheme 16 Synthesis of lactones through radical spirocyclization cascades

内酯合成最直接的方式是通过羧酸直接氧化环化. 2025年, Yoon课题组[28]在光催化条件下, 用铜或者铁为光敏剂, 实现了长链羧酸的氧化环化反应, 得到γ-内酯化合物(Scheme 17). 该反应不仅适用于苯甲酸类底物, 同样可兼容脂肪族羧酸底物, 并以中等收率获得目标产物. 两类底物反应所需催化剂存在差异: 苯甲酸类底物采用铜催化剂; 脂肪族羧酸的脱羧速率快于芳基羧酸, 易造成氢原子转移过程受阻, 但作者通过改变催化剂的种类, 也实现了目标产物的合成. 以脂肪族的羧酸为例, 反应机理为: 羧酸通过配体金属电荷转移形成羧基自由基85, 随后经历分子内1,5氢转移、氧化环化得到目标产物83. 该工作主要的创新点在于, 利用金属稳定效应, 使氢原子转移快于脱羧过程, 克服了羧基自由基容易脱羧的限制, 为羧酸转化开辟了新方向, 也为γ-内酯的合成提供了一种简洁高效的合成方式.
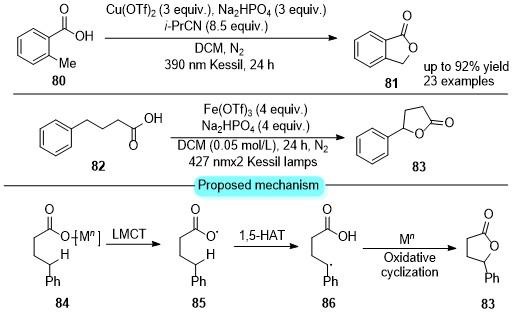
图式17 通过C—H内酯化合成内酯

Scheme 17 Synthesis of lactones through C—H lactonization of carboxylic acid

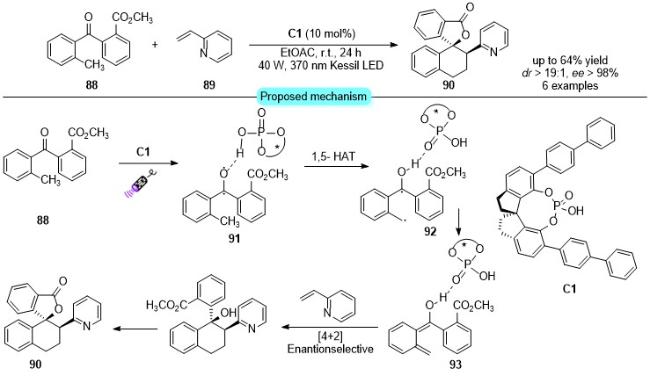
2026年, 肖文精课题组[29]报道了对映选择性光醇化/Diels-Alder反应合成螺环δ-内酯(Scheme 18), 其机理为羰基化合物在光照条件下形成双自由基中间体91,该中间体经历分子内的1,5-氢原子转移(HAT), 异构化得到中间体93, 该中间体最后经历分子间的对映选择性Diels-Alder (D-A)反应, 分子内环化得到最终产物90. 该研究描述了在温和条件下, 利用手性布朗斯特酸催化芳基酮与乙烯基氮杂芳烃的不对称D-A反应. 该策略合成了一系列高对映选择性含氮杂芳烃螺环内酯化合物.
图式18 通过对映选择性光醇化/Diels-Alder反应合成内酯

Scheme 18 Synthesis of lactones through Enantioselective photoenolization/Diels-Alder reaction

羰基化合物, 尤其是醛酮, 是传统有机合成的基本材料, 在有机光化学中也起着关键的作用. 例如, 当羰基被激发到单线态或三线态时, 羰基化合物会发生氢原子转移, 被称为Norrish反应, 可以实现各种官能化. 邻苯二甲醛和邻苯甲酰苯甲醛是最简单的芳香族二羰基化合物. 虽然他们的运用在之前有研究报道, 但用他们构建手性内酯衍生物尚未报道. 2026年, 冯小明课题 组[30]通过使用手性路易斯酸钪催化剂, 实现了邻苯二甲醛和邻苯甲酰苯甲醛的对映选择性环异构化/加成级联反应, 获得了有立体中心的手性内酯骨架, 并具有高产率和优异的非对映和对映选择性(Scheme 19). 该方法获得了传统方法无法获得的单或双取代手性内酯结构, 拓宽了手性酞的合成路线, 丰富了二羰基化合物光醇化的应用范围. 反应机理研究表明: 邻苯二甲醛和邻苯甲酰苯甲醛经历了两种不同的机理, 对于邻苯二甲醛, 在光和催化剂的作用下, 与酸发生氢原子转移得酰基自由基96, 随后酰基自由基进行快速分子内环化产生亲核自由基97, 最后该自由基经历自由基加成, 氢原子转移得到目标产物95. 此外, 需要指出的是, 实验证明量子产率仅为0.126, 排除了链式反应机制. 对于邻苯甲酰苯甲醛, 在光合催化剂的作用下, 经历分子内的1,5-氢原子转移得到中间体100, 随后经历环化、迈克尔加成和质子化得目标产物99. 该课题组报道了首例在没有光催化剂的情况下, 通过手性路易斯酸钪催化的不对称环异构化/加成反应, 合成各种手性内酯衍生物. 该方案具有广泛的底物范围和巨大的催化效率, 在相对较短的时间内产生了一系列具有优异产率和对映体选择性的产物.
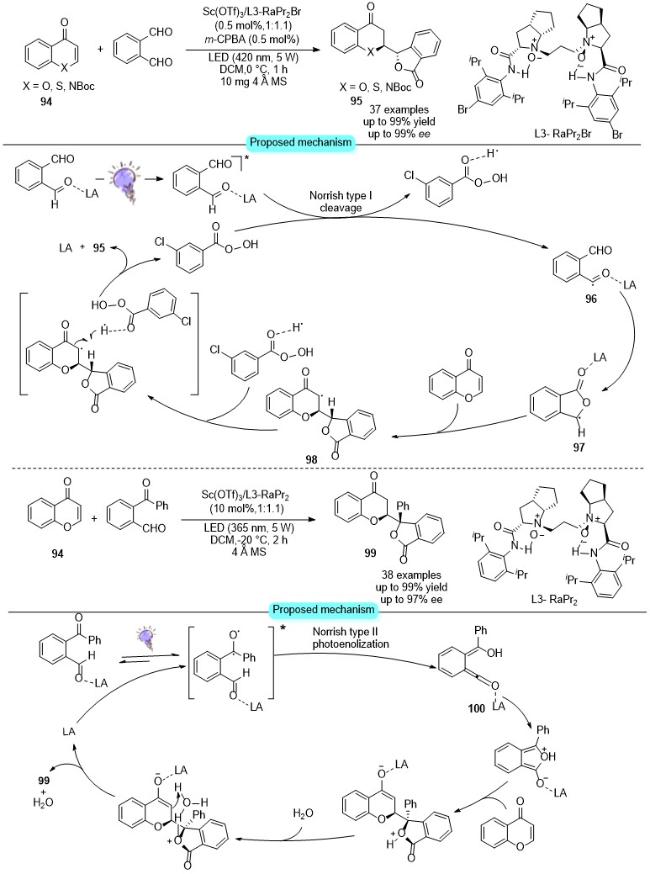
图式19 通过2-酰基苯甲醛环异构化/加成级联反应合成内酯

Scheme 19 Synthesis of lactones through cycloisomerization/addition cascades of 2-acyl benzaldehydes

实验证明羧酸衍生物充当了氢原子穿梭剂, 加速邻甲酰基苯甲醛的内酯化形成自由基中间体, 将催化剂负载量降低到0.5 mol%. 该方案为构建对映选择性内酯提供了一条有效且可持续的途径.
前期已经报道了通过烯酸、烯酸酯和草酸衍生物为底物, 均可以实现光催化分子内环化合成五元环或六元环内酯, 在这一小节中又补充了铁氮宾的氢原子转移方式, 以及由羧酸直接氧化环化的方式. 特别是后者, 为光催化分子内环化合成内酯提供了一种简洁、高效的方式, 但遗憾的是, 该方法的产率都不是很高, 底物范围也受限. 随后肖文精课题用手性布朗斯特酸催化分子间
的对映选择性D-A反应, 实现了手性螺环内酯的合成, 但报道的例子并不多, 只有6例. 同年冯小明课题组用手性路易斯酸催化, 实现了手性内酯的合成, 该方法具有较广的底物适用范围, 产率和ee值都很好, 这为手性内酯的合成提供了新的方向.

1.2 分子内环化合成中环内酯

亚甲基环丙烷是一种具有特殊结构的小环化合物, 因其环张力和碳碳双键, 具有丰富的反应性能. 它们在有机合成中被视为重要的中间体, 能够转化为药物和农用化学品. 2020年, 施敏课题组[31]报道了利用亚甲基环丙烷的级联环化反应, 实现了中环内酯的合成(Scheme 20). 其反应机理为底物与激发态的铱发生单电子转移, 产生烷基自由基103, 随后该自由基发生连续的级联环化反应得到自由基中间体105, 最后经历单电子氧化、去质子化得到目标产物102. 该方法可以实现7元和8元中环内酯的合成, 是一种简洁实用的合成苯并西平衍生物的方法, 但遗憾的是产率都不高, 最高产率只能达到48%, 且底物范围受限.
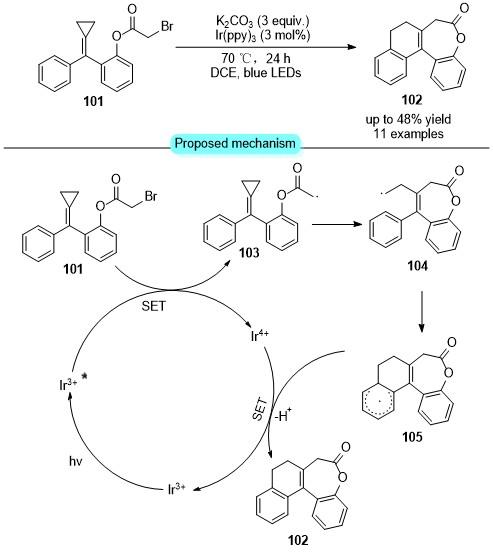
图式20 通过亚烷基环丙烷的级联环化反应合成内酯

Scheme 20 Synthesis of lactones through cascade cyclization reactions of alkylidenecyclopropanes

1.3 分子内环化合成大环内酯

1.3.1 分子内自由基对不饱和酯的自由基加成反应

大环内酯广泛存在于天然产物和药物分子中, 他们常被用于香水的制作和药物的合成, 例如环十五内酯、 环十七内酯, 因此, 开发高效且可行的大环内酯的合成策略至关重要. 大环内酯由于长链羧酸的柔性比较大, 通常环化效率低, 因此大环内酯合成是具有挑战性的难题. 目前常见大环内酯的合成方法: (1)羟基对活化羧基的亲核加成反应, (2)过渡金属催化的末端烯烃复分解反应, (3)分子内自由基对不饱和酯的自由基加成反应, (4)扩环反应. 但涉及光催化自由基途径的只有后两种. 2001年, Kinoshita课题组[32]报道了在100 W高压汞灯的照射下, 利用烷基碘化物实现了氧杂大环内酯的合成(Scheme 21).
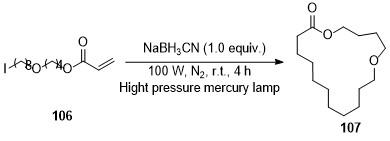
图式21 通过光环化合成氧杂大环内酯

Scheme21 Synthesis of macrocyclic oxalactones through photocyclization

2013年, Hatanaka课题组[33-34]以底物108为原料, 在光照条件下可以实现大环内酯的合成(Scheme 22). 该反应以Phen为光敏剂, 对苯二腈(DCB)为电子受体, 以100 W高压汞灯为光源. 反应机理为: 激发态的光敏剂与DCB发生单电子氧化得阳离子自由基. 接着, 羧基负离子与该阳离子自由基发生单电子转移、脱羧, 得到自由基中间体110. 随后, 该自由基经历分子内的自由基加成、单电子还原、质子化, 便可以优异的收率获得目标产物109. 该方法报道了一种由含羧基不饱和酯经脱羧自由基环化反应, 可以以优异的收率获得18, 19, 20, 21元大环内酯. 实验结果证明, 低浓度有利于反应的顺利进行. Hatanaka课题组虽然实现了大环内酯的合成, 但对于更大的环内酯的合成依然具有挑战性. 2019年, Yoshimi课题组[35]又以相同的策略实现了25, 29元大环内酯的合成. 2025年该课题组[36]又实现了33元环内酯合成, 并通过改变所用的溶剂和催化剂, 解决了羧酸盐溶解性不好的问题, 以及光诱导脱羧自由基大内酯化中自由基环化速率低的问题.
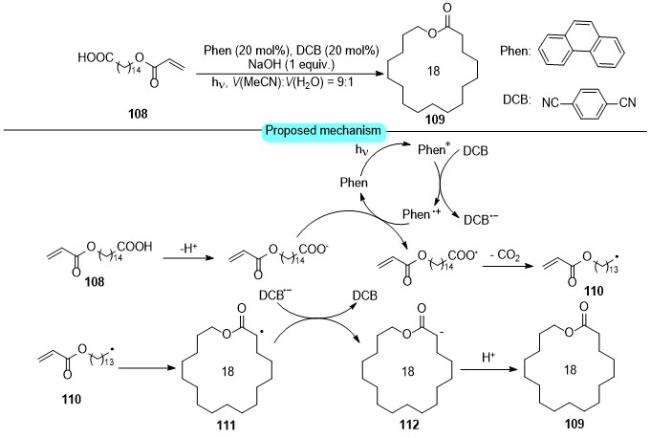
图式22 通过自由基光环化合成大环内酯

Scheme 22 Synthesis of macrocyclic lactones through radical photocyclization

该小结主要是针对分子内自由基对不饱和酯的自由基加成反应合成大环内酯, 该类反应虽然可以实现多种20元以上大环的合成, 但前体需要多步制备, 且底物适用范围窄, 官能团兼容性差, 还需要用到高压汞灯.

1.3.2 扩环反应

在过去的几十年里, 通过光诱导电子转移或能量转移过程, 在环境友好的条件下实现了广泛的选择性转化. 在光催化剂中, 稀土金属配合物, 特别是丰富的镧系化合物, 具有独特的激发和发射特性, 在光致发光和相关领域具有广泛的应用. 尽管镧系元素光催化剂具有有趣的电子特性、光活性, 可以为活化模式和大规模应用的发展开辟新的途径, 但与铱和钌光催化剂相比, 目前镧系元素在合成化学中的开发仍显不足. 在过去的五年里, 镧系元素光催化领域出现了突破性的进展. 2021年, 左志伟课题组[37]利用环酮的氧化扩环反应, 实现了中环和大环内酯的合成(Scheme 23). 反应机理为: 铈与底物配位形成络合物, 随后发生单电子转移、配体到金属电荷转移(LMCT), 再经扩环过程得到烷基自由基117. 随后该自由基被氧气捕获, 产生过氧自由基118, 最后被激发态的氰基蒽淬灭得到目标产物114. 该课题组开发了一种利用可见光驱动铈催化的氧化扩环新策略来合成大环内酯, 该反应采用氧气为氧源, 能够在温和的条件下实现9~19元环内酯的合成. 反应具有较好的底物兼容性和良好的原子经济性, 并以35%的总收率实现了天然产物(3R,5S)-sonnerlactone的合成. 该反应的局限在于仅适用于9~19元环内酯的合成, 对于20元环以上的大环内酯合成并不适用.
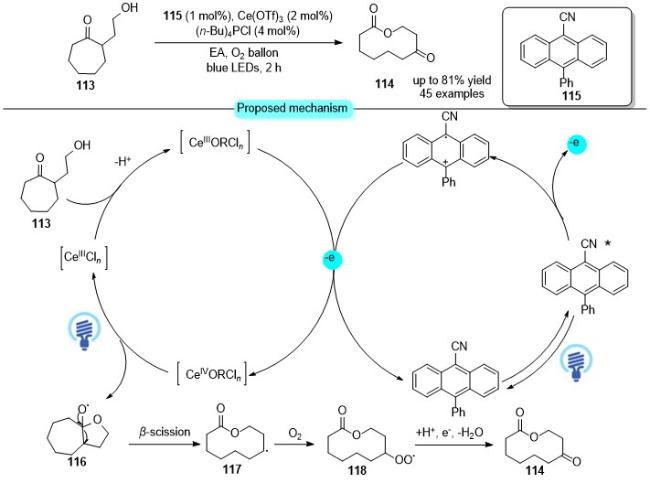
图式23 通过环酮的氧化扩环合成大环内酯

Scheme 23 Synthesis of macrocyclic lactones through oxidative ring expansion of cyclic ketones

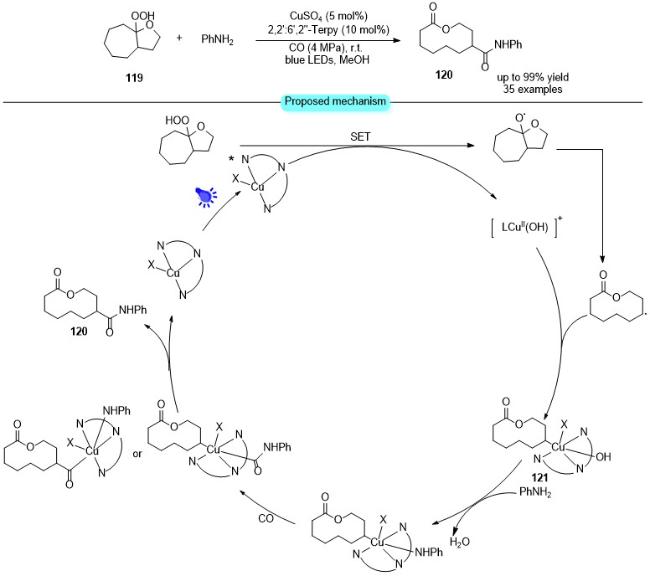
2024年, 郭丽娜课题组[38]报道了利用扩环、氨基羰基化级联策略, 实现了中环和大环内酯的合成(Scheme 24). 反应机理为: 底物与激发态的铜配位, 随后发生单电子转移、扩环反应得到烷基自由基中间体, 该自由基被铜捕获, 得到中间体121. 最后该中间体依次经历配体交换、CO的插入、还原消除步骤, 获得目标产物120.
图式24 通过扩环/氨基羰基化级联反应合成大环内酯

Scheme 24 Synthesis of macrocyclic lactones through ring expansion/aminocarbonylation cascade

该小节是利用光催化扩环反应来实现大环内酯的合成. 相较于前一节所述方法, 该方法具有较好的底物兼容性和官能团容忍度; 但其局限性在于, 该方法仅适用于9~19元环内酯的合成, 对于20元环及以上的大环内酯合成并不适用.

1.3.3 其他途径

自由基过程的光化学转化在有机化学中引起了极大的关注. 目前, 已经通过分子内自由基对不饱和酯的自由基加成反应, 以及扩环反应, 实现了光化学大环内酯化. 但目前已报道的合成方法仍较为有限, 该领域仍存在较大的探索空间, 因此开发新型合成方法以弥补该领域的空白具有重要的研究意义. 2024年, Schindler课题组[39]报道了构象固定的中环和大环内酯的合成(Scheme 25). 反应机理研究表明: 在可见光照射时, 光激发的铱催化剂通过能量转移得到三重态中间体, 该中间体与基态底物分子的炔部分进行分子间[2+2]环加成反应, 形成中间体125. 对于脂肪族炔烃第二次能量转移只能通过碳氮键进行, 从而产生三重态中间体, 随后经历分子内[2+2]环加成反应, 形成产物124. 对于芳基炔烃, 苯乙烯部分优先敏化得中间体, 该中间体经历N—O键断裂重排得中间体126. 在第三次能量转移过程中, 对碳氮键进行敏化得到中间体, 随后通过分子内[2+2]环加成反应产生中间体127. 最后苯乙烯部分再次敏化, 重排得所需的产物123. 鉴于该反应机制的提出, 其低非对映选择性可能源于最后一步重排过程中存在顺反异构, 且二者比例难以控制. 实验结果表明, 较低的反应浓度更有利于单体氮杂环丁烷产物的形成. 该课题组报道了可见光介导的大环化二聚反应, 该策略可通过一次转化反应构建多达30元的大环二聚体, 不仅是对现有大环化策略的有效补充, 也为生物领域大环内酯的合成提供了一条有效的途径.
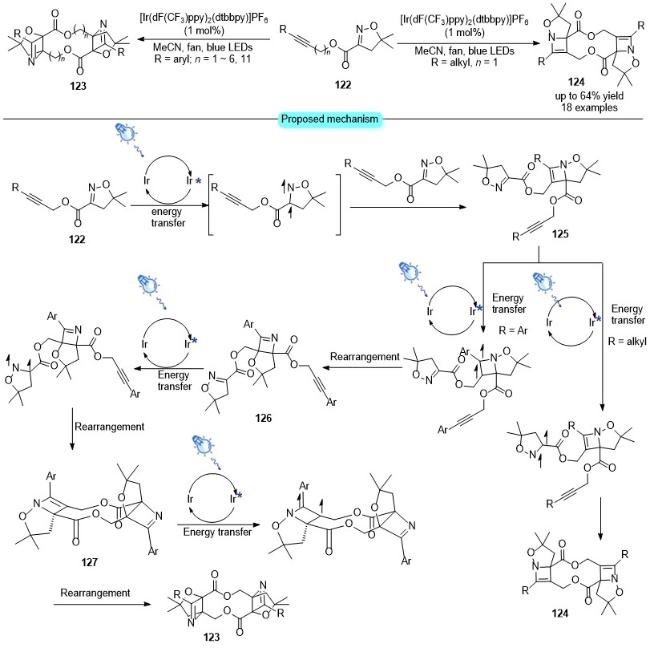
图式25 通过可见光介导的大环化反应合成内酯

Scheme 25 Synthesis of lactones through visible light mediated macrocyclization

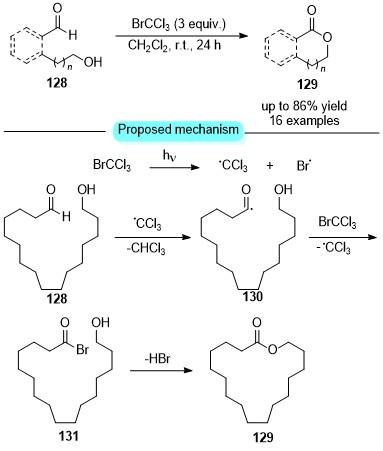
2025年, Tanaka课题组[40]报道了由羟基醛分子内环化合成大环内酯(Scheme 26). 反应机理为: 溴代三氯甲烷在紫光照射下均裂产生溴自由基和三氯甲基自由基, 三氯甲基自由基与羟基醛发生氢原子转移, 产生酰基自由基130. 随后该自由基经历卤原子转移、分子内亲核取代, 得到目标产物129. 该工作的创新点在于, 利用羟基醛在光催化条件下合成大环内酯. 该反应具有较好的底物兼容性, 可以实现7元至21元内酯的合成, 为大环内酯的天然产物合成提供了一种有效的途径.
图式26 通过羟基醛的C—H溴化合成大环内酯

Scheme 26 Synthesis of macrocyclic lactones through hydroxyaldehydes of C—H bromination

该小节主要是对光催化自由基合成大环内酯的一个补充, 2024年, Schindler课题组通过光催化条件下的多次环化和重排反应, 可以实现在一次转化中形成多达30元的大环二聚体. 该方法实现了对现有大环化战略的补充, 但也存在产率较低的缺点. 2025年, Tanaka课题组报道了由羟基醛分子内环化合成大环内酯. 该反应具有较好的底物兼容性, 可以实现7元至21元内酯的合成, 为生物领域合成大环内酯提供了一条有效的途径.

2 分子间环加成反应合成内酯

2.1 分子间环加成合成五元环或六元环内酯

2.1.1 [2+2+1]或[3+2+1]环加成反应合成γ-内酯或δ-内酯

通过光催化自由基介导的分子间环加成反应合成五元环或六元环内酯, 最常见的产物是γ-内酯, 通常由分子间的[2+2+1]和[3+2]的环加成反应得到. [2+2+1]的环加成反应通常采用的是以烯烃和羧酸酯为二碳合成子, 水为氧源. 2013年, 刘强课题组[41]报道了在光照条件下, α-溴代羧酸酯以较好的收率获得γ-内酯(Scheme 27). 反应机理为: α-溴代羧酸酯与激发态的光敏剂发生单电子转移, 产生烷基自由基135, 该自由基经自由基加成、单电子氧化, 产生苄基碳正离子137, 随后, 苄基碳正离子137被水捕获, 并发生分子内环化得到目标产物134. 该策略实现了光催化条件下分子间的[2+2+1]环加成合成γ-内酯, 并用18O的标记实验证明了内酯中的氧来自于水.
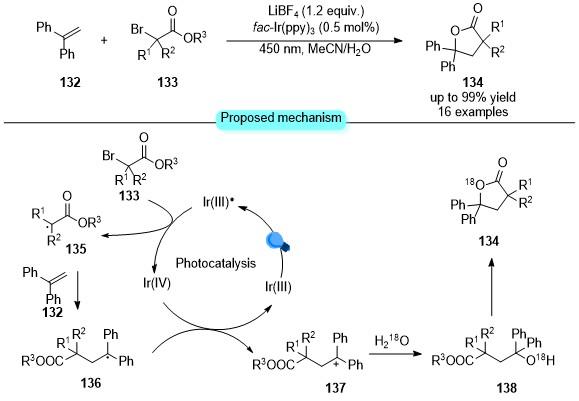
图式27 通过光氧化还原催化烯烃的双官能团化合成内酯

Scheme 27 Synthesis of lactones through alkene difunctionalization with photoredox catalysis

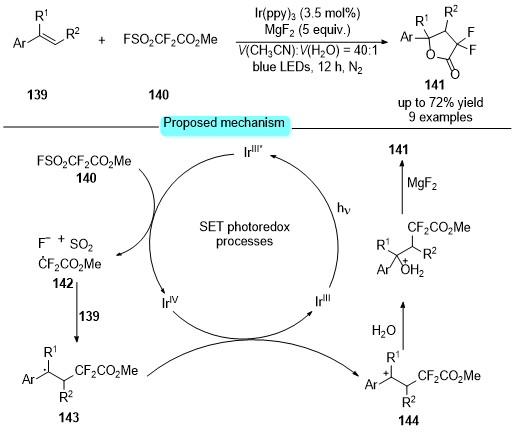
2021年, 席婵娟课题组[42]报道了可见光促进烯烃的羟基二氟乙酰化反应, 并通过一锅法得到了二氟取代 的γ-内酯(Scheme 28). 反应机理为: 激发态的光敏剂和FSO2CF2CO2Me试剂发生单电子转移得到烷基自由基142, 该自由基经历自由基加成、单电子氧化, 生成苄基碳正离子144, 随后苄基碳正离子被H2O捕获、去质子化、分子内环化得到目标产物141. 该课题组实现了可见光促进的烯烃羟基二氟乙酰化反应, 并以良好的产率得到二氟取代的γ-内酯.
图式28 通过光还原催化烯烃羟基二氟乙酰化反应合成二氟内酯

Scheme 28 Synthesis of difluorolactones through photoredox catalyzed hydroxydifluoroacetylation

2025年, 舒伟课题[43]报道了一种有机光催化策略, 在室温光照条件下, 利用[2+2+1]和[3+2+1]的环加成反应, 可以实现多种取代γ-内酯和δ-内酯的合成(Scheme 29). δ-内酯的合成是以不饱和酯为底物, γ-内酯的合成以N-取代的马来酰亚胺为底物. 以δ-内酯的合成为例, 反应机理是: 烯烃145与光敏剂发生单电子氧化, 得到烯烃的阳离子自由基148, 该阳离子自由基被水捕获, 产生中间体149, 中间体149与另一分子底物进行自由基加成得到中间体150. 随后该中间体经历单电子还原、质子转移、分子内环化, 便可实现目标产物147的合成. 考虑中间体150的自由基的稳定性, 对于不饱和羧酸酯类底物, 自由基主要加成在β-位, 对于N-取代的马来酰亚胺类底物主要加成在α-位. 该工作的创新点在于, 通过不同烷基自由基的稳定性不同, 能够从两种烯烃出发, 选择性地进行[2+2+1]和[3+2+1]的环加成反应, 快速且模块化地获得γ-内酯和δ-内酯. 同年该课题组[44]又利用[3+2+1]的环加成反应, 实现了烯烃与烯烃偶联的脱氟内酯化, 以中等至优异的收率实现了δ-内酯的合成.
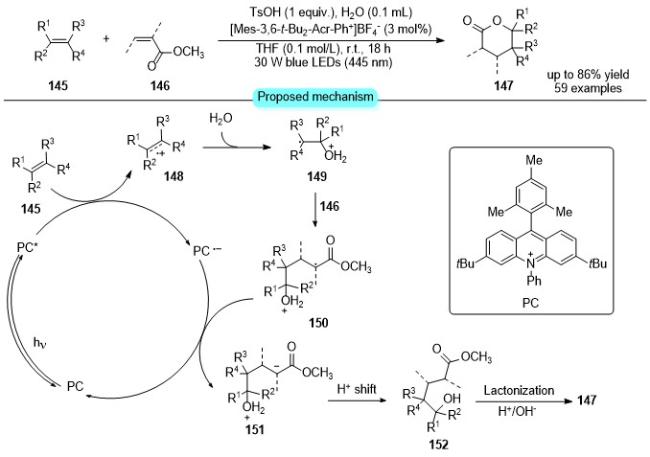
图式29 通过烯烃和烯烃的偶联合成δ-内酯

Scheme 29 Synthesis of δ-lactones through alkene-alkene coupling

该小节主要是对[2+2+1]或[3+2+1]环加成反应合成γ-内酯或δ-内酯进行总结. 该类反应主要采用羧酸酯为底物和水为氧源, 在温和的条件下以良好至优异的产率实现γ-内酯和δ-内酯的合成, 具有较好的底物兼容性, 但部分例子需要加入额外的添加剂, 原子经济性不好.

2.1.2 [3+2]或[3+3]环加成反应合成γ-内酯或δ-内酯

通过分子间的环加成反应合成γ-内酯, 除了之前总结的[2+2+1]环加成的例子外, 最常见的还有[3+2]环加成反应, 而在[3+2]环加成反应中, 涉及到的底物类型分为α,β-不饱和羧酸、卤代羧酸、α,β-不饱和羧酸酯、卤代羧酸衍生物以及二羧基化合物. 首先是α,β-不饱和羧酸的类型. 2014年, Nicewicz课题组[45]以不饱和羧酸为亲核试剂, 实现了三取代γ-内酯的合成(Scheme 30). 反应机理为: 烯烃与激发态的光敏剂进行单电子氧化, 得到阳离子自由基. 阳离子自由基被羧酸捕获得到中间体156, 随后该中间体经历分子内的自由基加成、分子间的氢原子转移, 获得目标产物155. 在该反应中, 氢原子转移试剂的选择很重要, 该试剂需要具有足够高pKa、较低的键离解能, 以及一定的氧化还原活性. 该工作提供了一种由各类简单烯烃与不饱和羧酸出发, 通过模块化策略合成γ-内酯的方法, 并成功实现了亚甲基烯酸乳缩宫素、原苔甾酸两种药物分子的合成.
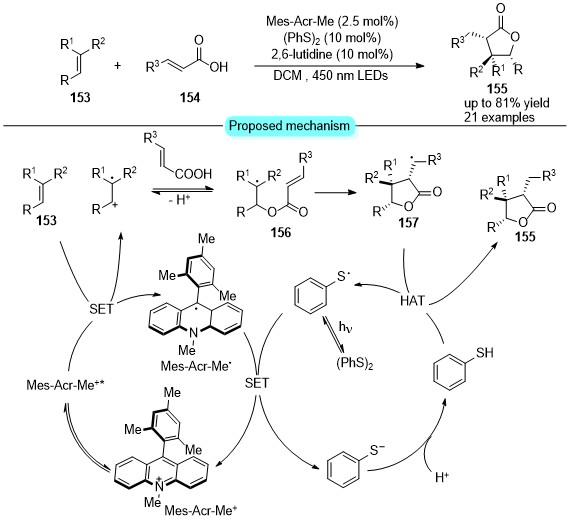
图式30 通过自由基极性交叉环加成反应合成内酯

Scheme 30 Synthesis lactones through polar radical crossover cycloaddition reactions

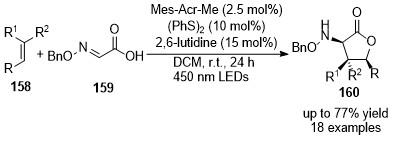
2015年, 该课题组[46]又以相似的策略实现了α-苄氧基氨基-γ-内酯的合成(Scheme 31), 采用O-苄基的肟酸为亲核试剂, 反应机理与2014年的相似.
图式31 通过自由基极性交叉环加成反应合成α-苄氧基氨基γ-丁内酯

Scheme 31 Synthesis of α-benzyloxyamino-γ-butyrolactones through polar radical crossover cycloaddition reactions

2025年, Takemoto课题组[47]报道了一种苯并吩噻嗪与硼酸协同光催化策略, 利用α,β-不饱和羧酸与烯烃的[3+2]环加成反应合成γ-内酯(Scheme 32). 机理为α,β-不饱和羧酸与光催化剂络合, 在激发态下发生单电子还原, 得到阴离子自由基164, 随后发生质子化, 得到中间体165, 该中间体与烯烃162发生自由基加成得到中间体166, 最后中间体166经历单电子氧化, 分子内环化形成目标产物163. 在该过程中, 由于羰基α位的自由基相对于β位更稳定, 因此形成的是γ-内酯. 该体系具有较好的原子经济性, 并利用该策略实现了脱氢肽的γ-内酯化和甾体类似物的γ-内酯化.
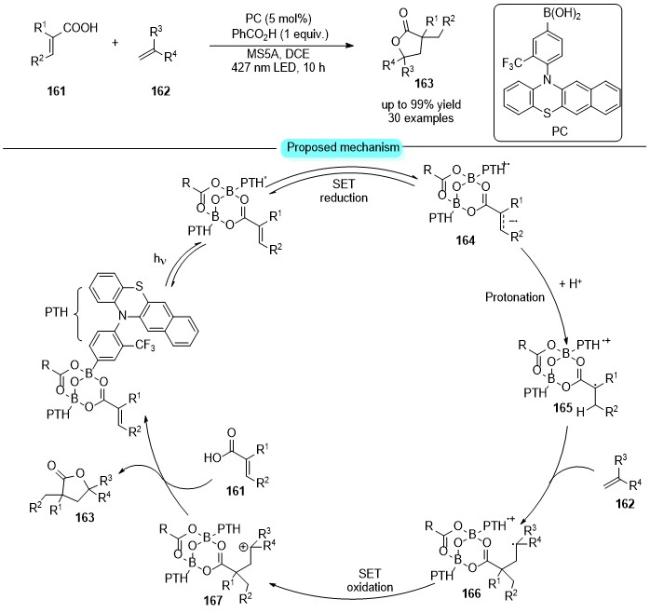
图式32 通过α,β-不饱和羧酸和烯烃的[3+2]环加成反应合成内酯

Scheme 32 Synthesis of lactones through the [3+2] cycloaddition of α,β-unsaturated carboxylic acids with olefins

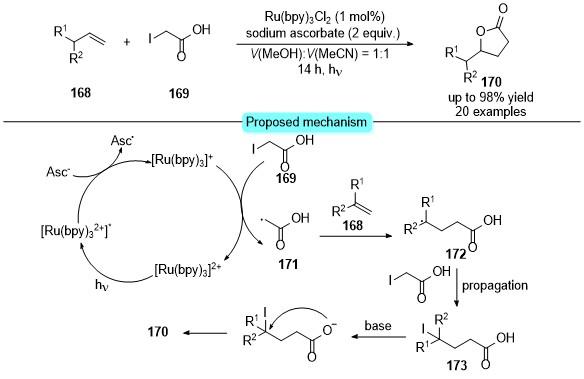
卤代羧酸底物的[3+2]环加成反应的反应模式是通过卤代羧酸产生烷基自由基, 随后对烯烃进行自由基加成, 发生分子内的环化得到γ-内酯. 如2017年Kokotos课题组[48]利用碘乙酸和烯烃为底物, 抗坏血酸盐为还原剂的条件下实现了γ-内酯的合成(Scheme 33). 机理为激发态的钌与抗坏血酸盐发生单电子还原得到一价钌,随后一价钌与碘乙酸发生单电子转移得到烷基自由基171, 该自由基经历自由基加成、卤原子转移、分子内亲核取代, 可获得得目标产物170. 2020年, Bruin课题组[49]在没有还原剂的条件下, 利用氯乙酸和烯烃为底物, 也实现了类似产物的合成.
图式33 通过碘乙酸和烯烃的加成反应合成内酯

Scheme 33 Synthesis lactones through the addition of iodoacetic acid in olefins

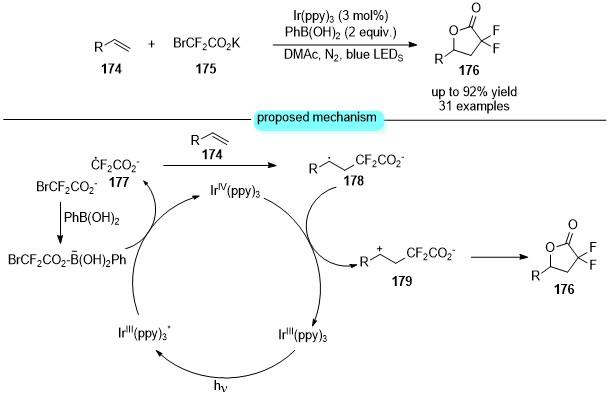
2023年, 肖吉昌课题组[50]报道了一种不需要外加还原剂的二氟γ-内酯的合成方法, 采用的是溴代的二氟乙酸钾为自由基前体, 硼试剂为路易斯酸, 在蓝光照射下, 可实现二氟γ-内酯的合成(Scheme 34). 反应机理为: 溴代的二氟乙酸负离子与硼配位后, 被激发态的铱光敏剂单电子还原, 产生烷基自由基177, 随后该自由基经历自由基加成、单电子氧化、分子内环化, 可获得目标产物176. 该工作开发了一种烯烃的光催化合成内酯的方案, 可以以中等至良好的产率得到二氟γ-内酯.
图式34 通过烯烃的二氟烷基化内酯化合成内酯

Scheme 34 Synthesis of lactones through difluoroalkylation lactonization of alkenes

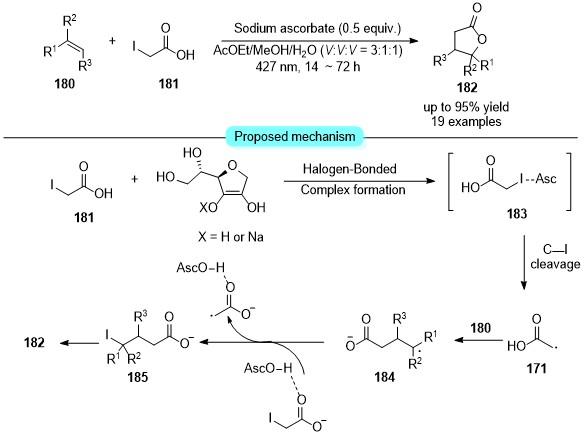
2024年, Kokotos课题组[51]又报道一种利用抗坏血酸钠或者抗坏血酸为卤原子转移试剂, 以烯烃和碘乙酸为底物, 合成γ-内酯的策略(Scheme 35). 反应机理为: 碘乙酸和抗坏血酸钠或者抗坏血酸络合, 在激发态下实现碳碘键的断裂, 得到烷基自由基171. 随后该自由基发生自由基加成、卤原子转移、分子内的亲核取代得到目标产物182. 该工作报道了用卤原子转移策略合成γ-内酯, 避免了额外光敏剂的使用.
图式35 通过碘试剂和烯烃的原子转移自由基加成反应合成内酯

Scheme 35 Synthesisof lactones through the atom transfer radical additions of iodo reagents and alkenes

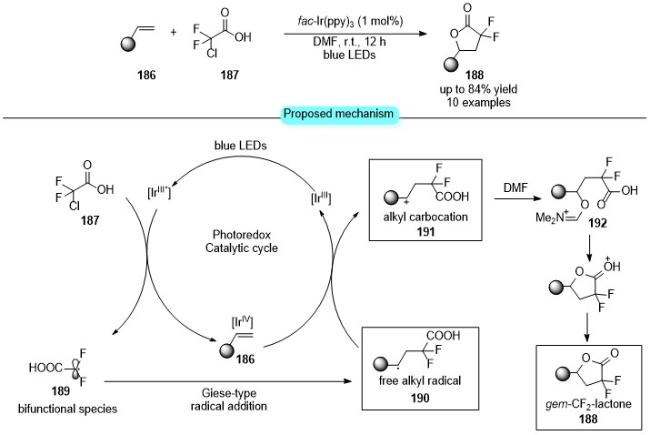
同年, Katayev课题组[52]也实现了光介导的氯二氟乙酸与烯烃的γ-内酯化反应(Scheme 36). 该反应的机理为激发态的光敏剂与羧酸发生单电子转移产生偕二氟烷基自由基189. 该自由基经历自由基加成、单电子氧化, 得到碳正离子中间体191, 随后被DMF捕获, 发生分子内环化、去质子化得到目标产物188.
图式36 通过CDFA和α-卤代羧酸的光氧化活化合成内酯

Scheme 36 Synthesis of lactones through photoredox activation of CDFA and α-halo carboxylic acids

通过不饱和羧酸酯和醇合成内酯早期是通过碳基化合物在激发态下氢转移实现的, 如Majeti课题组[53]和Fagnoni课题组[54]. 随后2015年, MacMillan课题组[55]报道了一种新的氢转移方式, 并通过[3+2]的环加成反应合成了γ-内酯(Scheme 37). 该工作是通过氢键作用, 区域选择性地实现醇α-碳氢的氢原子转移. 反应机理为: 光催化剂与奎宁环发生单电子转移得到阳离子自由基, 该自由基与被氢键活化的醇发生氢原子转移得自由基中间体196. 随后自由基中间体196与缺电子烯烃发生自由基加成得到中间体197, 该中间体经历单电子还原、质子化、分子内环化, 得到目标产物195. 在存在多个氢原子转移位点的情况下, 氢原子转移的效率和选择性控制是一大难点, 该工作通过氢键作用, 成功解决了这一难题, 区域选择性地实现了醇α-位的氢原子转移, 从而实现γ-内酯的合成.
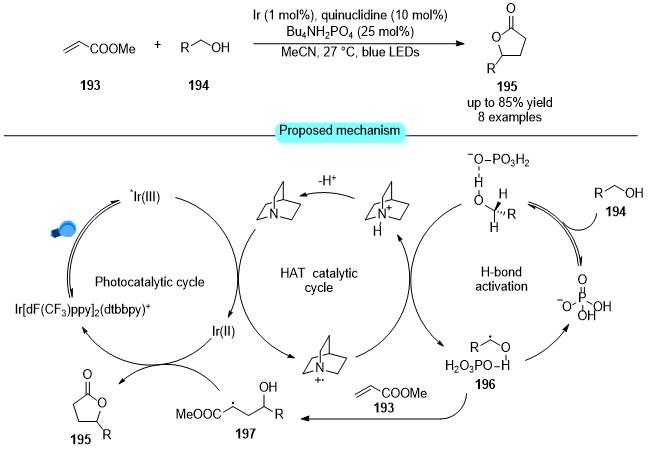
图式37 通过醇的碳烷基化反应合成内酯

Scheme 37 Synthesis of lactones through C-alkylation of alcohols

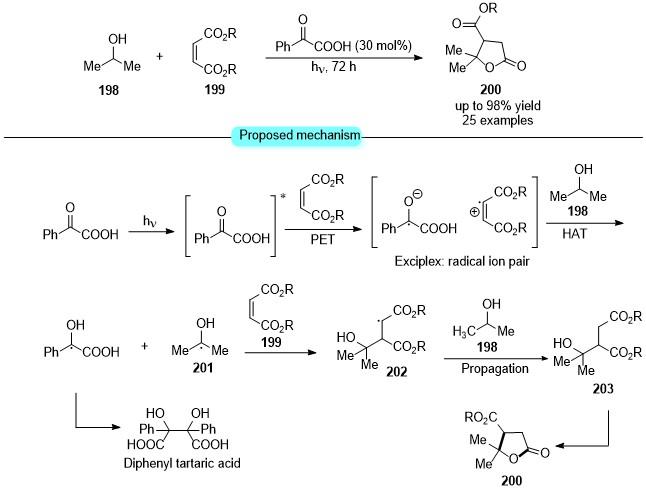
2017年, Kokotos课题组[56]使用马来酸酯和异丙醇为原料, 苯乙酮酸为光敏剂, 可见光照射下实现了γ-内酯的合成(Scheme 38). 反应机理为: 激发态的苯乙酮酸与马来酸酯发生单电子转移形成自由基离子对, 随后与异丙醇进行氢原子转移过程, 得到α-羟基自由基201, 该自由基经历自由基加成、再次氢原子转移、分子内环化, 得到目标产物200. 作者开发了一种不需要过渡金属和引发剂参与的有机光催化策略, 成功利用伯醇和仲醇与马来酸酯的环化反应生成γ-内酯, 并通过光谱研究对该反应的机理进行了解释.
图式38 通过醇的光有机催化合成内酯

Scheme 38 Synthesis of lactones through photoorganocatalytic of alcohols

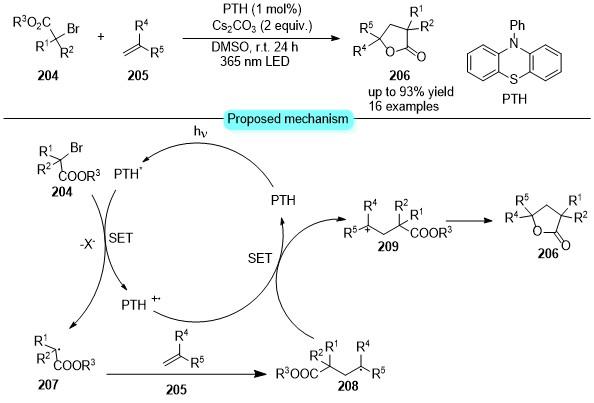
卤代的羧酸衍生物是内酯合成中常用的合成子. 2020年, Nishikata课题组[57]利用α-溴代的羧酸酯与烯烃反应, 实现了γ-内酯的合成(Scheme 39). 反应机理为: α-溴代的羧酸酯与激发态的光敏剂发生单电子还原, 产生烷基自由基207. 该自由基经历自由基加成、单电子氧化、环化得到目标产物206. 该方法只适用于二级和三级的溴代羧酸酯, 对于一级的溴代羧酸酯并不适用.
图式39 通过α-羰基烷基卤化物和烯烃合成内酯

Scheme 39 Synthesis of lactones through alkenes with α-carbonyl alkyl halides

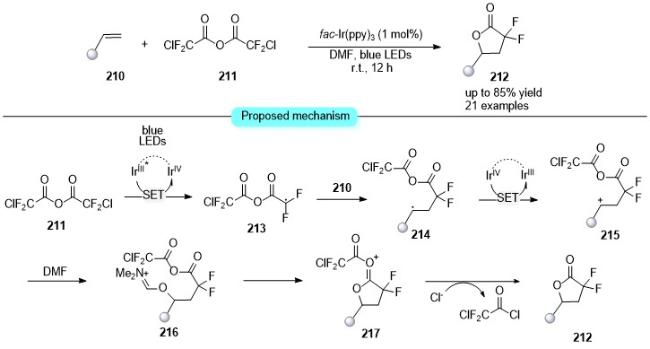
2022年, Katayev课题组[58]以氯二氟乙酸酐和烯烃为反应物, DMF为溶剂, 在蓝光照射下得到偕二氟的γ-内酯化合物(Scheme 40). 反应机理为: 激发态的光敏剂与氯二氟乙酸酐发生单电子转移, 得到偕二氟烷基自由基213, 随后该自由基经历自由基加成、单电子氧化, 得到碳正离子中间体215, 接着, 碳正离子215被DMF捕获, 得到亚胺中间体216, 随后发生分子内环化, 脱氯二氟乙酰氯得目标产物212.
图式40 通过酸酐的光还原活化合成内酯

Scheme 40 Synthesis of lactones through photoredox activation of anhydrides

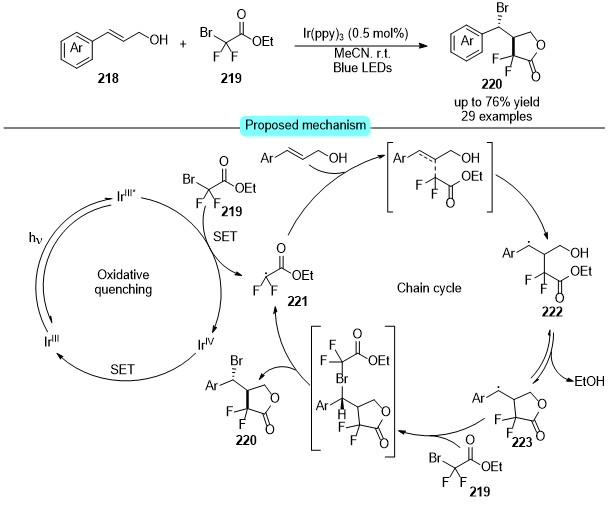
同年, Molander课题组[59]以溴二氟乙酸乙酯和烯丙醇为底物, 实现了偕二氟γ-内酯化合物的合成(Scheme 41). 反应机理为: 溴二氟乙酸乙酯与激发态的光敏剂发生单电子转移得到烷基自由基221, 该自由基与烯烃进行自由基加成, 产生苄基自由基222, 随后发生分子内环化得到中间体223. 最后, 中间体223与底物219发生卤原子转移, 得到了目标产物220, 并再生烷基自由基221, 实现了自由基的链循环. 该工作报道了一种光化学三官能化的方法, 并以中等至良好的非对映选择性获得了含有多个取代基的γ-内酯.
图式41 通过肉桂醇的三官能化合成内酯

Scheme 41 Synthesis of lactones through trifunctionalization of cinnamyl alcohols

2025年, Glorius课题组[60]通过改变溶剂的比例, 实现了BCBs的发散性官能团化合成内酯(Scheme 42). 首先作者采用二取代的BCBs和溴乙酸叔丁酯为底物, 当乙腈和二氯甲烷为1∶1时, 主要获得的是1,3环化的内酯, 当用二氯甲烷为溶剂, 乙腈加入5 equiv.时, 主要得到的是1,2环化的内酯. 1,3环化的内酯的机理为: 激发态的铱与溴乙酸叔丁酯发生单电子转移, 得到烷基自由基228, 随后该自由基与BCBs反应得到新的烷基自由基229. 最后烷基自由基229经历单电子氧化、分子内的环化和裂解, 得到产物226和叔丁基碳正离子231. 叔丁基碳正离子231被乙腈捕获, 水解得到副产物酰胺232. 该副产物能在GC-MS中观察到, 证明反应历程中确实存在叔丁基碳正离子. 1,2环化产物的机理是底物224在酸性条件下快速分解成环丁烯233, 随后再经历1,3环化类似的历程, 得到1,2环化的产物227. 该工作的创新点在于实现了BCBs的1,2环化反应, 并合成了一系列高度官能团化的环丁烷和含氧的生物电子等排体.
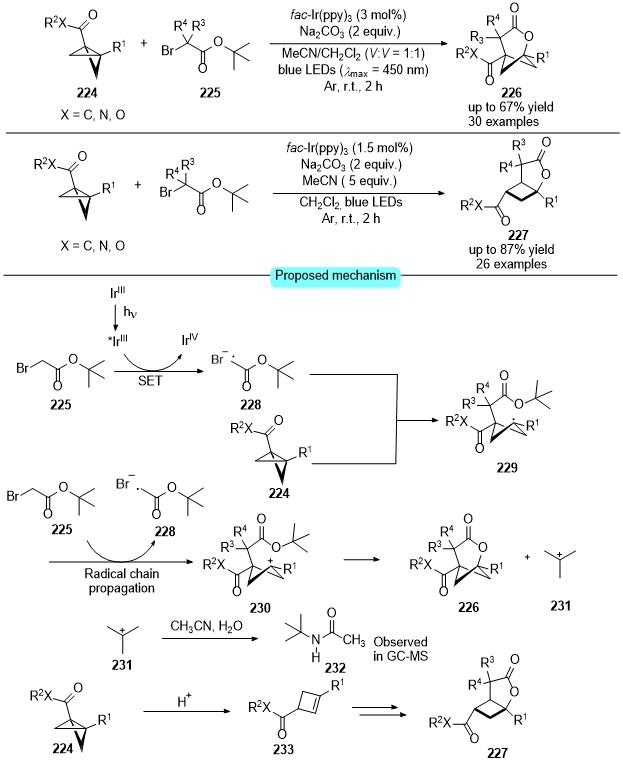
图式42 通过双环[1.1.0]丁烷的环化反应合成内酯

Scheme 42 Synthesis of lactones through cyclization of bicyclo[1.1.0] butanes

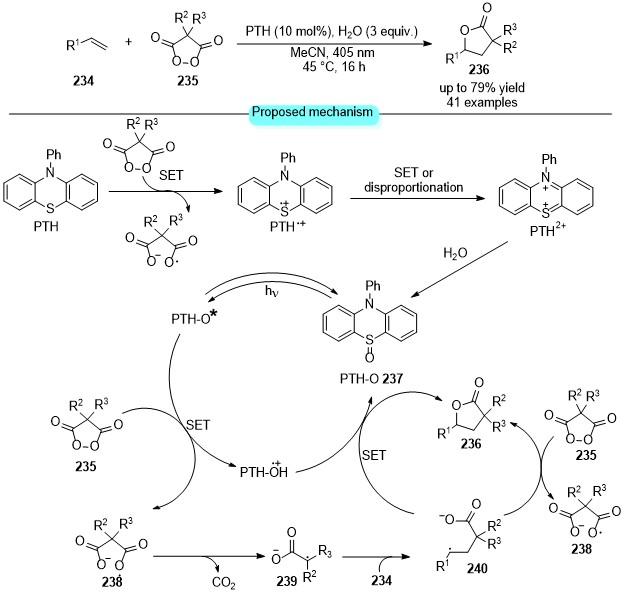
2025年, Glorious 课题组[61]利用N-苯基的吩噻嗪亚砜为光敏剂, 水为添加剂, 在450 nm条件下, 以中等至良好的产率得到螺环γ-内酯(Scheme 43). 机理研究表明: 底物235N-苯基的吩噻嗪亚砜发生单电子转移, 脱羧产生稳定的烷基自由基239, 然后该自由基经历自由基加成、自由基的极性交叉得到螺环内酯236. 该工作的创新点在于将N-苯基吩噻嗪亚砜作为光催化剂, 丰富了N-取代吩噻嗪光敏剂的类型, 并且获得了一系列取代的螺环内酯, 也为天然产物和药物活性分子的合成提供了新的策略.
图式43 通过吩噻嗪亚砜作为活性光催化剂合成内酯

Scheme 43 Synthesis of lactones through phenothiazine sulfoxides as active photocatalysts

2025年, 池永贵课题组[62]报道了一例通过自由基接力的策略, 非对映选择性地合成γ-内酯(Scheme 44). 该反应的机理是: 底物241在亚碘酰苯的作用下形成不稳定的氧-碘键, 随后在光照条件下被激发, 经历氧碘键均裂和脱羧过程, 得到中间体246, 随后与烯烃、芳烃或者杂芳烃发生自由基加成形成中间体247, 然后再次发生氧碘键的均裂、自由基偶连, 获得目标产物243. 从反应历程上来说, 同时具有两个活泼自由基位点的中间体极不稳定, 但作者通过氧碘键暂时屏蔽了羧酸氧自由基的活性. 氧碘键可按需求断裂, 精准地实现双自由基的偶联. 与以往工作不同的是, 该反应历程是一个连续的自由基接力的过程. 该反应具有较好的底物兼容性, 合成了140多种类型的γ-内酯.
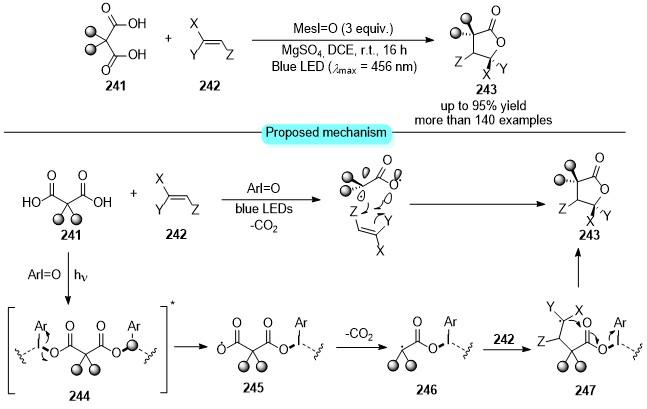
图式44 通过光化学双自由基偶联合成内酯

Scheme 44 Synthesis of lactones through photochemical dual radical coupling

该小节是针对[3+2]或[3+3]环加成反应合成γ-内酯或δ-内酯进行总结的, 涉及到的底物类型分为α,β-不饱和羧酸、卤代羧酸、α,β-不饱和羧酸酯、卤代羧酸衍生物, 以及二羧基化合物. 该类反应大致的机理为: 首先产生一个自由基, 随后对烯烃进行自由基加成, 再经历单电子氧化、环化合成内酯. 该类反应能在温和的条件下, 以良好至优异的产率实现γ-内酯和δ-内酯的合成, 具有较好的底物兼容性. 2015年, MacMillan课题组[55]利用氢键作用, 区域选择性地实现醇α-碳氢的氢原子转移, 完成内酯的合成. 该策略利用氢键精准调控反应过程, 有效突破了选择性控制难题. 除此之外, 池永贵课题组报道了通过自由基接力的策略合成γ-内酯, 也为内酯的合成提供了新的研究反方向. 但在这一小节中部分例子需要加入额外的还原剂, 存在原子经济性不好的缺点, 且未能实现手性内酯对应选择性的合成.

2.2 分子间环加成合成中环内酯

选择性C—H官能团化为官能团直接掺入小分子提供了一种高原子经济的方法, 在有机合成中具有重要意义. 自由基介导的氢原子转移过程已被证明是远端碳氢键的位点选择性官能团化的有效方法. 2024年, 刘峰课题组[63]利用酰胺碳氢的官能团化, 实现了7元中环内酯的合成(Scheme 45). 反应机理为: 底物与激发态的铱发生单电子转移产生氮自由基, 随后该自由基经历1,5- HAT、自由基加成和单电子氧化, 得到碳正离子中间体253, 最后经历分子内环化和水解得到目标产物250. 该反应利用羟胺衍生物与共轭二烯[5+2]的环加成反应, 能够以中等的收率获得带有烯烃的7元环内酯. 该方法同时也适用于烯炔, 并以中等的收率得到目标产物.
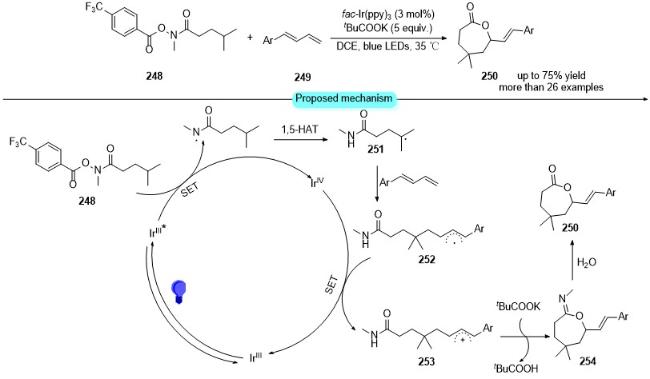
图式45 通过酰胺的C-H官能化合成内酯

Scheme 45 Synthesis of lactones through C-H functionalization of amides

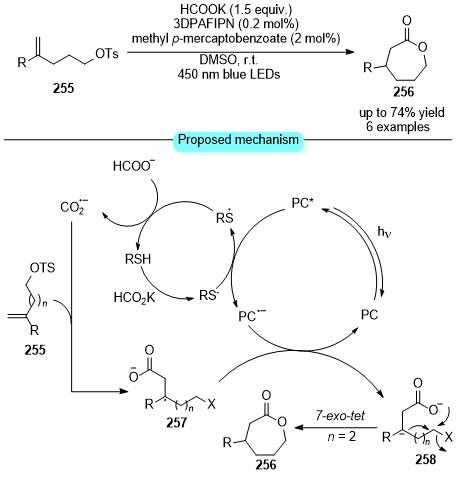
2025年, 舒超课题组[64]利用OTs取代的长链烯烃为底物, 在3DPAFIPN为光敏剂, 甲酸钾为羰基源的条件下, 可以实现7元内酯的合成(Scheme 46). 反应机理是: 激发态的光敏剂与硫酚负离子发生单电子转移得到硫自由基, 硫自由基与甲酸负离子发生氢原子转移, 形成二氧化碳阴离子自由基, 随后与烯烃进行自由基加成, 形成中间体257, 该中间体经历单电子还原、质子化、分子内环化, 得到目标产物256.
图式46 通过烯烃的羧基环化合成内酯

Scheme 46 Synthesis of lactones through carboxy cyclization of alkene

该小节是针对分子间环加成合成中环内酯, 可能由于环的张力以及稳定性问题, 分子间环加成反应合成中环内酯的例子并不多。 目前只有两个例子, 且两个例子都是通过氢原子转移实现的, 产物都只能实现7元环内酯的合成, 产物类型以及合成方式都存在着很大的局限性.

3 总结与展望

经过数十年的发展, 光催化自由基策略合成内酯已经成为一种新兴的合成手段. 本篇综述主要从分子内的环化过程和分子间的环加成反应两个方面, 来对近年来的研究成果进行了总结和讨论, 并将重要的合成方法形成了代表性方法对比表(表1).
表1 代表性方法对比表

Table 1 Representative methods comparison table

反应类型 光敏剂类型 底物类型 产率
分子内环化合成五元环或六元环内酯 钌, 铱, 铜, 铁, 钪,
小分子光敏剂
烯酸及其衍生物, 草酸衍生物, 醛, 酮,
羟胺衍生物, 羧酸及其衍生物
良好至优异
分子内环化合成中环内酯 亚甲基环丙烷的溴代物 良好
分子内环化合成大环内酯 铈, 铜, 小分子光敏剂 不饱和酯, 环酮, 半缩醛过氧化物 部分产率低
分子间环加成反应合成五元环或六元环内酯 钌, 铱, 小分子光敏剂,
酮酸
烯烃, 不饱和羧酸及其衍生物, 卤代
羧酸及其衍生物, 二羰基化合物
良好至优异
分子间环加成反应合成中环内酯 铱, 小分子光敏剂 羟胺衍生物, 烯烃 良好
虽然该领域已经取得了较大的发展, 但还存在着局限性和挑战. 第一, 光催化自由基内酯的不对称合成研究报道只有少数几个例子. 可能是由于自由基的不稳定性以及容易快速消旋化, 导致其手性难以控制. 未来可以尝试开发一些既能捕获光又能同时促进化学键形成与断裂的双功能光活性手性催化剂, 这样不仅能够简化催化体系, 而且还能实现更高效的电子传递或能量转移过程, 也为手性控制这一挑战提供了有效的途径. 除此之外, 利用光和过渡金属协同催化来合成内酯的例子报道较少, 原因可能是, 光和过渡金属协同催化, 需要将过渡金属成键能力与光诱导电子传递或能量转移的广泛适用性相结合, 两个催化循环需要克服兼容性这一挑战. 但这是一种新型的活化模式, 可能实现传统模式无法实现的难题.
其次, 产物结构受环张力以及产物稳定性的影响, 主要集中在γ-内酯, 对于中环和大环内酯的合成只有少数例子, 且大多数合成内酯的方法有着需要预官能团化的缺点. 底物类型受限, 主要集中在羧酸或羧酸衍生物上. 导致产物结构多样性和有用性受限, 因此需要开发更多简洁高效的方法来实现内酯的合成.
总的来说, 本综述致力于对光催化自由基策略合成内酯进行总结和分析, 并希望能为该领域提供新的理论支持和研究视角, 进一步拓展光催化自由基策略合成内酯的应用范围,推动自由基化学的发展.
(Lu, Y.)
[1]
(a) Akiguchi, Y.; Mishima, H.; Okuda, M.; Terao, M. J. Antibiot. 1980, 33, 1120.

(b) Clennan, E. L.; Heah, P. C. J. Org. Chem. 1981, 46, 4107.

(c) Kobayashi, M.; Kawazoe, K.; Okamoto, T.; Sasaki, T.; Kitagawa, I. Chem. Pharm. Bull. 1994, 42, 19.

(d) Zhang, S.; Won, Y. K.; Ong, C. N.; Shen, H. M. Curr. Med. Chem. Anticancer Agents 2005, 5, 239.

(e) Riatto, V. B.; Pilli, R. A.; Victor, M. M. Tetrahedron 2008, 64, 2279.

(f) Koyama, N.; Yotsumoto, M.; Onaka, H.; Tomoda, H. J. Antibiot. 2013, 66, 303.

(g) Hötling, S.; Bittner, C.; Tamm, M.; Dähn, S.; Collatz, J.; Steidle, J. L. M.; Schulz, S. Org. Lett. 2015, 17, 5004.

(h) Pereira, U. A.; Moreira, T. A.; Barbosa, L. C. A.; Maltha, C. R. A.; Bomfim, I. S.; Maranhao, S. S.; Moraes, M. O.; Pessoa, C.; Barros-Nepomuceno, F. W. A. MedChemComm. 2016, 7, 345.

(i) Wu, H.-B.; Wang, W.-S.; Liu, T.-T.; Qi, M.-G.; Feng, J.-C.; Li, X.-Y.; Liu, Y. Ind. Crop. Prod. 2016, 92, 77.

(j) AbduAllah, G. A. M.; Pittendrigh, B. R. Ecotoxicology 2018, 27, 81.

(k) Hayward, A.; Beadle, K.; Singh, K. S.; Exeler, N.; Zaworra, M.; Almanza, M. T.; Nikolakis, A.; Garside, C.; Glaubitz, J.; Bass, C.; Nauen, R. Nat. Ecol. Evol. 2019, 3, 1521.

(l) Steitz, I.; Ayasse, M. Curr. Biol. 2020, 30, 1136.

(m) Sato, J.; Kusano, H.; Aoki, T.; Shibuya, S.; Yokoo, K.; Komano, K.; Oguma, T.; Matsumoto, S.; Sato, T.; Yasuo, K.; Yamawaki, K. Bioorg. Med. Chem. 2021, 46, 116343.

(n) Sartori, S. K.; Diaz, M. A. N.; Diaz-Muñoz, G. Tetrahedron 2021, 84, 132001.

(o) Dhyani, P.; Sati, P.; Sharma, E.; Attri, D. C.; Bahukhandi, A.; Tynybekov, B.; Szopa, A.; Sharifi-Rad, J.; Calina, D.; Suleria, H. A. R.; Cho, W. C. Cancer Cell Int. 2022, 22, 305.

(p) Ramos, A. V. G.; de Sá N.; Araujo, D. L. O.; Cabral, M. R. P.; Costacurta, G. F.; De Freitas, B. C.; Vilegas, L. V.; Scodro, R. B. D. L.; Siqueira, V. L. D.; Cotica, E. S. K.; Do Carmo, M. R. B.; Sarragiotto, M. H.; Baldoqui, D. C. Nat. Prod Res. 2023, 37, 502.

(q) Da Silva, T. S.; Souza, M. D. S.; Andricopulo, A. D.; Coelho, F. RSC Adv. 2023, 13, 20264.

[2]
(a) Xie, X. M.; Stahl, S. S. J. Am. Chem. Soc. 2015, 137, 3767.

(b) Du, B.-N.; Wang, Y.; Mei, H.-B.; Han, J.-L.; Pan, Y. Adv. Synth. Catal. 2017, 359, 1684.

(c) Triandafillidi, I.; Savvidou, A.; Kokotos, C. G. Org. Lett. 2019, 21, 5533.

(d) Chen, R.-X.; Wang, K.-K.; Wang, Z.-Y.; Miao, C.-Q.; Wang, D.-D.; Zhang, A.-A.; Liu, L.-T. J. Org. Chem. 2019, 84, 16068.

[3]
Ten Brink, G. J.; Arends, I. W. C. E.; Sheldon, R. A. Chem. Rev. 2004, 104, 4105.

[4]
(a) Takeda, K.; Imaoka, I.; Yoshii, E. Tetrahedron 1994, 50, 10839.

(b) Abbasov, M. E.; Hudson, B. M.; Tantillo, D. J.; Romo, D. J. Am. Chem. Soc. 2014, 136, 4492.

(c) Davies, A. T.; Pickett, P. M.; Slawin, A. M. Z.; Smith, A. D. ACS Catal. 2014, 4, 2696.

[5]
(a) Belmessieri, D.; Morrill, L. C.; Simal, C.; Slawin, A. M. Z.; Smith, A. D. J. Am. Chem. Soc. 2011, 133, 2714.

(b) Guevara-Pulido, J. O.; Andres, J. M.; Pedrosa, R. J. Org. Chem. 2014, 79, 8638.

(c) Ren, Q.; Sun, S.-F.; Huang, J.-Y.; Li, W.-J.; Wu, M.-H.; Guo, H.-B.; Wang, J. Chem. Commun. 2014, 50, 6137.

(d) Smith, S. R.; Leckie, S. M.; Holmes, R.; Douglas, J.; Fallan, C; Shapland, P.; Pryde, D.; Slawin, A. M. Z.; Smith, A. D. Org. Lett. 2014, 16, 2506.

[6]
(a) Mao, B.; Fañanás-Mastral, M.; Feringa, B. L. Chem. Rev. 2017, 117, 10502.

(b) Murauski, K. J. R.; Jaworski, A. A.; Scheidt, K. A. Chem. Soc. Rev. 2018, 47, 1773.

(c) Wei, B.; Li, K.-W.; Wu, Y.-C.; Tong, S.-Q.; Song, R.-J. Synthesis 2020; 52, 3855.

(d) Hur, J.; Jang, J.; Sim, J. Int. J. Mol. Sci. 2021, 22, 2769.

(e) Goethe, O. F.; Zhou, D.; Zhu, X. Y.; Sevelda, P.; Szyperek, A.; Tomanik, M. ACS Catal. 2025, 15, 9013.

[7]
(a) Yu, X.-Y.; Chen, J.-R.; Xiao, W.-J. Chem. Rev. 2021, 121, 506.

(b) Chang, L.; Qing, A.; Duan, L.-F.; Feng, K.-X.; Zuo, Z.-W. Chem. Rev. 2022, 122, 2429.

(c) Holmberg-douglas, N.; Nicewicz, D. A. Chem. Rev. 2022, 122, 1925.

(d) Capaldo, L.; Ravelli, D.; Fagnoni, M. Chem. Rev. 2022, 122, 1875.

[8]
Guo, W.; Cheng, H.-G.; Chen, L.-Y.; Xuan, J.; Feng, Z.-J.; Chen, J.-R.; Lu, L.-Q.; Xiao, W.-J. Adv. Synth. Catal. 2014, 356, 2787.

[9]
Sha, W.-X.; Ni, S.-Y.; Han, J.-L.; Pan, Y. Org. Lett. 2017, 19, 5900.

[10]
Sha, W.-X.; Zhang, W.-Z.; Ni, S.-Y.; Mei, H.-B.; Han, J.-L.; Pan, Y. J. Org. Chem. 2017, 82, 9824.

[11]
Zhang, J.; Zhou, K.-D.; Wu, J. Org. Chem. Front. 2018, 5, 813.

[12]
Rao, W.-H.; Li, Q.; Chen, F.-Y.; Jiang, L.-L.; Xu, P.; Deng, X.-W.; Li, M.; Zou, G.-D.; Cao, X.-H. J. Org. Chem. 2021, 86, 11998.

[13]
Rao, W.-H.; Li, Q.; Jiang, L.-L.; Xu, P.; Deng, X.-W.; Li, M.; Zou, G.-D.; Cao, X.-H. J. Org. Chem. 2022, 87, 14194.

[14]
Bi, M.-H.; Cheng, Y.; Xiao, W.-J.; Chen, J.-R. Org. Lett. 2022, 24, 7589.

[15]
Lin, R.; Sun, H.-N.; Yang, C.; Shen, W.-B.; Xia, W.-J. Chem. Commun. 2015, 51, 399.

[16]
Fischer, D. M.; Freis, M.; Amberg, W. M.; Lindner, H.; Carreira, E. M. Chem. Sci. 2023, 14, 7256.

[17]
Harada, S.; Koyama, R.; Masuda, R.; Arai, S. Eur. J. Org. Chem. 2023, 26, e202300747.

[18]
Jin, Y.-X.; Fan, L.-F.; Ng, E. W. H.; Yu, L.; Hirao, H.; Gong, L.-Z. J. Am. Chem. Soc. 2023, 145, 22031.

[19]
Griffin, J. D.; Cavanaugh, C. L.; Nicewicz, D. A. Angew. Chem. Int. Ed. 2017, 56, 2097.

[20]
Ortgies, S.; Rieger, R.; Rode, K.; Koszinowski, K.; Kind, J.; Thiele, C. M.; Rehbein, J.; Breder, A. ACS Catal. 2017, 7, 7578.

[21]
Tarantino, K. T.; Liu, P.; Knowles, R. R. J. Am. Chem. Soc. 2013, 135, 10022.

[22]
Zhao, Y.; Chen, J.-R.; Xiao, W.-J. Org. Lett. 2016, 18, 6304.

[23]
Weires, N. A.; Slutskyy, Y.; Overman, L. E. Angew. Chem. Int. Ed. 2019, 58, 8561.

[24]
Cavalli, D.; Waser, J. Org. Lett. 2024, 26, 4235.

[25]
Marris, E. T.; Palecek, A. L.; Barbieri, F.; Hu, D. B.; Lee, K. S.; Schomaker, J. M. Chem. Sci. 2025, 16, 13816.

[26]
Zhang, Z.-D.; Deng, Y.-L.; Hou, M.; Lai, X.-J.; Guan, M.; Zhang, F.-Z.; Qi, R.; Qiu, G. Y. S. Chem. Commun. 2022, 58, 13644.

[27]
Das, K.; Pedada, A.; Singha, T.; Hari, D. P. Chem. Sci. 2024, 15, 3182.

[28]
Weber, K. M.; Villanueva, R.; Popescu, M. V.; Lutovsky, G. A.; Gockel, S. N.; Paton, R. S.; Yoon, T. P. Angew. Chem. Int. Ed. 2025, e15582.

[29]
Chen, B.-X.; He, X.-K.; Yuan, B.-R.; Lu, L.-Q.; Cheng, Y.; Xiao, W.-J. Sci. Bull. 2026, DOI: 10.1016/j.scib.2026.01.059.

[30]
Wu, J.; Yang, L.-K.; Lu, X.; Li, F.; Mo, Y.-H.; Cao, W.-D.; Liu, X.-H.; Feng, X.-M. J. Am. Chem. Soc. 2026, DOI: 10.1021/jacs.6c00267.

[31]
Chen, M.-T.; Wei, Y.; Shi, M. Org. Chem. Front. 2020, 7, 374.

[32]
Kurata, T.; Kinoshita, R. J. Oleo Sci. 2001, 50, 759.

[33]
Yoshimi, Y.; Masuda, M.; Mizunashi, T.; Nishikawa, K.; Maeda, K.; Koshida, N.; Itou, T.; Morita, T.; Hatanaka, M. Org. Lett. 2009, 11, 4652.

[34]
Nishikawa, K.; Yoshimi, Y.; Maeda, K.; Morita, T.; Takahashi, I.; Itou, T.; Inagaki, S.; Hatanaka, M. J. Org. Chem. 2013, 78, 582.

[35]
Iwasaki, T.; Tajimi, Y.; Kameda, K.; Kingwell, C.; Wcislo, W.; Osaka, K.; Yamawaki, M.; Morita, T.; Yoshimi, Y. J. Org. Chem. 2019, 84, 8019.

[36]
Hashimoto, R.; Kameda, K.; Kuresawa, S.; Iwasaki, T.; Furutani, T.; Yamawaki, M.; Suzuki, H.; Yoshimi, Y. Asian J. Org. Chem. 2025, 14, e202400560.

[37]
Du, J.-B.; Yang, X.-K.; Wang, X.; An, Q.; He, X.; Pan, H.; Zuo, Z.-W. Angew. Chem. Int. Ed. 2021, 60, 5370.

[38]
Tao, J.-Q.; Liu, S.-A.; Zhang, T.-Y.; Xin, H.; Yang, X.; Duan, X.-H. Guo, L.-N. Chin. Chem. Lett. 2024, 35, 109263.

[39]
Ng, C. H.; Kim, S. L.; Kevlishvili, I.; Terrones, G. G.; Wearing, E. R.; Kulik, H. J.; Schindler, C. S. ACS Catal. 2024, 14, 4175.

[40]
Kodaki, S.; Ando, H.; Takamura, H.; Kadota, I.; Tanaka, K. Precis. Chem. 2025, 3, 801.

[41]
Wei, X.-J.; Yang, D.-T.; Wang, L.; Song, T.; Wu, L.-Z.; Liu, Q. Org. Lett. 2013, 15, 6054.

[42]
Luo, X.-W.; Zhang, B.; Xi, C.-J. Green Chem. 2021, 23, 2324.

[43]
Ren, Y.-F.; Chen, J.-K.; Chen, X.-Y.; Du, H.-W.; Yu, Q.; Shu, W. Sci. Adv. 2025, 11, eaea1708.

[44]
Yuan, Z.-Y.; Zhang, J.; Ren, Y.-F.; Du, H.-W.; Xie, Y.; Li, Y.-L.; Yu, Q.; Zeng, M.-X.; Shu, W. CCS Chem. 2025, DOI: 10.31635/ccschem.025.202507117.

[45]
Zeller, M. A.; Riener, M.; Nicewicz, D. A. Org. Lett. 2014, 16, 4810.

[46]
Cavanaugh, C. L.; Nicewicz, D. A. Org. Lett. 2015, 17, 6082.

[47]
Yumura, T.; Nanjo, T.; Takemoto, Y. ACS Catal. 2025, 15, 4975.

[48]
Triandafillidi, I.; Kokotou, M. G.; Kokotos, C. G. Org. Lett. 2017, 20, 36.

[49]
van Vliet, K. M.; van Leeuwen, N. S.; Brouwer, A. M.; de Bruin, B. Beilstein J. Org. Chem. 2020, 16, 398.

[50]
Zhang, M.; Li, Q.; Lin, J.-H.; Xiao, J.-C. Chin. J. Chem. 2023, 41, 2819.

[51]
Rrapi, M.; Batsika, C. S.; Nikitas, N. F.; Tappin, N. D. C.; Triandafillidi, I.; Renaud, P.; Kokotos, C. G. Chem.-Eur. J. 2024, 30, e202400253.

[52]
Giri, R.; Zhilin, E.; Katayev, D. Chem. Sci. 2024, 15, 10659.

[53]
Majeti, S. J. Org. Chem. 1972, 87, 18.

[54]
Dondi, D.; Protti, S.; Albini, A.; Carpio, S. M.; Fagnoni, M. Green Chem. 2009, 11, 1653.

[55]
Jeffrey, J. L.; Terrett, J. A.; MacMillan, D. W. C. Science 2015, 349, 1529.

[56]
Kaplaneris, N.; Bisticha, A.; Papadopoulos, G. N.; Limnios, D.; Kokotos, C. G. Green Chem. 2017, 19, 4451.

[57]
Hirata, G.; Shimada, T.; Nishikata, T. Org. Lett. 2020, 22, 8952.

[58]
Giri, R.; Mosiagin, I.; Franzoni, I.; Nötel, N. Y.; Patra, S.; Katayev, D. Angew. Chem. Int. Ed. 2022, 61, e202209143.

[59]
Dhungana, R. K.; Granados, A.; Ciccone, V.; Martin, R. T.; Majhi, J.; Sharique, M.; Gutierrez, O.; Molander, G. A. ACS Catal. 2022, 12, 15750.

[60]
Zhang, F.; Dutta, S.; Petti, A.; Rana, D.; Daniliuc, C. G.; Glorius, F. Angew. Chem. Int. Ed. 2025, 64, e202418239.

[61]
Hölter, N.; Rendel, N. H.; Spierling, L.; Kwiatkowski, A.; Kleinmans, R.; Daniliuc, C. G.; Wenger, O. S.; Glorius, F. J. Am. Chem. Soc. 2025, 147, 12908.

[62]
Wang, G.-J.; Ding, J.-C.; Wu, J.-C.; Jin, J.-M.; Zhang, X.-L.; Huang, S.-Q.; Ren, S.-C.; Chi, Y.-R. J. Am. Chem. Soc. 2025, 147, 11368.

[63]
Tan, G.-Q.; Xu, K.-D.; Qin, H.-T.; Liu, F. Org. Chem. Front. 2024, 11, 3724.

[64]
Ma, X.-Y.; Zhang, Y.-X.; Cai, X.; Xu, H.; Huang, L.-G.; Huo, H.-Y.; Shu, C. Green Synth. Catal. 2025, DOI: 10.1016/j.gresc.2025.07.005.

Outlines

/