REVIEWS

Recent Advances in Deuterium Functionalization Reactions of Alkenes and Alkynes

  • Mingyue Fu a ,
  • Zhan Dong , b, c, * ,
  • Wei Chen , a, * ,
  • Tie-Gen Chen , b, c, *
Expand
  • a Sichuan Engineering Research Center for Biomimetic Synthesis of Natural Drugs, School of Life Science and Engineering, Southwest Jiaotong University, Chengdu 610031
  • b Zhongshan Institute for Drug Discovery, Zhongshan 528400
  • c Shanghai Institute of Materia Medica, Chinese Academy of Sciences, Shanghai 201203
* E-mail: ;

Received date: 2026-02-06

  Revised date: 2026-03-10

  Online published: 2026-04-17

Supported by

National Natural Science Foundation of China(22371303)

Shanghai Natural Science Foundation(23ZR1474300)

Zhongshan Municipal Bureau of Science and Technology(CXTD2022013)

Abstract

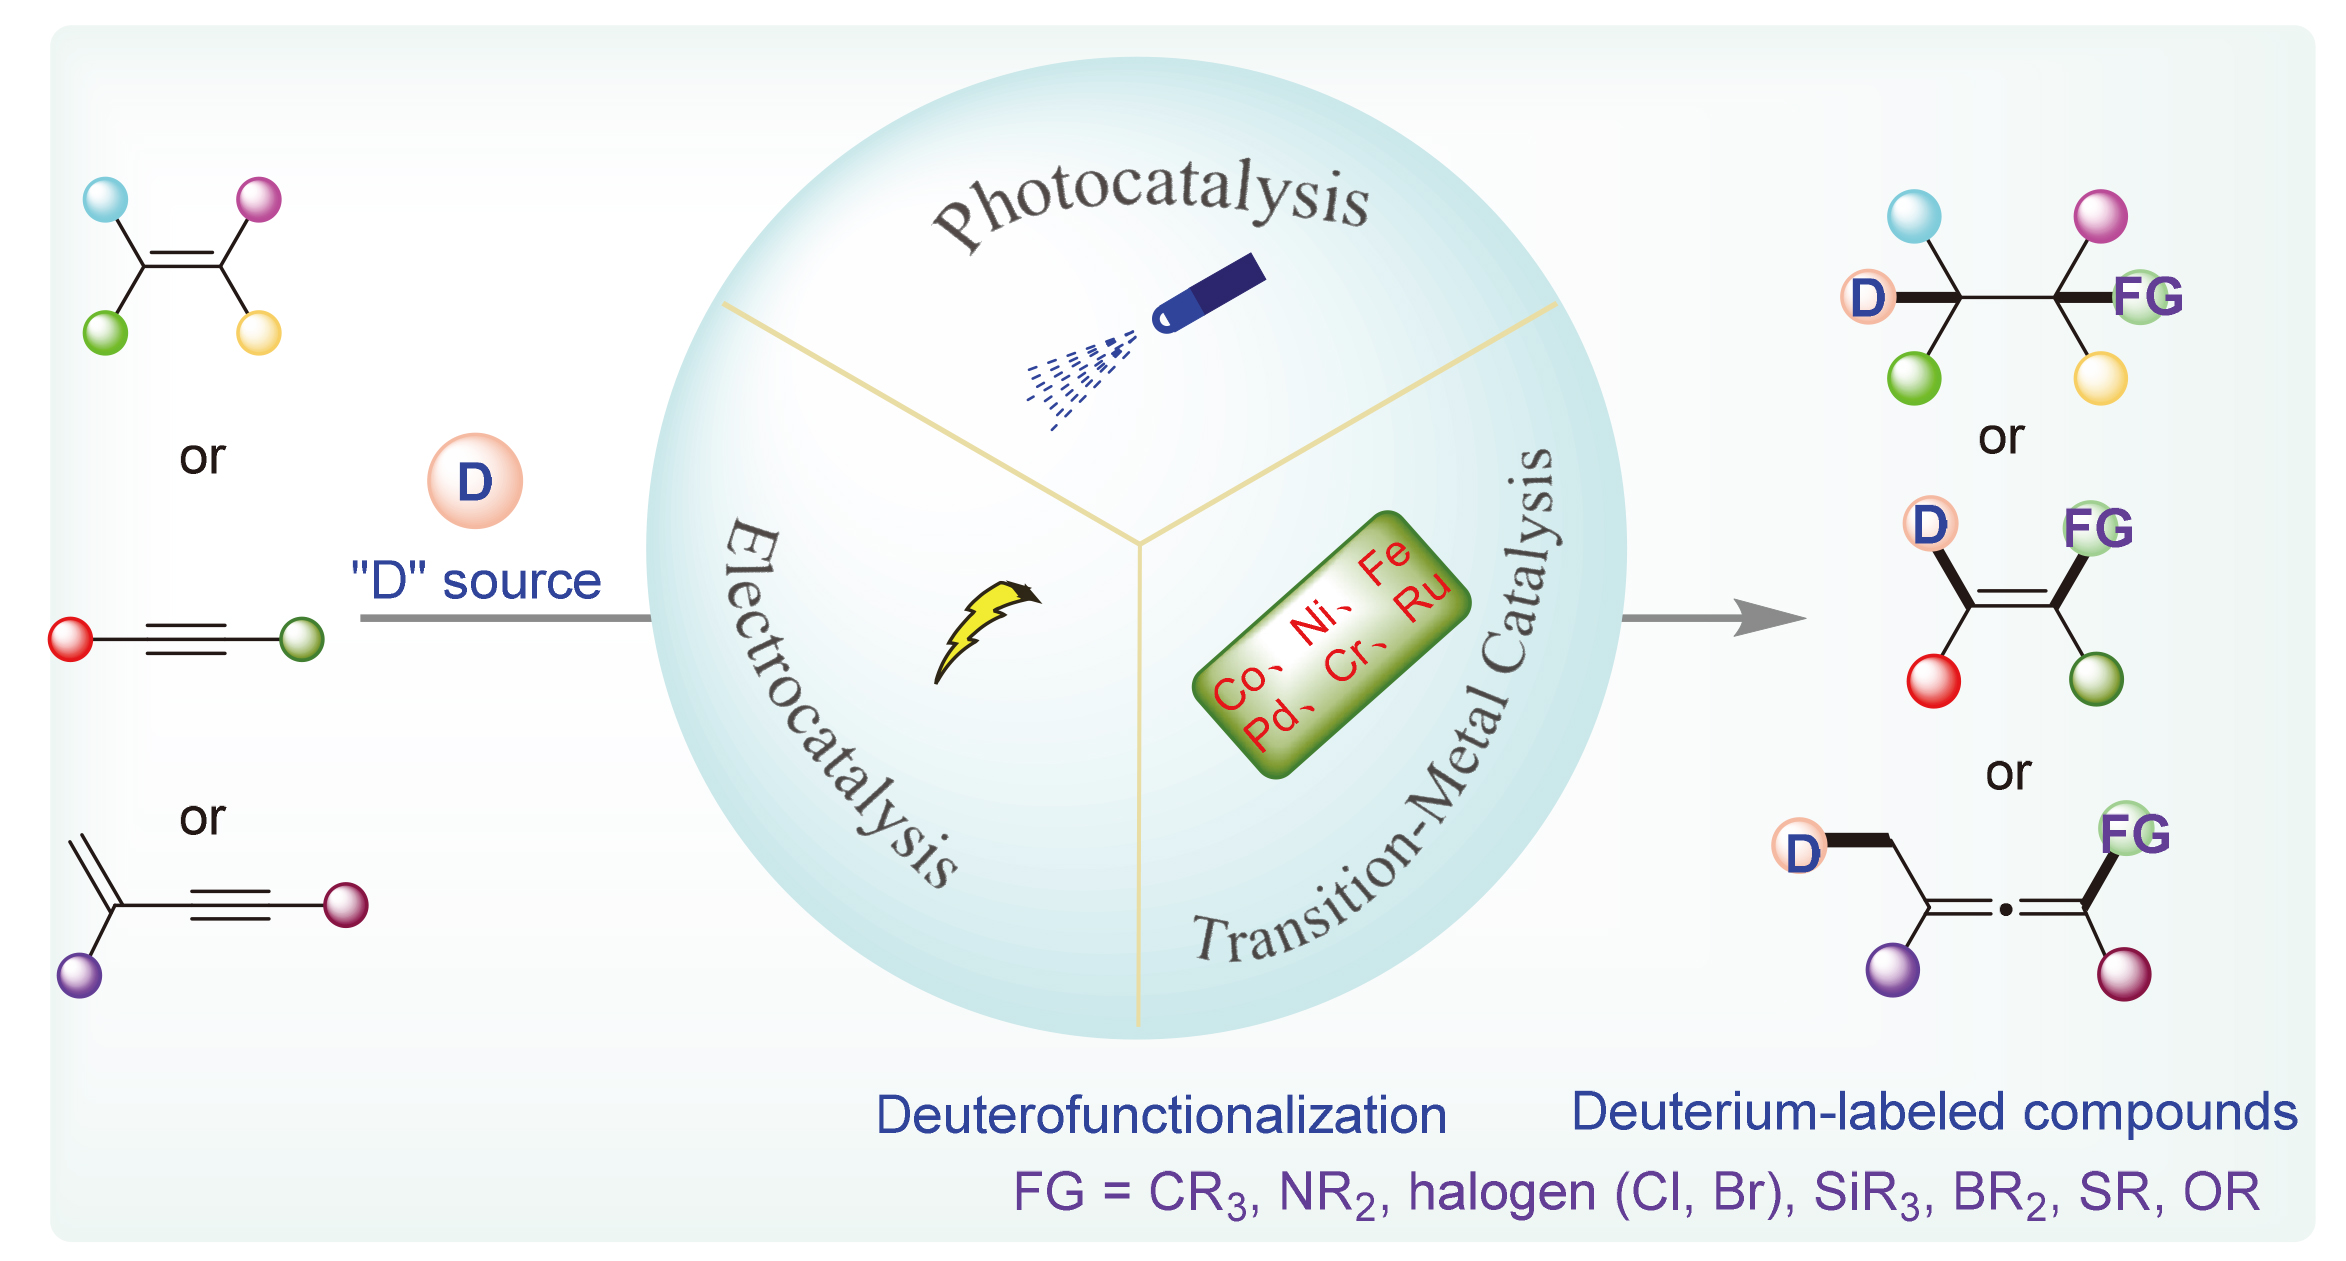
Deuterium-labeled compounds are widely employed in various fields such as materials science, organic synthesis, and medicinal chemistry. Particularly in the pharmaceutical industry, the site-specific introduction of deuterium atoms into drug molecules offers significant advantages in improving pharmacokinetic (PK) properties and modulating drug metabolism. The deuterofunctionalization of unsaturated bonds (e.g., alkenes and alkynes) serves as a crucial strategy for the synthesis of deuterated compounds, providing a direct, efficient, and convenient route for the precise construction of deuterated molecules. In recent years, this approach has gained increasing attention and has led to the development of a series of methods capable of achieving selective deuterofunctionalization of unsaturated bonds (alkenes and alkynes). The recent advances in deuterofunctionalization reactions of alkenes and alkynes are summarized, covering diverse catalytic systems including photocatalysis, electrocatalysis, transition-metal catalysis.

Cite this article

Mingyue Fu , Zhan Dong , Wei Chen , Tie-Gen Chen . Recent Advances in Deuterium Functionalization Reactions of Alkenes and Alkynes[J]. Chinese Journal of Organic Chemistry, 2026 , 46(6) : 2207 -2226 . DOI: 10.6023/cjoc202602008

氘的发现可追溯至20世纪30年代初, Urey等[1]通过蒸馏液氢并对其光谱进行分析, 首次观测到了氢同位素—氘的特征谱线. 进入21世纪以来, 随着合成技术的进步与药物设计的发展, 氘代化合物在药物化学领域的应用潜能逐渐显现. 2017年, 首个氘代药物——氘代丁苯那嗪(Deutetrabenazine)被美国食品药品监督管理局(FDA)批准上市, 使氘在药物化学与有机合成领域迅速引发了广泛的关注[2].
氘是氢的稳定同位素, 不具有放射性, 二者物理性质相似, 唯一的明显差异是氘的质量约为氢的两倍(图1, a), 这种质量差异导致C—D键的特征振动频率比 C—H键低, 零点能减小, 使其键能高于相应的C—H 键[3-4], 表现为更高的化学与代谢稳定性, 这称为氘动力学同位素效应. 基于这一独特性质, 氘代化合物在多个前沿科学领域展现出优越的应用价值[5](图1, b).
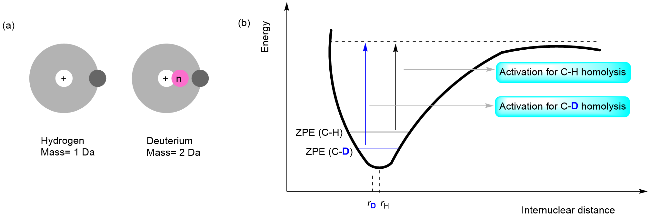
图1 氢和氘的差异

Figure 1 Differences between hydrogen and deuterium

目前, 含C—D键的化合物已被广泛应用于各类研发领域. 在材料科学中, 对有机发光材料结构中的C—H键进行氘代, 可以提升C—D键的解离能, 增强发光材料的稳定性, 减缓氘代材料在工作中的降解速率, 从而延长发光材料的寿命[6-9]. 在反应机理研究中, 氘官能团化反应可以作为机理验证的重要手段之一[10-11]. 此外, 氘标记技术和动力学同位素实验能够通过对比C—H键与C—D键在反应中的速率差异, 精准定位反应过程中氢迁移的路径, 这种方法不仅有助于识别反应的关键过渡态与决速步骤, 还能为反应路径的推断与验证提供可靠的实验依据, 从而深化研究者对反应机理的认识[12-16]. 在药物化学领域, 利用氘原子独特的动力学同位素效应(KIE), 将其定点引入药物分子中能够有效调节药物分子的体内代谢行为: 一方面可减缓关键代谢步骤的速率, 延长药物的半衰期, 从而降低给药频率与单次剂量, 提升患者依从性[17]; 另一方面, 也可能引导药物代谢路径发生转变, 减少有毒或无效代谢产物的生成, 提高药物的安全性[18]. 这些特性使得氘代技术成为优化药物药代动力学与安全性的重要手段, 尤其是在创新药物研发中具有广阔而清晰的应用前景. 截至目前, 已有五款氘代药物成功获批上市[19], 另有多个氘代化合物正处于不同阶段的临床研究中(图2).
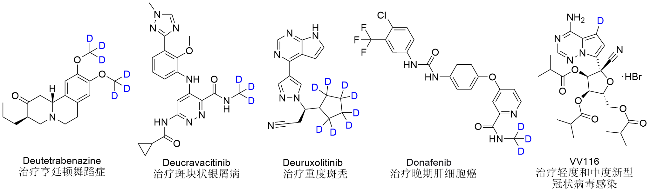
图2 氘代药物分子

Figure 2 Deuterated drug molecules

向有机分子中引入氘原子的合成方法主要包括氢氘交换[20]、还原氘化[21]及脱官能团氘化[22]等. 其中, 氢氘交换是通过氘代试剂与活性氢的直接置换实现氘标记, 操作简便但区域选择性常受限; 还原氘化借助氘代还原剂对不饱和官能团进行还原, 适用于羰基和腈基等结构的氘化; 脱官能团氘化包括脱卤氘化、脱羧氘化和脱氧氘化等, 在特定反应条件下化合物官能团或者经预活化的官能团发生脱除官能团的转化, 同时也伴随着氘原子的引入. 近年来, 烯烃及炔烃的氘官能团化反应因其能够同时构建碳-氘键与碳-碳或碳-杂键, 在高效、精准合成结构复杂且具有高附加值的氘代分子方面展现出独特优势, 因而受到人们日益广泛的关注.

1 烯(炔)烃的氘官能团化反应构建碳-碳键

不饱和键的官能团化反应是指向不饱和键中, 同时引入两个相邻官能团, 从而构建结构多样的新化学键. 烯基和炔基作为常见的化学结构, 广泛存在于药物分子及功能材料中, 关于二者官能团化反应的研究已取得长足发展, 已有诸多综述从不同角度对此类转化进行了总结[23-32]. 然而, 烯(炔)烃的氘官能团化反应的相关综述却鲜有报道. 鉴于目前氘标记化合物的重要意义和应用价值, 本综述对近年来烯烃和炔烃的的氘官能团化反应进行简要概述. 为了清晰呈现该领域的发展现状, 本文将依据所生成化学键的类型, 从碳-碳键构建与碳-杂原子键构建两大核心方向展开介绍与讨论, 以期为该领域的发展提供理论参考.

1.1 光催化烯烃的氘官能团化

烯烃和炔烃的官能团化反应可通过自由基加成和交叉偶联等多种机制实现C—C键的构建, 但若能在引入官能团的同时, 实现对氘原子的定点引入, 则可实现氘标记分子的有效合成. 2020年, 王伟课题组[33]采用有机光氧化还原催化策略, 以常见羧酸为自由基前体, 在可见光激发下经脱羧产生烷基自由基, 与手性亚甲基噁唑烷酮发生自由基加成, 以D2O作为氘源, 实现α-氨基酸的高立体选择性氘代(Scheme 1). 该策略具有广泛的普适性, 适用于伯、仲及叔烷基羧酸, 包括具有大位阻基团的金刚烷基和环己基等均能很好地兼容, 能够以55%~92%的收率、91%~99%的氘代率获得相应的氘化产物. 该方法也可用于糖的羧酸衍生物以及临床常用的降脂药物如苯扎贝特、吉非罗齐及抗炎药吲哚美辛、甘草次酸的后期修饰, 产物氘代率高达99%, dr值大于20∶1. 该方法避免了金属催化剂的使用, 操作简便, 具有较好的官能团耐受性, 为合成具有大位阻侧链的氘代氨基酸开辟了新路径.
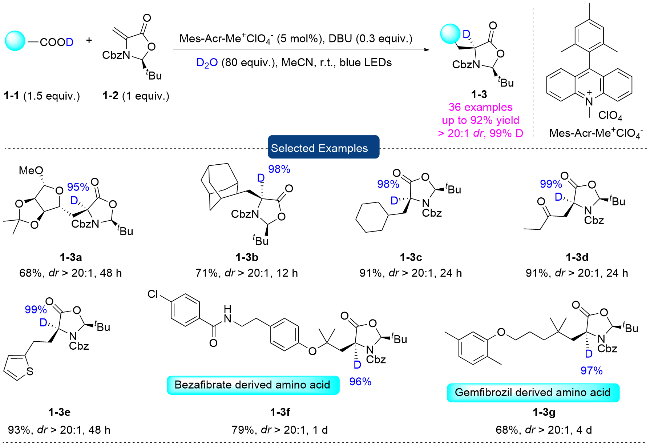
图式1 有机光催化合成对映体富集的α-氘代氨基酸

Scheme 1 Organophotocatalytic synthesis of enantioenriched α-deuterated amino acids

2023年, 该课题组[34]在前期工作的基础上, 进一步发展了以有机硼酸为自由基前体、路易斯碱(奎宁环-3-醇)活化的脱硼氘官能团化反应, 兼容各类伯、仲和叔烷基硼酸, 同时对底物中的各种官能团(胺、氟、酯、醚、硫醚及烯等)均具有较好的兼容性, 能够以中等至优异的收率获得目标产物, 氘代率均保持在90%以上. 该反应遵循自由基加成的串联机理. 首先, 有机硼酸2-1在路易斯碱作用下形成硼酸酯复合物I, 复合物I被激发态光催化剂(PC*)氧化, 经单电子转移(SET)过程并发生C—B键均裂, 释放出自由基R•. R•与手性烯烃(S)-亚甲基噁唑烷酮2-2发生Giese型自由基加成, 生成自由基中间体III. 随后, III被还原态光催化剂(PC•–)还原, 形成手性碳负离子中间体IV. 中间体IV在反应体系中受到手性辅助基团的诱导, 立体专一性地被D2O质子化, 最终以高非对映选择性生成α-氘代氨基酸衍生物2-3 (Scheme 2).
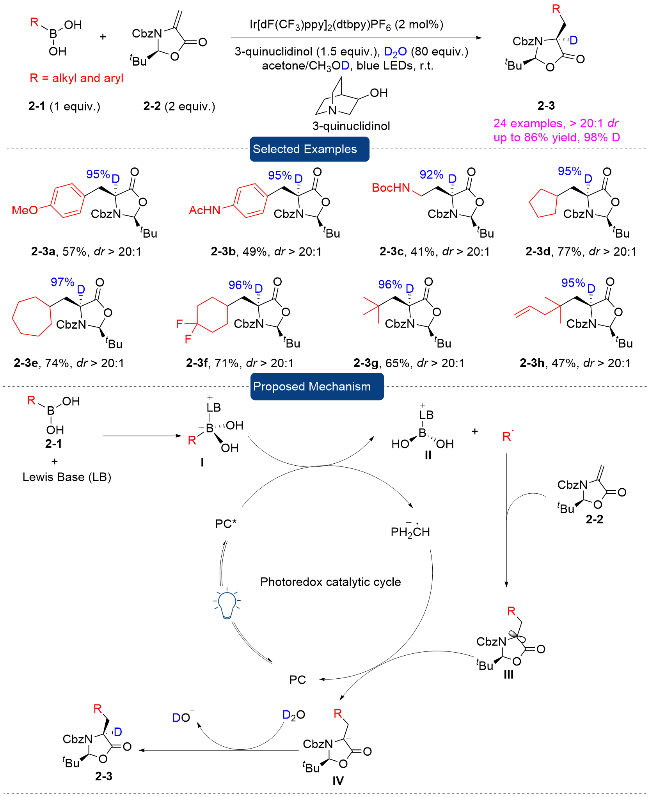
图式2 光氧化还原催化α-氨基酸衍生物的氘烷/芳基化

Scheme 2 Photoredox catalyzed deuteroalkylation and deuteroarylation of α-amino acid derivatives

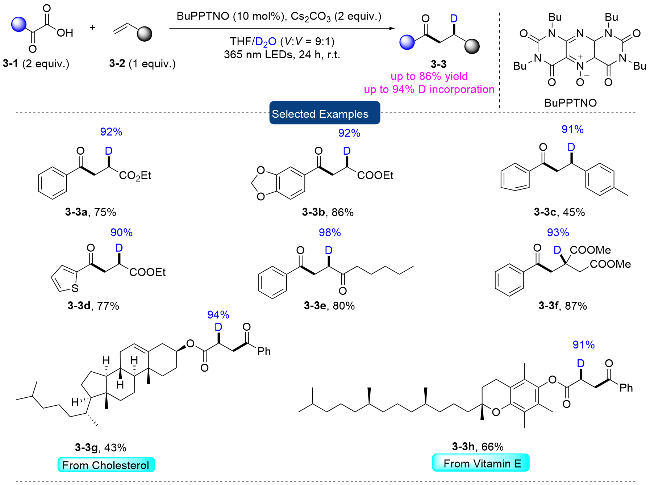
以2-氧代羧酸作为羰基自由基前体, 特别是与可见光氧化还原催化体系结合的策略, 已逐渐引起化学家的关注. 2024年, 梁伍课题组[35]在365 nm光照下, 以BuPTPNO作为有机光催化剂, 2-氧代羧酸作为酰基源, 氘水作为绿色经济的氘源, 实现了烯烃的氘官能团化反应, 以中等至优异的产率、高达94%的氘代率得到了一系列β-氘代酮类化合物. 他们对维生素E和胆固醇的后期氘化修饰进行了相关研究(Scheme 3), 并取得了预期结果. 该方法避免了使用贵金属光催化剂, 条件温和, 原子经济性高, 拓展了氘代试剂(D2O)在酰基自由基反应中的应用.
图式3 烯烃氘酰化反应

Scheme 3 Deuteroacylation of alkenes

综上, 光催化策略下的氘官能团化反应通常利用可见光激发光氧化还原催化剂, 多以氘水为氘源, 结合羧酸、硼酸等自由基前体, 对烯烃底物实现高选择性的氘原子引入. 该催化体系具有反应条件温和、无需外加金属催化剂和官能团兼容性良好等特点, 在复杂分子的后期修饰中展现出一定优势. 然而, 目前该策略仍面临反应高度依赖特定光源、规模化放大困难以及氘原子利用率低等挑战.

1.2 电催化烯(炔)烃的氘官能团化

氘代氯仿不仅能够用于化合物的结构鉴定(NMR溶剂), 也可作为一种经济、稳定的多功能氘代试剂, 用于构建各种氘标记分子. 2022年, 程旭课题组[36]开发了一种电化学催化烯烃氘官能团化反应的策略, 即在无金属催化剂条件下, 通过阴极单电子还原CDCl3选择性生成氘代二氯甲基自由基, 随后对烯烃进行自由基加成, 从而实现烯烃的氘代环丙烷化或氘代二氯甲基化反应. 作者考察了活泼氢对反应的影响. 实验结果发现, 向反应体系中添加H2O, 能有效促进氘代二氯甲基化产物的生成, 产物的α-位氘代率不高(29%~67%), 作者推测其原因是水和氘代氯仿都参与了淬灭过程. 当反应体系的溶剂为MeOH且外加D2O时, α-位的氘代率可达94% (Scheme 4).
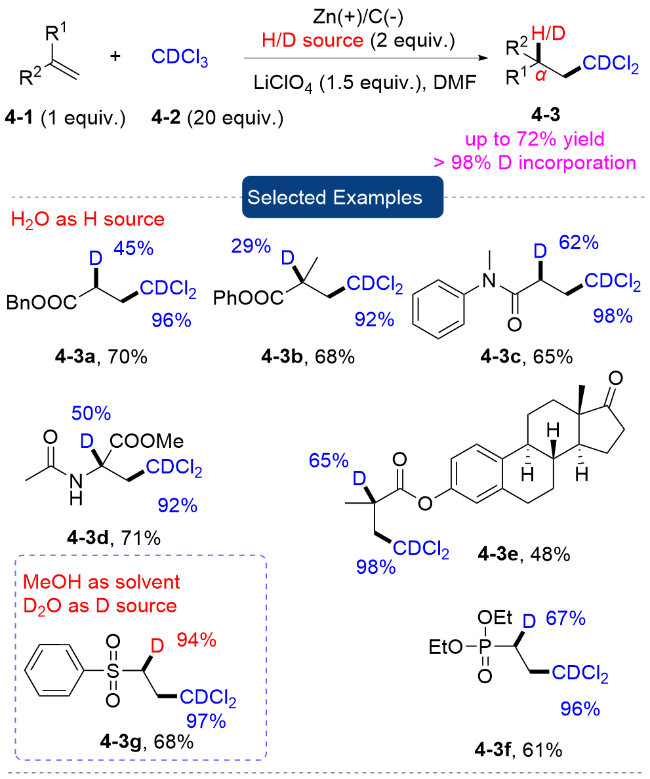
图式4 电还原烯烃氘官能团化

Scheme 4 Electroreductive deuterofunctionalization of alkenes

鉴于联烯类化合物在天然产物和药物分子中广泛存在, 发展其高效合成方法具有重要的应用价值, 1,3-烯炔的1,4-双官能团化是构建多取代联烯的重要策略. 2023年, Rueping和岳会锋等[37]采用电化学与镍催化相结合的方式, 通过选择不同的电极组合(石墨/镍泡沫、锌/镍泡沫、锌/玻璃碳电极等)调控反应条件, 分别实现了1,3-烯炔的三种不同转化模式: (1)镍/电协同催化的1,4-芳基烷基化; (2)镍/电协同催化的双烷基化; (3)无金属催化剂条件下, 仅通过电极(锌/网状玻璃碳)实现的1,4-氘代烷基化. 在氘代烷基化中, 底物范围进一步拓展至仲烷基和伯烷基溴化物, 兼容多种官能团, 并能以D2O为氘源高效合成一系列氘代分子, 氘代率通常大于90% (Scheme 5). 一系列天然产物和药物衍生的复杂分子也能通过该策略实现后期官能团化, 证实了该方法具有潜在的实用性.
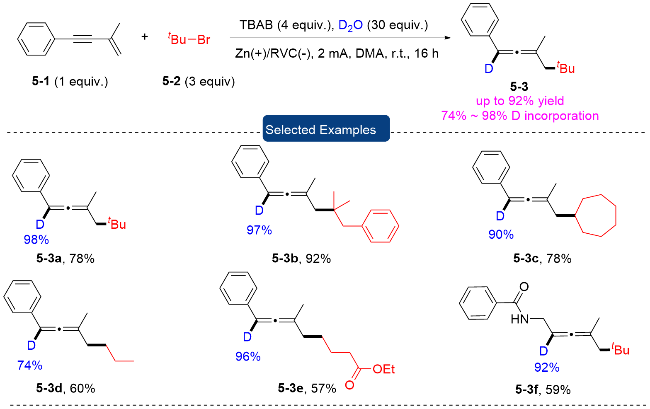
图式5 1,3-烯炔的电化学1,4-氘代烷基化

Scheme 5 Electrochemical 1,4-deuteroalkylation of 1,3-enynes

2024年, 黄玉冰和仇友爱等[38]发展了一种无金属、无外加还原剂的电化学还原方法, 成功实现了烯烃和芳基碘化物的氘官能团化(Scheme 6). 该方法以廉价易得的D2O作为氘源, 催化量的2,2'-联吡啶作为有机媒介, 在恒定电流电解下, 能够以32%~97%的收率、86%~99%的氘代率, 高效合成一系列单氘代烷烃, 具有大共轭结构的芳基碘化物以及内烯也适用于该反应体系. 该策略的核心在于利用与芳基碘还原电位相匹配的联吡啶介质, 通过单电子转移过程选择性地活化碳-碘键, 从而有效避免了烯烃的直接氘代以及芳基碘的脱卤氘代等副反应. 该方法条件温和、选择性高、底物适用范围广, 并进行放大实验及生物活性分子的衍生化研究.
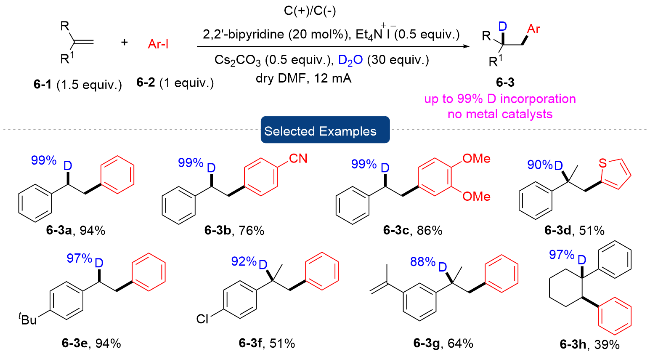
图式6 有机介质介导的烯烃电还原氘芳基化

Scheme 6 Organo-mediated electroreductive deuteroarylation of alkenes

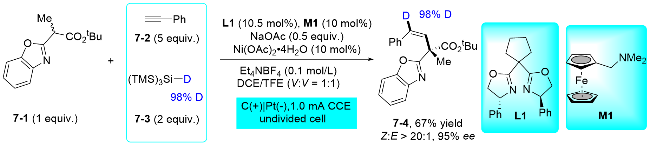
2025年, 宋琎和郭昌等[39]报道了一种基于电化学与不对称催化相结合的三组分偶联策略, 通过镍催化剂与手性配体的协同作用, 以苯并噁唑基羧酸酯作为烷基自由基前体, 实现了末端炔烃的氢烷基化反应. 在机理验证实验中, 他们使用(TMS)Si-D替代标准条件中的(TMS)Si-H, 得到了选择性氘代产物, 氘代率高达98%. 这一结果直接证实了反应过程中氢原子转移(HAT)机制的存在, 排除了其他非自由基或非HAT途径的可能性, 同时也为末端炔烃的氘官能团化反应提供了一种高效的策略(Scheme 7).
图式7 电催化炔烃氘芳基化

Scheme 7 Electrocatalytic deuterium-arylation of alkynes

在药物化学领域, 如何在分子骨架的特定位置引入氘原子并对其数量进行精准调控, 始终是一个挑战. 2025年, Meanwell课题组[40]发展了一种电化学驱动的氘官能团化反应. 该反应使用镁作为阳极, 钴作为阴极, D2O作为氘源, 通过在电解过程中原位生成Mg²⁺离子, 实现了对炔烃和肉桂酸类底物的区域选择性氘代酰基化, 以中等至良好的收率、较高的氘代率合成了一系列氘代丙二酸衍生物. 产物中羰基α-位的H具有一定的酸性, 容易发生氢氘交换. 作者利用这一性质, 通过将分离出的丙二酸产物与AcOD/D2O在乙腈中温和加热, 酸性α-H会与溶液中的氘发生交换, 从而在羰基α-位引入氘原子, 实现对氘原子数量的精准控制(Scheme 8).
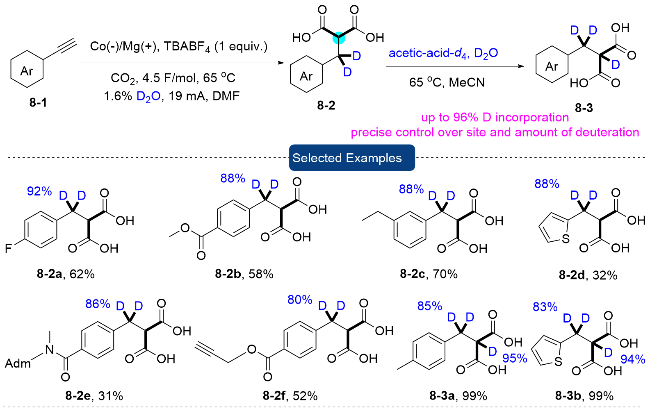
图式8 电催化炔烃的氘代羧化反应

Scheme 8 Electrocatalytic deuterocarboxylation of alkynes

1,3-烯炔的1,4-氘芳基化, 即直接向烯烃引入芳基的反应大多依赖于钯、铑或镍等过渡金属催化剂, 不仅增加了反应成本, 还可能伴随有毒副产物的生成. 因此, 如何在无金属参与的条件下, 温和地实现这一转化仍是一个挑战. 2025年, 李金恒、胡超和孙福进等[41]以1,3-烯炔与芳基碘化物为原料, D2O作为氘源, 以对苯二甲腈作为有机电子转移媒介, 在电化学还原条件下实现了无过渡金属参与的、区域选择性的1,4-氘芳基化反应, 高效构建了一系列三取代联烯类化合物. 基于自由基捕获实验及循环伏安分析等实验, 提出了相关的反应机理, 即对苯二甲腈在阴极发生单电子还原, 生成自由基阴离子中间体, 该中间体进一步促进芳基碘化物的还原裂解, 产生芳基自由基. 随后, 芳基自由基与1,3-烯炔发生区域选择性加成, 形成炔丙基自由基中间体, 再经阴极单电子还原转化为碳负离子, 最终通过氘水质子化得到目标产物(Scheme 9).
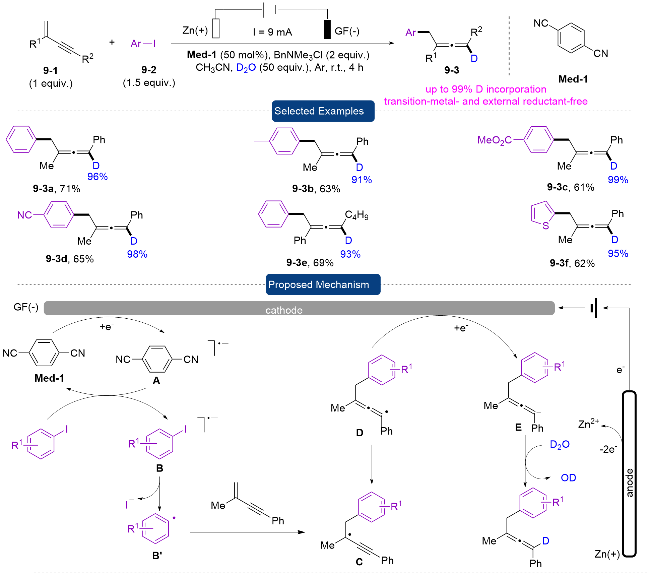
图式9 1,3-烯炔的电还原1,4-氘芳基化

Scheme 9 Electroreductive 1,4-deuteroarylation of 1,3-enynes

综上, 电化学方法能够避免使用还原剂或贵金属催化剂, 仅仅通过阴极还原或阳极氧化过程, 即可实现烯烃或炔烃的氘官能团化反应. 该策略具有操作简便、条件温和和原子经济性高等优点, 然而电催化体系在电极材料选择及底物普适性拓展等方面仍有待深入研究.

1.3 过渡金属催化烯(炔)烃的氘官能团化
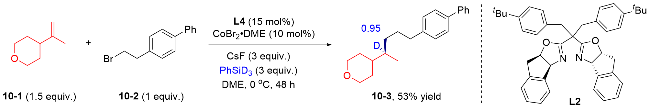
过渡金属催化的氘官能团化反应主要依赖金属中心与配体的协同作用, 通过氧化加成、迁移插入和还原消除等基本步骤, 实现对烯烃或炔烃的选择性氘官能团化. 2026年, 熊涛课题组[42]报道了一种钴氢催化的、针对1,1-二烷基烯烃与未活化烷基卤代物的不对称氢烷基化反应, 高效构建了全烷基取代的手性叔碳中心. 使用PhSiD3作为氘源时, 氘原子选择性地被引入产物甲基的α-位, 这一结果验证钴氢物种对碳-碳双键进行氢金属化步骤是不可逆的(Scheme 10).
图式10 1,1-二烷基取代烯烃的不对称氘烷基化

Scheme 10 Asymmetric deuterioalkylation of 1,1-disubstituted alkenes

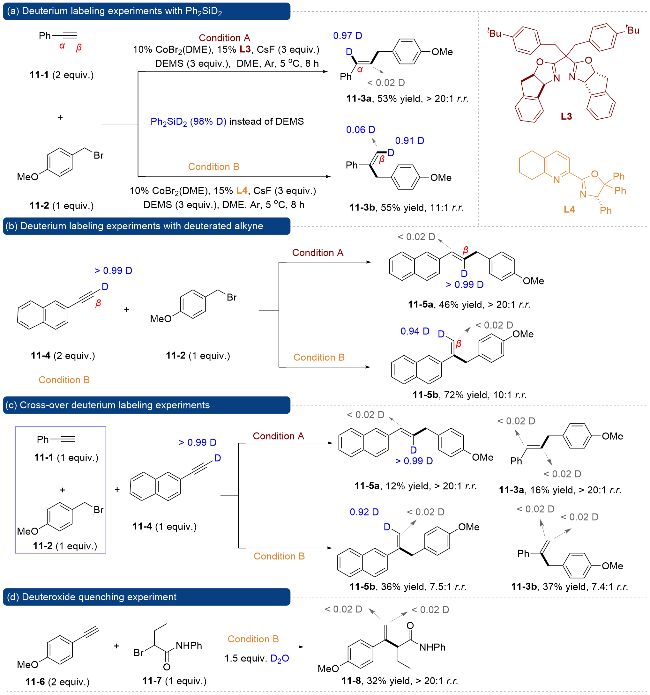
2022年, 傅尧和陆熹等[43]开发了一种区域发散性的钴催化炔烃氢烷基化反应, 仅通过改变双齿氮配体的结构, 就能从同一底物出发, 分别合成(E)-1,2-二取代烯烃和1,1-二取代烯烃, 在使用内炔时则可得到三取代烯烃. 研究者设计了一系列实验对反应机理进行分析: 当使用配体L3时, 氘原子被选择性地引入产物的α-位, 而使用配体L4时则引入β-位; 采用氘代炔烃11-4进行了机理验证实验, 发现炔烃β-位的氘原子在反应中得以完全保留; 交叉氘标记实验中没有发现氢/氘混杂的交叉产物, 在氘水淬灭实验中产物未发生任何氘代, 由此证明反应中的氢源来自硅氢试剂(Scheme 11).
图式11 氘标记实验

Scheme 11 Deuterium labeling experiment

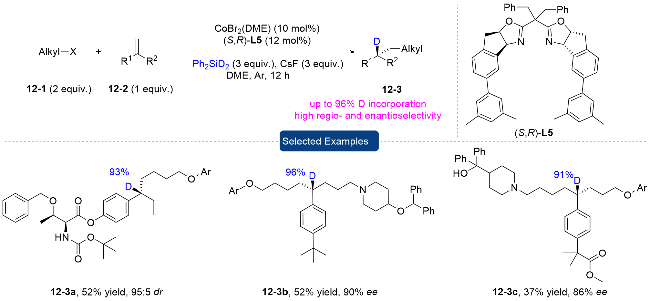
向药物分子结构中引入含氘原子的手性中心, 是显著提升其代谢稳定性、优化药代动力学性质的重要策略. 因此, 发展高效合成含氘手性化合物的方法具有重要的应用前景. 2024年, 傅尧、陆熹等[44]开发了一种新型的钴氢催化体系, 成功实现了1,1-二取代烯烃与烷基卤化物的对映选择性氢烷基化反应. 当使用Ph2SiD2代替二乙氧基甲基硅烷(DEMS)时, 可向分子中引入氘原子, 产物的氘代率均保持在90%以上, 成功构建了含氘的苄位手性中心, 体现出了钴氢催化体系在烯烃不对称氘官能团化反应中的应用(Scheme 12).
图式12 钴催化烯烃氘烷基化

Scheme 12 Cobalt-catalyzed deuterium-alkylation of alkenes

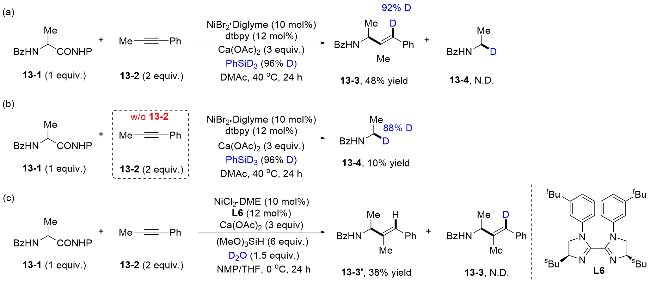
2024年, 王细胜、吴兵兵等[45]通过镍-烷基物种迁移插入, 实现了炔烃区域与对映选择性氢烷基化反应, 合成了一系列手性烯丙胺衍生物. 氘标记实验在验证机理方面起到了重要作用, 即在炔烃底物存在下, 使用氘代硅烷PhSiD3作为氘源时, 仅得到氘代产物13-3, 而未检测到非氘代产物13-4; 而在炔烃底物不存在的情况下, 则会生成氘代产物13-4; 在外加氘水时并未观测到氘代产物13-3. 这些结果表明硅氢试剂是反应中氢原子的唯一来源(Scheme 13).
图式13 镍催化炔烃合成氘代烯丙胺

Scheme 13 Nickel-catalyzed synthesis of deuterated allylic amines from alkynes

2025年, 叶杨课题组[46]报道了一种基于镍氢催化体系的合成策略, 实现了末端炔烃与α-溴代膦酸酯的高效高选择性马氏氢烷基化反应. 该方法能够以良好的收率和区域选择性构建结构多样的烯丙基膦酸酯. 通过同位素标记对该策略的反应机理进行了相关研究. 当使用氘代炔烃底物14-2时, 发现生成了具有顺反异构的产物, 且氘代率分别为26%和54%, 这表明在反应过程中产物中双键的几何构型(E/Z)可能发生了异构化; 使用氘水进行淬灭实验, 几乎无氘代产物生成, 排除了水作为氢源的可能性; 直接使用氘代硅烷Ph2SiD2作为氘源, 同样得到了两种氘代异构体, 氘代率分别为70%和29% (Scheme 14). 由此可见, 硅烷是该反应体系中的氢源. 综合分析这三组氘代实验可以推断, 反应中生成的烯基镍中间体存在一个快速且可逆的E/Z异构化动态平衡, 而镍氢迁移插入步骤并非反应的决速步.
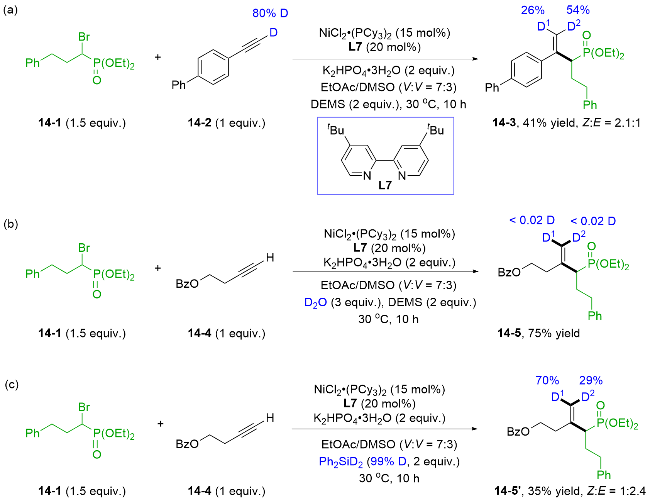
图式14 氘标记实验

Scheme 14 Deuterium labeling experiment

1,3-丁二烯是一种不饱和烃, 其结构中具有两个共轭双键, 存在多个反应位点, 容易发生1,2-或1,4-加成, 选择性控制极具挑战. 2025年, 陈铁根和合作者[47]开发了一种基于Katritzky盐的去胺烷基化-氘化新策略, 实现了烯烃及1,3-丁二烯的高选择性、高氘代率的氘官能团化反应, 为快速构建C(sp3)—C(sp3)键及获取多样化氘代分子提供了一种有效途径(Scheme 15). 该反应底物适用范围十分广泛, 不仅涵盖各类简单及复杂的环状和链状烷基结构, 多种药物分子及氨基酸衍生物等复杂生物活性骨架仍适用于该反应体系, 而且将反应放大至克级规模时仍能保持高收率与高氘代率, 凸显了该方法在药物后期修饰中的应用潜力.
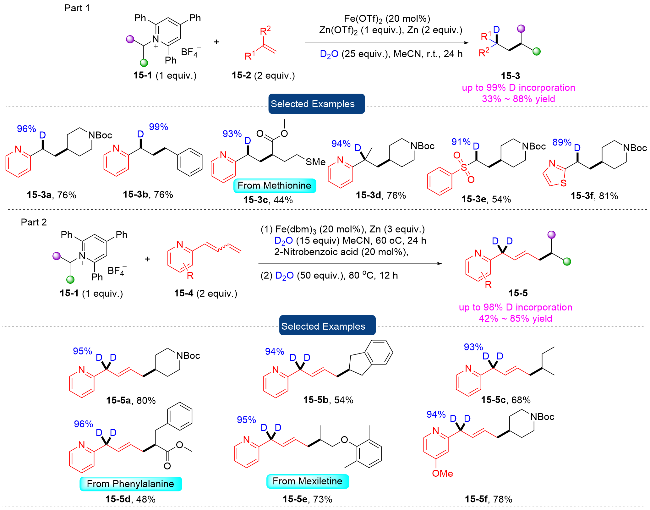
图式15 Katritzky盐介导的烯烃氘烷基化

Scheme 15 Deuteroalkylation of alkenes enabled by Katritzky salts

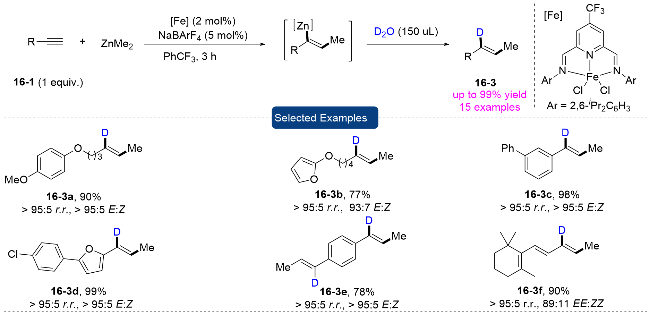
炔烃的碳锌化反应是构建多取代烯烃的重要方法, 但其在具体应用中面临着一些实质性的困难, 如需依赖贵金属催化剂以及对惰性的末端炔烃或内炔烃的催化效率低下等, 严重限制了该反应在合成中的应用. 2025年朱守非团队[48]开发了一种铁催化炔烃的碳锌化反应策略, 通过引入大位阻、弱配位的阴离子[BArF4]⁻作为关键添加剂, 显著提升了Fe(II)-烷基配合物的反应活性, 生成的高活性烯基锌中间体被D2O淬灭, 从而以高产率和高选择性获得氘代烯烃(Scheme 16).
图式16 铁催化炔烃氘烷基化反应

Scheme 16 Iron-catalyzed deuteroalkylation of alkynes

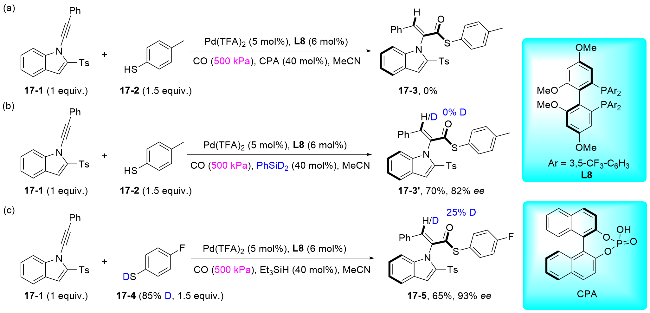
2025年, 吴小锋团队[49]开发了一种钯催化炔烃与硫醇、二硫化物及硫代磺酸酯的不对称氢硫酯化反应, 成功构建了一系列轴手性硫酯化合物, 具有优异的对映选择性、区域选择性与立体选择性. 作者通过氘代实验证实了硫酚是钯氢物种的氢源, 而使用二硫化物和硫代磺酸酯时, 硅烷则充当质子给体的角色, 这一结果为反应机制的研究提供了重要的理论依据(Scheme 17).
图式17 氘标记实验

Scheme 17 Deuterium labeling experiment

2026年, 李伟课题组[50]报道了一种基于η6-铬配位试剂活化惰性苯环的策略, 成功实现了非活化芳烃的选择性去芳构化氘官能团化反应. 作者使用商业易得的CF3CO2D和D2O作为氘源, 成功将氘原子引入到1,3-环己二烯产物中(Scheme 18). 实验表明, 一系列结构多样的二氟烷基亲核试剂(如环状酰胺、无环酰胺、二氟乙酸酯、二氟甲基膦酸酯等)和芳烃底物(包括单取代、多取代苯衍生物以及药物分子片段)均具有良好的兼容性, 能以中等至优异的产率(44%~95%)获得目标产物, 氘代率普遍较高, 且反应展现出完全的1,2-加成选择性, 未观察到C=C双键过度反应或氘代位置混杂的情况. 该策略突破了传统去芳构化反应中苯环难以被活化的限制, 成功实现了对复杂药物衍生物精准氘代, 具有一定的合成实用性.
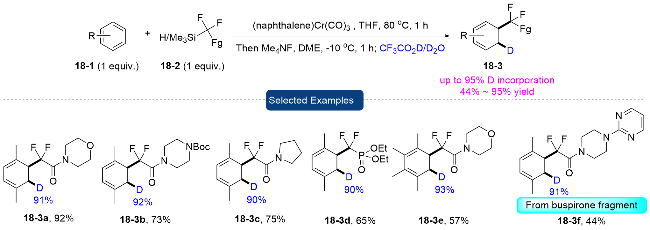
图式18 苯环专一性活化实现选择性氘代二氟烷基化

Scheme 18 Benzene-specific activation for selective deutero-difluoroalkylation

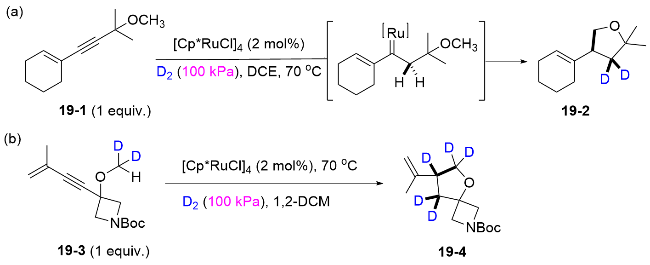
2022年, Furstner等[51]报道了一种钌催化1,3-烯炔类化合物氢化环化的策略, 成功构建一系列多取代四氢呋喃类化合物. 在氘气氛围下, 将内炔还原为亚甲基, 同时生成钌卡宾中间体, 随后插入C(sp3)—H键得到环化产物. 由于使用氘气作为该反应的氘源, 他们仅报道了两例反应(Scheme 19).
图式19 钌催化实现1,3-烯炔的C—H插入

Scheme 19 Ruthenium-catalyzed C—H insertion of 1,3-enynes

综上, 过渡金属催化策略利用钴、镍、铁或钯等金属催化剂与配体进行协同调控, 在烯烃和炔烃的氘官能团化反应中展现出优异的立体选择性和官能团兼容性, 为结构多样的氘代分子的精准合成提供了重要手段. 然而, 贵金属催化剂的使用导致反应成本较高, 部分金属物种对环境存在潜在负担; 反应体系通常需严格的无水无氧操作条件, 且后处理过程较为繁琐, 限制了其在工业化生产中的规模化推广与应用.

2 烯(炔)烃的氘官能团化反应构建碳-杂键

2.1 碳-氮键的构建

C—N键广泛存在于蛋白质、药物分子及有机分子中, 其高效构建一直是有机合成领域的研究热点之一. 烯烃的氢胺化反应作为一种直接、高效的C—N键构建策略, 近年来受到广泛关注并取得很多重要的成果[52-58]. 然而, 烯烃的氘胺化反应发展相对缓慢. 2019年, Studer等[59]利用光催化与硫醇催化, D2O作为氘源的条件下, 发展了一种烯烃的反马氏氘胺化方法. 该方法对多种烯烃如1,1-二取代烯烃、四取代烯烃和不同的环状烯烃以及末端烯烃, 均能以良好至优异的收率获得β-氘代酰胺类产物, 氘代率高达97%. 作者推测该反应首先在可见光照下, Ir(III)转化为激发态, 随后经单电子转移(SET)生成羧基自由基, 经历脱羧、脱丙酮过程释放出具有亲电性的CbzHN•自由基并对烯烃进行反马氏加成. 该反应使用苯硫酚作为氘原子转移的极性反转催化剂, 将D原子转移至烷基自由基, 自身被氧化随后经Ir(II)还原再生硫酚参与循环(Scheme 20).
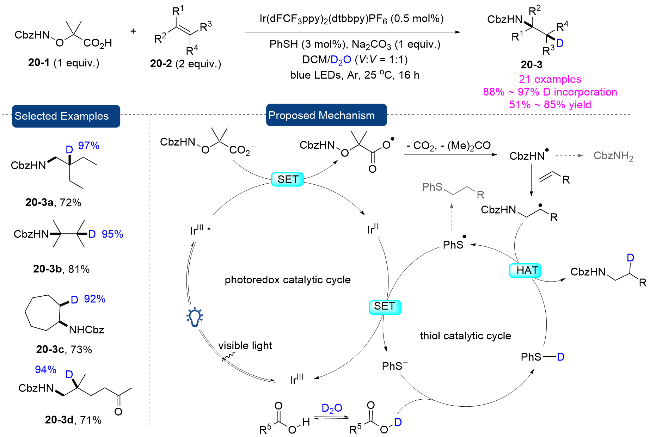
图式20 光催化烯烃氘胺化反应

Scheme 20 Photocatalyzed deuteroamination of alkenes

2.2 碳-卤键的构建

烷基卤化物作为多功能的反应砌块, 被广泛应用于各种偶联和亲核取代等转化反应, 对不饱和烃进行氢/氘卤化是得到这类结构的常用方法. 2025年, West课题组[60]在光照条件下, 使用铁盐作为催化剂, 硫醇作为氢原子转移试剂, 通过配体到金属电荷转移(LMCT)过程对三甲基氯硅烷(TMSCl)进行活化, 产生氯自由基I, 自由基I对烯烃进行反马氏加成, 生成烯基自由基中间体II, 随后硫醇从水中攫取氢原子, 将碳自由基转化为目标产物. 当使用氘水时, 能够以中等至良好的收率顺利得到氘氯化产物, 且氘代率保持在90%以上. 随后作者又尝试了炔烃底物, 结果证明炔烃在此条件下也具有良好的反应活性, 尽管收率中等, 但也可顺利分离得到氘氯化的烯烃产物, 展现出优异的底物适用性和应用价值(Scheme 21).
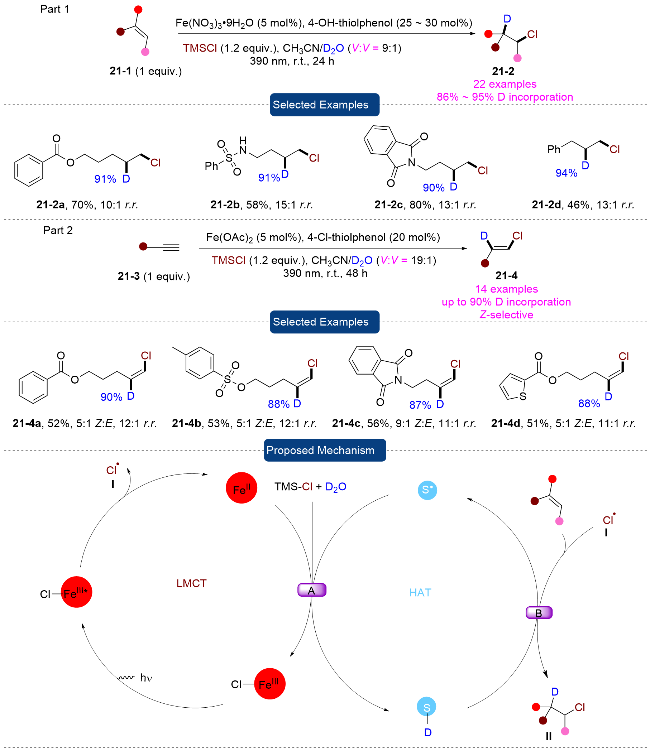
图式21 铁催化烯烃氘氯化反应

Scheme 21 Iron-catalyzed deuteriochlorination of alkenes

2023年, 尤扬恩、李有桂和娄亚洲等[61]利用廉价易得的FeCl3作为催化剂, 以乙酰氯和水/氘水为氯源与质子源, 实现了以N-对甲苯磺酰基(NTs)连接的1,6-烯炔的环化反应. 该反应展示出良好的底物适用范围, 对于多种芳基、烷基以及末端炔基取代的1,6-烯炔均能以良好至优异的收率(高达98%)获得目标产物. 此外, 该方法对于C-原子连接的1,6-烯炔, 以及具有更长连接链的1,7-和1,8-烯炔同样表现出良好的普适性. 值得注意的是, 当使用氘代试剂(D2O)作为氘源时, 即可在原位生成氘代氯化氢(DCl), 进而实现氘氯加成环化反应, 以42%~89%的产率获得一系列结构多样的氘代杂环化合物, 为构建氘代杂环分子提供了一种实用的新方法(Scheme 22).
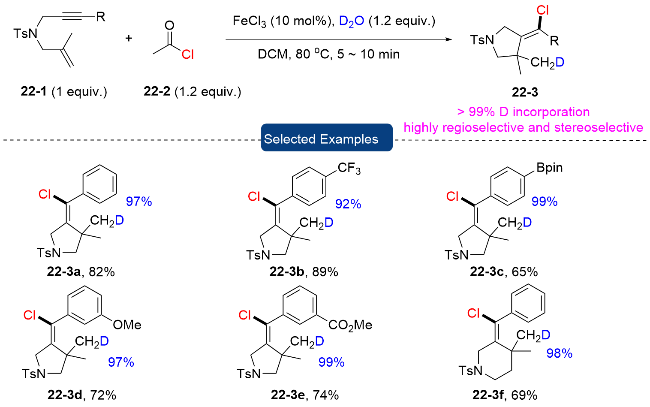
图式22 铁催化1,6-烯炔的氘代氯化反应

Scheme 22 Iron-catalyzed deuterochlorination of 1,6-enynes

2024年, 尤扬恩课题组[62]在前期工作的基础上, 将该策略成功拓展至溴代体系, 发展了一种FeBr3促进的炔烃氘代溴化反应的方法. 他们前期工作中采用FeCl3作为催化剂、乙酰氯作为氯源. 与此相比, 新体系以FeBr3同时充当溴源和路易斯酸催化剂, 辅以绿色经济的D2O作为氘源, 避免使用酰基溴作为溴源, 简化了反应体系(Scheme 23). 该反应具有良好的官能团兼容性和底物结构多样性, 多种芳基、烷基以及杂芳基取代的1,6-烯炔均能以43%~89%的收率、大于95%的氘代率得到(Z)-氘代溴代杂环烯烃. 此外, 该方法还可拓展至1,7-烯炔, 成功构建了六元氮杂环结构. 该体系同样适用于氘代氯化/环化反应, 进一步证明了该策略在氘代卤化反应中的普适性.
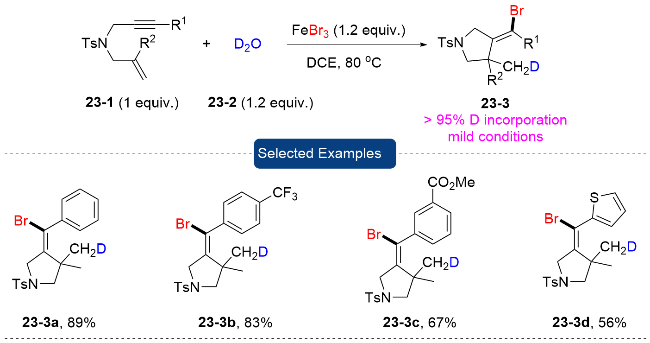
图式23 铁催化1,n-烯炔的氘代溴化反应

Scheme 23 Iron-catalyzed deuterobromination of 1,n-enynes

2.3 碳-硅键的构建

硅自由基是一类含有未成对电子的高活性硅中心物种, 是有机硅化学中连接简单硅烷与复杂功能分子之间的关键桥梁. 它们能够与烯烃、炔烃以及多种官能团发生加成或偶联反应, 从而在有机硅高分子材料合成、硅基药物分子修饰以及光电材料的构建中扮演着不可或缺的角色[63]. 2020年, Uchiyama和王超等[64]利用稳定硅基羧酸作为硅自由基前体, 在蓝光照射下诱导脱羧高效生成硅自由基, 进而与烯烃发生硅基化反应. 作者将该方法成功应用于氘硅基化产物的高效合成, 收率和氘代率均较为理想(Scheme 24). 反应同样适用于烯烃的氘锗基化反应, 实现了含氘锗类化合物的合成, 展示了该方法具有一定的普适性.
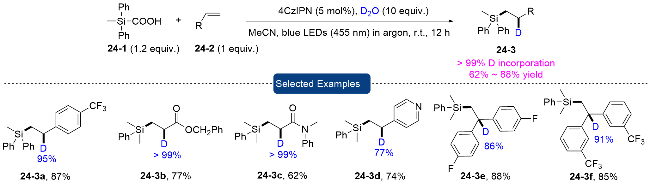
图式24 光催化烯烃氘硅化反应

Scheme 24 Photocatalytic deuteriosilylation of alkenes

2.4 碳-硼键的构建

2022年, Funes-Ardoiz和叶俊涛等[65]提出了一种光催化与有机催化协同的方法, 以廉价易得的多肽S1或硫醇S2为手性催化剂、氘水为氘源, 在可见光驱动下实现了环外烯烃的多种氘官能团化反应, 突破了传统氘源在反应类型和区域选择性方面的限制. 其中, 手性硫醇与D2O通过氢氘交换形成氘代硫醇中间体(RSD), 从而将氘原子预先转移到手性环境中, 参与后续关键的立体选择性氘原子转移步骤. 作者以N-杂环卡宾硼烷与环外烯烃的氘硼化反应为模型, 通过对反应条件进行优化, 最终能够以高达93∶7的er值和94%的氘代率获得氘硼化产物. 研究内容涵盖了四种不同官能团的引入, 分别实现了烯烃的硼-氘、硅-氘、磷-氘以及二氟烷基-氘的不对称加成, 兼容2-噁唑烷酮类、2-哌啶酮类、2-吡咯烷酮类以及γ-内酯衍生物等, 并且对映选择性和氘代率控制良好, 对映体比例最高可达99∶1, 氘代率也通常在90%以上(Scheme 25).
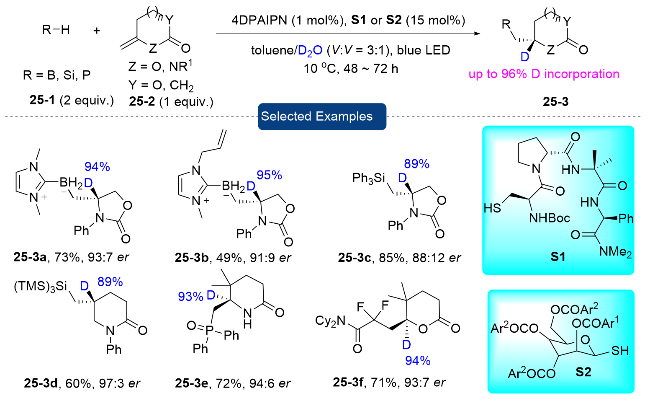
图式25 光催化环外烯烃的氘官能团化反应

Scheme 25 Photocatalytic deuterofunctionalization of exocyclic alkenes

2.5 碳-硫/氧键的构建

乙烯基硫醚作为一种多功能合成砌块, 广泛存在于具有生物活性的天然产物和药物分子中, 其独特的电子性质和空间构象, 使其成为材料科学中构建功能聚合物和先进材料的关键连接单元. 另一方面, 向药物分子中引入氘已成为优化药物性能的关键策略. 硫醇与炔烃的加成反应, 是构建乙烯基硫醚最直接、最原子经济性的经典方法之一.
2025年, 徐坤和张兵团队[66]采用恒电流电解技术, 发展了一种简洁高效的电化学合成氘代乙烯基硫醚的新方法. 该方法具有良好的官能团兼容性, 底物范围包括环状或无环的炔酰胺、芳基或烷基取代的炔烃和炔基酯等, 且适用于各类二硫化物(Scheme 26). 机理研究表明: 以商业镍泡沫(NF)为阴极, 在恒电流电解条件下, 二硫化物(R2SSR2)发生电还原断裂, 原位生成硫负离子(R2S⁻), 该离子是进行后续硫醇-炔亲核加成的关键亲核试剂, 而S²⁻则嵌入阴极表面, 形成硫化镍(NiS)活性层. 该活性层能够减弱烯烃产物的吸附, 促进其解吸附过程, 从而抑制烯烃在阴极上被进一步过度还原为烷烃的副反应. 生成的烯烃中间体与电解液中的D2O进行氘原子交换, 从而得到氘代产物.
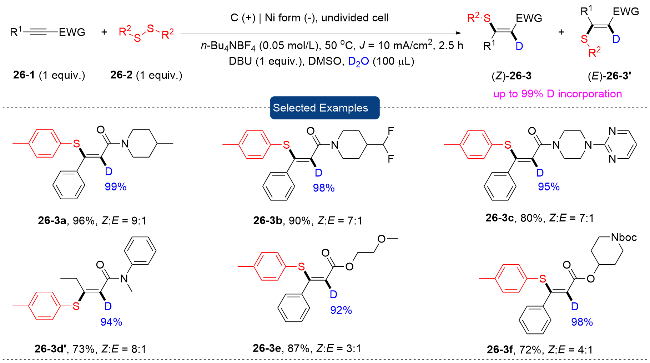
图式26 电化学合成氘代乙烯基硫醚

Scheme 26 Electrosynthesis of deuterated vinyl sulfides

甲硫基醚(SMe)广泛存在于天然产物和药物分子中, 在生物体内参与甲基硫转移过程, 具有重要生理活性. 未活化烯烃的氘甲硫基官能团化反应是合成甲硫醚类化合物最直接高效的方法之一. 2021年, 谢兰贵课题组[67]使用NaBD4作为氘源, 实现了无过渡金属参与的、非活化烯烃的氘代甲硫基化反应. 作者使用二甲基(甲基硫)锍三氟甲烷磺酸盐(DMTSM)作为活化剂和硫源, 避免了使用剧毒、易挥发且难以操作的甲硫醇(MeSH). 该反应可耐受卤素、频哪醇硼酸酯等重要官能团, 为合成氘代甲硫醚化产物提供了一条新途径(Scheme 27). 但是, 由于该体系使用了价格昂贵的氘源, 在一定程度上限制了该类反应的应用. 因此, 发展廉价的氘源仍是这一反应亟需解决的关键性问题.
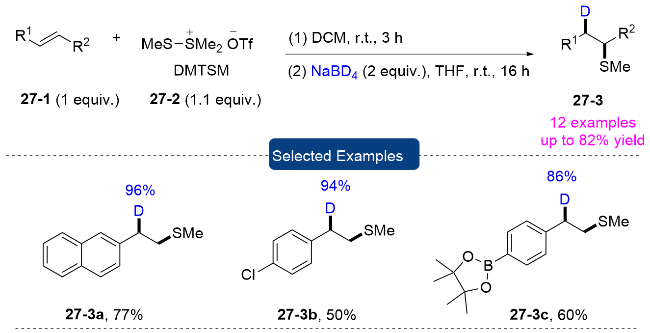
图式27 非活化烯烃的氘代甲硫基化反应

Scheme 27 Deuteriomethylthiolation of unactivated alkenes

2025年, 刘鹏与Engle等[68]利用Cu(II)作为π-路易斯酸催化剂, 通过双齿导向基团(8-氨基喹啉衍生物)的辅助, 实现了电子非活化炔烃与羧酸等亲核试剂的官能化. 作者通过巧妙调节溶剂极性(如非极性的1,4-二氧六环或极性的N,N-二甲基乙酰胺)和有机碱添加剂(如N,N-二异丙基乙胺), 可分别优先生成顺式(syn)或反式(anti)加成的烯醇酯产物, 为立体选择性调控提供了一定的启发. 在顺式加成条件下, 使用氘代苯甲酸(BzOD)和氘水(D2O)作为氘源, 氘原子立体专一地插入烯基位置, 氘代率为40%. 这直接证明, 在顺式加成路径中, 最终的氘代步骤来源于反应体系中的质子源; 而反式加成条件下, 不仅烯基位置观测到氘代, 烯丙位也出现了氘代, 这一现象表明, 反式体系体系中的有机碱能够攫取炔烃的炔丙位质子, 从而发生H-D交换(Scheme 28).
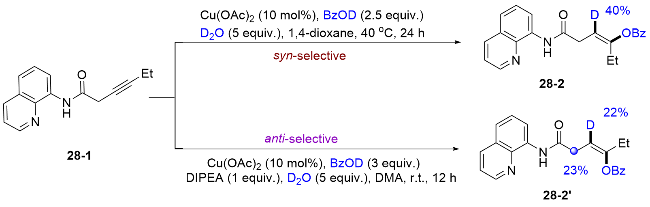
图式28 铜催化炔烃的氘-氧官能团化反应

Scheme 28 Copper-catalyzed synthesis of deuterated enol esters

3 总结与展望

氘代化合物凭借其稳定无放射性及C—D键热力学更稳定等特性, 在多个领域具有不可替代的重要地位. 因此, 开展氘代化合物的合成研究具有重要的应用价值. 本文综述了近年来烯烃及炔烃氘官能团化反应的研究进展, 梳理了光催化、电催化及过渡金属催化等多种策略在构建不同类型化学键(C—C、C—N、C—Halogen、C—Si、C—B、C—S、C—O)中的应用, 这些方法能够以高氘代率(通常大于90%)、良好的区域选择性实现不饱和键的双官能团化, 普遍展现出条件温和、官能团兼容性强等特点, 并已成功应用于药物分子、天然产物及生物活性分子的后期氘代修饰, 凸显了其在合成化学和药物发现中的实用价值.
目前, 不饱和键的氘官能团化反应虽已取得重要成果, 但整体仍处于发展阶段, 尚存有巨大的发展空间. 其一, 光催化通过单电子转移或能量转移产生活性自由基中间体, 反应条件温和且无需外加金属试剂; 电化学策略通过电极电势调控实现对底物的选择性活化, 具有操作简便、原子经济性高和易于规模化放大的特点; 过渡金属催化则依靠金属中心与配体的协同作用, 能够在氘代过程中控制反应的立体选择性和区域选择性. 然而, 三类方法均存在底物普适性差、反应模式单一以及不对称反应研究不足等问题. 其二, 现有氘源体系普遍存在经济性问题, 氘代试剂(如氘代硅烷、LiAlD4及NaBD4等)因其不易获得且成本高昂, 即使采用相对廉价的D2O作为氘源, 也常需消耗数十倍化学计量甚至更多才能实现理想的氘代率, 这些因素不仅制约了相关氘代反应的深入研究与应用, 同时也限制了该技术的大规模工业化生产. 其三, 尽管目前已经报道了很多不饱和烯烃和炔烃氘官能团化反应, 但是主要反应底物类型较为简单, 主要以端烯或端炔为主, 且相关的不对称报道十分稀缺.
因此, 未来研究的核心方向将聚焦于开发廉价易得、原子经济性高的新型氘源体系, 力求在降低氘源用量的同时兼顾产物的氘代率. 与此同时进一步拓宽烯烃、炔烃等不饱和烃类的底物范围, 为氘代化合物的合成提供更加实用、绿色、高效、选择性的制备方法和合成平台, 进而显著地拓展氘代分子的化学空间. 最后, 聚焦于发展不对称催化模式以及多策略协同体系, 为氘代功能分子(含氘代药物分子)的发现与合成提供重要的物质基础和技术支撑.
(Zhao, C.)
[1]
Urey, H. C.; Murphy, G. M.; Brickwedde, F. G. J. Chem. Phys. 1933, 1, 512.

[2]
Pirali, T.; Serafini, M.; Cargnin, S.; Genazzani, A. A. J. Med. Chem. 2019, 62, 5276.

DOI

[3]
Rao, N.; Kini, R.; Kad, P. Pharm. Chem. J. 2022, 55, 1372.

[4]
Di Martino, R. M. C.; Maxwell, B. D.; Pirali, T. Nat. Rev. Drug Discovery 2023, 22, 562.

DOI

[5]
Atzrodt, J.; Derdau, V.; Kerr, W. J.; Reid, M. Angew. Chem., Int. Ed. 2018, 57, 1758.

DOI

[6]
Jung, S.; Cheung, W. L.; Li, S. J.; Wang, M.; Li, W.; Wang, C.; Song, X.; Wei, G.; Song, Q.; Chen, S. S.; Cai, W.; Ng, M.; Tang, W. K.; Tang, M. C. Nat. Commun. 2023, 14, 6481.

DOI

[7]
Liu, J.; Yin, X.; Huang, M.; Miao, J.; Li, N.; Huang, Z.; Yang, C. Adv. Mater. 2025, 37, 2411610.

DOI

[8]
Yin, Z.; Sun, Q.; Wu, Z.; Xu, Y.; Xie, Z.; Liu, B. Aggregate. 2025, 6, e70141.

DOI

[9]
Quan, M.; Zhu, Z. L.; Chen, G.; Miao, J.; Yang, C. Angew. Chem., Int. Ed. 2025, 64, e202505671.

[10]
Hu, S.; Wang, X.; Wu, T.; Ding, Z.; Wang, M.; Kong, W. Angew. Chem., Int. Ed. 2025, 64, e202413892.

[11]
Wang, Z.; Zhu, J.; Wang, M.; Lu, P. J. Am. Chem. Soc. 2024, 146, 12691.

DOI

[12]
Guan, Y. Q.; Wang, T. Z.; Bilal, M.; Tan, X. R.; Ackermann, L.; Liang, Y. F. Nat. Commun. 2025, 16, 10235.

DOI

[13]
Chen, Y.; Yuan, R.; Zheng, T.; Guo, Q.; Yao, Y.; Zhang, L. Nat. Commun. 2025, 16, 2584.

DOI

[14]
Wang, J.; Gao, G.; Cheng, J.; Li, J.; Chen, X.; Chen, X.; Zhang, D.; Li, H.; Cai, X.; Huang, B. Green Chem. 2024, 26, 5167.

DOI

[15]
Li, J.; Lin, Q.; Dungan, O.; Fu, Y.; Ren, S.; Ruccolo, S.; Moor, S.; Phillips, E. M. J. Am. Chem. Soc. 2024, 146, 31497.

DOI

[16]
Zheng, B.; Zhang, D.; Ren, B.; Li, Y.; Liu, Q.; Pan, L. Chin. Chem. Lett. 2025, 37, 111544.

DOI

[17]
Harbeson, S. L.; Morgan, A. J.; Liu, J. F.; Aslanian, A. M.; Nguyen, S.; Bridson, G. W.; Brummel, C. L.; Wu, L.; Tung, R. D.; Pilja, L.; Braman, V.; Uttamsingh, V. J. Pharmacol. Exp. Ther. 2017, 362, 359.

DOI PMID

[18]
Pang, X.; Peng, L.; Chen, Y. J. Labelled Compd. Radiopharm. 2017, 60, 401.

DOI

[19]
Chen, J.; Zhu, Y. Y.; Huang, L.; Zhang, S. S.; Gu, S. X. Eur. J. Med. Chem. 2025, 287, 117371.

DOI

[20]
Xu, J.; Cao, R.; Yang, S. Z.; Guo, Y. M.; Xia, T.; Zhao, D.; Pan, T. R.; Liew, K. M.; Besenbacher, F.; Dai, Y. T. Nat. Synth. 2026, DOI: 10.1038/s44160-025-00975-5.

[21]
Magre, M.; Szewczyk, M.; Rueping, M. Org. Lett. 2020, 22, 3209.

DOI PMID

[22]
Li, J.; Xiao, Y.; Li, Z.; Yan, Y.; Song, G.; Li, G.; Dong, J.; Wang, C.; Kang, T.; Xue, D. Angew. Chem., Int. Ed. 2025, 64, e202511648.

[23]
Wang, C. R.; Zhang, W. Y.; Yu, C.; Li, Y.; Li, J. H. Chin. J. Chem. 2025, 43, 3676.

DOI

[24]
Wang, Y.; Bao, Z. P.; Mao, X. D.; Hou, M.; Wu, X. F. Chem. Soc. Rev. 2025, 54, 9530.

DOI

[25]
Liu, Y.; Li, F. Y.; Bhat, M. U. S.; Tian, L.; Zhang, H. R.; Meng, H.; Zhao, H. T.; Li, Y. L.; Shu, W. Chin. J. Chem. 2025, 43, 3637.

DOI

[26]
Cao, G. M.; Yan, S. S.; Song, L.; Jiang, Y. X.; Gao, T. Y.; Chen, Z.; Zhang, W.; Ye, J. H.; Yu, D. G. Chem. Soc. Rev. 2025, 54, 5836.

DOI

[27]
Si, X. J.; Wang, T. C.; Loh, T. P.; Lu, M. Z. Chem. Soc. Rev. 2025, 53, 5836.

[28]
Tao, M.; Tang, H.; Pan, Y. Green Synth. Catal. 2025, doi: 10.1016/j.gresc.2025.07.007.

[29]
Zhu, Y. S.; Li, J. X.; Zhao, H. T.; Su, B. Chin. J. Chem. 2024, 42, 3588.

DOI

[30]
Li, Y.; Lu, X.; Fu, Y. CCS Chem. 2024, 6, 1130.

DOI

[31]
Chen, K.; Yao, M.; Xu, X. Chem. Soc. Rev. 2026, 55, 869.

DOI

[32]
Li, S.; Yuan, K.; Zhang, G.; Guo, R. Eur. J. Org. Chem. 2024, 27, e202301316.

[33]
Ji, P.; Zhang, Y.; Dong, Y.; Huang, H.; Wei, Y.; Wang, W. Org. Lett. 2020, 22, 1557.

DOI

[34]
Dong, Y.; Meng, X.; Gnawali, G.; Chang, M.; Wang, W. Org. Lett. 2023, 25, 4745.

DOI PMID

[35]
Gao, F.; Liao, Z. Y.; Ye, Y. H.; Yu, Q. H.; Yang, C.; Luo, Q. Y.; Du, F.; Pan, B.; Zhong, W. W.; Liang, W. J. Org. Chem. 2024, 89, 2741.

DOI

[36]
Zhang, X.; Cheng, X. Org. Lett. 2022, 24, 8645.

DOI

[37]
Zhu, C.; Chen, H.; Yue, H.; Rueping, M. Nat. Synth. 2023, 2, 858.

[38]
Li, X.; Zhou, J.; Deng, W.; Wang, Z.; Wen, Y.; Li, Z.; Qiu, Y.; Huang, Y. Chem. Sci. 2024, 15, 11418.

DOI

[39]
Wang, Q.; Wang, X.; Liu, Y.; Zhang, J.; Song, J.; Guo, C. J. Am. Chem. Soc. 2025, 147, 8917.

DOI

[40]
Mondal, S.; Sahil; Brown, A.; Meanwell, M. W. Nat. Commun. 2025, 16, 9847.

DOI

[41]
Yang, B.; Hu, M.; Hu, C.; Sun, F. J.; Li, J. H. Org. Lett. 2025, 27, 11638.

DOI

[42]
Ma, S.; Zhu, L.; Yin, J.; Wang, L.; Yuan, X.; Wang, S.; Shi, D.; Zhang, Q.; Xiong, T. Nat. Synth. 2026, 5, 534.

DOI

[43]
Li, Y.; Liu, D.; Wan, L.; Zhang, J. Y.; Lu, X.; Fu, Y. J. Am. Chem. Soc. 2022, 144, 13961.

DOI

[44]
Li, Y.; Liu, D.; Hu, X.; Zhang, J. Y.; Zhu, Q. W.; Men, B.; Gao, G. W.; Chen, P. W.; Tong, Y. Z.; Chang, Z.; Li, Z.; Lu, X.; Fu, Y. Nat. Synth. 2024, 3, 1134.

DOI

[45]
Gao, Q.; Xu, W. C.; Nie, X.; Bian, K. J.; Yuan, H. R.; Zhang, W.; Wu, B. B.; Wang, X. S. Nat. Commun. 2024, 15, 6556.

DOI

[46]
Yang, H.; Li, N.; Jin, J.; Ye, Y. Org. Lett. 2025, 27, 5777.

DOI

[47]
Sajjad, F.; Zhou, G.; Yan, C.; Shen, B.; Liu, H.; Xu, W.; Zheng, X.; Lu, C.; Chen, T. G. Org. Lett. 2025, 27, 11543.

DOI

[48]
Li, L. J.; Zhang, Q.; He, P.; Huang, M. Y.; Zhu, S. F. Nat. Commun. 2025, 16, 7161.

DOI

[49]
Yao, W.; Yuan, Y.; Yang, T.; Zhou, Y. G.; Wu, X. F. J. Am. Chem. Soc. 2025, 147, 35203.

DOI

[50]
Jiang, X.; Guo, J. C.; Wang, M. Y.; Wang, H. S.; Li, C. Q.; Li, W. CCS Chem. 2026, 8, 368.

DOI

[51]
Peil, S.; González, A. G.; Leutzsch, M.; Furstner, A. J. Am. Chem. Soc. 2022, 144, 4158.

DOI

[52]
Sedillo, K.; Fan, F.; Knowles, R. R.; Doyle, A. G. J. Am. Chem. Soc. 2024, 146, 20349.

DOI

[53]
Mi, R.; Yao, X.; Xu, Y.; Hu, S.; Huang, G.; Li, X. J. Am. Chem. Soc. 2025, 147, 17217.

DOI

[54]
Raps, F. C.; Rivas-Souchet, A.; Jones, C. M.; Hyster, T. K. Nature 2025, 637, 362.

DOI

[55]
Li, J. Y.; Li, Z. X.; Liu, Y.; Qiao, Y.; Zheng, Y. L. ACS Catal. 2025, 15, 16622.

DOI

[56]
Zheng, S.; Wang, W.; Yuan, W. J. Am. Chem. Soc. 2022, 144, 17776.

DOI

[57]
Miao, H.; Zhu, L.; Zhang, D.; Meng, Q.; Yin, T.; Zhang, G.; Xiong, T.; Zhang, Q. Angew. Chem., Int. Ed. 2025, 64, e13891.

DOI

[58]
Escorihuela, J.; Lledós, A.; Ujaque, G. Chem. Rev. 2023, 123, 9139.

DOI PMID

[59]
Jiang, H.; Studer, A. Angew. Chem., Int. Ed. 2019, 25, 7105.

[60]
Bian, K. J.; Jr, D. N.; Chen, Y.; Lu, Y. C.; Kao, S. C.; Chen, X. W.; Marti, A. A.; West, J. G. Nat. Synth. 2025, 4, 314.

DOI

[61]
Hou, J.; Yin, J.; Han, H.; Yang, Q.; Li, Y.; Lou, Y.; Wu, X.; You, Y. Org. Lett. 2023, 25, 4359.

DOI

[62]
Li, P.; Du, Z.; Wu, B.; Zhao, X.; You, Y. Org. Biomol. Chem. 2024, 22, 959.

DOI

[63]
Chatgilialoglu, C.; Ferreri, C.; Landais, Y.; Timokhin, V. I. Chem. Rev. 2018, 118, 6516.

DOI PMID

[64]
Xu, N. X.; Li, B. X.; Wang, C.; Uchiyama, M. Angew. Chem., Int. Ed. 2020, 59, 10639.

DOI

[65]
Shi, Q.; Xu, M.; Chang, R.; Ramanathan, D.; Penin, B.; Funes-Ardoiz, I.; Ye, J. Nat. Commun. 2022, 13, 4453.

DOI

[66]
Lan, L.; Gao, Y.; Liu, C.; Zhang, B.; Xu, K.; Zeng, C. Angew. Chem., Int. Ed. 2025, 64, e202511623.

[67]
Chen, S.; Wang, J.; Xie, L. G. Org. Biomol. Chem. 2021, 19, 4037.

DOI

[68]
Sun, J.; Tugwell, T. H.; Madhusudhanan, M. C.; Xu, L.; Yang, S.; Liu, P.; Engle, K. M. J. Am. Chem. Soc. 2025, 147, 36407.

DOI

Outlines

/