


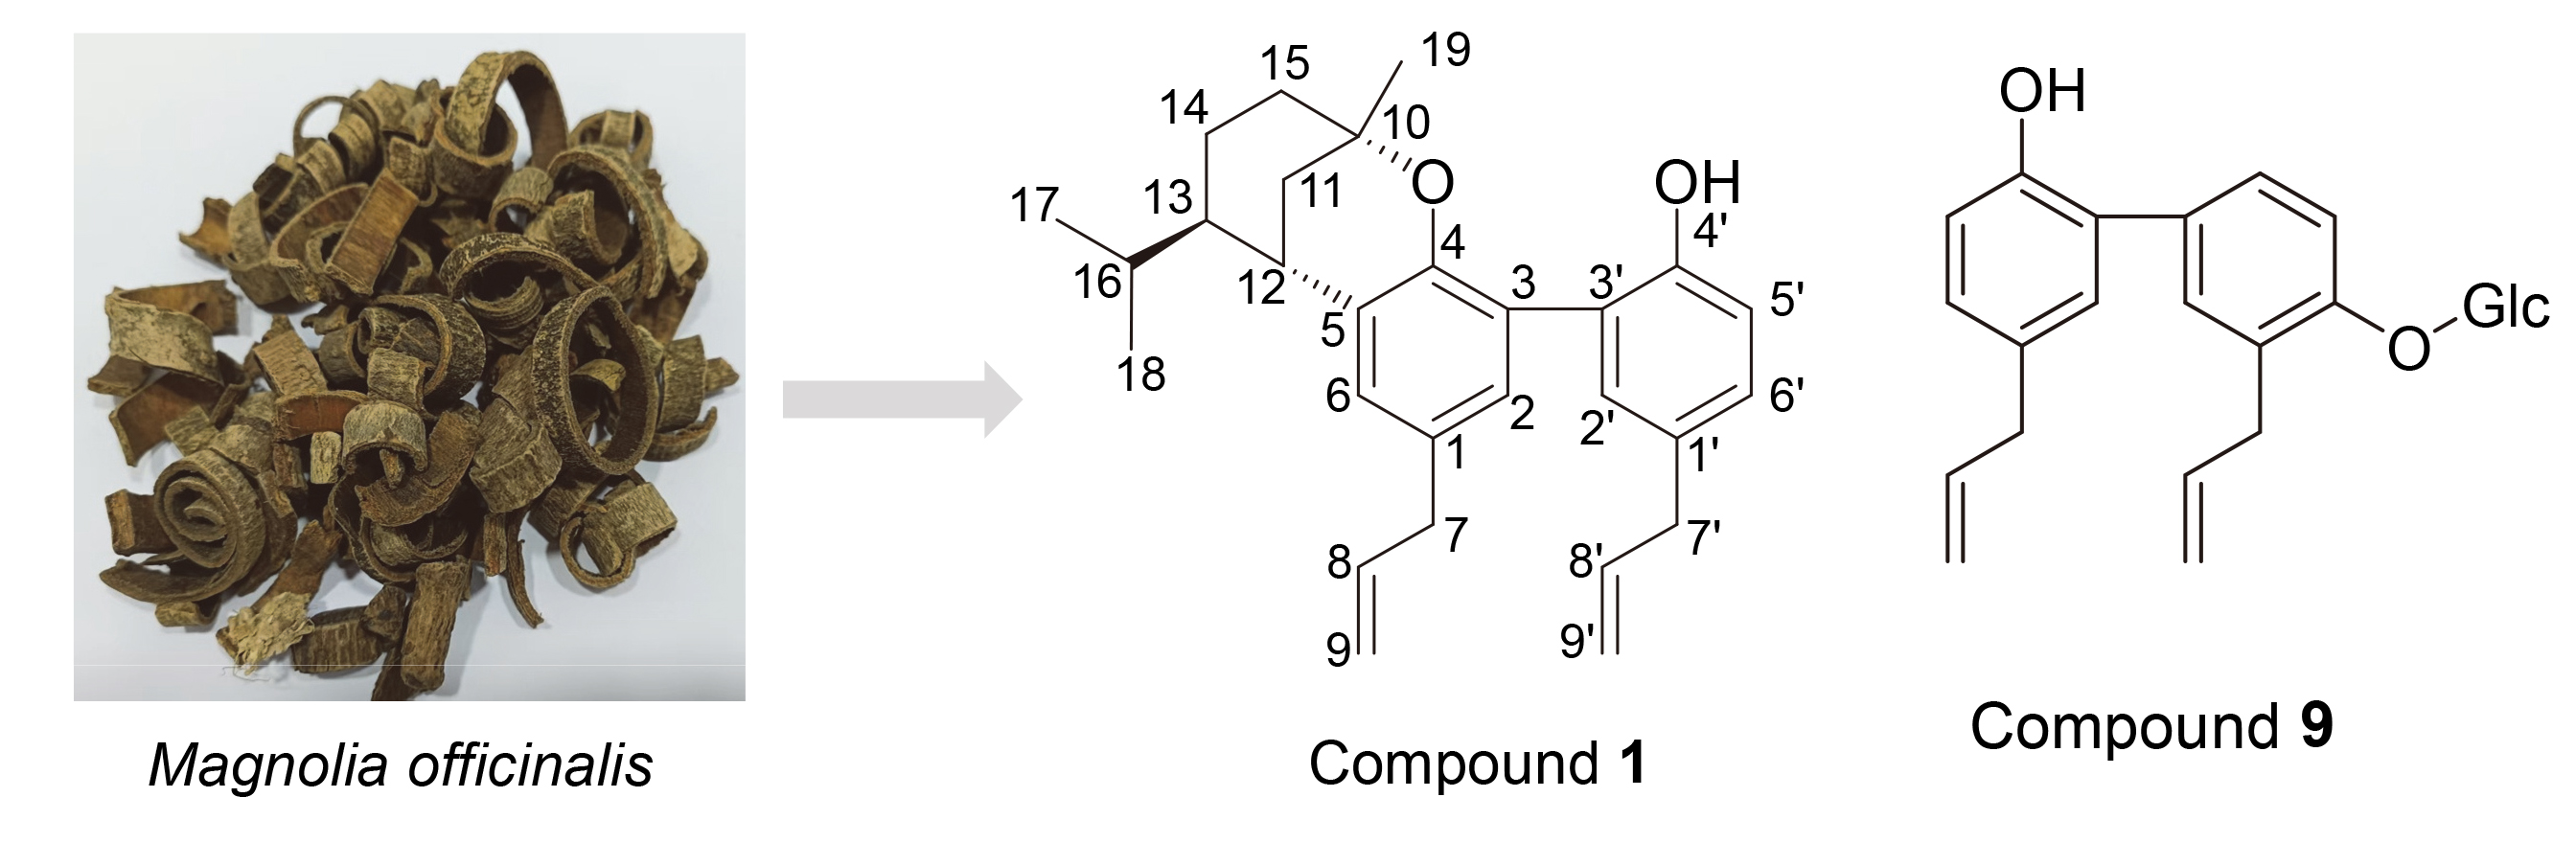
中药厚朴为木兰科植物厚朴(Magnolia officinalis Rehd. et Wils.)或凹叶厚朴(Magnolia officinalis Rehd. et Wils. var. biloba Rehd. et Wils.)的干燥干皮、根皮及枝皮, 具有燥湿消痰、下气除满的功效[1], 在抗炎、抗菌、抗衰老、抗肿瘤以及糖尿病和消化道疾病治疗等方面药理活性显著[2]. 蛋白酪氨酸磷酸酶1B (PTP1B)能够降低胰岛素受体及胰岛素受体底物1的磷酸化水平, 从而影响磷脂酰肌醇3-激酶-丝氨酸/苏氨酸蛋白激酶通路, 间接抑制胰岛素敏感细胞内II型葡萄糖转运蛋白的转运和葡萄糖摄取, 达到降糖的效果. PTP1B蛋白是II型糖尿病治疗的重要靶点和研究热点之一[3]. 幽门螺旋杆菌型胃病容易传染而且难以根治, 甚至会进一步发展为胃溃疡或胃癌等严重疾病[4]. 研究表明, 厚朴酚可能通过降低胃黏膜中IL-8含量, 对幽门螺杆菌感染引起的胃病产生良好的疗效[5]. 厚朴中主要含有木脂素、生物碱、酚酸和苯乙醇苷等类化学成分. 木脂素类成分是厚朴的主要特征成分[6], 其中有一类是由萜类和木脂素通过C—C骈合而成的特殊木脂素, 称为萜类木脂素[7]. 研究表明, 萜类木脂素具有抗II型糖尿病[8-9]、抗菌[10]、抗炎[11]、杀虫[12]和抗肿瘤[13]等丰富药理活性, 近年来引起了广泛关注. 本研究从厚朴药材石油醚部位及乙酸乙酯部位中分离鉴定了12个联苯类化合物, 包括新化合物和新天然产物各1个, 并研究了它们的PTP1B抑制活性及抗幽门螺旋杆菌活性, 以期为该类成分的进一步药用开发奠定坚实的基础.
1 结果与讨论
1.1 化合物结构解析
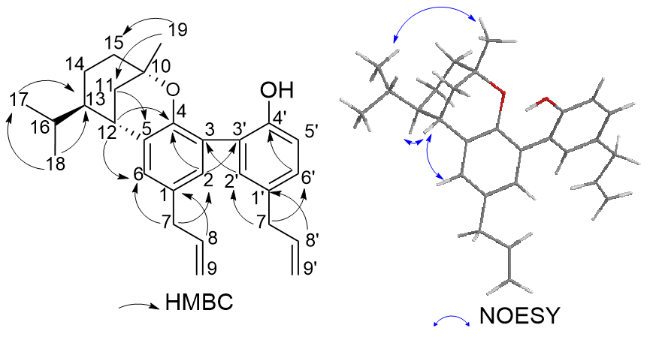
化合物1, 白色透明结晶(甲醇), HR-ESI-MS 403.2626 [M+H]+(计算值为403.2632), 推测分子式为C28H34O2, 不饱和度为12. 1H NMR谱(表1)显示, 低场区有5个芳香氢信号, 即δH 7.01 (d, J=8.1 Hz, 1H)、6.99 (d, J=2.3, 8.1 Hz, 1H)、6.89 (d, J=8.1 Hz, 1H)、6.81 (d, J=8.1 Hz, 1H)和6.79 (d, J=2.2 Hz, 1H), 高场区有3个甲基信号[δH 1.27 (s, 3H), 1.11 (d, J=6.5 Hz, 3H)和0.98 (d, J=6.5 Hz, 3H)]和两个亚甲基信号[δH 5.05~5.09 (m, 2H)和5.00~5.03 (m, 2H)]. 13C NMR谱(表1)显示28个碳信号, 结合无畸变极化转移(DEPT)谱和异核单量子相干(HSQC)谱, 确定其有3个甲基信号(δC 29.51, 22.43, 21.63)、7个亚甲基信号(δC 115.50, 115.44, 40.48, 40.48, 35.96, 31.50, 20.93)、10个次亚甲基信号(δC 139.56, 139.50, 132.70, 130.99, 129.40, 128.72, 117.44, 49.11, 36.27, 27.37)和8个季碳信号(δC 153.73, 152.77, 132.52, 132.06, 129.20, 127.94, 126.30, 76.90). 以上核磁共振信号结合分子式提示化合物1为厚朴酚型木脂素类化合物, 并含有1个薄荷烷型单萜片段(图1).
表1 化合物1的核磁共振氢谱(600 MHz)和碳谱(150 MHz)数据(in CD3OD)Table 1 1H NMR (600 MHz) and 13C NMR (150 MHz) data of compounds 1 (in CD3OD) |
| No | δHa | J/Hz | δCa |
|---|---|---|---|
| 1 | — | — | 126.30 (C) |
| 2 | 6.89 (d) | 8.1 | 130.99 (CH) |
| 3 | — | — | 129.20 (C) |
| 4 | — | — | 152.77 (C) |
| 5 | — | — | 127.94 (C) |
| 6 | 6.81 (d) | 8.1 | 128.72 (CH) |
| 7 | 3.32 (d) | 6.7 | 40.48 (CH2) |
| 8 | 5.94~5.97 (m) | — | 139.56 (CH) |
| 9 | 5.05~5.09( m) | — | 115.50 (CH2) |
| 10 | — | — | 76.90 (C) |
| 11 | 1.99 d (13.2) 1.67~1.68 (m) | — | 31.50 (CH2) |
| 12 | 3.12 (d) | — | 36.27 (CH) |
| 13 | 1.17~1.20 (m) | — | 49.11 (CH) |
| 14 | 1.53~1.54 (m) | — | 20.93 (CH2) |
| 15 | 1.64~1.69 (m) | — | 35.96 (CH2) |
| 16 | 1.88 (m) | — | 27.37 (CH) |
| 17 | 1.11 (d) | 6.5 | 21.63 (CH3) |
| 18 | 0.98 (d) | 6.5 | 22.43 (CH3) |
| 19 | 1.27 (s) | — | 29.51 (CH3) |
| 1' | — | — | 132.06 (C) |
| 2' | 7.01 (d) | 8.1 | 132.70 (CH) |
| 3' | — | — | 132.52 (C) |
| 4' | — | — | 153.73 (C) |
| 5' | 6.79 (d) | 2.2 | 117.44 (CH) |
| 6' | 6.99 (dd) | 2.3, 8.1 | 129.40 (CH) |
| 7' | 3.32 (d) | 6.7 | 40.48 (CH2) |
| 8' | 5.98~6.01 (m) | — | 139.50 (CH) |
| 9' | 5.00~5.03 (m) | — | 115.44 (CH2) |
a Assignments were confirmed by coupling constants and DEPT, HSQC, and HMBC analysis. |
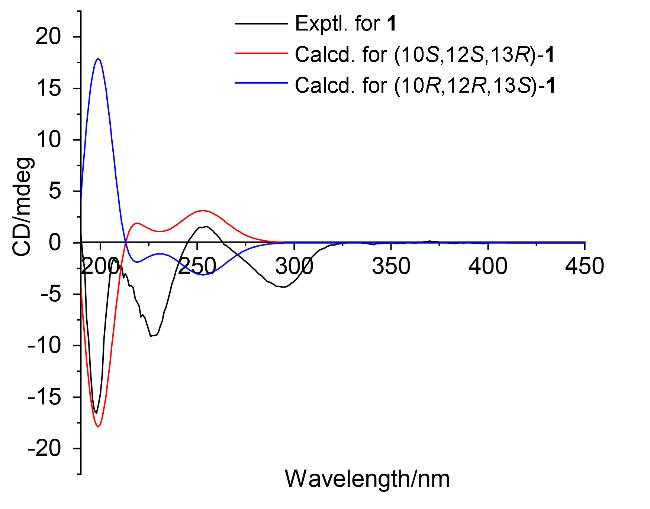
在异核多重键相干谱(HMBC)中(图2), H-2 (δH 6.89)与C-4 (δC 152.77)及H-2' (δH 7.01)与C-4' (δC 132.52)的远程相关显示C-4与C-4'被氧取代, 同时观察到了H-6' (δH 5.96)与C-3' (δC 152.77)、H-2' (δH 7.01)与C-3 (δC 129.20)、H-2 (δH 6.89)与C-3' (δC 132.52)的远程相关以及H-8 (δH 6.89)与C-1 (δC 126.30)、H-8' (δH 6.00)与C-1' (δC 132.06)、H-7 (δH 3.32)与C-2/6 (δC 130.99/128.72)、H-7' (δH 3.32)与C-2'/6' (δC 132.70/129.40)的远程相关, 显示2个丙烯基与C-1/1'相连, 进一步确定该化合物为厚朴酚型联苯木脂素. 根据HMBC信号确定薄荷烷基片段与厚朴酚片段的连接位置, H-12 (δH 3.12)与C-4/6 (δC 152.77/ 128.72)以及H-11 (δH 1.99/1.67)与C-5 (δC 127.94)的远程相关表明薄荷烷基片段的C-12和厚朴酚片段的C-5相连, H-17/18 (δH 1.11/0.98)与C-13 (δC 49.11)以及H-17 (δH 1.11)与C-18 (δC 22.43)的远程相关表明异丙基与C-13相连, H-19 (δH 1.27)与C-11/15 (δC 31.50/35.96)的远程相关表明孤立甲基与C-10相连. C-10为季碳且δC为76.90, 结合化合物不饱和度为12, 确定C-10为氧取代且与厚朴酚片段的C-4通过氧原子相连, 形成六元环, 从而确定了化合物1的平面结构. 在核欧沃豪斯效应谱(NOESY)中(图2)观察到了H-12与H-6、H-12与H-13以及H-19与H-17的NOE相关信号, 提示C-10上的孤立甲基与C-13上的异丙基空间位置在同一侧. 化合物1分子结构中有3个手性中心, 理论上具有4对对映异构体. 分子模型显示, 如果C-10上的孤立甲基与C-13上的异丙基空间位置在同一侧, 则薄荷烷六元环为船式(或扭船式)构象, C(10)—O与C(12)—C(5)取代为同向构型时才能形成吡喃六元环, 即化合物1只有处于(10S,12S,13R)和(10R,12R,13S)两种相对构型时, C(10)—O—C(4)才能关环形成稳定的吡喃六元环结构. 另外, 化合物1与文献报道的化合物Houpulin G[14]结构相似, 区别在于Houpulin G的C(10)—O—C(4)未关环. 比较发现化合物1与Houpulin G的比旋光度和圆二色谱(ECD)相似, 说明两者具有相同的立体构型. 最后, 通过比较化合物1的实测圆二色谱(ECD)与计算ECD谱(图3)进一步确定了化合物1的绝对构型为(10S,12S,13R).
1.2 化合物1和4~6的生源合成途径推测
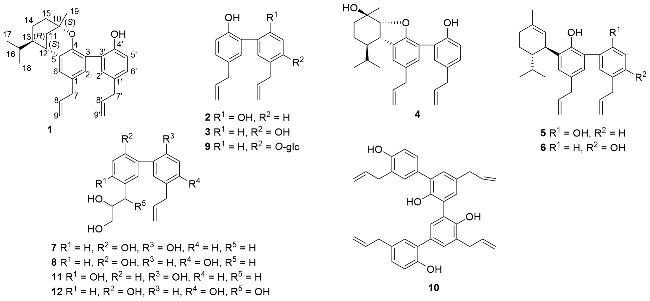
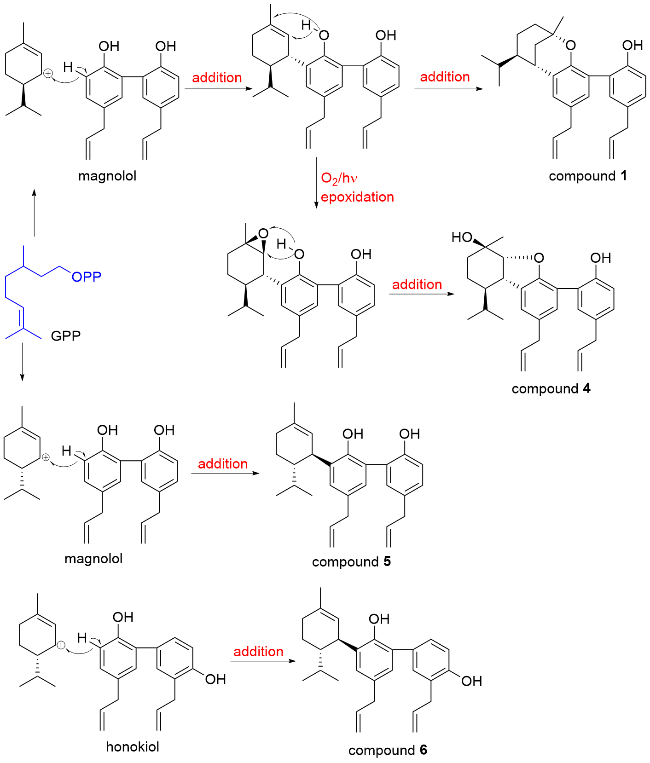
我们课题组对天然萜类木脂素化学结构及药理作用进行了详细综述[7]. 萜类木脂素是自然界中一类由萜与木脂素骈合而成的天然化学成分, 主要来源于木兰科木兰属和芸香科花椒属植物, 按照结构特征主要可分为半萜木脂素、单萜木脂素、倍半萜木脂素三种类型. 目前报道的单萜联苯型木脂素共30多个, 局限于木兰属植物厚朴(包括厚朴、日本厚朴和凹叶厚朴)中[7], 是一类结构新颖且活性突出的天然成分. 萜类木脂素自然分布较窄, 特别是单萜联苯型木脂素分布非常有限, 是厚朴的特征成分, 具有较好的植物化学分类学意义. 本工作从厚朴中分离鉴定了4个单萜联苯型木脂素, 包含1个新的单萜联苯型木脂素. 参考文献[9], 推测化合物1和4~6的生源途径见Scheme 1: 香叶基二磷酸(GPP)生成的terpinyl cation与厚朴酚发生加成反应后, 生成辣薄荷基厚朴酚, 辣薄荷基双键与厚朴酚的酚羟基发生分子内亲电加成反应关环形成化合物1. 辣薄荷基厚朴酚的辣薄荷基双键与氧气发生环氧化反应, 环氧进而被厚朴酚的酚羟基进攻打开, 得到化合物4. 另外, GPP生成的terpinyl cation与厚朴酚或和厚朴酚分别发生加成反应, 生成化合物5和6.


1.3 PTP1B及幽门螺旋杆菌抑制活性研究
PTP1B酶属于PTP家族, 具有去底物磷酸化的作用, 即将磷酸基团水解. 评价PTP1B酶抑制水平往往用比色法: 在缓冲溶液中, PTP1B酶可以催化无色对硝基苯磷酸二钠(pNPP)分解生成黄色的对硝基苯酚(pNP), 加入抑制剂抑制酶的活力, 影响pNP的生成速率从而影响pNP生成的量, 采用比色法测定405 nm下的吸光度变化, 吸光度变化量反应pNP生成量, 从而判断待测抑制剂对酶活力的抑制程度.
PTP1B活性抑制实验结果显示(表2), 化合物3~6的抑制活性优于阳性药齐墩果酸, IC50值分别为(9.20±1.95)、(9.23±1.12)、(8.71±0.54)和(6.90±0.70) μmol/L. 和厚朴酚型联苯型木脂素(化合物3, 6)的PTP1B抑制活性优于厚朴酚型联苯型木脂素(化合物1~2, 4~5), 单萜骈联苯型木脂素(化合物1, 4~6)的PTP1B抑制活性优于非萜类联苯型木脂素(化合物2~3, 7~9). 初步构效关系显示: 和厚朴酚型联苯木脂素比厚朴酚型联苯木脂素PTP1B抑制活性更强, 单萜联苯木脂素比无单萜取代联苯木脂素PTP1B抑制活性更强, 烯丙基侧链双键保留的联苯木脂素比双键被加成的联苯木脂素PTP1B抑制活性更强.
表2 化合物1~12的PTP1B抑制活性(n=3)Table 2 PTP1B inhibitory activities of compounds 1~12 (n=3) |
| Compound | IC50 value/(μmol•L–1) |
|---|---|
| 1 | ≈100 |
| 2 | ≈100 |
| 3 | 9.20±1.95 |
| 4 | 9.23±1.12 |
| 5 | 8.71±0.54 |
| 6 | 6.90±0.70 |
| 7 | >100 |
| 8 | >100 |
| 9 | >100 |
| 10 | |
| 11 | |
| 12 | |
| Oleanolic acid | 13.72±5.26 |
幽门螺旋杆菌抑制活性实验结果显示(表3), 化合物4~6和10有显著的幽门螺旋杆菌抑制活性, 最低抑菌浓度(MIC)均为500 mg/L. 初步构效关系显示, 单萜骈联苯型木脂素(4~6)与二聚型联苯木脂素(10)的幽门螺旋杆菌抑制活性优于无单萜取代联苯型木脂素(2~3, 7~9, 11~12).
表3 化合物1~12对幽门螺旋杆菌的抑制活性Table 3 Helicobacter pylori inhibitory activities of compounds 1~12 |
| Compound | MIC/(mg•L–1) |
|---|---|
| 1 | |
| 2 | 1000 |
| 3 | 1000 |
| 4 | 500 |
| 5 | 500 |
| 6 | 500 |
| 7 | >1000 |
| 8 | >1000 |
| 9 | >1000 |
| 10 | 500 |
| 11 | >1000 |
| 12 | >1000 |
| Clarithromycin | 31.3 |
2 结论
从厚朴皮中分离得到12个联苯类化合物, 其中4个单萜联苯木脂素, 1个新化合物和1个新天然产物. 单萜联苯型木脂素自然分布非常有限, 是厚朴的特征成分, 具有较好的植物化学分类学意义, 其生物合成途径可能为GPP生成的terpinyl cation与联苯型木脂素的结合转化. 化合物3~6有显著的蛋白酪氨酸磷酸酶1B (PTP1B)抑制活性, IC50值分别为(9.20±1.95)、(9.23± 1.12)、(8.71±0.54)和(6.90±0.70) μmol/L, 优于阳性药齐墩果酸. 化合物4~6和10有显著的幽门螺旋杆菌抑制活性, 最低抑菌浓度(MIC)均为500 mg/L. 初步构效关系显示, 和厚朴酚型联苯型木脂素的PTP1B抑制活性优于厚朴酚型联苯型木脂素, 单萜骈联苯型木脂素的PTP1B抑制活性优于非萜类联苯型木脂素, 烯丙基侧链双键保留的联苯木脂素的PTP1B抑制活性优于双键被加成的联苯木脂素. 单萜联苯型木脂素与二聚型联苯木脂素的幽门螺旋杆菌抑制活性优于无单萜取代联苯型木脂素. 构效关系结果为该类化合物的进一步优化奠定了基础. 研究结果表明, 单萜骈联苯型木脂素具有作为抗Ⅱ型糖尿病以及抗幽门螺旋杆菌药物的开发潜力.
3 实验部分
3.1 仪器与材料
Agilent 1260型高效液相色谱仪(美国Agilent公司), Triple-TOFTM 5600+型高分辨质谱仪(美国AB SCIEX公司), 汉邦NP7000C型高效液相色谱仪(江苏汉邦科技股份有限公司), Hypersil GOLDTM C18色谱柱(美国Thermo Fisher Scientific公司), 2011F145-11十万分之一分析天平(北京赛多利斯仪器有限公司), Bruker Advance III HD 600 MHz型核磁共振仪(瑞士布鲁克公司), Tecan Spark多功能酶标仪(南昌树森实业有限公司), J-1500型圆二色谱仪(日本分光JASCO), YMC-Pack ODS-A半制备色谱柱(日本YMC公司), PHS-3C型pH计(上海仪电科学仪器股份有限公司), MCP 4100型旋光仪(奥地利Anton Paar集团). 200~300目薄层层析硅胶和GF254硅胶薄层板均购自青岛海洋化工有限公司, 羟丙基葡聚糖凝胶和MCI GEL CHP 20均购自日本三菱化学株式会社, 甲醇、二氯甲烷、乙酸乙酯、石油醚和氯化钠均购自西陇科学股份有限公司. 聚酰胺(浙江省台州市路桥四甲生化塑料厂), 水(杭州娃哈哈集团有限公司), 色谱甲醇(美国天地试剂公司), 氘代甲醇和氘代氯仿(美国剑桥公司), 厚朴酚及和厚朴酚标准品(中国食品药品检定研究院), PTP1B Protein (TargetMol Chemicals Inc), 齐墩果酸(成都克洛玛生物科技有限公司), 对硝基苯磷酸二钠六水合物(上海源叶生物科技有限公司), 二硫苏糖醇、乙二胺四乙酸二钠和三羟甲基氨基甲烷(北京索莱宝生物科技有限公司).
3.2 药材来源
厚朴药材购自江西沐康中药饮片有限公司, 产地为浙江, 生产批号为20210926010, 由江西中医药大学药学院付小梅教授鉴定为木兰科植物厚朴Magnolia officinalis Rehd. et Wils.的干燥干皮.
3.3 提取与分离
厚朴干燥干皮60 kg, 粉碎成粗粉, 用体积分数为的70%乙醇水溶液回流提取(200 kg×3), 合并提取液回收溶剂, 得到浸膏17 kg. 取浸膏用体积分数为2%的硫酸水溶液溶解, 过滤, 得酸水溶部位和酸不溶部位. 酸不溶部位用水洗至中性, 乙酸乙酯萃取, 得到乙酸乙酯层, 回收溶剂得到浸膏, 用石油醚萃取, 得石油醚部位1324 g和乙酸乙酯部位3759 g.
取石油醚部位浸膏1300 g, 采用200~300目的硅胶柱层析, 以石油醚/乙酸乙酯(V∶V=0∶1, 2∶1, 0∶1)为洗脱剂洗脱, 薄层色谱(TLC)监测, 合并流分, 得到4个部分Fr.1~Fr.4. Fr.2部分经MCI柱分离(洗脱剂为甲醇/水, V∶V=40∶60, 50∶50, 60∶40, 70∶30, 80∶20, 90∶10, 100∶0), 得到7个流分Fr.2-1~Fr.2-7. Fr.2-4流分经甲醇重结晶得到化合物3 (0.53 g), Fr.2-5流分经甲醇重结晶得到化合物2 (3.74 g), Fr.2-5流分结晶后的母液经羟丙基葡聚糖凝胶柱层析分离(甲醇洗脱), 得到5个流分Fr.2-5-1~Fr.2-5-5, Fr.2-5-4流分经半制备高效液相色谱分离(流动相为甲醇/水, V∶V=90∶10, 210 nm, 2 mL/min)得到化合物5 (tR=22.3 min, 22.3 mg). Fr.3流分经200~300目的硅胶柱分离(洗脱剂为石油醚/乙酸乙酯, V∶V=20∶1, 8∶1, 3∶1, 0∶1), 得到5个流分Fr.3-1~Fr.3-5, Fr.3-2流分经200~300目的硅胶柱分离(洗脱剂为石油醚/乙酸乙酯, V∶V=20∶1, 15∶1, 10∶1, 5∶1, 0∶1), 得到7个流分Fr.3-2-1~Fr.3-2-7, Fr.3-2-1流分经200~300目硅胶柱分离(流动相为石油醚/乙酸乙酯, V∶V=25∶1, 15∶1, 10∶1, 2∶1, 0∶1), 得到4个流分Fr.3-2-1-1~Fr.3-2-1-4, Fr.3-2-1-1流分经半制备高效液相色谱分离(流动相为甲醇/水, V∶V=95∶5, 210 nm, 2 mL/min)得到化合物1 (tR=21.2 min, 48.4 mg); Fr.3-2-1-2流分经半制备高效液相色谱分离(流动相为甲醇/水, V∶V=95∶5, 210 nm, 2 mL/min)得到化合物6 (tR=19.6 min, 338.2 mg); Fr.3-2-4流分经半制备高效液相色谱分离(流动相为甲醇/水, V∶V=90∶10, 210 nm, 2 mL/min)得到化合物4 (tR=22.1 min, 59.6 mg).
取乙酸乙酯部位浸膏305 g, 用聚酰胺柱进行分离(洗脱剂为甲醇/水, V∶V=30∶70, 50∶50, 60∶40, 70∶30, 100∶0), 得到5个流分Fr.5~Fr.9. Fr.5流分经200~300目硅胶柱分离(洗脱剂为二氯甲烷/甲醇, V∶ V=100∶1, 95∶1, 90∶1, 80∶1, 60∶1, 30∶1, 10∶1, 1∶0)得到18个流分Fr.5-1~Fr.5-18. Fr.5-14流分经羟丙基葡聚糖凝胶柱分离(甲醇洗脱), 得到5个流分Fr.5-14-1~Fr.5-14-5, Fr.5-14-3流分经半制备高效液相色谱分离(流动相为甲醇/水, V∶V=55∶45, 210 nm, 4 mL/min)得到化合物7 (tR=14.4 min, 9.4 mg), Fr.5-14-4流分经半制备高效液相色谱分离(流动相为甲醇/水, V∶V=55∶45, 210 nm, 3.5 mL/min)得到化合物8 (tR=8.1 min, 6.5 mg). Fr.5-16流分经羟丙基葡聚糖凝胶柱分离(甲醇洗脱), 得到6个流分Fr.5-16-1~Fr.5-16-6, Fr.5- 16-3流分经半制备高效液相色谱分离(流动相为甲醇/水, V∶V=60∶40, 210 nm, 4 mL/min)得到化合物9 (tR=17.4 min, 9.2 mg).
取Fr.3流分经200~300目的硅胶柱分离(洗脱剂为石油醚/乙酸乙酯, V∶V=100∶1, 90∶1, 80∶1, 50∶1, 20∶1, 0∶1), 得到10个流分Fr.10~Fr.19. Fr.11流分经200~300目的硅胶柱分离(洗脱剂为石油醚/乙酸乙酯, V∶V=100∶5.5, 100∶10, 100∶13, 100∶20, 2∶1, 0∶1), 得到13个流分Fr.11-1~Fr.11-13, Fr.11-9流分经羟丙基葡聚糖凝胶柱分离(洗脱剂为甲醇/二氯甲烷, V∶V=1∶1), 得到5个流分Fr.11-9-1~11-9-5, 将Fr.11-9-4先采用制备薄层色谱分离, 再通过半制备高效液相色谱分离(流动相为甲醇/水, V∶V=85∶15, 254 nm, 2 mL/min)得到化合物10 (tR=19.6 min, 4 mg). Fr.14流分经200~300目的硅胶柱分离(洗脱剂为石油醚/乙酸乙酯(V∶V=100∶5, 100∶30, 2∶1), 得到4个流分Fr.14-1~14-4, Fr.14-3流分经ODS柱色谱分离(流动相为甲醇/水, V∶ V=20∶80, 40∶60, 1∶0), 得到5个流分Fr.14-3-1~14-3-5, Fr.14-3-3流分经半制备高效液相色谱纯化(流动相为甲醇/水, V∶V=59∶41, 254 nm, 2 mL/min)得到化合物11 (3 mg). Fr.15流分经200~300目的硅胶柱分离(洗脱剂为石油醚/乙酸乙酯, V∶V=100∶3, 100∶30, 2∶1), 得到6个流分Fr.15-1~Fr.15-6, Fr.15-3流分经ODS柱色谱层析分离(流动相为甲醇/水, V∶V=40∶60, 50∶50, 80∶20), 得到9个流分Fr.15-3-1~15-3-9, Fr.15-3-2流分经半制备高效液相色谱纯化(流动相为甲醇/水, V∶V=35∶65, 254 nm, 2 mL/min)得到化合物12 (11 mg).
3.4 结构解析
薄荷基厚朴酚(1): 白色透明结晶(甲醇), HR-ESI- MS m/z: 403.2626 [M+H]+, 计算值为403.2632 [M+ H]+, 分子式为C28H34O2; $[\alpha ]_{\text{D}}^{20}$–61.1 (c 0.1, CH3OH); 1H NMR (CD3OD)和13C NMR (CD3OD)见表1; UV (MeOH) λmax [log ε/(L•mol–1•cm–1)]: 215, 295 nm.
化合物2: 无色透明针晶(甲醇), 与厚朴酚对照品经HPLC对比, 鉴定其为厚朴酚.
化合物3: 黄棕色结晶(甲醇), 与和厚朴酚对照品经HPLC对比, 鉴定其为和厚朴酚.
化合物4: 无色糖浆. $[\alpha ]_{\text{D}}^{20}$+24.2 (c 0.095, CH3OH); 1H NMR (600 MHz, CD3OD) δ: 7.15 (d, J=2.2 Hz, 1H, H-2'), 7.10 (d, J=1.8 Hz, 1H, H-2), 7.01 (d, J=1.8 Hz, 1H, H-6), 6.99 (dd, J=8.2, 2.3 Hz, 1H, H-6'), 6.83 (d, J=8.2 Hz, 1H, H-5'), 6.04~5.91 (m, 1H, H-8'), 5.13~4.96 (m, 4H, H-9/9'), 4.14 (dd, J=5.6, 1.5 Hz, 1H, H-11), 3.37 (d, J=6.8 Hz, 2H, H-7), 3.01 (dd, J=11.3, 5.5 Hz, 1H, H-12), 2.03 (d, J=2.5 Hz, 1H, H-16), 1.80~1.71 (m, 1H, H-15), 1.63 (d, J=3.2 Hz, 1H, H-15), 1.52 (dd, J=12.9, 2.8 Hz, 1H, H-14), 1.38 (dd, J=12.9, 3.5 Hz, 1H, H-14), 1.35 (s, 3H, H-19), 1.06~1.17 (m, 1H, H-13), 0.98 (d, J=6.9 Hz, 3H, H-18), 0.88 (d, J=7.0 Hz, 3H, H-17); 13C NMR (150 MHz, CD3OD) δ: 155.42 (C-4'), 153.62 (C-4), 139.55 (C-8), 139.51 (C-8'), 135.98 (C-5), 133.28 (C-1), 132.39 (C-1'), 130.76 (C-2'), 129.69 (C-2), 125.68 (C-3'), 125.26 (C-6), 122.29 (C-3), 117.50 (C-5'), 115.54 (C-9), 115.49 (C-9'), 91.15 (C-11), 69.94 (C-10), 46.44 (C-13), 43.79 (C-12), 40.85 (C-7), 40.45 (C-7'), 35.79 (C-15), 28.15 (C-19), 27.44 (C-16), 22.05 (C-18), 18.24 (C-14), 15.88 (C-17); ESI-MS m/z: 419 [M+H]+, 分子式为C28H34O3. 与文献[14]波谱数据比较, 鉴定化合物4为厚朴脂素I (houpulin I).
化合物5: 无色糖浆. $[\alpha ]_{\text{D}}^{20}$–56.0 (c 0.050, CH3OH); 1H NMR (600 MHz, CDCl3) δ: 7.14~6.97 (m, 5H, H-2/6/ 2'/5'/6'), 6.40~6.13 (m, 2H, OH), 6.05~5.98 (m, 2H, H-8, H-8'), 5.51 (d, J=2.6 Hz, 1H, H-11), 5.15~5.08 (m, 4H, H-9,H-9'), 3.60~3.58 (m, 1H, H-12), 3.41~3.38 (m, 4H, H-7/7'), 2.16~2.12 (m, 2H, H-15), 1.83~1.80 (m, 2H, H-14), 1.76~1.79 (m, 3H, H-19), 1.71~1.65 (m, 1H, H-13), 1.49~1.43 (m, 1H, H-16), 0.93 (dd, J=6.9, 3H, H-18), 0.89 (dd, J=6.9, 3H, H-17); 13C NMR (150 MHz, CDCl3) δ: 151.56 (C-4'), 149.35 (C-4), 138.41 (C-10), 137.81 (C-8), 137.77 (C-8'), 132.78 (C-1'), 132.50 (C-5), 131.57 (C-1), 131.36 (C-2'), 130.69 (C-6'), 129.64 (C-6), 129.57 (C-2), 125.37 (C-3), 125.21 (C-3'), 124.36 (C-11), 117.03 (C-5'), 115.70 (C-9'), 115.70 (C-9), 44.61 (C-12), 42.08 (C-13), 39.53 (C-7'), 39.51 (C-7), 30.35 (C-15), 27.56 (C-16), 23.77 (C-19), 21.76 (C-14), 21.72 (C-18), 16.69 (C-17); ESI-MS m/z: 403 [M+H]+, 分子式为C28H34O2. 与文献[15]波谱数据比较, 鉴定化合物5为辣薄荷基厚朴酚(piperitylmagnolol).
化合物6: 无色糖浆. $[\alpha ]_{\text{D}}^{20}$–55.56 (c 0.108, CH3OH); 1H NMR (600 MHz, CDCl3) δ: 7.28 (dd, J=8.3, 2.4 Hz, 1H, H-4'), 7.25 (d, J=2.2 Hz, 1H, H-2'), 6.92 (d, J=2.3 Hz, 1H, H-6), 6.89 (d, J=8.2 Hz, 1H, H-5'), 6.86 (d, J=2.2 Hz, 1H, H-2), 6.08~5.95 (m, 2H, H-8/8'), 5.54 (br, 1H, OH), 5.43 (s, 1H, H-11), 5.27~5.16 (m, 2H, H-9'), 5.10 (br, 1H, OH), 5.08~5.03 (m, 2H, H-9), 3.54~3.53 (m, 1H, H-12), 3.47 (d, J=6.5, 2H, H-7'), 3.34 (dd, J=6.7, 2H, H-7), 2.15~2.01 (m, 2H, H-15), 1.79~1.76 (m, 1H, H-13), 1.71~1.73 (m, 3H, H-19), 1.63~1.59 (m, 2H, H-14), 1.47~1.36 (m, 1H, H-16), 0.90 (d, J=6.8 Hz, 3H, C-17), 0.85 (d, J=6.7 Hz, 3H, H-18); 13C NMR (150 MHz, CDCl3) δ: 153.75 (C-6'), 149.48 (C-4), 138.15 (C-8), 137.28 (C-10), 136.41 (C-8'), 131.56 (C-2), 131.33 (C-1), 131.13 (C-5), 130.85 (C-3'), 129.57 (C-6), 129.07 (C-4'), 128.54 (C-1'), 128.42 (C-2'), 125.70 (C-3), 124.76 (C-11), 116.89 (C-9'), 116.20 (C-5'), 115.46 (C-9), 44.45 (C-12), 41.70 (C-13), 39.65 (C-7), 35.50 (C-7'), 30.35 (C-15), 27.62 (C-16), 23.82 (C-19), 21.83 (C-14), 21.79 (C-18), 16.82 (C-17); ESI-MS m/z: 403 [M+H]+, 分子式为C28H34O2. 与文献[15]波谱数据比较, 鉴定化合物6为辣薄荷基和厚朴酚(piperitylhonokiol).
化合物7: 棕色油状物. 1H NMR (600 MHz, CD3OD) δ: 7.12 (d, J=2.1 Hz, 1H, H-2'), 7.10 (dd, J=8.1, 2.2 Hz, 1H, H-6'), 7.08 (d, J=2.2 Hz, 1H, H-2), 7.02 (dd, J=8.2, 2.2 Hz, 1H, H-6), 6.85 (dd, J=8.2, 4.9 Hz, 2H, H-5'), 5.98 (ddt, J=16.8, 10.1, 6.7 Hz, 1H, H-8'), 5.06 (dd, J=17.0, 1.8 Hz, 1H, H-9'), 5.01 (d, J=10.1, 1H, H-9'), 3.82~3.77 (m, 1H, H-8), 3.53 (dd, J=11.2, 4.5 Hz, 1H, H-9), 3.47 (dd, J=11.2, 6.2 Hz, 1H, H-9), 3.37~3.32 (m, 2H, H-7'), 2.80 (dd, J=13.8, 5.5 Hz, 1H, H-7), 2.64 (dd, J=13.7, 7.5 Hz, 1H, H-7); 13C NMR (150 MHz, CD3OD) δ: 153.52 (C-7), 153.36 (C-4'), 139.43 (C-8'), 133.56 (C-6), 133.56 (C-1') 133.05 (C-1'), 132.69 (C-2), 131.74 (C-1), 130.64 (C-3'), 129.74 (C-3), 127.65 (C-2'), 127.54 (C-6'), 117.39 (C-5'), 117.33 (C-5'), 117.33 (C-5) 115.53 (C-9), 74.68 (C-8), 66.58 (C-9), 40.42 (C-7'), 40.16 (C-7); ESI-MS m/z: 301 [M+H]+, 分子式为C18H20O4. 与文献[16]波普数据比较, 鉴定化合物7为木兰木脂素A (magnolignan A).
化合物8: 白色固态油脂状物. 1H NMR (600 MHz, CD3OD) δ: 7.27~7.23 (m, 1H, H-2'), 7.22 (dd, J=2.3 Hz, 1H, H-4'), 7.08 (d, J=2.2 Hz, 1H, H-2), 6.97 (dd, J=8.2, 2.3 Hz, 1H, H-6), 6.79 (dd, J=8.2, 3.8 Hz, 1H, H-5/5'), 6.02 (ddt, J=16.8, 10.1, 6.6 Hz, 1H, H-8'), 5.06 (dq, J=17.1, 1.8 Hz, 1H, H-9'), 4.99 (d, J=10.1 Hz, 1H, H-9'), 3.82~3.74 (m, 1H, H-8), 3.52 (dd, J=11.1, 4.4 Hz, 1H, H-9), 3.45 (dd, J=11.2, 6.3 Hz, 1H, H-9), 3.38 (d, J=6.7 Hz, 1H, H-7'), 2.76 (dd, J=13.8, 5.8 Hz, 1H, H-7), 2.62 (dd, J=13.8, 7.4 Hz, 1H, H-7); 13C NMR (150 MHz, CD3OD) δ: 155.08 (C-6'), 153.45 (C-4), 138.53 (C-8'), 132.46 (C-2), 132.01 (C-6), 131.48 (C-3'), 131.17 (C-1), 129.90 (C-4'), 129.57 (C-3), 129.18 (C-2'), 127.26 (C-1'), 116.79 (C-5'), 115.50 (C-5), 115.32 (C-9'), 74.75 (C-8), 66.56 (C-9), 40.18 (C-7), 35.36 (C-7'); ESI-MS m/z: 301 [M+H]+, 分子式为C18H20O4. 与文献[15]波谱数据比较, 鉴定化合物8为木兰木脂素C (magnolignan C).
化合物9: 淡黄色油状物. 1H NMR (600 MHz, CD3OD) δ: 7.30 (d, J=2.2 Hz, 1H, H-2'), 7.26 (dd, J=8.2, 2.3 Hz, 1H, H-6'), 7.16 (d, J=8.2 Hz, 1H, H-3), 7.06 (s, 2H, H-4/6), 6.79 (d, J=8.2 Hz, 1H, H-5'), 6.09~5.92 (m, 1H, H-8/8'), 5.10~4.98 (m, 4H, H-9/9'), 4.97 (d, J=7.5 Hz, 1H, H-1''), 3.87 (dd, J=12.1, 2.2 Hz, 1H, H-6''), 3.69 (dd, J=12.1, 5.3 Hz, 1H, H-6'), 3.48~3.36 (m, 4H, H-2''/3''/4''/5''), 3.36~3.32 (m, 2H, H-7); 13C NMR (150 MHz, CD3OD) δ: 155.30 (C-4'), 153.74 (C-2), 139.18 (C-8), 138.55 (C-8'), 135.25 (C-5), 132.89 (C-2'), 132.48 (C-1'), 131.72 (C-6), 130.99 (C-1), 129.58 (C-6'), 128.87 (C-4), 127.25 (C-3'), 116.58 (C-9'), 115.74 (C-9), 115.45 (C-3), 115.45 (C-5') 102.00 (C-1''), 78.19 (C-5''), 78.10 (C-3''), 74.97 (C-2''), 71.31 (C-4''), 62.54 (C-5''), 40.42 (C-7), 35.26 (C-7'); ESI-MS m/z: 429 [M+ H]+, 分子式为C24H28O7. 与文献[17]波谱数据比较, 鉴定化合物9为和厚朴酚4'-O-β-D-葡萄糖苷(honokiol 4'-O-β-D-gluco- side).
化合物10: 棕色油状物. 1H NMR (600 MHz, CD3OD), δ: 7.30~7.28 (m, 2H, H-4'/6'), 7.27 (d, J=2.1 Hz, 1H, H-2'''), 7.25 (dd, J=8.2, 2.1 Hz, 1H, H-4'''), 7.07~7.04 (m, 3H, H-2/2''/6''), 6.94 (dd, J=8.2, 2.1 Hz, 1H, H-6), 6.83 (d, J=8.2 Hz, 1H, H-5'''), 6.80 (d, J=8.2 Hz, 1H, H-5), 6.11~5.94 (m, 4H, H-8/8'/8''/8'''), 5.13~4.99 (m, 8H, H-9/9'/9''/9'''), 3.50 (d, J=6.7 Hz, 2H, H-7'), 3.40 (d, J=6.7 Hz, 2H, H-7'''), 3.38 (d, J=6.8 Hz, 2H, H-7''), 3.32 (d, J=6.7 Hz, 2H, H-7); 13C NMR (150 MHz, CD3OD), δ: 155.6 (C-6'''), 153.5 (C-4), 152.3 (C-2'), 150.1(C-4''), 139.7 (C-8), 139.5(C-8''), 138.6(C-8'''), 138.6 (C-8'), 133.8 (C-1''), 132.9 (C-1), 132.4 (C-2'''), 132.3 (C-3''), 131.8 (C-2), 131.8 (C-2''), 131.6 (C-6''), 131.6(C-4'), 131.5 (C-6'), 131.4 (C-5'), 131.0(C-3'''), 130.0 (C-4'''), 129.6 (C-3), 129.6 (C-6), 129.6 (C-1'), 129.2 (C-3'), 128.2 (C-1'''), 127.8 (C-5''), 117.1 (C-5), 115.9 (C-5'''), 115.9 (C-9'), 115.8 (C-9'''), 115.6 (C-9), 115.6 (C-9''), 40.7 (C-7), 40.6 (C-7''), 36.0 (C-7''), 35.5 (C-7'''); ESI-MS m/z: 531 [M+H]+, 分子式为C36H34O4. 与文献[18]波谱数据比较, 鉴定化合物10为厚朴脂素A (houpulin A).
化合物11: 白色固态油脂状物. 1H NMR (600 MHz, CD3OD), δ: 7.29 (d, J=2.3 Hz, 1H, H-2'), 7.23 (dd, J=8.2, 2.3 Hz, 1H, H-4'), 7.01 (d, J=2.3 Hz, 1H, H-2), 6.91 (dd, J=8.2, 2.3 Hz, 1H, H-6), 6.81 (d, J=8.2 Hz, 1H, H-5), 6.78 (d, J=8.2 Hz, 1H, H-5'), 5.96 (ddt, J=17.0, 10.0, 6.7 Hz, 1H, H-8), 5.05 (dd, J=17.0, 1.9 Hz, 1H, H-9), 5.01 (d, J=10.0 Hz, 1H, H-9), 3.97~3.94 (m, 1H, H-8'), 3.55 (dd, J=11.3, 4.2 Hz, 1H, H-9'), 3.48 (dd, J=11.3, 6.4 Hz, 1H, H-9'), 2.88 (dd, J=5.5, 13.7 Hz, 1H, H-7'), 2.76 (dd, J=7.3, 13.7 Hz, 1H, H-7'); 13C NMR (150 MHz, CD3OD), δ: 155.8 (C-6'), 153.5 (C-4), 139.7 (C-8), 133.6 (C-3'), 132.7 (C-1), 131.7 (C-2), 131.0 (C-6), 130.0 (C-3), 129.0 (C-4'), 126.0 (C-1'), 117.0 (C-2'), 116.2 (C-5), 115.5 (C-9), 115.5 (C-5'), 74.0 (C-8'), 66.9 (C-9'), 40.6 (C-7'), 36.2 (C-7); ESI-MS m/z: 301 [M+H]+, 分子式为C18H20O4. 与文献[19]波谱数据比较, 鉴定化合物11为8',9'-二羟基和厚朴酚(8',9'-dihydroxyhonokiol).
化合物12: 白色固态油脂状物. 1H NMR (600 MHz, CD3OD), δ: 7.27 (d, J=2.3 Hz, 1H, H-2'), 7.26~7.23 (m, 2H, H-2/4'), 7.11 (dd, J=8.3, 2.2 Hz, 1H, H-6), 6.83 (d, J=8.2 Hz, 1H, H-5'), 6.79 (d, J=8.2 Hz, 1H, H-5), 6.06~5.99 (m, 1H, H-8'), 5.06 (dd, J=2.0, 17.2 Hz, 1H, H-9'), 4.99 (d, J=10.0 Hz, 1H, H-9'), 4.54 (d, J=6.5 Hz, 1H, H-7), 3.72~3.68 (m, 1H, H-8), 3.50 (dd, J=3.8, 11.3 Hz, 1H, H-9), 3.39 (d, J=6.6 Hz, 2H, H-7'), 3.39~3.34 (m, 1H, H-9); 13C NMR (150 MHz, CD3OD), δ: 155.3 (C-6'), 154.9 (C-4), 138.7 (C-8'), 134.5 (C-1), 132.2 (C-2'), 131.5 (C-3'), 130.3 (C-4'), 130.0 (C-2), 129.3 (C-3), 127.4 (C-6), 127.4 (C-1'), 116.8 (C-5), 115.7 (C-5'), 115.5 (C-9'), 77.8 (C-8), 75.5 (C-7), 64.4 (C-9), 35.5 (C-7'); ESI-MS m/z: 317 [M+H]+, 分子式为C18H20O5, 与文献[20]波谱数据比较, 鉴定化合物12为和厚朴酚三醇(threo-honokitriol).
3.5 PTP1B抑制活性测定
PTP1B抑制活性测定参考文献[21]进行. 在96孔板上设置样品组、样品空白组、酶活性组和酶空白组. 样品组(待测化合物及阳性药齐墩果酸)加入4 μL样品溶液、176 μL含底物缓冲液和20 μL PTP1B酶缓冲溶液. 样品空白组加入4 μL样品溶液、176 μL含底物缓冲液和20 μL缓冲溶液. 酶活性组加入4 μL二甲基亚砜(DMSO)、176 μL含底物缓冲液和20 μL PTP1B酶缓冲溶液. 酶空白组加入4 μL DMSO、176 μL含底物缓冲液和20 μL缓冲溶液. 每组设置三个复孔, 37 ℃下反应30 min, 立即加入10 μL浓度为2 mmol/L的NaOH水溶液终止反应, 在酶标仪上于405 nm下测定吸光度值, 其中样品组吸光度记为A1, 样品空白组记为A2, 酶活性组记为A3, 酶空白组记为A4.
抑制率计算公式为: I=[1–(A1–A2)/(A3–A4)]×100%
将待测化合物溶液稀释成100, 50, 25, 12.5, 6.25, 3.125, 1.5625 μmol/L的浓度梯度, 每个浓度设置三个平行. 将阳性药溶液稀释成50, 25, 12.5, 6.25, 3.125, 1.5625 μmol/L的浓度梯度, 每个浓度设置三个平行. 计算得到各浓度下的抑制率, 以浓度的对数横坐标, 抑制率为纵坐标, 用origin软件绘制IC50的曲线图, 计算IC50.
采用origin软件对数据进行统计分析, 结果采用平均值±标准偏差表示, 三组数据使用卡方检验分析, p<0.05有统计学意义.
3.6 抗幽门螺旋杆菌实验
抗幽门螺旋杆菌实验参考文献[22]进行. 样品溶液: 将各化合物配置成浓度为1000 mg/L的甲醇溶液, 再稀释成浓度为1000、500、250、125、62.5、31.3、15.6 mg/L的溶液. 阳性药溶液: 阳性药克拉霉素(clarithromycin)配置成浓度为1000 mg/L的甲醇溶液, 再稀释成浓度为1000、500、250、125、62.5、31.3、15.6 mg/L的样品溶液. 配制普通培养基和含药培养基, 样品组: 200 μL麦氏浓度为0.5的菌液分别滴入不同浓度各化合物的含药培养基; 阴性对照组: 200 μL麦氏浓度为0.5的菌液滴入普通培养基; 阳性对照组: 200 μL麦氏浓度为0.5的菌液滴入不同浓度阳性药的含药培养基. 用涂布棒均匀涂抹, 将平板倒置于密封培养罐中, 在微需氧条件下, 培养72 h后观察幽门螺旋杆菌的生长状况, 记录能够完全抑制幽门螺旋杆菌生长的培养基中药物的最低浓度, 即为对应MIC.
辅助材料(Supporting Information) 新化合物的1H NMR、13C NMR、HSQC、HMBC、DEPT、NOESY、HR-ESI-MS和CD数据. 这些材料可以免费从本刊网站(http://sioc-journal.cn/)上下载.
(Zhao, C.)