REVIEWS

Research Progress in the Selective Catalytic Oxidation of Ethylene Glycol to Glycolic Acid

  • Rui Wu ,
  • Zhiquan Wu ,
  • Juan Zhang ,
  • Wenchao Gao ,
  • Yingxiong Wang , * ,
  • Honghong Chang , *
Expand
  • College of Chemistry and Chemical Engineering, Taiyuan University of Technology, Taiyuan 030024

Received date: 2026-01-05

  Revised date: 2026-03-18

  Online published: 2026-05-14

Supported by

Fundamental Research Program of Shanxi Province(202303021211033)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

Ethylene glycol (EG), as a key pyrolysis product of polyethylene terephthalate (PET), has abundant sources and enormous output, yet its inherent added value is relatively low. Against the dual challenges of escalating plastic pollution and carbon resource waste, the efficient and selective conversion of PET-derived EG into glycolic acid (GA), a high-value-added chemical, has emerged as a critical pathway to advance the chemical upcycling of plastics and establish a circular economy system. However, traditional GA synthesis processes are generally plagued by harsh reaction conditions, complex procedures, high environmental burden and low atom economy, which fail to meet the urgent demands of green chemical industry development, thus creating an imperative need for efficient and sustainable novel catalytic strategies. This paper systematically reviews the recent research progress in the selective oxidation of EG to GA via four mainstream catalytic strategies: thermocatalysis, electrocatalysis, photocatalysis and enzymatic catalysis. It focuses on summarizing the design concepts and regulation strategies of core catalysts, key performance indicators and process optimization directions in various catalytic systems, conducts a comparative analysis of different catalytic strategies, and deeply dissects the unique advantages and core challenges faced by each technical route. On this basis, combined with the current research bottlenecks, the future development trends are prospected: breaking through the limitations of single catalytic mode to construct multi-field synergistic catalytic systems such as thermo-electro and photo-electro systems, leveraging artificial intelligence technology to assist the rational design of catalysts and precise prediction of reaction paths, focusing on the active site regulation of single-metal catalysts and the ligand modification and structure optimization of metal-organic catalysts, so as to enhance their compatibility and stability with the reaction system.

Cite this article

Rui Wu , Zhiquan Wu , Juan Zhang , Wenchao Gao , Yingxiong Wang , Honghong Chang . Research Progress in the Selective Catalytic Oxidation of Ethylene Glycol to Glycolic Acid[J]. Chinese Journal of Organic Chemistry, 2026 , 46(8) : 2969 -2987 . DOI: 10.6023/cjoc202601006

乙二醇(Ethylene glycol, EG)作为结构最简单的二元醇化合物, 在能源、化工、汽车、纺织、交通运输、烟草及化妆品等多个领域具有广泛应用, 是制备聚酯纤维、防冻剂、不饱和聚酯树脂、增塑剂及表面活性剂等产品的核心基础原料[1-2]. 近年来, 全球乙二醇产能稳步增长, 从2014年的3000万吨增长至2019年的4200万吨[3], 年均增长率维持在5%~10%. 2025年全球乙二醇年生产能力突破6000万吨, 甚至达到6500万吨[4], 产能的持续扩张为其高值化利用提供了充足的原料保障.
当前, 乙二醇的生产主要依赖于煤、石油、天然气及生物质等原料路径[5]. 其中, 石油路线以乙烯为原料,经氧化生成环氧乙烷, 再通过水合反应制得乙二醇. 该工艺技术成熟, 产量稳定, 长期以来占据主导地位, 其主要局限在于对石油资源的高度依赖. 煤制乙二醇则采用草酸酯法作为核心工艺[6], 首先将煤气化制得主要含一氧化碳和氢气的合成气, 再通过一氧化碳与亚硝酸酯反应生成草酸酯, 最后经加氢还原获得乙二醇. 尽管该路线涉及多步反应, 但技术体系已相对成熟, 生产效率和产品质量正稳步提升. 天然气路线则通过蒸汽重整或部分氧化将甲烷转化为合成气, 再沿用类似煤制乙二醇的工艺路径. 该路线不仅拓展了原料来源, 且天然气作为相对清洁的能源, 其利用过程对环境影响较小. 生物质路线则以农作物秸秆、林业废弃物等为原料, 通过生物发酵或化学催化将其中的纤维素、半纤维素等组分转化为糖类, 再进一步合成乙二醇. 该路线实现了废弃物的资源化利用, 降低了对化石资源的依赖, 契合绿色化学与循环经济的发展理念.
此外, 随着全球“碳中和”理念的推进及循环经济战略的实施, 塑料污染治理与资源高效循环利用已成为国际科技与产业竞争的焦点. 聚对苯二甲酸乙二醇酯(PET)作为产量及用量最大的塑料品种之一, 年产量约为7000万吨[7-8], 广泛应用于包装和纺织领域, 其废弃物的高效闭环回收与高值化利用, 对于减少化石资源消耗、降低碳排放和缓解“白色污染”具有双重战略意义. 目前, PET降解所采用的醇解、水解及氨解等技术路线, 均会联产乙二醇[9-11], 使得PET回收成为乙二醇的重要补充来源.
综上所述, 乙二醇来源广泛、产量巨大, 但其自身附加值较低. 因此, 推动乙二醇向高性能、高附加值化学品的定向转化, 不仅是拓展其应用价值链的内在需求, 更是未来绿色化工与循环经济领域的重要发展方向.
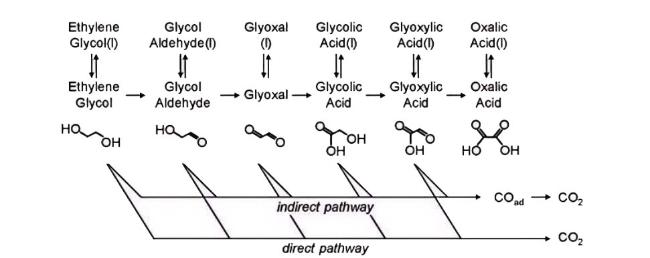
乙二醇分子含有两个结构对称且反应活性相近的羟基, 氧化转化是实现其高值化利用的重要途径. 乙二醇的氧化过程主要遵循两类反应路径(图1): 其一为分子中C—C键的断裂, 进而生成甲酸(FA)、CO2等C1氧化产物; 其二为官能团的顺序氧化路径, 优先保留C—C骨架, 依次生成乙醇醛、乙醇酸(GA)、乙二醛及草酸等C2含氧衍生物[12].
图1 EG氧化反应路径图[12]

Figure 1 Reaction pathway of EG oxidation[12]

在乙二醇衍生C2产物中, 乙醇酸作为结构最为简单的α-羟基酸, 兼具羟基与羧基双官能团, 赋予其独特的反应活性与理化特性, 不仅表现出醇类和羧酸类化合物的典型反应行为, 还因官能团邻近效应诱导出特殊的反应路径, 可进一步合成多种高附加值衍生产品, 如生物可降解材料聚乙醇酸(PGA)及其关键聚合单体乙交酯、乙醇酸乙烯酯等[13-14]. 此外, 乙醇酸本身在医疗、食品加工及化妆品等领域亦具有广泛应用, 如作为纺织工业中的染色与鞣制剂, 以及食品加工中的调味剂与防腐剂[15-17].
目前, 乙醇酸的工业化生产主要依赖甲醛羰基化法和氯乙酸水解法两条化学合成路线. 然而, 上述方法普遍存在原料毒性高、反应条件苛刻、催化剂成本昂贵及副产物生成量大等问题[16,18-19], 难以满足绿色化学与可持续发展要求. 因此, 开发绿色、安全且高选择性的乙二醇制乙醇酸催化工艺具有重要的研究价值与工业前景.
在此背景下, 近年来围绕乙二醇催化转化合成乙醇酸的研究日趋活跃, 热催化、电催化、光催化及酶催化等单一或耦合催化策略被广泛探索. 本文系统综述了上述四种主要催化策略在乙二醇选择性氧化合成乙醇酸领域的研究进展, 总结各类催化体系的特性与代表性成果, 并在此基础上对该领域的未来发展方向进行了展望.

1 热催化策略转化乙二醇合成乙醇酸

热催化氧化作为乙二醇合成乙醇酸的重要路径之一, 因其具有氧化效率高、目标产物选择性高等优势而受到广泛关注. 反应体系中催化活性中心的分散状态, 直接决定了其与反应底物的接触效率及作用方式, 进而影响氧化选择性与催化反应效率. 根据催化剂在反应介质中的存在形态, 可将催化体系分为均相与非均相两类: 均相催化剂完全溶解于反应介质中, 活性中心呈原子级或分子级均匀分散, 能够与乙二醇分子实现充分接触, 从而实现高效且选择性可控的氧化转化; 非均相催化剂则以固体形态存在, 其活性中心分布于催化剂表面或孔道内部, 乙二醇分子需通过扩散抵达活性中心方可发生反应. 该类催化剂可通过载体表面负载金属或有机金属物种调控活性中心的结构与配位环境, 进而优化催化性能, 为实现活性中心精细调控与反应构效关系研究提供了重要平台.

1.1 均相催化体系

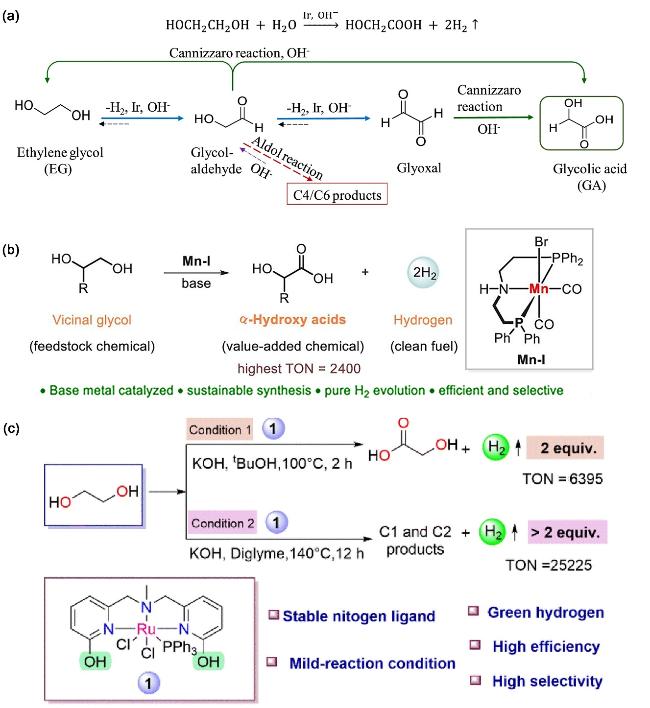
唐颐等[20]报道了一种基于铱的均相催化剂[Cp*Ir(bpyO)]OH. 该催化剂利用铱-联吡啶酮配体的协同功能化作用, 在碱性水相条件下, 通过无受体脱氢与Cannizzaro串联反应, 实现乙二醇的高效转化(图2a). 反应过程中, 乙二醇经β-氢消除生成乙醇醛、乙二醛等瞬态中间体, 随后通过分子间与分子内Cannizzaro反应转化为乙醇酸, 同时羟醛缩合副反应被有效抑制. 在最优反应条件下, 该体系无需外加氧化剂即可实现乙二醇的100%转化, 乙醇酸选择性达81.5%. 此外, 该催化体系展现出优异的循环稳定性: 连续6次底物补加反应后, 乙二醇总转化率仍保持在89.3%, 乙醇酸总产率达70.8%. 值得指出的是, 该铱基催化体系还可拓展至生物质碳水化合物的一锅转化, 成功实现葡萄糖、果糖及α-纤维素等生物质原料向乙醇酸的转化, 进一步彰显了在可再生资源转化中的应用潜力. Waiba等[21]合成了一种非贵金属均相催化剂[HN(C2H4PPh2)2]Mn(CO)2Br, 以地球丰产金属锰为活性中心, 依托配体的协同作用, 通过无受体脱氢与Cannizzaro串联反应实现乙二醇高效转化(图2b). 预催化剂经碱处理生成酰胺活性复合物, 随后与乙二醇形成关键烷氧基中间体, 经两步脱氢生成乙二醛; 乙二醛在碱性条件下发生歧化反应生成乙醇酸,完成催化循环. 在最优条件下, 乙二醇转化率达100%, 乙醇酸收率高于99%. 在放大实验中, 当催化剂负载量仅为0.04 mol%时, 于140 ℃反应12 h, 仍可保持乙二醇100%转化, 乙醇酸收率达96%, 转化数(TON)高达2400, 显著突破了非贵金属催化剂在该反应中的效率瓶颈, 实现了贵金属催化体系向低成本贱金属催化体系的重要突破. Sahoo等[22]设计合成了一类NNN型钌配合物催化剂(图2c), 该催化剂通过吡啶酮基团的内酰胺-内酰亚胺互变异构实现金属-配体协同作用, 配体邻位OH基团的氢键及电子效应可精准调控催化活性, 次级配位层的质子穿梭功能有效促进脱氢过程. 反应经由β-氢消除及质子穿梭路径完成乙二醇脱氢与催化剂再生, 最终实现乙醛酸向乙醇酸的转化. 值得强调的是, 该催化体系可通过简单调控反应条件实现乙二醇向乙醇酸与氢气的可切换转化. 在乙醇酸优先工况下, 以叔丁醇为质子溶剂, 催化剂负载量为1 mol%时, 于100 ℃反应2 h可实现乙二醇完全转化, 乙醇酸收率达94%. 在高产氢工况下, 切换至高沸点非质子溶剂, 催化剂负载量仅需0.01 mol%, 升温至140 ℃反应12 h, 即可实现乙二醇完全转化, 此时反应路径彻底转向深度脱氢, 乙醇酸选择性降至零, 氢气产量达142 mL, TON值高达25225, 创下同类均相催化体系的较高水平. 这一研究使乙二醇的催化转化从单一产物合成升级为多路径可控的资源化利用, 推动该领域向精细化、多功能化方向发展.
图2 (a)均相[Cp*Ir(bpyO)]OH催化乙二醇转化合成乙醇酸的示意图[20]; (b)均相Mn(I)钳形配合物催化乙二醇转化合成乙醇酸的示意图[21]; (c)均相NNN型Ru配合物催化乙二醇转化合成乙醇酸的示意图[22]

Figure 2 (a) Schematic representation of homogeneous [Cp*Ir(bpyO)]OH catalysis for the conversion of ethylene glycol to glycolic acid[20]; (b) schematic representation of homogeneous Mn(I) pincer complex catalysis for the conversion of ethylene glycol to glycolic acid[21]; (c) schematic representation of homogeneous NNN-type Ru complex catalysis for the conversion of ethylene glycol to glycolic acid[22]

1.2 非均相催化体系

1.2.1 Pt基催化剂

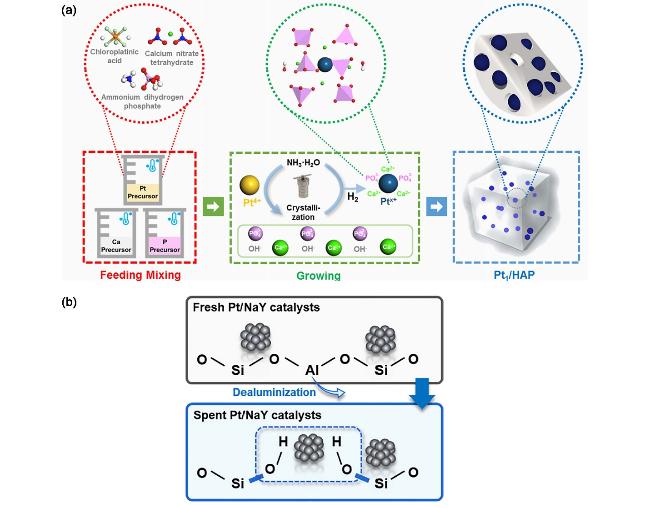
Liu等[23]制备了PtMn/MCM-41(In-70)催化剂, 通过构建Pt-Mn2O3界面, 借助界面电子耦合效应显著提升了乙二醇氧化的本征活性, 转化频率(TOF)高达3196.9 h-1, 乙醇酸收率和选择性分别为86.4%、93.8%. 然而, 该体系仍需依赖1 MPa纯氧, 且Mn组分在酸性环境中存在溶出风险. 针对贵金属利用率及催化剂稳定性问题, 陈德团队[24]采用简单水热法一步合成了Pt1/HAP单原子催化剂(图3a), 载体HAP晶体结构中规则排列的四面体不仅是骨架的核心单元, 更是与Pt单原子配位的关键配体. ${\text{PO}}_{\text{4}}^{3-}$配位的Pt单原子通过强电子吸引效应稳定Pt物种, 提高了C—C键断裂能垒, 实现了乙醇酸选择性高于80%, 并展现出长达160 h无金属流失的优异稳定性, 为单原子催化剂的设计提供了新范式. 袁国卿等[25]以具有鳞片结构的球形碳微球(CS)为载体制备了Pt/CS催化剂. 碳载体表面的含氧官能团增强了Pt纳米颗粒的分散性与稳定性, 零价Pt作为活性中心活化分子氧, 在碱性介质中促进乙二醇选择性氧化. 碳微球的鳞片结构提供空间限域效应, 有效抑制Pt颗粒团聚及副反应发生. 催化结果显示, 乙二醇转化率达87.3%, 乙醇酸选择性达93%, TOF值为852 h-1, 显著优于活性炭、炭黑、石墨等其他碳载体负载的Pt催化剂. 此外, 该催化剂可通过简单过滤回收, 循环使用5次后活性无明显衰减, Pt颗粒分散状态保持稳定. 金鑫等[26]开发了NaY沸石负载的Pt催化剂. NaY沸石为硅铝酸盐分子筛, 其骨架由SiO4和AlO4四面体通过氧桥连接构成. 研究发现, 反应生成的乙醇酸等羧酸可诱导NaY沸石发生脱铝作用, 使催化剂在反应后性能显著提升(图3b). 新制Pt/NaY催化剂依托原始NaY沸石晶型与分散的Pt0位点催化, TOF值为2365.5 h-1. 反应过程中, 羧酸诱导脱铝使Si—OH键缩短, 形成改性的(Si-OH)-Pt界面, 赋予Pt位点富电子状态. 这一演变不仅使使用后催化剂的TOF值翻倍至5100.4 h-1, 还将乙醇酸选择性从92.9%提高至96.0%, 同时将反应活化能从60.7 kJ/mol降至47.0 kJ/mol. 该研究突破了传统工艺对介质与成本的依赖, 颠覆了使用后催化剂活性必然衰减的传统认知, 为生物质基乙二醇制乙醇酸提供了全新的催化思路. Oberhauser等[27]采用金属蒸汽合成法制备了十面体PtB@Cᵏ纳米颗粒. 该催化剂优先暴露Pt(111)与(110)等特定晶面, 于140 ℃、3 MPa空气、碱性水相条件下对乙二醇表现出卓越的C—H键活化能力, TOF高达3721 h-1, 乙醇酸选择性为72.6%. 然而, 催化剂仅使用一次后即出现约3.4%的Pt流失. Chaudhari等[28]开发了CeO2负载的Pt-Fe合金催化剂, 其晶体结构为面心立方, Pt与Fe均保持金属态. 因Fe向Pt供电子而引起的电子转移及晶格间距收缩, 下调了Pt的d带中心, 优化了反应物吸附强度并促进O2解离. 该催化剂初始TOF为19.1s-1, 是Pt单金属催化剂的17倍以上, 4 h内可实现乙二醇完全转化, 乙醇酸选择性为62%, 展现出显著的双金属协同效应. 芦天亮团队[29]开发了Pt/Sn-Beta双功能催化剂, 利用Sn对Pt电子结构的调变增强O2活化能力. 于70 ℃、0.5 MPa氧气条件下, 乙二醇转化率达90%, 乙醇酸选择性为81%. 当反应温度降至接近室温时, 乙二醇转化率降至66%, 而乙醇酸选择性上升至86%. 该催化剂经6次循环使用后仍保持稳定活性. 廖玉河等[30]采用商业Pt/C催化剂, 于30 ℃、2.5 MPa空气条件下, 实现了乙二醇转化率60%, 乙醇酸选择性保持90%以上, 将无碱低温氧化反应的性能推至新的高度.
图3 (a) Pt1/HAP催化剂的合成示意图[24]; (b)新制备与使用后Pt/NaY催化剂的表面构型[26]

Figure 3 (a) Schematic illustration of the synthesis of Pt1/HAP catalyst[24]; (b) surface configurations of freshly prepared and used Pt/NaY catalysts[26]

1.2.2 Au基催化剂

Biella等[31]聚焦金催化剂在选择性氧化反应中的应用, 系统研究了其催化乙二醇转化为乙醇酸的性能与作用机制. 通过溶胶固定法将金纳米颗粒负载于不同载体, 研究发现碳载体上粒径约为7 nm的金颗粒展现出最优催化性能. 其中, 1% Au/C催化剂表现最为优异, TOF值达1000 h-1, 乙醇酸选择性高达98%, 显著优于传统Pd/C和Pt/C催化剂, 为乙二醇选择性氧化制备乙醇酸提供了一条高效绿色的催化路径. Berndt等[32]以Au/Al2O3为催化体系, 经400 ℃氢气还原预处理在Au表面形成清洁的金属活性位点. 随后于200 ℃、4×10⁻⁴~1.6×10⁻³ MPa压力条件下, 与O2发生解离吸附形成单层氧物种, 该活性氧物种直接参与乙二醇的逐步脱氢反应, 最终生成乙醇酸, 且反应无明显颗粒尺寸效应. 通过静态氧吸附与H2脉冲滴定法表征发现, 金颗粒分散性与氧吸附量呈正相关, 当Au负载量为w=2.78%(质量分数)时, 强氧吸附量达11.2 μmol/g形成的催化剂2.78Au/Al2O3I, 对应乙醇酸生成速率最高. 所有Au/Al2O3催化剂对乙醇酸的选择性均高于95%, 仅当EG转化率超过95%时出现微量草酸副产物. TEM验证表明, 氧化学吸附法计算的金颗粒尺寸与实际观测值高度吻合, 证实了该催化体系的可靠性与实用性. 后续该研究团队[33]进一步验证并补充了该反应的机理细节, 证实了反应为典型的非结构敏感型反应, 核心机理围绕金表面活性氧物种驱动的乙二醇端羟基分步选择性氧化进行, 乙二醇在碱性体系中以盐形式存在, 首先通过一个端羟基吸附在金表面Au-O位点, 被O氧化为乙醇醛中间体, O则还原为OH进入水相, 随后乙醇醛的醛基因金表面持续补充的O进一步氧化, 并在碱性条件下快速水合为羧基, 生成乙醇酸钠, 最终酸化得到乙醇酸, 生成的乙醇酸快速从金表面解吸, 避免深度氧化, O2则持续解离吸附补充O完成活性循环. 研究还发现, 采用尿素作为均相沉淀剂可实现更高金负载量, 2.6Au/Al2O3催化剂在pH=9, 76 ℃条件下, 乙醇酸初始生成速率可达66.7 mmol•g-1•cat-1•h-1, 远高于常规氧化铝载体; 且催化剂经6次循环使用后, 金颗粒从2 nm轻微长大至2.6 nm, 乙醇酸选择性仍保持95%以上, 生成速率仅适度下降并趋于稳定, 说明载体的孔道结构与金颗粒可能是影响乙醇酸生成速率的关键工艺因素.
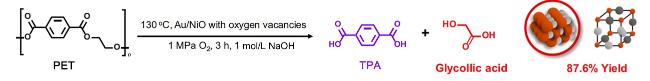
为解决高浓度产物分离带来的能耗问题, Tschirner等[34]创新性地将AuPt/CeO2催化与电渗析技术耦合, 在高底物浓度条件下实现乙醇酸收率大于80%, 并成功获得高纯乙醇酸产品. 然而, 反应过程中Pt流失高达56%, 成为该体系规模化应用的主要瓶颈. 陈德团队[35]利用富含氧空位的Au/NiO催化剂, 一步实现PET氧化联产对苯二甲酸(TPA)和乙醇酸, 乙醇酸收率可达87.6%(图4). 该过程涉及高效的串联反应机制: 首先, 在水热条件下, PET高分子发生水解解聚, 生成单体乙二醇和TPA; 随后, NiO载体上的氧空位优先吸附TPA分子, 将其锚定于载体表面, 从而为乙二醇分子释放出Au-NiO界面的核心催化活性位点; 最后, 富集于界面的乙二醇分子在类“AuNi合金”结构与富含氧空位NiO的协同作用下, 高选择性地氧化为目标产物乙醇酸. 然而, 该催化剂在4次循环后活性显著下降, 暴露了氧空位在碱性介质中的稳定性短板.
图4 一步热催化实现PET回收与乙醇酸合成的工艺路线[35]

Figure 4 One-step thermocatalytic process route for PET recycling and GA synthesis[35]

1.2.3 其他金属基催化剂

Rosmini等[36]的工作体现了从单一化学品合成向多产品联产的思路转变. 采用Ni3Sn/CeZrO2金属间化合物催化剂, 在碱性水相重整条件下系统研究了不同Sn负载量对催化性能的影响. 研究发现, 催化剂性能与Sn负载量密切相关: 低Sn负载量(w=2.5%)的催化剂虽能实现83%的乙二醇转化率, 但乙醇酸的产率仅为15%; 中等Sn负载量(w=5%)的催化剂展现出最优综合性能, 乙二醇转化率达78%, 乙醇酸产率约为20%, 同时H2产率达50%; 高Sn负载量(w=10%)催化剂的乙醇酸产率最高, 可达25%, 但转化率下降. 机理研究表明, Ni0与Ni3Sn的协同作用促进了乙二醇脱氢及C—H键活化, 而Sn的引入有效抑制了Ni基催化剂易发生的甲烷化副反应. 此外, 碱性环境通过Cannizzaro反应路径强化了乙醇酸的生成. van Haasterecht等[37]采用碳纳米纤维(CNF)负载Ni或Cu催化剂, 在厌氧碱性条件下, 实现了乙二醇向乙醇酸的高效转化. 研究发现, 在150~180 ℃、厌氧碱性条件下, Cu/CNF催化剂表现出优异的催化性能: 乙二醇转化率为82%时, 乙醇酸选择性高达96%, TOF为14 h-1. 反应路径研究表明, 碱性环境促进乙二醇脱质子形成烷氧基中间体, 随后经C—H键活化生成乙醇醛中间体, 最后在Cu表面通过氢氧化物加成生成乙醇酸并释放氢气. Cu催化剂可有效抑制C—C键断裂, 避免甲酸等副产物的生成. 值得指出的是, 该催化体系的选择性基本不受温度影响, 当温度升至180 ℃时, TOF可提升至39 h-1, 而乙醇酸选择性仍保持在97%. 该研究为无外加氧化剂条件下的乙二醇氧化提供了经济可行的技术路径.

1.3 热催化策略小结

通过对比分析可见, 热催化氧化乙二醇合成乙醇酸的研究主要围绕均相与非均相两种催化体系并行发展 (表1). 均相催化体系以分子水平离散的金属配合物为单一活性中心, 与反应介质完全互溶, 具有活性位点高度均一、本征催化效率高、产物选择性优异及反应机理清晰、便于分子层面精准优化等突出优势. 然而, 该类体系普遍面临催化剂与产物分离困难、难以回收利用的问题, 且多数依赖碱性有机溶剂及较高的反应温度, 规模化应用受限. 相比之下, 非均相催化体系以负载型复合活性位点为核心, 金属/金属氧化物与载体构建协同催化界面. 载体不仅起物理支撑作用, 还可通过其表面酸碱性、孔道结构及电子效应等调控催化性能. 该类催化剂最显著的优势在于易于分离回收、循环稳定性优异, 能够在无碱水相甚至近室温条件下以分子氧为绿色氧化剂实现反应, 契合绿色化工与工业化应用的发展需求. 然而, 非均相体系活性位点的均一性通常低于均相催化剂, 且存在传质阻力较大等问题, 导致催化效率与选择性相对较低.
表1 热催化策略转化乙二醇合成乙醇酸的催化体系比较

Table 1 Comparison of catalytic systems for the conversion of ethylene glycol to glycolic acid via thermocatalytic strategies

Catalytic system Catalyst Alkaline condition Reaction condition EG conversion/% GA selectivity/% Ref.
Homogeneous [Cp*Ir(bpyO)]OH Yes 100.0 ℃, 12.0 h 100.0 [20]
[HN(C2H4PPh2)2]Mn(CO)2Br Yes 140.0 ℃, 12.0 h 100.0 96.0 [21]
NNN-Ru Yes 100.0 ℃, 2.0 h 100.0 94.0 [22]
Heterogeneous PtMn/MCM-41 (In-70) No 60.0 ℃, 8.0 h 92.1 93.8 [23]
Pt1/HAP Yes 50.0 ℃, 16.0 h 79.1 98.3 [24]
Pt/CS Yes 70.0 ℃, 2.0 h 87.3 93.0 [25]
Pt/NaY No 70.0 ℃, 2.0 h 89.6 91.3 [26]
PtB@Cᵏ Yes 140.0 ℃, 3.0 h 77.4 72.6 [27]
Pt-Fe/CeO2 Yes 70.0 ℃, 4.0 h 100.0 62.0 [28]
Pt/Sn-Beta No 70.0 ℃, 2.0 h 90.0 81.0 [29]
Commercial Pt/C No 30.0 ℃, 0.5 h 60.0 >90.0 [30]
Au/C Yes 70.0 ℃, 1.0 h 98.0 [31]
2.78Au/Al2O3I Yes 70.0 ℃ >95.0 [32]
2.6Au/Al2O3 (D) Yes 76.0 ℃ >95.0 [33]
AuPt/CeO2 Yes 70.0 ℃ ≥90.0 90.0 [34]
Au/NiO Yes 130.0 ℃, 3.0 h ≈100.0 87.6 [35]
Ni3Sn/CeZrO2 Yes 270.0 ℃, 2.0 h 68.0 [36]
Cu/CNF Yes 180.0 ℃, 15.0 h 76.0 97.0 [37]

2. 电催化策略转化乙二醇合成乙醇酸

电催化乙二醇氧化(EGOR)制备乙醇酸具有反应条件温和、环境友好及产物选择性高等显著优势, 本质上是一个多相催化过程, 涉及反应物在催化剂表面的吸附、反应及产物脱附三个关键步骤. 其中, 反应物在催化剂表面的吸附行为对产物选择性具有决定性影响, 而催化剂自身的电子结构则直接调控其与反应中间体的吸附能, 从而深刻影响催化路径与反应效率.

2.1 Pd基催化剂

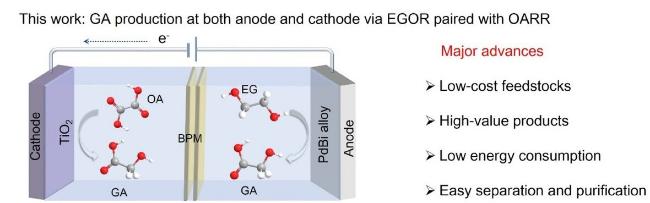
合金催化剂通过多金属组分间的电子效应与几何效应协同调控反应路径, 兼具较高的本征活性与良好的结构稳定性. 陈勇等[38]通过构建Pd1Ag1无偏析合金, 确保双金属均匀混合, Ag与Pd的电子转移使d带中心负移, 一方面减弱乙醇酸在Pd活性位点的吸附以避免过度氧化, 将乙醇酸选择性提升至97%; 另一方面Ag位点生成的*OH物种快速氧化碳基毒性中间体, 实现超过500 h的稳定运行. 该研究的突破性在于量化了d带中心结构与催化剂抗CO毒化稳定性的构效关联, 为长寿命双金属合金催化剂的设计提供了明确的理论依据, 解决了传统Pd基催化剂易中毒、稳定性差的核心痛点. 尹淑丽团队[39]进一步优化双金属合金催化剂的结构与作用机制, 合成了缺陷丰富的褶皱型PdSb双金属烯催化剂, 延续双金属烯的结构优势与p-d轨道杂化机制, 缺陷丰富的褶皱型结构扩大了比表面积, Sb与Pd的轨道相互作用不仅将乙二醇氧化生成乙醇酸的法拉第效率(FE)及选择性分别提升至93.4%、92.0%, 而且在EGOR||HER耦合系统中, 于1.5 V电压下将乙醇酸选择性进一步提升至95.3%. 王亮等[40]聚焦双金属烯的p-d轨道杂化核心机制, 利用PdSn金属烯的p-d轨道杂化, 实现了92.45%的FE. Sn的引入引起电子重排, 增强了乙二醇分子中C—C键的强度, 从电子层面抑制了C1副产物的生成, 确保了乙二醇高选择性地氧化为乙醇酸. 在双金属合金催化剂的基础上, 刘本团队[41]进一步将研究视角拓展至催化系统的协同设计, 将双金属PdCu介孔纳米腔作为一种新型模拟酶催化特性的电催化剂, 实现了对硝酸盐废水和PET的同步电催化升级转化. PdCu介孔纳米腔丰富的金属介孔和开放的纳米空腔, 能够对关键中间体进行酶促限域. 在一个电解槽中同步实现阳极EGOR与阴极硝酸盐还原, 该研究通过施加电位精准调控反应路径, 在0.6~1.0 V低电位区乙二醇选择性地经C2路径氧化为乙醇酸, 选择性超过90%, 而在大于1.3 V的高电位区则发生C—C键断裂生成甲酸. 邱博诚团队[42]设计了耦合系统, 使PdBi阳极与TiO2阴极耦合系统的FE高达182%, 该系统创新性地将阳极乙二醇氧化为乙醇酸的过程与阴极草酸还原为乙醇酸的过程相结合, 在一个电解槽中实现了乙醇酸在阴阳两极的同步生成, 从系统层面极大提升了乙二醇原料的原子经济性与能量效率(图5). 金岩等[43]通过一步水热法在钴泡沫基底上负载Pd、Ag、Pt三金属组分制得PdAgPt/Co电极, 进一步在200 A/m2的工业级高电流密度下, 实现了93.6%的乙醇酸选择性和68.5%的乙二醇转化率. 相较于传统双金属合金催化剂, 三组分金属的引入进一步优化了催化位点的电子环境, 使催化剂在高电流密度下仍能保持优异的选择性.
图5 PdBi合金催化乙二醇氧化与TiO2催化氧气还原反应耦合实现阳阴极乙醇酸的同步制备[42]

Figure 5 Simultaneous anodic and cathodic production of GA via coupling of PdBi alloy-catalyzed EG-oxidation and TiO2-catalyzed oxygen reduction reaction[42]

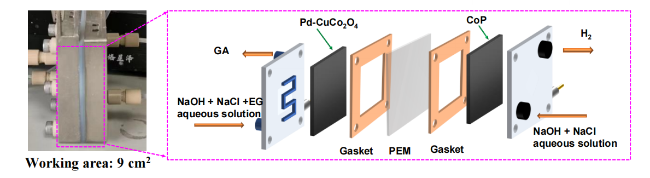
界面结构调控催化剂依托金属-金属、金属-氧化物或金属-碳基异质界面产生的强协同作用, 可实现对反应中间体吸附行为与电子转移过程的精准调控. 陈勇团队[44]构建了耦合海水分解与PET在Pd-CuCo2O4催化剂上增值转化为乙醇酸的反应系统, 实现了在海水中高效稳定的EGOR过程(图6). 该研究聚焦于抗腐蚀与高选择性的双重优化, 这种界面设计在Pd-CuCo2O4的多组分协同基础上新增抗腐蚀功能, 拓展了应用场景, 在0.9 V vs.可逆氢电极(RHE)电位下对乙醇酸的FE达到96.1%, 而且有很好的电催化性能. 该催化剂通过CuCo2O4组分在界面处形成的负电荷层, 有效排斥海水中Cl的接近与吸附, 解决了传统贵金属催化剂在含氯环境中易被腐蚀毒化的难题, 在真实海水电解液中连续运行超过100 h后仍保持优异的催化活性与选择性. 孙东平等[45]用两步电沉积法构建了壳状Ni(OH)2负载Pd纳米颗粒的Pd/Ni(OH)2/NF电催化剂, 在0.79 V过电位下实现94.2%的FE. Pd与Ni(OH)2形成紧密界面, 可以实现界面电子转移与结构调控的协同优化, 电子从Ni转移至Pd使Pd的d带中心上移, 增强了乙二醇的吸附能力, 同时Ni(OH)2表面的晶格氧促进OH转化*OH活性物种, 加速乙二醇脱氢生成乙醇醛中间体, 进而选择性转化为乙醇酸, 壳状Ni(OH)2结构增大了电化学活性表面积抑制Pd纳米颗粒团聚, 优化了界面传质与电荷转移. 王瀛团队[46]构建的Pd-非晶Fe2O3界面, 一方面通过界面电子相互作用诱导Pd的d带中心下移至-3.20 eV, 削弱中间产物乙醇酸的吸附强度, 避免其过度氧化; 另一方面无定形Fe2O3富含氧空位, 促进OH吸附并生*OH活性物种, 加速乙二醇的O—H/C—H键断裂与CO中毒中间体的脱附, 同时提升Pd纳米颗粒的分散性, 增加电化学活性位点. 陈勇等[47]采用Pd-CoCr2O4在流动堆栈电解槽中实现了93%的乙醇酸选择性, 并完成20 kg聚PET降解中试. 施剑林团队[48]开发的Pd/NiMoO4/NF催化剂, 在1500 h的连续流测试中仍保持98.9%的FE, 该界面通过电子转移优化了中间体吸附强度, 同时产物乙醇酸以弱吸附的乙醇酸钠形式存在, 这种零酸化分离设计同步解决了长期运行下的催化剂稳定性与产物分离能耗两大难题, 实现了乙二醇向乙醇酸高效、稳定、连续的转化过程. 张亚刚团队[49]构建的Pd-Co3O4界面在300 mA/cm2电流密度下可使乙醇酸的选择性达到93.1%, Co3O4促进了OH生成并削弱了CO吸附, Pd-Co3O4界面间的电子转移优化了中间体吸附能, 使得乙二醇氧化路径在较高电流下仍能稳定导向乙醇酸的生成. 陈勇等[50]通过一步自发氧化还原策略在泡沫镍上原位生成Pd-Ni(OH)2/NF催化剂, Ni(OH)2与Pd形成强烈电子相互作用, 1.71个电子从Pd转移至Ni(OH)2, 使Pd的d带中心下移削弱了CO中间体的吸附, 避免催化剂中毒; 同时Pd的高活性与Ni(OH)2的选择性协同, 使乙醇酸快速从Pd活性位点转移至Ni位点, 避免过度氧化. 乙二醇氧化性能卓越, 该催化剂在1.15 V vs RHE时可达到600 mA/cm2工业级电流密度, 乙醇酸选择性超90%, FE超85%, 在流动电解槽中可稳定运行200 h, 100 g PET废料可制得23.2 g乙醇酸.
图6 双电极MEA流动电解槽中PET衍生乙二醇电解重整示意图[44]

Figure 6 Schematic illustration of the electrolytic reforming of EG derived from PET in a two-electrode MEA flow electrolyzer[44]

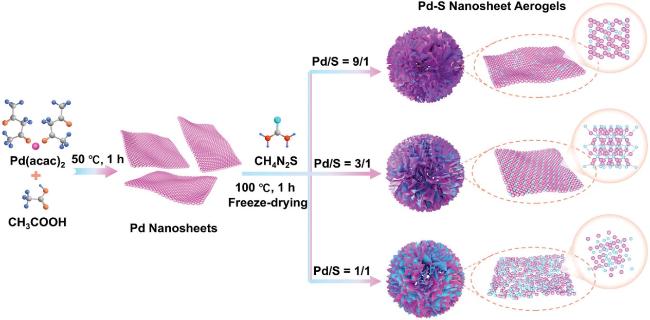
杂原子掺杂催化剂通过引入N、P、S、B等原子对碳载体或金属活性组分进行电子结构调控, 具有原料丰富、成本低廉、可设计性强等优势. 刘天西团队[51]设计制备了系列不同Pd/S配比的催化剂(图7), Pd3S在0.87 V vs RHE下催化乙二醇转化为乙醇酸的FE达83.59%. S杂原子掺杂通过精准的电子与结构调控推动乙二醇高选择性氧化为乙醇酸, 其与Pd形成Pd—S键引发电子从Pd向S转移并上移Pd的d带中心, 弱化CO与Pd活性位点的吸附以提升催化剂抗中毒能力, 为乙二醇氧化保留持续活性位点, 同时有序S掺杂形成的Pd4S晶相结构能精准调控关键中间体的吸附能, 促进其中间体稳定吸附与质子化, 为乙醇酸生成构建有利构型, 而S的有序排布不仅使乙二醇氧化至乙醇酸的反应决速步能垒降至0.84 eV, 还通过S—Pd的p-d轨道强耦合增强乙二醇分子的吸附活化能力、加速电荷转移以显著提升反应动力学效率. 此外S原子的均匀分散配合Pd3S NAs的3D多孔结构, 能最大化暴露活性位点并抑制Pd颗粒团聚, 保障催化结构稳定性, 最终实现乙醇酸的长期高效生成.
图7 Pd/S催化剂的设计制备流程示意图[51]

Figure 7 Schematic illustration of the synthesis process for Pd/S catalyst[51]

2.2 Pt基催化剂

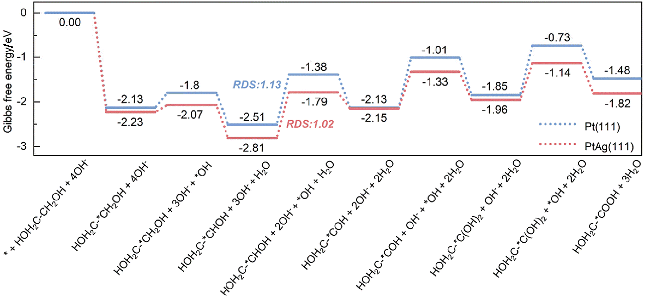
游波等[52]开发了PtAg双功能催化剂, 并在振荡电位下连续运行100 h共产乙醇酸与H2. 相较于传统恒电电解模式, 振荡电位工况下乙醇酸与H2产率均提升至原来的6.1倍, 且体系能耗降低近40%. Ag的引入使Pt的d带中心下移, 通过密度泛函理论计算发现(图8), 这一改性将乙二醇氧化制乙醇酸速率决定步骤的吉布斯自由能变, 从Pt(111)的1.13 eV降至PtAg(111)的1.02 eV, 降低了反应能垒, 同时优化了吸附能, 提升了反应活性与选择性, 促进了速率决定步*OH的生成. 这些机制共同作用, 实现了选择性与快速并进的GA/H2联产, 且两者的产率均大幅提高.
图8 Pt(111)与PtAg(111)晶面上乙二醇转化合成乙醇酸的吉布斯自由能图[52]

Figure 8 Gibbs free energy diagram for the conversion of ethylene glycol to glycolic acid on Pt(111) and PtAg(111) surfaces[52]

牟天成团队[53]制得的自支撑Pt-Ni(OH)2纳米线催化剂通过界面Pt-O-Ni键增强OH吸附, 快速生成*OH活性物种, 为乙二醇氧化提供关键氧化剂. Pt的亲氧性优化乙二醇吸附, 且与Ni的电子相互作用降低电解电位, 抑制C—C键断裂与过度氧化. 催化剂于250 mA/ cm2下实现FE超过90%, 且初始电位仅0.39 V vs. RHE, 经500次循环伏安测试后性能无明显衰减, 活性优于多数Pt基催化剂, 在PET水解液中也展现出稳定的选择性转化能力.

2.3 其他金属基催化剂

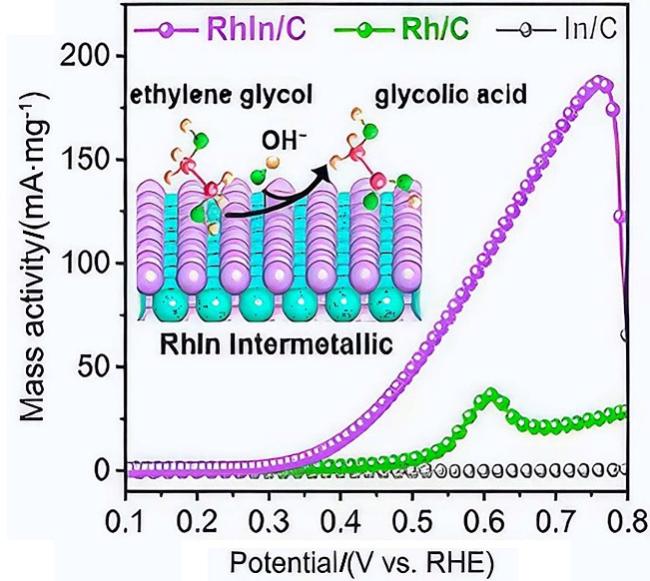
鲁启鹏团队[54]开发的RhIn金属间化合物将EGOR的起始电位显著降低至0.35 V, 并在0.65 V下实现85%的乙醇酸选择性(图9). RhIn金属间化合物结构中有序原子结构增强了乙二醇与OH的吸附, 促进了活性氧物种的生成, 从而大幅降低了反应启动的动力学能垒, 使乙二醇在超低电位下即可开始向乙醇酸转化.
图9 RhIn/C、Rh/C与In/C催化剂催化乙二醇转化合成乙醇酸的线性扫描伏安曲线(扫描速率10 mV/s)[54]

Figure 9 Linear sweep voltammetry curves for the conversion of ethylene glycol to glycolic acid over RhIn/C, Rh/C, and In/C catalysts (scan rate: 10 mV/s)[54]

李忠涛等[55]开发的Co-Ni双金属氢氧化物, 通过Co与Ni的双金属协同调控活性位点, Ni位点促进Co2+氧化生成高活性CoOOH物种, 同时增强乙二醇吸附; CoOOH作为核心活性中心, 通过界面电子转移加速关键中间体CH2OH-CO*的生成, 降低乙醇酸形成的能垒. 该催化剂突破了此前贵金属基催化剂的成本限制, 通过非贵金属间的界面协同实现高选择性转化, 在实现96.3%乙醇酸选择性的同时, 通过与析氢反应耦合, 使系统整体能耗降低了27%. 于小雯团队[56]通过水热反应结合不同气氛煅烧工艺, 在碳纤维纸(CFP)上生长CoO纳米线, 构建CoO/CFP电极, 同时和Co3O4/CFP催化剂进行了对比. 电化学测试表明, CoO/CFP展现出更优异的催化活性, 电流密度达到10 mA/cm2所需电位仅为1.39 V vs. RHE, 较Co3O4/CFP的1.47 V vs. RHE降低80 mV, 且在相同电位下产物生成效率显著更高. CoO/CFP对乙醇酸的选择性更优, 这得益于其单一的八面体Co-O位点对乙二醇分子的吸附与活化能力更强. 此外, CoO/CFP具有更低的界面阻抗和更快的电荷转移速率, 其电荷转移电阻显著小于Co3O4/CFP, 使得乙二醇分子的羟基氧化动力学更高效, 进一步凸显了单一八面体配位结构在乙二醇选择性氧化制备乙醇酸反应中的优势.
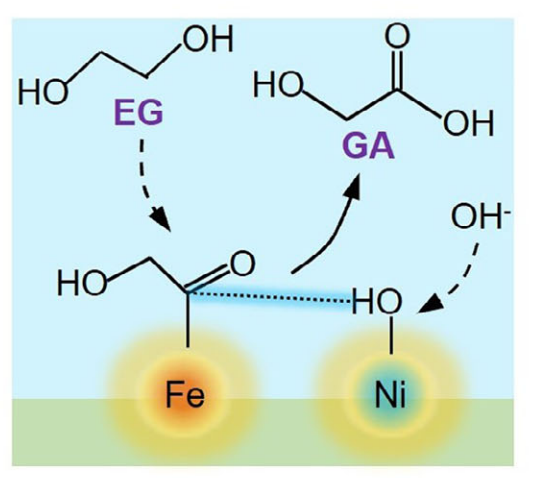
展思辉等[57]制备的Ni1-Fe1-N-C双单原子催化剂在乙二醇电催化氧化制乙醇酸反应中性能优异(图10), 乙醇酸选择性超90%、FE最高达96.1%, 在50~500 C宽电荷范围内FE均超90%, 500 mA/cm2工业级电流密度下仅需1.48 V vs RHE. 该催化剂在MEA流动电解槽中可稳定运行超100 h且FE超85%, H型电解池测试5 h后电流密度仍维持164 mA/cm2, TOF达4788 h-1, 以100 g PET塑料瓶为原料可产出28.4 g乙醇酸. 该催化剂通过Ni-N4与Fe-N4双位点的Ni-N-N-Fe非共价协同作用实现高效转化, Fe位点强吸附乙二醇并脱氢生成CO-CH2OH中间体, 亲氧的Ni位点催化OH生成OH活性物种, 同时Ni单原子使Fe位点d带中心下移, 减弱其与羰基中间体的结合, 避免C—C键断裂, 且Ni位点生成的OH与Fe位点的COCH2OH快速耦合生成乙醇酸, 乙醇酸更易在Ni位点脱附, 双位点协同还显著抑制甲酸等C1副产物生成, 保障了高选择性.
图10 Ni1-Fe1-N-C催化乙二醇氧化转化合成乙醇酸示意图[57]

Figure 10 Schematic illustration of Ni1-Fe1-N-C catalyzed conversion of EG to GA[57]

2.4 电催化策略小结

在电催化乙二醇氧化制备乙醇酸的催化剂体系中(表2), Pd基催化剂对乙二醇脱氢与中间体转化具有优异的本征活性, 通过合金化与界面调控可提升选择性与抗中毒能力, 但成本较高且高电流下稳定性与耐受性仍有待提升. Pt基催化剂起始电位低、耐腐蚀性较好, 经双金属与界面修饰可提高乙醇酸选择性, 但成本高昂且易发生过度氧化. 其他非贵金属与双单原子催化剂成本低, 位点协同性强, 但本征活性与长期稳定性仍不足.
表2 电催化策略转化乙二醇合成乙醇酸的催化体系比较

Table 2 Comparison of catalytic systems for the conversion of EG to GA via electrocatalysis strategies

Catalyst Reaction condition Working electrode potential/
(V vs. RHE)
FE/% GA selectivity/% Ref.
Pd1Ag1 NPs 1.0 mol/L KOH,
1.0 mol/L EG
0.85/50 mA/mg Pd 97.0/0.75 V vs. RHE [38]
PdSb bimeallene 1.0 mol/L KOH,
0.1 mol/L EG
0.60/10 mA/cm2 [39]
PdSn metallene 4.0 mol/L KOH,
2.3 mol/L EG
0.90/100 mA/cm2 92.5/0.97 V vs. RHE [40]
PdCu MCs 1 mol/L KOH,
strongly alkaline
hydrolysate of PET
93.6/0.83 V vs. RHE [41]
PdBi/NF 1.0 mol/L KOH,
0.5 mol/L EG
>99.0 [42]
PdAgPt/Co 3.0 mol/L KOH,
2.0 mol/L EG
93.6/200 A/m2 [43]
Pd-CuCo2O4 1.0 mol/L NaOH,
0.5 mol/L NaCl,
1.0 mol/L EG
0.80/200 mA/cm2 96.1/0.90 V vs. RHE [44]
Pd/Ni(OH)2/NF 1.0 mol/L KOH,
1.0 mol/L EG
0.53/10 mA/cm2 94.2/1.20 V vs. RHE [45]
Pd/a-Fe2O3 1.0 mol/L KOH,
0.5 mol/L EG
0.85/6.83 A/mg Pd 93.8/6.83 A/mg Pd [46]
Pd-CoCr2O4 5.0 mol/L NaOH,
2.0 mol/L EG
1.25/290 mA/cm2 94.5/1.25 V vs. RHE [47]
Pd/NiMoO4/NF 1.0 mol/L NaOH,
1.0 mol/L EG
0.79/100 mA/cm2 95.7/1.00 V vs. RHE [48]
Pd-Co3O4/NF 1.0 mol/L KOH,
1.0 mol/L EG
0.72/100 mA/cm2 93.1/0.90 V vs. RHE [49]
Pd-Ni(OH)2/NF 1.0 mol/L KOH,
1.0 mol/L EG
0.69/100 mA/cm2 94.1/1.00 V vs. RHE 91.6/1.00 V vs. RHE [50]
Pd3S NAs 1.0 mol/L KOH,
0.5 mol/L EG
83.6/0.87 V vs. RHE [51]
PtAg/NF 1.0 mol/L KOH,
1.0 mol/L EG
0.80/264 mA/cm2 95.7/0.70 V vs. RHE [52]
Pt-Ni(OH)2/NF 1.0 mol/L KOH,
1.0 mol/L EG
0.61/100 mA/cm2 90.1/0.80 V vs. RHE [53]
RhIn/C 3.0 mol/L KOH,
0.3 mol/L EG
75.4/0.65 V vs. RHE 85.0/0.65 V vs. RHE [54]
Co-Ni/CP 1.0 mol/L KOH,
1.0 mol/L EG
91/1.4 V vs. RHE 96.3/150 mA/cm2 [55]
CoO/CFP 1.0 mol/L KOH,
0.1 mol/L EG
1.39/10 mA/cm2 [56]
Ni1-Fe1-N-C 1.0 mol/L KOH,
1.0 mol/L EG
0.77/100 mA/cm2 >90.0/50~500 C >90.0/500 C [57]

3 光催化策略转化乙二醇合成乙醇酸

光催化技术依托半导体材料在光激发下产生的光生电子-空穴对驱动氧化反应.在氧气或空气存在下, 光生空穴(h)可直接氧化乙二醇, 或通过生成•OH等活性氧物种间接实现其转化. 该过程通常在常温常压下进行, 无需高温高压或强腐蚀性介质, 以空气为氧化剂, 避免使用危险化学品, 反应条件温和且环境友好, 被认为是一种绿色可持续的催化技术[58-61].
用于乙二醇选择性氧化制备乙醇酸的光催化剂主要可分为以下两类(表3): 一类为非金属光催化剂, 以有机半导体材料为核心, 通过光生空穴与活性氧物种的协同作用断裂乙二醇的氢键, 实现选择性氧化生成乙醇酸; 另一类为金属光催化剂, 依托贵金属或过渡金属的局域表面等离子体共振(LSPR)效应与高效催化活性位点, 利用光生空穴的强氧化性驱动乙二醇逐步氧化, 经中间产物最终转化为乙醇酸.
表3 光催化策略转化乙二醇合成乙醇酸的催化体系比较

Table 3 Comparison of catalytic systems for the conversion of EG to GA via photocatalytic strategies

Catalyst type Catalyst Reaction conditions Light source EG conversion/% GA yield/% Ref.
Non-metallic photocatalyst CPDs-CN Vacuum, 1.0 mol/L KOH Xenon lamp [62]
B-g-C3N4NT Argon, 0.1 mol/L NaOH Xenon lamp 7.8 [63]
Metallic photocatalyst Cu-Pt/ZrO2 Air, alkali-free Visible light 94.8 72.0 [64]
Au-Pt/ZrO2 Air, alkali-free Xenon lamp 76.9 [65]

3.1 非金属催化剂

2022年, 杨柏等[62]以碳化聚合物点-石墨相氮化碳(CPDs-CN)复合材料为光催化剂, 实现了在光驱动下将PET化学升级与产氢过程相耦合. 该研究首先通过碱性水解将PET解聚为乙二醇和TPA, 随后利用CPDs-CN拓宽光吸收范围并促进光生电荷分离, 使乙二醇被光生空穴氧化生成包括乙醇酸、乙醇醛及乙醇在内的多种高值化学品, 同时伴随氢气释放, 产氢速率高达1034 μmol•g-1•h-1. 然而, 该体系对乙二醇氧化路径的选择性调控仍有不足, 乙醇酸仅为多种产物之一, 且反应周期较长. 2025年, 张胜波等[63]构建了硼掺杂石墨相氮化碳纳米管(B-g-C3N4NT), 通过B-N电荷重排提升价带位置并显著缩短空穴扩散路径, 在温和碱性条件下同步实现了高速率产氢(3240 μmol•g-1•h-1)与乙二醇氧化生成乙醇酸. 理论计算表明, B掺杂使乙二醇氧化反应的速率控制步骤能垒降低了0.59 eV, 间接提升了乙醇酸选择性. 在PET水解产物的实际转化体系中, 乙二醇转化率约为7.8%.

3.2 金属催化剂

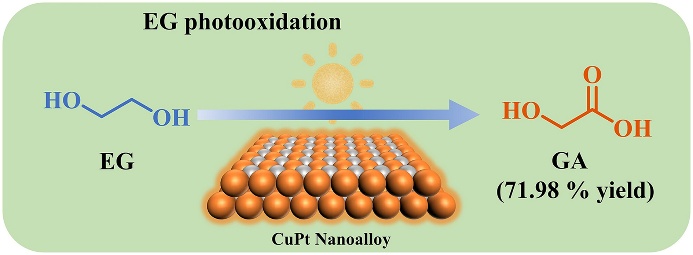
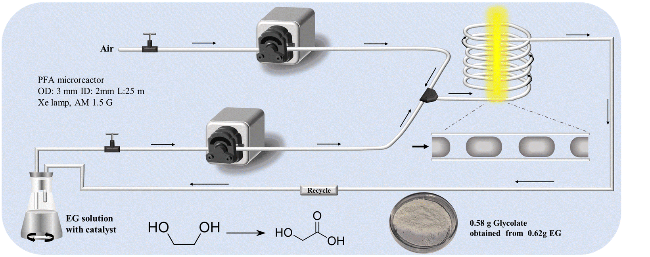
2024年, 苏海佳团队[64]采用Cu-Pt/ZrO2等离子体纳米合金催化剂, 在可见光照射下实现了乙二醇选择性氧化制备乙醇酸. 在温和反应条件下, 乙二醇转化率达94.8%, 乙醇酸收率为72.0%(图11a). 该研究验证了乙二醇在温和条件下, 经由完整C2路径转化为乙醇酸的可能性. 机理研究表明, Cu的LSPR效应产生的热电子与Pt的d带中心下移协同作用, 有效降低了O2的活化能垒, 并抑制了C—C键的断裂. 随后, 该课题组[65]对上述催化体系进行了优化, 设计并制备了Au-Pt/ZrO2均匀纳米合金催化剂. 借助Au在520 nm处更强的LSPR效应及Pt表面d带中心上移对*${\text{O}}_{\text{2}}^{-}$稳定性的增强作用, 成功将乙二醇第一步脱氢反应的能垒降低至0.38 eV. 在连续流反应器中, 该催化体系实现了乙二醇的高效氧化, 乙醇酸选择性达76.9%, 0.62 g乙二醇可转化为0.58 g乙醇酸盐, 分离产率达62.3%, E因子低至0.54(图11b). 然而, 该研究尚未对催化剂的长期循环稳定性进行评估, 且ZrO2载体自身的光吸收损耗也制约了整体能量效率的进一步提升.
图11 (a)光催化下Cu-Pt/ZrO2催化乙二醇转化合成乙醇酸[64]; (b)光催化下Au-Pt/ZrO2催化乙二醇转化合成乙醇酸[65]

Figure 11 (a) Photocatalytic conversion of EG to GA over Cu-Pt/ZrO2 catalyst[64]; (b) photocatalytic conversion of EG to GA over Au-Pt/ZrO2 catalyst[65]

4 酶催化策略转化乙二醇合成乙醇酸

酶催化因反应条件温和、选择性高、生物相容性好及绿色度高等显著优势, 正逐步成为乙二醇选择性氧化制备乙醇酸领域的新兴技术路径[66-68]. 根据细胞生理状态的不同, 可将酶催化体系分为以下两类: 其一为静息细胞催化体系, 即通过离心收集、缓冲液重悬等操作获得非生长态细胞, 使其保留酶活性并专一用于底物的氧化转化; 其二为代谢活跃的活细胞催化体系, 该体系利用生长态细胞的完整代谢网络, 结合基因工程改造与代谢流重构, 实现从底物到产物的多步级联转化.

4.1 静息细胞催化体系

2022年, 徐勇等[69]以氧化葡萄糖酸杆菌NL71为模式菌株, 开发了基于静息细胞催化与原位结晶耦合的新策略. 该策略将高水溶性的乙醇酸转化为低亲水性、易结晶的乙醇酸钙(CG), 有效突破了产物分离瓶颈. 经4轮重结晶后, CG纯度提升至98%, 再通过硫酸酸化和电渗析处理, 最终获得高纯度乙醇酸溶液. 在30 ℃、pH为5.0条件下反应96 h, 体系中乙醇酸浓度达67.2 g/L, 酸化转化率超过99%, 电渗析后酸室产物浓度为74.3 g/L, 总转化产率达97.3%, 且全过程未使用有机溶剂. 针对固废问题, 该团队基于同一菌株进一步提出了无钙化升级方案[70], 核心为乙醇酸钠结晶与活性炭吸附串联的纯化策略. 在静息细胞将乙二醇氧化为乙醇酸后, 立即引入钠盐将其原位转化为乙醇酸钠(SG), 既可有效缓解游离乙醇酸积累对催化细胞的抑制作用, 又使高水溶性产物转变为易于结晶分离的形式. 富含SG的催化液经冷却结晶可获得高收率SG晶体, 再经活性炭吸附去除色素等杂质, 最终晶体纯度达99%. 后经简单酸化即可转化为高纯度乙醇酸产品.
2024年, Santos等[71]以氧化葡萄糖酸杆菌CCT 0552为模式菌株, 通过反应器工程与培养基组分的协同优化, 系统强化并验证了乙二醇至乙醇酸的完整催化转化流程. 研究采用中心复合设计对培养基进行精准优化, 成功将菌体发酵量提升至6 g CDW/L, 显著提高了反应器中“活性催化剂”的装载密度. 在此基础上, 于4 L搅拌釜反应器中实施补料策略, 并优化搅拌与通气条件以维持良好的“气-液-菌”三相界面, 最终实现94.2 g/L的高浓度乙醇酸积累, 乙二醇的生物转化效率高达97.3%. 该研究在放大规模上验证了乙二醇转化乙醇酸的酶催化体系能够高效、稳定运行, 具有重要的工程示范意义.

4.2 活细胞催化体系

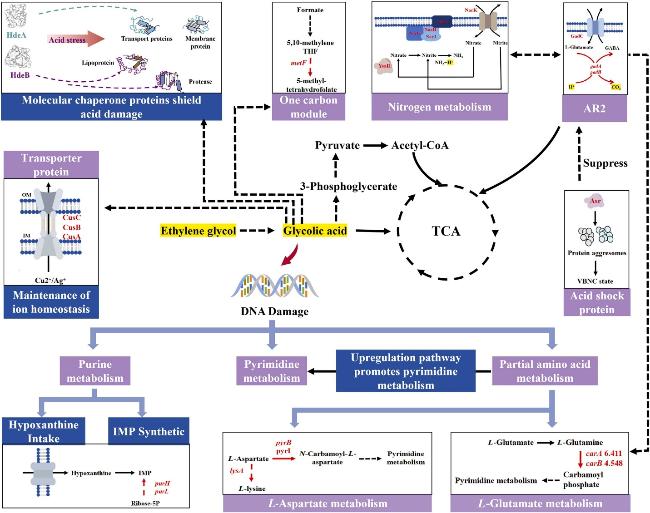
2025年, 元英进团队[72]以大肠杆菌MG1655为出发菌株, 通过系统性代谢工程重构, 实现了乙二醇向乙醇酸转化路径的显著优化(图12). 该研究首先利用CRISPR-Cas9技术精准敲除关键竞争性基因, 有效阻断乙二醇经由C1途径的代谢分流, 使代谢流定向集中于目标产物乙醇酸的C2氧化通道, 从而大幅提升底物利用的定向性. 在此基础上, 结合转录组学分析挖掘出15个关键调控基因, 通过定向表达调控与pH动态优化, 构建了高效工程菌株YF2G*GA3.在优化发酵条件下, 该菌株实现乙醇酸产量10.95 g/L, 产率1.13 g/g, 理论转化率达91.87%, 创下大肠杆菌体系中乙二醇转化合成乙醇酸的最高性能记录.
图12 大肠杆菌催化体系的重构及其在乙二醇转化合成乙醇酸中的应用[72]

Figure 12 Reconstruction of an E. coli-based catalytic system and its application in the conversion of EG to GA[72]

4.3 酶催化策略小结

综上可知, 对比静息细胞与活细胞催化体系的研究可发现(表4), 活细胞催化的优势在于体系完整且自主适应, 细胞可自主合成催化所需物质, 无需额外添加外源辅因子即可维持催化代谢过程, 仅需简单调控pH、温度等基础条件即可维持催化活性, 操作简便. 但活细胞存在增殖与合成的资源竞争, 产物易抑制细胞生长, 影响催化的持续性, 同时活细胞的代谢网络复杂, 副产物可能增加分离难度, 菌株构建也依赖复杂基因工程, 如敲除竞争通路基因、异源表达目标酶基因等, 技术门槛和构建成本较高. 静息细胞催化的优势是催化效率高、产物纯度优, 细胞聚焦目标反应, 无需增殖消耗, 产物选择性强, 分离流程简便. 其工艺灵活性高, 细胞可回收复用, 适配多种工业化操作模式, 无需复杂基因改造. 但是静息细胞处于非增殖状态, 自身无法合成抗逆物质, 需外源添加辅因子等物质缓解底物和产物的毒性, 维持细胞膜稳定性和酶活性. 同时, 静息细胞多为好氧菌, 催化过程对氧气传递效率要求极高, 需要配备高效的曝气设备, 增加了设备投资成本. 培养基的优化也更为复杂, 需精准调控碳源、氮源的种类和浓度, 且往往依赖特定的有机营养成分, 培养基成本相对较高. 同时研究表明, 酿酒酵母、乳酸克鲁维酵母和大肠杆菌等多种微生物菌株均能催化乙二醇转化为乙醇酸, 但产量比较低[73-77], 氧化葡萄糖杆菌是最有前途的菌株之一, 能够从乙二醇中发酵出高浓度的乙醇酸[69,70,76].
表4 酶催化策略转化乙二醇合成乙醇酸的催化体系比较

Table 4 Comparison of catalytic systems for the conversion of EG to GA via enzymatic catalytic strategies

Catalytic system Microorganism species Reaction condition Coenzyme and
concentration
EG bioconversion
efficiency/%
GA concentration/
(g•L-1)
Ref.
Resting cell Gluconobacter oxydans NL71 30 ℃, pH=5.0 1 g/L D-sorbitol 74.3 [69]
Gluconobacter oxydans NL71 30 ℃, pH=5.5~6.5 1 g/L D-sorbitol [70]
Gluconobacter oxydans CCT 0552 28 ℃, pH=5.5~6.5 1 g/L mannitol 97.3 94.2 [71]
Living cell Escherichia coli YF2G*GA3 37 ℃, pH≈7.0 11.0 [72]
结合两类体系和菌种的优劣势, 未来通过酶提取、酶固定化、多酶协同及反应器设计创新, 酶催化有望实现高活性、低成本、易放大的优势, 推动生物催化向更高效绿色的方向升级.

5 总结与展望

5.1 总结

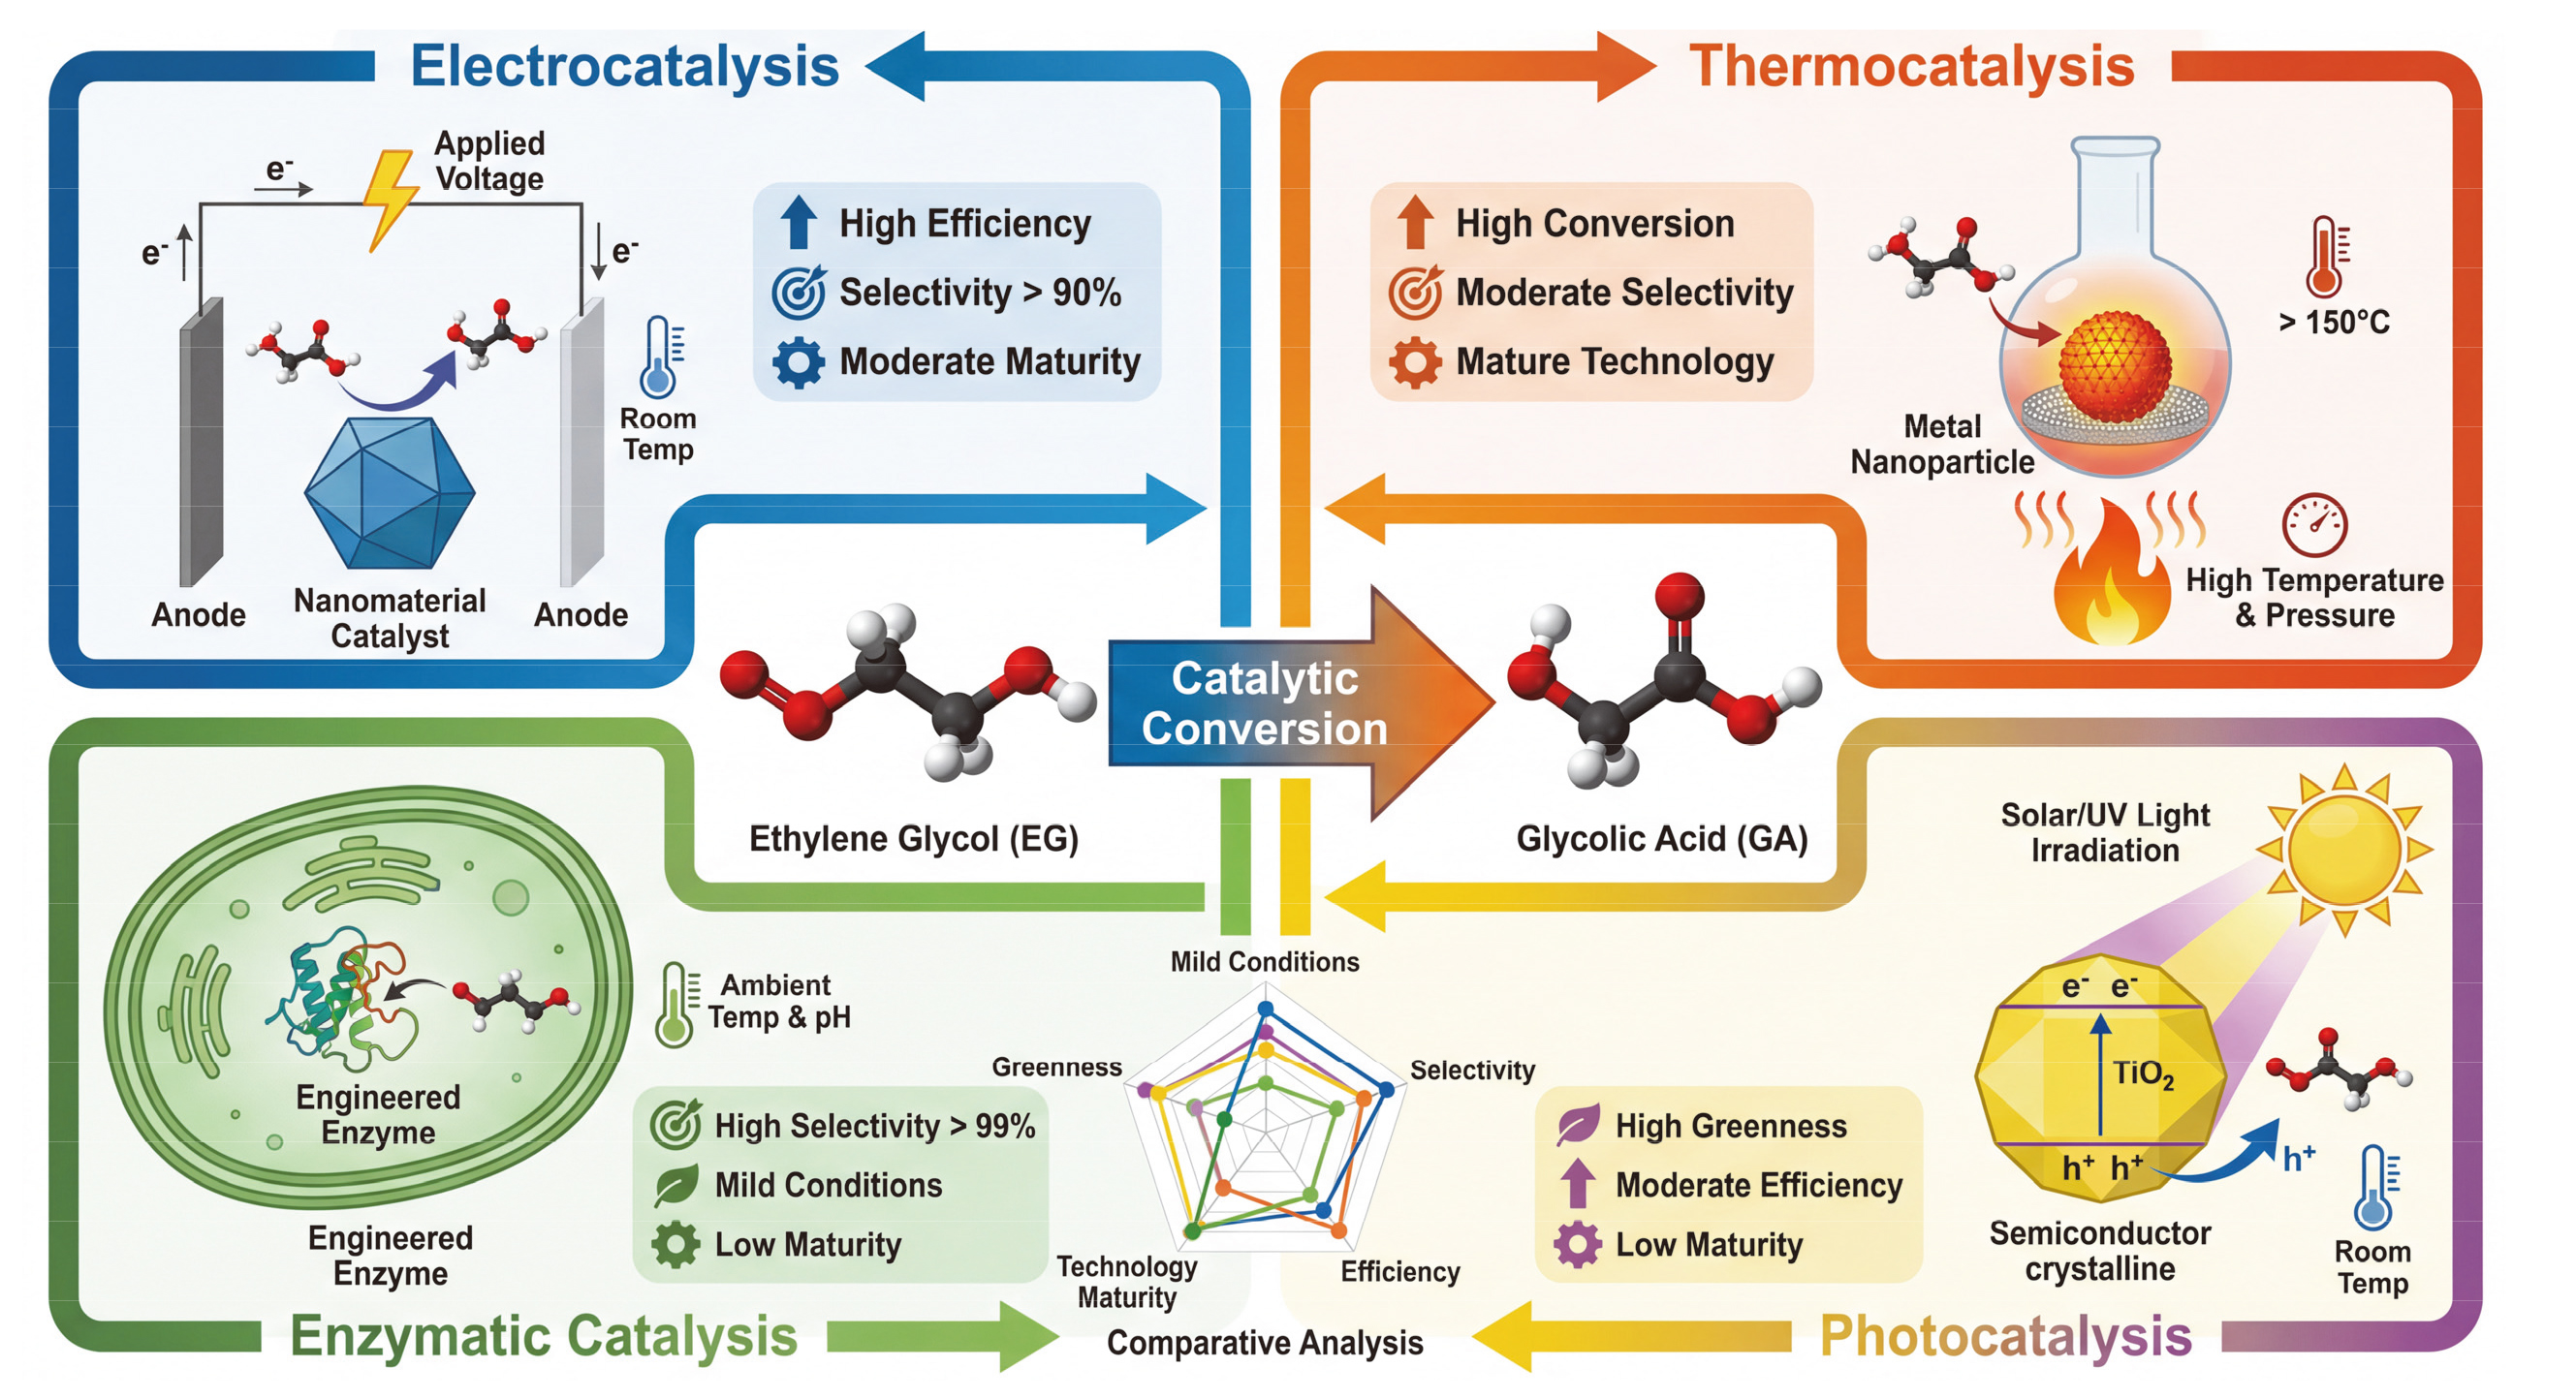
本文系统综述了热催化、电催化、光催化及酶催化四种主流策略在乙二醇选择性氧化制备乙醇酸中的研究进展与技术特性(表5). 热催化氧化体系凭借优异的反应动力学性能, 可实现较高的乙二醇转化速率, 是目前研究最为成熟的路线之一. 然而, 该路线在工业化应用中仍面临显著瓶颈: 反应普遍依赖高温高压的苛刻条件, 不仅推高设备与能耗成本, 也加剧安全管控难度; 同时, 在C—C键保留与乙醇酸选择性调控方面存在壁垒, 易发生过度氧化生成草酸、甲酸、CO2等副产物, 显著降低目标产物收率与原子经济性, 制约其工业化经济效益. 电催化氧化体系以可再生电能为驱动, 契合绿色催化理念, 可在常温常压下通过精准调控电极电位实现反应路径的定向选择与活性位点的选择性激活. 然而, 该路线仍面临关键挑战: 催化剂易受反应中间体吸附毒化, 导致活性衰减快、长期稳定性不足; 电流密度与能耗水平尚待优化, 难以满足工业化连续生产需求. 光催化氧化路线以清洁、可持续的太阳光为唯一能量来源, 反应过程绿色温和, 在乙二醇选择性氧化制备乙醇酸领域展现出良好应用潜力. 但其光生电子-空穴对复合速率快、载流子分离效率低、太阳光谱利用率有限、量子效率低等核心技术瓶颈尚未突破, 导致整体反应速率与产物收率难以满足工业化对产能与效率的要求. 酶催化路线依托生物酶独特的空间结构与电子效应, 可在常温、常压、近中性pH等温和条件下实现乙二醇定向转化, 与PET生物解聚工艺兼容性良好, 在生物质基乙二醇高值转化领域具有独特优势. 然而, 其工业化可行性仍需进一步验证: 酶分子结构脆弱, 稳定性易受pH、温度、底物浓度等因素影响, 规模化制备与固定化修饰工艺复杂、成本居高不下, 显著制约其规模化推广.
表5 四种催化策略的总结对比

Table 5 Comparative summary of the four catalytic strategies

Catalytic trategy Reaction conditions Scope of application Technical maturity Limitations
Thermal catalysis Harsh reaction conditions involving high temperature, high pressure, and O2 as the oxidant; alkaline media and noble-metal-based catalytic systems are commonly employed. Suitable for the large-scale selective conversion of high- concentration ethylene glycol feedstocks, with a balance bet- ween conversion efficiency and space-time yield. Currently the mainstream industrial route for converting ethy- lene glycol to glycolic acid, with a high level of technological maturity. High energy consumption and severe side reactions; catalysts are prone to deactivation due to coking or leaching of active components.
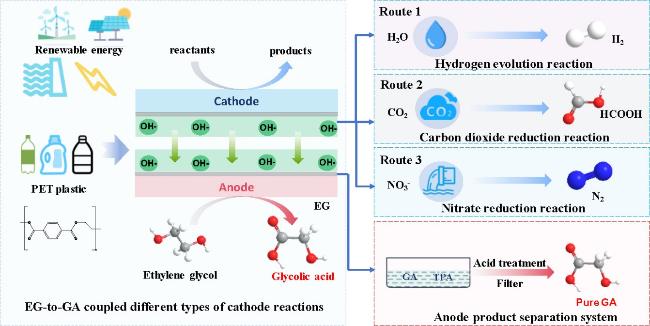
Electrocatalysis Operates under ambient tem- perature and pressure, typically using alkaline media and noble-metal-based catalysts. Green and mild reaction conditions with potential integration with renewable energy sources such as solar and wind power. Different cathodic reactions can also be flexibly coupled to enable process intensification and diversified product generation (Figure 13).[80] At a critical stage of transition from pilot- scale demonstration to industrialization. Sma- ll-scale production has been validated, showing promising prospects for practical application. Insufficient long-term catalyst stability; metal leaching and agglomeration may occur at high potentials. The achievable current density remains to be improved, and overall energy consumption requires further optimization. The relatively high cost of electrode fabrication also limits large-scale deployment.
Photocatalysis Driven by simulated or natural sunlight under ambient temperature and pressure. Semiconductor photocatalysts serve as the core catalytic materials, without the need for externally added oxidants. Green and mild reaction conditions, suitable for the low-car- bon selective conversion of low-concentration ethylene glycol feed-stocks. At the laboratory re- search stage. Semiconductor materials generally have a narrow light-absorption range and low solar-energy utilization efficiency. Rapid recombination of photogenerated charge carriers leads to relatively low quantum efficiency. The overall reaction rate is relatively slow, making large-scale application challenging.
Enzymatic catalysis Operates under ambient temperature and pressure and mild physiological conditions (pH 6~8, 25~40 °C), without the need for externally added oxidants. Suitable for the synthesis of high-purity glycolic acid, offering excellent selectivity and substrate specificity. At the laboratory re- search and small- scale production stages. Enzyme stability is highly sensitive to temperature, pH, and substrate concentration, and enzymes are prone to deactivation during long- term operation. Low substrate tolerance limits the treatment of high- concentration ethylene glycol feedstocks. The overall reaction rate is relatively slow, and catalytic efficiency requires further improvement.
图13 不同阴极反应条件下EG电催化氧化合成GA示意图[78]

Figure 13 Schematic diagram of electrocatalytic oxidation of EG to GA under different cathode reaction conditions[78]

5.2 展望

5.2.1 单原子催化

相较于传统纳米催化剂, 单原子催化剂凭借其均一的活性位点、近100%的原子利用率以及与载体的强相互作用, 在精准调控反应路径、抑制副反应的同时, 显著提升了催化体系的稳定性[24,57]. 该类催化剂正逐步成为解决传统催化体系选择性低、金属浸出严重及原子经济性不足等瓶颈问题的有效策略. 从发展需求来看, 单原子催化剂具备三大核心优势: 其一, 原子利用率接近100%, 显著降低贵金属使用成本, 契合资源可持续发展理念, 尤其适用于Pt、Pd等稀缺金属催化体系; 其二, 活性位点结构高度均一且配位环境可调, 赋予其卓越的催化选择性, 能够实现对反应路径的精准调控, 在精细化学品合成等对选择性要求严苛的领域具有独特优势; 其三, 金属-载体强相互作用有效抑制金属原子浸出与团聚, 大幅提升催化剂的长期运行稳定性.
展望未来, 单原子催化剂的发展将朝着精准化、多元化与工业化的方向持续迈进. 在精准设计层面, 需进一步实现活性位点配位环境及原子间距的原子级调控, 结合机器学习与密度泛函理论计算, 开发具有定向催化功能的新型单原子催化剂. 在体系拓展层面, 应加强非贵金属单原子催化剂的研发, 降低对贵金属资源的依赖; 同时积极探索双单原子、多单原子协同催化体系, 拓展其在多步复杂反应中的应用边界. 在工业化应用层面, 亟需突破规模化制备技术瓶颈, 开发低成本、可放大的合成工艺, 系统解决连续反应中的稳定性问题, 推动单原子催化剂在生物质转化、废弃塑料回收及燃料电池等绿色化工领域的产业化应用.

5.2.2 AI辅助催化

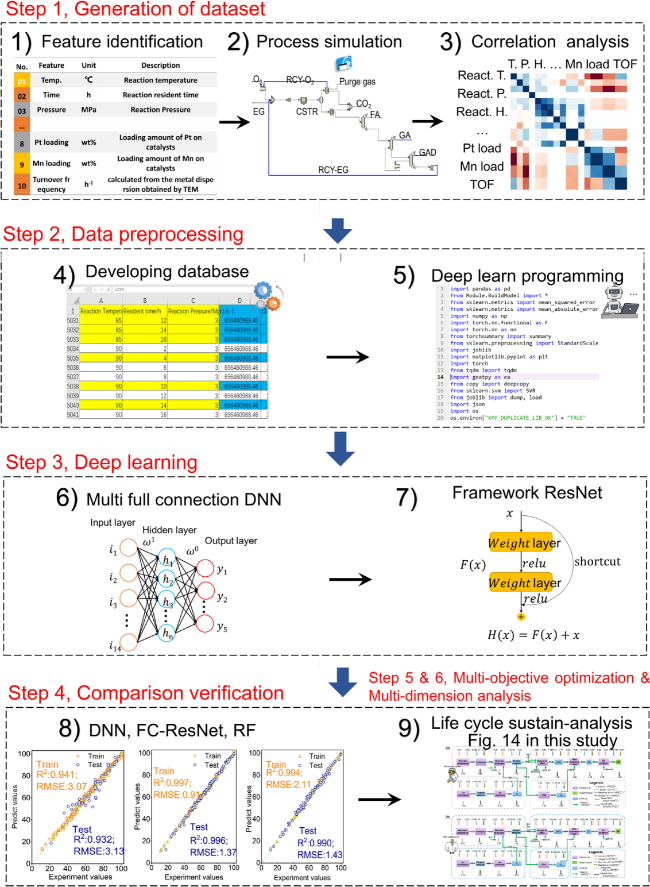
在乙二醇选择性氧化制乙醇酸领域, 人工智能技术的深度渗透正逐步突破传统研发范式, 通过数据挖掘、机理融合与智能优化, 实现催化体系设计、工艺参数调控与反应效率提升的全流程革新. 闫昊团队[79]以前期开发的PtMn/MCM-41(In-70)催化剂为对象, 创新引入混合数据-机理双核心驱动的深度学习模型, 开展乙二醇选择性氧化制乙醇酸的工艺优化研究(图14). 该研究整合了610组实验数据与6110组机理驱动的虚拟数据, 构建了综合数据库, 并搭建了FC-ResNet核心模型. 经实验验证, 乙二醇转化率与乙醇酸收率的模拟误差均小于4%. 进一步结合遗传算法与NSGA-III多目标优化策略, 在维持Pt、Mn负载量分别为w=1.40%和w=0.90%以保障催化剂界面结构的前提下, 智能筛选出兼顾转化率、产物收率与环境可持续性的Pareto最优操作点, 最终实现化石能源需求降低2.96%, 温室气体排放减少3%. AI技术的全流程融入成为工艺优化成功的关键: HDM框架通过整合实验数据与Aspen Plus流程模拟结果, 精准识别并量化反应温度、压力及催化剂负载量等关键变量对PtMn活性位点利用率及产物选择性的非线性影响, 突破了传统动力学模型的研究局限; FC-Res- Net-GA模型与NSGA-III算法的结合, 实现了多目标协同优化, 为高选择性、低能耗的催化工艺提供了智能筛选路径.
图14 基于深度学习的乙二醇选择性氧化生产乙醇酸的研究框架[79]

Figure 14 A deep learning-based research framework for the selective oxidation of EG to GA[79]

展望未来, 随着生成式AI与量子化学计算的深度融合, 催化剂原子级结构的精准设计有望成为现实. 跨体系共享数据库的构建将进一步突破小众催化体系的数据瓶颈, 推动乙二醇制乙醇酸技术向低能耗、高选择性、规模化方向加速发展. 创新性地整合反应动力学、催化剂特性与反应条件等关键因素, 将为绿色催化与可持续化工提供强有力的技术支撑.
总之, 乙二醇定向转化合成乙醇酸是实现PET化学回收与碳资源高效利用的关键环节. 尽管热催化、电催化、光催化及酶催化等单一技术路线各具优势, 但仍面临选择性调控难、催化剂稳定性不足、能耗偏高等共性瓶颈, 制约了该技术的整体性能提升与产业化进程. 为突破此困境, 当前研究正向热-电、光-电等多场耦合催化体系拓展, 通过多能量输入协同与反应路径精准调控, 突破单一催化模式的固有局限. 与此同时, 人工智能技术的深度融入为催化剂精准设计、反应过程智能调控及反应机理高效解析提供了新范式; 单原子催化剂与金属有机催化剂的结构创新与性能优化, 则为提升催化效率与工业化适配能力奠定了材料基础. 多策略融合有望实现乙二醇高效、定向和低耗转化合成乙醇酸, 不仅将完善PET化学回收产业链, 推动碳资源循环利用提质增效, 也将为绿色催化化工领域的创新发展注入新动力, 助力“双碳”目标的实现.
(Lu, Y.)
[1]
Wong, M. K.; Lock, S. S. M.; Chan, Y. H.; Yeoh, S. J.; Tan, I. S. Chem. Eng. J. 2023, 468, 143699.

[2]
Zhang, Y. W.; Chen, Y. L.; Fang, X. L.; Yuan, Y. Z.; Zhu, H. P. Chin. J. Org. Chem. 2017, 37, 2275 (in Chinese).

(张亦伟, 陈艺林, 方霄龙, 袁友珠, 朱红平, 有机化学, 2017, 37, 2275.)

[3]
Sun, Y. L.; Chai, G. L. ChemistrySelect 2022, 7, e2021036422.

[4]
Ye, R. P.; Huang, Y. Y.; Chen, C. C.; Yao, Y. G.; Fan, M. H.; Zhou, Z. F. Chem. Commun. 2023, 59, 2711.

[5]
Yue, H. R.; Zhao, Y. J.; Ma, X. B.; Gong, J. L. Chem. Soc. Rev. 2012, 41, 4218.

[6]
Fang, X. L.; Duan, N.; Zhang, M.; Li, B. Chin. J. Org. Chem. 2020, 40, 2692 (in Chinese).

(方霄龙, 段宁, 章敏, 李斌, 有机化学, 2020, 40, 2692.)

[7]
Zhang, M. H.; Yu, Y. K.; Yan, B. H.; Song, X. J.; Liu, Y.; Feng, Y. X.; Wu, W. X.; Chen, B. L.; Han, B. X.; Mei, Q. Q. Appl. Catal. B 2024, 352, 124055.

[8]
Wu, X. Y.; Galkin, M. V.; Stern, T.; Sun, Z. H.; Barta, K. Nat. Commun. 2022, 13, 3376.

[9]
Guo, C.-L.; Peng, Z. Q.; Jiang, B. X.; Wu, Z. K.; Wang, D. L.; Wang, Q. Y.; Zheng, J. Y.; Lim, K. H.; Shi, S. B.; Yang, X.; Liu, P. W.; Wang, W. J. CIESC J. 2025, 76, 532 (in Chinese).

(郭琛龙, 彭正奇, 姜冰雪, 吴正凯, 王德良, 王青月, 郑杰元, Lim, Khak Ho, 史胜斌, 杨轩, 刘平伟, 王文俊, 化工学报, 2025, 76, 532.)

[10]
Carniel, A.; dos Santos, N. F.; Buarque, F. S.; Resende, J. V. M.; Ribeiro, B. D.; Marrucho, I. M.; Zarur, C. M. A.; Castro, A. M. Green Chem. 2024, 26, 5708.

[11]
Jiang, H. Y.; Zhou, J. H.; Zhou, Q.; Qin, L.; Zhao, D. H.; Liu, H.; Yang, M. W.; Zhang, Y. C. Chem. Eng. J. 2024, 489, 151256.

[12]
Wang, H.; Jusys, Z.; Behm, R. J. Electrochim. Acta 2009, 54, 6484.

[13]
Li, J. M.; Yang, R. F.; Xu, S. G.; Zhou, C. Q.; Xiao, Y.; Hu, C. W.; Tsang, D. C. W. Appl. Catal. B 2022, 317, 121785.

[14]
Bello, Y. D.; Farina, A. P.; Souza, M. A.; Cecchin, D. Mater. Sci. Eng. C 2020, 106, 110283.

[15]
Zhou, X.; Zha, M.; Cao, J.; Yan, H.; Feng, X.; Chen, D.; Yang, C. ACS Sustainable Chem. Eng. 2021, 9, 10948.

[16]
Cheng, J.-Y.; Li, X. M.; Liu, J.; Gao, C.; Liu, L. M. Chin. J. Biotech. 2025, 41, 1959 (in Chinese).

(程金宇, 李晓敏, 刘佳, 高聪, 刘立明, 生物工程学报, 2025, 41, 1959.)

[17]
Jiang, T.; Liu, H. W. Nat. Gas Chem. Ind. 2022, 47, 15 (in Chinese).

(江甜, 刘华伟, 天然气化工, 2022, 47, 15.)

[18]
Li, T. Z.; Tan, Z. J.; Tang, Z. J.; Liu, P.; Liu, H. F.; Zhu, L. L.; Ma, Y. H. Green Chem. 2022, 24, 5064.

[19]
Cao, X.; Zhang, K.; Wang, Y.; He, P. Ind. Eng. Chem. Res. 2023, 62, 17671.

[20]
Zhan, Y. L.; Hou, W. R.; Li, G.; Shen, Y. B.; Zhang, Y. H.; Tang, Y. ACS Sustainable Chem. Eng. 2019, 7, 17559.

[21]
Waiba, S.; Maiti, M.; Maji, B. ACS Catal. 2022, 12, 3995.

[22]
Sahoo, S. T.; Mohanty, A.; Sharma, R.; Daw, P. Dalton Trans. 2023, 52, 15343.

[23]
Yan, H.; Yao, S.; Wang, J. Y.; Zhao, S. M.; Sun, Y. H.; Liu, M. Y.; Zhou, X.; Zhang, G. Y.; Jin, X.; Feng, X.; Liu, Y. B.; Chen, X. B.; Chen, D.; Yang, C. H. Appl. Catal. B 2021, 284, 119803.

[24]
Yan, H.; Zhao, M. Y.; Feng, X.; Zhao, S. M.; Zhou, X.; Li, S. F.; Zha, M. H.; Meng, F. Y.; Chen, X. B.; Liu, Y. B.; Chen, D.; Yan, N.; Yang, C. H. Angew. Chem. Int. Ed. 2022, 61, e202116059.

[25]
Huang, Z. J.; Li, F. B.; Chen, B. F.; Xue, F.; Yuan, Y.; Chen, G. C.; Yuan, G. Q. Green Chem. 2011, 13, 3414.

[26]
Du, F.; You, Z. C.; Meng, K. X.; Qu, X. L.; Zhang, D. P.; Zhang, W. X.; Liu, M. Y.; Shen, Y. F.; Deng, W. A.; Jin, X. ACS Sustainable Chem. Eng. 2021, 9, 14416.

[27]
Oberhauser, W.; Evangelisti, C.; Nguyen, X. T.; Filippi, J.; Poggini, L.; Capozzoli, L.; Manca, G.; Kitching, E. A.; Slater, T. J. A.; Danaie, M. Inorg. Chem. 2024, 63, 22912.

[28]
Shi, H. H.; Yin, X. G.; Subramaniam, B.; Chaudhari, R. V. Ind. Eng. Chem. Res. 2019, 58, 18561.

[29]
Xu, Y. M.; Liu, W. Z.; Xu, B.; Wang, K.; Yang, J. C.; Si, Y. Q.; Zhao, X. B.; Zhang, T. T.; Zhang, Z.; Qiao, X. Y.; Lu, T. L. React. Chem. Eng. 2024, 9, 3122.

[30]
Liu, X. Y.; Zou, M.; Yu, Y. H.; Hai, Y. R.; Huang, J. Y.; Fan, Y. C.; Zhang, Y. L.; Weng, Y. J.; Liao, Y. H. Ind. Eng. Chem. Res. 2025, 64, 10453.

[31]
Biella, S.; Castiglioni, G. L.; Fumagalli, C.; Prati, L.; Rossi, M. Catal. Today 2002, 72, 43.

[32]
Berndt, H.; Pitsch, I.; Evert, S.; Struve, K.; Pohl, M. M.; Radnik, J.; Martin, A. Appl. Catal. A 2003, 244, 169.

[33]
Berndt, H.; Martin, A.; Pitsch, I.; Prüsse, U.; Vorlop, K. D. Catal. Today 2004, 91-92, 191.

[34]
Tschirner, S.; Weingart, E.; Teevs, L.; Prube, U. Reactions 2022, 3, 47.

[35]
Chen, Q. H.; Yan, H.; Zhao, K.; Wang, S.; Zhang, D. R.; Li, Y. Q.; Fan, R.; Li, J.; Chen, X. B.; Zhou, X.; Liu, Y. B.; Feng, X.; Chen, D.; Yang, C. H. Nat. Commun. 2024, 15, 10732.

[36]
Rosmini, C.; Urrea, M. P.; Tusini, E.; Indris, S.; Kovacheva, D.; Karashanova, D.; Kolev, H.; Zimina, A.; Grunwaldt, J. D.; Rønning, M.; Dimitrov, M.; Popova, M. Appl. Catal. B 2024, 350, 123904.

[37]
van Haasterecht, T.; van Deelen, T. W.; de Jong, K. P.; Bitter, J. H. Catal. Sci. Technol. 2014, 4, 2353.

[38]
Wang, Y. X.; Liu, K. S.; Liu, F. L.; Liu, C. X.; Shi, R.; Chen, Y. Green Chem. 2023, 25, 5872.

[39]
Wei, X. W.; Shen, Z. K.; Wei, R. R.; Zhang, X. Y.; Zhu, Z. Y.; Wang, Y. L.; Wang, L.; Wang, S.; Yin, S. L. Chem. Eng. J. 2024, 498, 155104.

[40]
Wang, Z. Q.; Wang, Y. N.; Chen, J. Y.; Yu, H. J.; Xu, Y.; Deng, K.; Wang, H. J.; Wang, L. J. Mater. Chem. A 2025, 13, 20439.

[41]
Sun, L. Z.; Lv, H.; Xiao, J.; Liu, B. Adv. Mater. 2024, 36, 2402767.

[42]
Kang, S. L.; Yuan, W. F.; Guo, X. Y.; Zhang, Y.; Shang, J.; Yang, P. N.; Ma, Y. X.; Nicolosi, V.; Cai, L. J.; Qiu, B. C. Angew. Chem. Int. Ed. 2025, 64, e202504993.

[43]
Guo, M.; Feng, B. C.; Ding, H. J.; Yin, P. J.; Wang, L. X.; Jin, Y. Res. Chem. Intermed. 2025, 51, 2669.

[44]
Liu, K. S.; Gao, X. T.; Liu, C. X.; Shi, R.; Tse, E. C. M.; Liu, F. L.; Chen, Y. Adv. Energy Mater. 2024, 14, 2304065.

[45]
Jin, X. Y.; Chen, X. Y.; Chen, C. T.; Xiao, X.; Chen, L.; Wang, Z. P.; Sun, B. J.; Sun, D. J. Colloid Interface Sci. 2025, 688, 403.

[46]
Hu, T. J.; Wang, F. Y.; Wang, Q.; Zhang, L. M.; Wang, Y. Int. J. Hydrogen Energy 2025, 101, 779.

[47]
Wang, Y. X.; Liu, F. L.; Chen, J.; Tse, E. C. M.; Shi, R.; Chen, Y. Nat. Commun. 2025, 16, 4440.

[48]
Shi, K.; Si, D.; Teng, X.; Chen, L. S.; Shi, J. L. Nat. Commun. 2024, 15, 2899.

[49]
Jiang, X. L.; Wang, P. L.; Zhang, Y. G.; Zhao, L.; Yang, Y. T.; Liu, Y. Chem. Eng. J. 2024, 502, 157962.

[50]
Liu, F. L.; Gao, X. T.; Shi, R.; Guo, Z. X.; Tse, Edmund C., M.; Chen, Y. Angew. Chem. Int. Ed. 2023, 62, e202300094.

[51]
Guan, L. H.; Huang, Z.; Zhu, T.; Wang, Z. Y.; Huang, W. H.; Chang, C. C.; Yeh, M. H.; Osella, S.; Zhang, N.; Liu, T. X. Adv. Funct. Mater. 2025, 35, 2500254.

[52]
Hu, X.; Liao, L.; Yang, L. M.; Xia, B. Y.; You, B. Green Chem. 2025, 27, 2493.

[53]
Li, Z. J.; Wang, S.; Yin, Y. J.; Qin, R.; Wei, C. Y.; Luo, H. X.; Mu, T. C. Chem. Asian J. 2025, 20, e202401843.

[54]
He, C. H.; Yan, Y. F.; Fu, Y.; Ma, C. Q.; Xia, J.; Han, S. M.; Zhang, H. F.; Ma, X.; Lin, G.; Feng, F. K.; Meng, X. M.; Cao, W. B.; Zhu, L. J.; Li, Z. H.; Lu, Q. P. Adv. Mater. 2025, 37, 2418959.

[55]
Lin, Y.; Chen, Y.; Ren, H.; Sun, Y. Y.; Chen, J. H.; Wu, M. B.; Li, Z. T. Adv. Funct. Mater. 2024, 34, 2404594.

[56]
Xi, N.; Zang, Y. M.; Sun, X. W.; Yu, J. Y.; Johnsson, M.; Dai, Y.; Sang, Y. H.; Liu, H.; Yu, X. W. Adv. Energy. Mater. 2023, 13, 2301572.

[57]
Yue, S.; Zhao, Z. Y.; Liu, Y. X.; Yang, M. X.; Zhang, T.; Li, F.; Liu, K. W.; Wang, P. F.; Zhan, S. H. Adv. Funct. Mater. 2025, 35, 09766.

[58]
Anh, Nguyen. K.; Trần, Phú. T.; Daiyan, R.; Minh, Chau. Ta. X.; Amal, R.; Tricoli, A. Angew. Chem. Int. Ed. 2024, 63, e202401746.

[59]
Ashraf, M.; Ullah, N.; Khan, I.; Tremel, W.; Ahmad, S.; Tahir, M. N. Chem. Rev. 2023, 123, 4443.

[60]
Li, M.; Zhang, S. ACS Catal. 2024, 14, 6717.

[61]
Li, M.; Zhang, S. ACS Catal. 2024, 14, 2949.

[62]
Han, M.; Zhu, S. J.; Xia, C. L.; Yang, B. Appl. Catal. B 2022, 316, 121662.

[63]
Ya, Z. Y.; Tang, L.; Xu, D.; Wang, H.; Zhang, S. B. AIChE J. 2025, 71, e18740.

[64]
Wang, Z. S.; Wang, Y. Q.; Xiao, G.; Tang, Z. Q.; Wang, S. J.; Jin, Y.; Su, H. J. AIChE J. 2024, 70, e18686.

[65]
Wang, Z. S.; Wang, Y. Q.; Xiao, G.; Jin, Y.; Su, H. J. Green Chem. 2025, 27, 3542.

[66]
Mischko, W.; Hirte, M.; Roehrer, S.; Engelhardt, H.; Mehlmer, N.; Minceva, M.; Bruck, T. Green Chem. 2018, 20, 2637.

[67]
Choi, K. R.; Jang, W. D.; Yang, D.; Cho, J. S.; Park, D.; Lee, S. Y. Trends Biotechnol. 2019, 37, 817.

[68]
Choi, S. Y.; Park, S. J.; Kim, W. J.; Yang, J. E.; Lee, H.; Shin, J.; Lee, S. Y. Nat. Biotechnol. 2016, 34, 435.

[69]
Yu, Q.; Hua, X.; Zhou, X.; Xu, B.; Wang, H.; Xu, Y. Green Chem. 2022, 24, 5142.

[70]
Yu, Q.; Liu, X.; Lv, Y.; Zhou, X.; Xu, B.; Wang, H.; Xu, Y. Chem. Eng. J. 2023, 452, 138994.

[71]
Santos, I. M. T. S.; De, Souza. E. F. Jr.; Brenes, R. G. R.; Grieco, M. A. B.; Ramirez, N. I. B.; Pereira, N. Jr. Fermentation 2024, 10, 320.

[72]
Gong, Y.; Yan, W.; Liu, F.; Ding, M.; Yuan, Y. J. Environ. Chem. Eng. 2025, 13, 115326.

[73]
Gao, X. X; Ma, Z. F.; Yang, L. M.; Ma, J. Q. Appl. Biochem. Biotechnol. 2014, 174, 1572.

[74]
Hua, X.; Du, G.; Xu, Y. Bioresour. Technol. 2019, 283, 326.

[75]
Koivistoinen, O. M.; Kuivanen, J.; Barth, D.; Turkia, H.; Pitkanen, J. P.; Penttila, M.; Richard, P. M. Cell. Fact. 2013, 12, 82.

[76]
Hua, X.; Zhou, X.; Xu, Y. Bioprocess. Biosyst. Eng. 2018, 41, 1555.

[77]
Hua, X.; Zhou, X.; Xu, Y. Fuel 2021, 285, 119134.

[78]
Chen, J.; Li, J.; Wei, Z. D. Chin. J. Catal. 2025, 73, 79.

[79]
Zhou, X.; Li, Z.Y.; Feng, X.; Yan, H.; Chen, D.; Yang, C. D. AIChE J. 2023, 69, e18083.

Outlines

/