


胭脂酮酸(kermesic acid)是一种芳香族聚酮化合物, 具有一个多羟基蒽醌母核, 该母核由三个稠合的碳环构成, 形成了具有特定共轭体系的平面结构[1](图1). 胭脂酮酸结构中存在羰基(C=O)、羟基(OH)和羧基(COOH)等多个官能团, 其中羧基位于C2位上, 羟基则分布在骨架的C3位、C5位、C6位和C8位上. 异胭脂酮酸(isokermesic acid)与胭脂酮酸的结构差异仅在于其C7位存在羟基而C6位不存在羟基. 这些羟基的位置和数量对于胭脂酮酸类化合物的物理化学性质以及后续的生物转化过程起着关键作用[2].
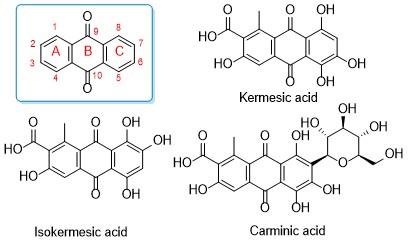
胭脂酮酸是Kermes染料的主要成分[3], 对丝绸和羊毛具有良好的色牢度, 是一种理想的天然红色着色剂, 但是其来源受限且价格昂贵(市场售价超过10000 ¥/mg, CAS: 18499-92-8). 在生源合成中, 胭脂酮酸C7位经进一步糖基化即形成胭脂红酸(carminic acid), 后者作为天然红色着色剂已被广泛用于纺织、化妆品和食品添加剂等产品[4]. 此外, 胭脂红酸具有良好的抗氧化、抗炎、抗肿瘤活性, 在医药营养领域同样具有应用前 景[5-8]. 目前, 胭脂酮酸和胭脂红酸主要从雌性胭脂虫的干燥体中提取得到, 其中胭脂红酸含量约为14%~26%[9], 而胭脂酮酸含量尚不明确, 但有研究表明波兰胭脂虫中胭脂酮酸含量明显低于胭脂红酸[10]. 然而, 传统提取方法长期面临操作繁琐、效率低、批次质量差异较大、具备潜在过敏风险等问题[9,11], 难以满足胭脂红酸的市场需求. 因此, 亟需发展高效人工合成方法, 以实现高纯度胭脂红酸的规模化制备. 在此背景下, 胭脂酮酸作为合成胭脂红酸的关键中间体, 实现其快速高效制备具有重要研究价值.
目前虽已借助大肠杆菌等微生物实现胭脂酮酸的生物合成, 但该方法存在合成路径冗长、代谢网络复杂、菌体生长与产物合成难以协同等短板, 致使发酵产量偏低, 无法满足其生物活性研究与实际应用的需求[12-13]. 与此同时, 胭脂酮酸的化学合成方法也已得到开发. Allevi等[14]报道了由胭脂红酸向胭脂酮酸的化学转化; Tyman课题组[15-17]通过狄尔斯-阿尔德(Diels-Alder)反应作为关键步骤, 实现了甲基保护的胭脂酮酸的化学合成. 然而, 该类合成路线存在双烯中间体不稳定, 环境污染大, 总体产率低等缺陷, 难以用于工业化生产[18]. 因此, 发展新的高效合成路线, 实现胭脂酮酸快速制备, 对于其功能开发及后续向胭脂红酸的转化合成均具有重要研究意义和应用价值.
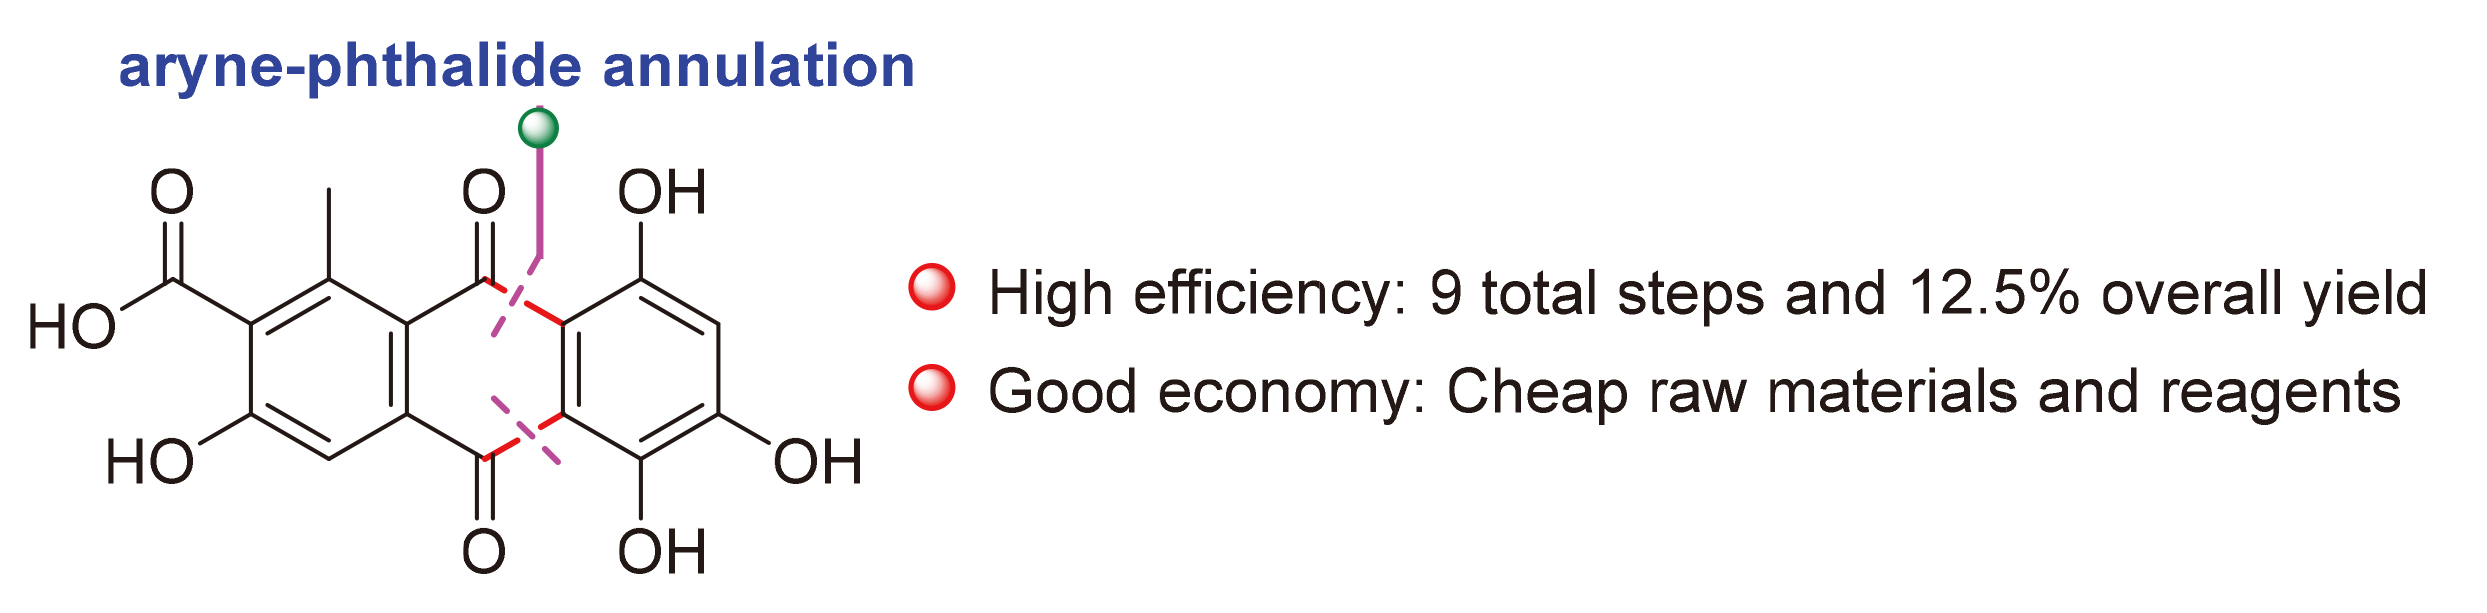
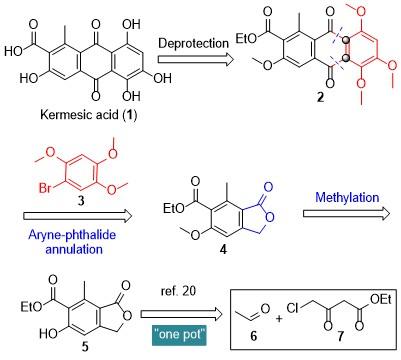
蒽醌母核构建及羧基、羟基等官能团引入是胭脂酮酸化学合成的两个难点. 为尽可能减少官能团引入和结构调整的步骤, 我们对起始原料进行筛查, 发现商品化1-溴-2,4,5-三甲氧基苯(3)可作为合成砌块用于构建蒽醌母核中的C环, 且三个羟基位置均能准确对应. 同时, 已知化合物6-羟基-4-甲基-3-氧代-1,3-二氢异苯并呋喃- 5-甲酸乙酯(5)也能与蒽醌母核中A环中官能团一一对应. 因此, 本研究充分利用上述两种砌块, 采用芳炔-苯酞环化反应[19]作为关键步骤, 实现了蒽醌母核结构的快速构建和官能团的便捷引入, 最终经9步合成反应, 12.5%总产率, 完成了胭脂酮酸的化学全合成. 该合成路线避免了有毒试剂和不稳定中间体的使用, 显著提高了胭脂酮酸的总体合成效率, 同时使用廉价的商品化原料和试剂, 具有规模化制备的潜力. 此外, 该路线也适用于异胭脂酮酸的合成.
1 结果与讨论
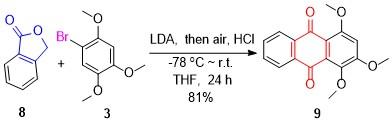
首先对该合成路线中的关键芳炔-苯酞环化反应进行了探索. 如Scheme 2所示, 以二异丙基氨基锂(LDA)作为碱, 商品化模型底物苯酞8可以顺利地与1-溴- 2,4,5-三甲氧基苯(3)进行氧化环合反应, 以81%的分离产率得到环合产物9, 证明了该环化策略的可行性.
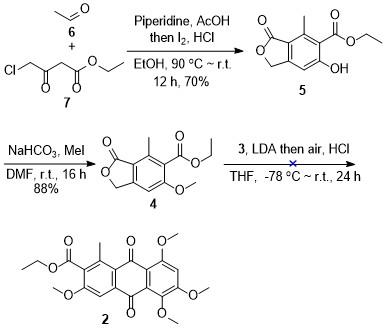
因此, 尝试将化合物4上的乙酯还原为伯醇并进行保护, 从而排除乙酯干扰. 如Scheme 4所示, 首先在碱性条件下选择性水解该乙酯, 随后在BH3•THF/THF还原条件下将羧基转化为伯羟基, 以两步77%的分离产率得到化合物11. 接下来, 使用溴甲基甲基醚(MOMBr)保护11中的羟基, 以86%产率得到化合物12.
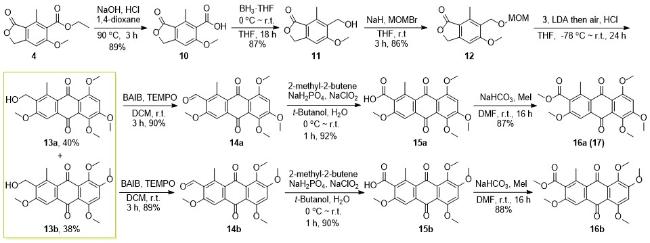
获得中间体12后, 将其与化合物3进行了芳炔-苯酞环化反应的尝试, 发现该反应可以顺利进行. 但是经纯化及结构表征, 发现该反应在环合时存在位置选择性, 生成两个产率相当(40% vs 38%)的关环产物13a及13b (13a和13b结构如Scheme 4所示), 且这两个化合物结构均不含MOM保护基, 推测是用盐酸水溶液淬灭反应时的酸性环境导致MOM保护基脱除. 由于13a和13b分子量相同, 结构相似, 难以通过核磁数据进行分辨, 因此, 对这两个化合物同步进行后续合成, 以期通过与已报道化合物对比, 从而确定结构.
首先尝试将13a上的伯醇氧化为羧基. 通过筛选氧化条件, 发现Na2WO4/H2O2或Ca(ClO)2/H2SO4氧化体系均无法实现伯醇向羧基的直接转化, 而在TEMPO/ BAIB氧化体系所得产物的氢谱中出现醛基氢信号(δ 10.5~11), 即将伯醇氧化为醛基, 以90%的分离产率得到化合物14a. 随后, 化合物14a中的醛基在叔丁醇-水混合溶剂中, 进一步被NaClO2氧化为羧基, 以92%的分离产率得到羧酸15a. 在化合物15a的氢谱中, 醛基氢信号消失, 碳谱中醛基碳信号(δ 190~205)转变为羧酸碳信号(δ 160~185), 同时其高分辨质谱结果正确, 证明该分步氧化策略可行(细节见辅助材料). 随后, 通过类似操作顺利将13b氧化为羧酸15b (Scheme 4).
表1 化合物16a与文献报道化合物17的1H NMR (400 MHz, CDCl3)核磁数据对比[15]Table 1 Comparison of 1H NMR (400 MHz, CDCl3) data of compounds 16a and 17 reported in the literature |
| Position | 1H NMR δH | Δδ | |
|---|---|---|---|
| Reported 17 | Synthetic 16a | ||
| 1-CH3 | 2.63 | 2.65 | 0.02 |
| 2-CO2CH3; 3,5,6,8-OCH3 | 3.93, 3.96, 3.97 (15H) | 3.95, 3.96, 4.00, 4.01 (15H) | 0.02~0.04 |
| 7-H | 6.76 | 6.80 | 0.04 |
| 4-H | 7.50 | 7.55 | 0.05 |
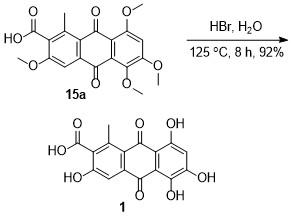
获得足量化合物15a后, 对甲基保护基的脱除进行了条件筛选. 发现使用NaI/AlCl3反应条件并不能有效脱除甲基, 而BBr3/CH2Cl2条件在室温下可以有效脱除化合物15中的三个甲基, 其产物氢谱中仍存在一个甲基信号. 幸运的是, 使用HBr/H2O条件在加热至125 ℃时可以有效脱除15a上全部四个甲基保护基, 以92%的分离产率成功得到胭脂酮酸1 (Scheme 5). 遗憾的是, 虽然得到了最终产物1的高分辨质谱数据, 但是由于其结构在氘代溶剂中存在明显的分子内或分子间氢键作用, 其核磁共振氢谱信号杂乱且强度弱, 同时碳谱难以出峰, 最终仅得到目标分子1的氢谱数据. 查阅相关文献发现, 其同样缺乏胭脂酮酸核磁共振数据, 仅对全甲基化保护的胭脂酮酸17进行了表征[15]. 尽管如此, 化合物1的质谱和核磁共振氢谱数据, 以及所合成中间体16a与已报道化合物17的结构对比结果(表1), 均可证实该合成路线所得胭脂酮酸结构准确无误.


2 结论
本文报道了一条合成胭脂酮酸的新路线. 该路线充分利用商品化原料3和已知化合物5与目标分子的结构相似性, 通过芳炔-苯酞环化策略, 实现了蒽醌母核结构的快速构建, 并完成了A环和C环上主要官能团的便捷引入, 后续通过氧化态调整和甲基脱除, 最终经9步合成反应, 12.5%总产率, 完成了胭脂酮酸的化学全合成. 该路线显著提高了胭脂酮酸的合成效率, 为其功能研究和后续胭脂红酸的合成提供了关键物质基础, 并对类似结构分子的合成具有重要参考价值.
3 实验部分
3.1 仪器与试剂
Agilent DD2 500 MHz核磁共振波谱仪(安捷伦科技有限公司); Bruker Avance NEO 400 MHz核磁共振波谱仪(布鲁克科技有限公司); ESI-MSQ-TOF Ultima Global GAA076高分辨质谱仪(赛默飞世尔科技有限公司). 实验所用试剂均为市售化学纯或分析纯, 无需进一步纯化. 反应若未经说明, 则在室温下进行(约25 ℃). 二氯甲烷、甲醇、乙醇、石油醚、乙酸乙酯、盐酸、四氢呋喃、N,N-二甲基甲酰胺、哌啶、1,4-二氧六环、甲酸、乙酸、氯化钠、氯化铵、硫代硫酸钠、碳酸氢钠、氢氧化钠(国药集团化学试剂有限公司); 碘苯二乙酯、碘甲烷、2,2,6,6-四甲基哌啶氧化物、无水硫酸钠、2 mol/L二异丙基氨基锂、1 mol/L硼烷四氢呋喃络合物、溴甲基甲基醚、氢化钠、磷酸二氢钠、亚氯酸钠、异戊烯、叔丁醇、48% 氢溴酸水溶液(北京伊诺凯科技有限公司); 4-氯乙酰乙酸乙酯、乙醛(上海麦克林生化科技股份有限公司); 200-300目硅胶(青岛海洋化工有限公司); 1-溴-2,4,5-三甲氧基苯(上海吉至生化科技有限公司).
3.2 实验方法
3.2.1 乙基6-羟基-4-甲基-3-氧代-1,3-二氢异苯并呋喃-5-甲酸酯(5)的合成
在氩气环境中, 将哌啶(1 mmol, 85 mg)、冰醋酸(1 mmol, 60 mg)加入到100 mL含有4-氯乙酰乙酸乙酯(200 mmol, 32 g, 2.0 equiv.)和乙醛(100 mmol, 4.4 g, 1.0 equiv.)的乙醇溶液中, 加热至90 ℃回流反应12 h, 随后冷却至室温过夜. 向反应液中加入I2 (100 mmol, 25.4 g)、1 mL浓盐酸(2 mmol/L). 混合物在90 ℃下继续回流反应12 h. 冷却至室温后, 通过减压浓缩除去溶剂, 用100 mL HCl (2 mol/L)水溶液稀释残留物并搅拌30 min. 随后用乙酸乙酯(300 mL×3)萃取并收集有机相, 无水硫酸钠干燥, 抽滤, 浓缩后硅胶柱层析(石油醚/乙酸乙酯, V∶V=1∶1)分离纯化, 得到白色固体化合物5[16] 16.2 g, 收率70%. 1H NMR (400 MHz, CDCl3) δ: 12.00 (s, 1H), 6.86 (s, 1H), 5.15 (s, 2H), 4.50 (q, J=7.1 Hz, 2H), 2.96 (s, 3H), 1.47 (t, J=7.2 Hz, 3H); 13C NMR (125 MHz, CDCl3) δ: 171.38, 170.46, 166.81, 152.34, 146.08, 115.28, 114.26, 108.45, 67.49, 62.56, 16.27, 14.11. HRMS (ESI) calcd for C12H11O5 [M-H]- 235.0612, found 235.0611.
3.2.2 乙基6-甲氧基-4-甲基-3-氧代-1,3-二氢异苯并呋喃-5-甲酸酯(4)的合成
将化合物5 (0.5 mmol, 118 mg, 1.0 equiv.)溶于2.5 mL的N,N-二甲基甲酰胺(DMF)中, 依次加入碳酸氢钠(NaHCO3, 125 mg, 3.0 equiv.)和碘甲烷(MeI, 80 μL, 2.5 equiv.), 室温反应16 h. 反应结束后倒入50 mL水进行淬灭, 用乙酸乙酯(300 mL×3)萃取有机相, 用饱和氯化钠水溶液洗涤. 收集的有机相经无水硫酸钠干燥, 抽滤, 浓缩, 硅胶柱层析(石油醚/乙酸乙酯, V∶V=2∶1)分离纯化, 得到白色粉末化合物4 108.9 mg, 收率88%. 1H NMR (400 MHz, CD3OD) δ: 7.10 (s, 1H), 5.28 (s, 2H), 4.38 (q, J=7.1 Hz, 2H), 3.92 (s, 3H), 2.53 (s, 3H), 1.36 (t, J=7.1 Hz, 3H); 13C NMR (125 MHz, CD3OD) δ : 171.44, 167.23, 161.37, 151.73, 137.10, 125.17, 115.15, 102.14, 68.81, 61.37, 55.62, 13.16, 12.73. HRMS (ESI) calcd for C13H15O5 [M+H]+ 251.0914, found 251.0917.
3.2.3 6-甲氧基-4-甲基-3-氧代-1,3-二氢异苯并呋喃- 5-甲酸(10)的合成
将化合物4 (0.2 mmol, 50 mg, 1.0 equiv.)溶于3 mL的1,4-二氧六环中, 再加入2 mL NaOH(质量分数为10%)水溶液, 在90 ℃下回流反应3 h. 冷却至室温后, 减压浓缩除去溶剂, 倒入25 mL水, 并用2% HCl水溶液将pH调为1后, 搅拌10 min, 用乙酸乙酯(100 mL×3)萃取, 分离有机相, 用饱和氯化钠水溶液洗涤. 收集有机相, 经无水硫酸钠干燥, 抽滤, 浓缩后硅胶柱层析(石油醚/乙酸乙酯, V∶V=1∶10)分离纯化, 得到白色粉末化合物10 39.0 mg, 收率89%. 1H NMR (400 MHz, CD3OD) δ: 7.10 (s, 1H), 5.28 (s, 2H), 3.93 (s, 3H), 2.59 (s, 3H); 13C NMR(125 MHz, CD3OD) δ: 173.28, 171.20, 162.70, 152.94, 138.14, 129.30, 116.76, 103.65, 70.45, 57.18, 14.55. HRMS (ESI) calcd for C11H9O5 [M- H]- 221.0455, found 221.0461.
3.2.4 6-(羟甲基)-5-甲氧基-7-甲基异苯并呋喃- 1(3H)-酮(11)的合成
在0 ℃下, 用5 mL干燥四氢呋喃溶解化合物10 (44 mg, 0.2 mmol, 1.0 equiv.), 随后滴加BH3•THF络合物溶液(1 mL, 1 mol/L, 1 mmol, 5.0 equiv.), 反应体系在室温下反应18 h. 在0 ℃缓慢加入甲醇淬灭反应, 减压除去溶剂后, 用乙酸乙酯(100 mL×3)萃取. 收集有机相, 经无水硫酸钠干燥, 抽滤, 浓缩后硅胶柱层析(石油醚/乙酸乙酯, V∶V=1∶5)分离纯化, 得到白色粉末化合物11 37.6 mg, 收率87%. 1H NMR (400 MHz, CD3OD) δ: 7.04 (s, 1H), 5.24 (s, 2H), 4.75 (s, 2H), 3.95 (s, 3H), 2.71 (s, 3H); 13C NMR (125 MHz, CD3OD) δ: 172.40, 162.61, 150.43, 140.09, 128.93, 114.96, 101.43, 68.59, 55.28, 53.88, 11.68. HRMS (ESI) calcd for C11H13O4 [M+H]+209.0808, found 209. 0810.
3.2.5 5-甲氧基-6-[(甲氧基甲氧基)甲基]-7-甲基-3H-异苯并呋喃-1-酮(12)的合成
在0 ℃下, 先将氢化钠(NaH, 12 mg, 0.3 mmol, 1.1 equiv.)溶解于5 mL干燥四氢呋喃中制成混悬液, 再将化合物11 (40 mg, 0.2 mmol, 1.0 equiv.)溶于5 mL干燥四氢呋喃, 缓慢滴加至上述混悬液中. 在室温下, 用氩气保护搅拌反应1 h. 随后, 逐滴加入溴甲基甲基醚(33 mg, 0.3 mmol, 1.1 equiv.), 反应体系在室温下搅拌3 h. 加入饱和氯化铵水溶液淬灭反应, 用乙酸乙酯(60 mL×3)萃取, 收集有机相, 经无水硫酸钠干燥, 抽滤, 浓缩, 硅胶柱层析(石油醚/乙酸乙酯, V∶V=1∶2)分离纯化, 得到白色粉末化合物12 43.5 mg, 收率86%. 1H NMR (400 MHz, CDCl3) δ: 6.78 (s, 1H), 5.17 (s, 2H), 4.74 (d, J=13.9 Hz, 2H), 4.70 (s, 2H), 3.93 (s, 3H), 3.42 (d, J=3.4 Hz, 3H), 2.74 (d, J=7.3 Hz, 3H); 13C NMR (125 MHz, CDCl3) δ: 170.17, 162.00, 148.67, 140.74 (d, J=5.8 Hz), 125.24, 114.85, 100.01, 95.24, 67.13, 58.63, 55.09, 54.41, 12.07. HRMS (ESI) calcd for C13H17O5 [M+H]+253.1071, found 253.1072.
3.2.6 2-(羟甲基)-3,5,6,8-四甲氧基-1-甲基蒽醌(13a)和2-(羟甲基)-3,5,7,8-四甲氧基-1-甲基蒽醌(13b)的合成
在-78 ℃下, 向三颈烧瓶中加入2 mol/L LDA的 THF溶液(1.1 mL, 0.22 mmol, 1.1 equiv.). 将化合物12 (49.4 mg, 0.2 mmol, 1.0 equiv.)溶于1.0 mL无水四氢呋喃, 缓慢滴加至上述体系中. 随后将反应液缓慢升至-35 ℃, 再将化合物3 (50 mg, 0.2 mmol, 1.0 equiv.)溶于1.0 mL干燥四氢呋喃, 缓慢滴入反应体系, 升至室温并继续反应4 h. 反应体系敞口接触空气氧化20 h, 以2%盐酸水溶液淬灭, 经乙酸乙酯(60 mL×3)萃取; 有机相用饱和食盐水洗涤, 无水硫酸钠干燥, 减压抽滤, 浓缩, 硅胶柱层析(石油醚/乙酸乙酯, V∶V=1∶5)分离纯化, 得到黄色粉末化合物13a 29.8 mg, 收率40%; 黄色粉末化合物13b 28.3 mg, 收率38%.
化合物13a: 1H NMR (400 MHz, CDCl3) δ: 7.53 (s, 1H), 6.79 (s, 1H), 4.86 (s, 2H), 4.01~3.98 (m, 9H), 3.96 (s, 3H), 2.78 (s, 3H); 13C NMR (125 MHz, CDCl3) δ: 184.36, 184.23, 160.40, 158.21, 156.96, 142.58, 140.88, 136.68, 133.69, 128.74, 127.95, 117.23, 105.56, 102.34, 61.66, 56.99, 56.50, 56.20, 56.01, 17.07. HRMS (ESI) calcd for C20H20O7 [M+H]+ 373.1282, found 373. 1277.
化合物13b: 1H NMR (400 MHz, CDCl3) δ: 7.57 (s, 1H), 6.70 (s, 1H), 4.85 (d, J=6.0 Hz, 2H), 4.02 (s, 3H), 3.99 (d, J=2.0 Hz, 6H), 3.96 (s, 3H), 2.75 (s, 3H); 13C NMR (125 MHz, CDCl3) δ: 184.97, 181.06, 159.84, 158.72, 156.58, 141.34, 139.30, 136.58, 131.87, 130.86, 127.38, 113.07, 104.90, 99.10, 61.13, 55.71, 55.50, 55.18, 54.98, 15.73. HRMS (ESI) calcd for C20H20O7 [M+H]+373.1282, found 373.1282.
3.2.7 3,5,6,8-四甲氧基-1-甲基-9,10-二氧代-9,10-二氢蒽-2-甲醛(14a)的合成
用3.0 mL二氯甲烷与1.0 mL水的混合溶剂溶解化合物13a (26.1 mg, 0.07 mmol, 1.0 equiv.), 再加入碘苯二乙酯(BAIB, 56.4 mg, 0.175 mmol, 2.5 equiv.)和2,2,6,6-四甲基哌啶氧化物(TEMPO, 2.2 mg, 0.014 mmol, 0.2 equiv.), 室温搅拌反应3 h. 随后, 将混合物用5.0 mL饱和硫代硫酸钠(Na2S2O3)水溶液淬灭反应, 用二氯甲烷(60 mL×3)萃取, 收集有机相, 经无水硫酸钠干燥, 抽滤, 浓缩, 硅胶柱层析(石油醚/乙酸乙酯, V∶V=1∶2)分离纯化, 得到黄色粉末化合物14a 23.4 mg, 收率90%. 1H NMR (400 MHz, CDCl3) δ: 10.62 (s, 1H), 7.59 (s, 1H), 6.81 (s, 1H), 4.02 (s, 3H), 4.00 (d, J=3.1 Hz, 6H), 3.97 (s, 3H), 2.86 (s, 3H); 13C NMR (125 MHz, CDCl3) δ: 192.29, 183.74, 183.59, 163.53, 158.34, 157.02, 143.93, 142.61, 139.59, 129.00, 128.88, 127.78, 117.42, 106.32, 102.48, 61.73, 56.98, 56.27, 56.23, 17.79. HRMS (ESI) calcd for C20H19O7 [M+H]+ 371.1125, found 371.1124.
3.2.8 3,5,6,8-四甲氧基-1-甲基-9,10-二氧代-9,10-二氢蒽-2-甲酸(15a)的合成
在0 ℃下, 用1.5 mL的叔丁醇(t-Butanol)溶解化合物14a (37 mg, 0.1 mmol, 1.0 equiv.), 在0 ℃下加入异戊烯(100 μL, 0.9 mmol, 9.0 equiv.), 随后加入溶有磷酸二氢钠(NaH2PO4, 66 mg, 0.55 mmol, 5.5 equiv.)和亚氯酸钠(NaClO2, 15.0 mg, 0.14 mmol, 1.5 equiv.)的1.0 mL水溶液. 混合物在室温下搅拌1 h后, 用1.0 mL HCl (1 mol/L)水溶液淬灭反应混合物, 用乙酸乙酯(50 mL×3)萃取, 收集有机相, 经无水硫酸钠干燥, 抽滤, 浓缩, 硅胶柱层析(乙酸乙酯/甲醇, V∶V=10∶1)分离纯化, 得到黄色粉末化合物15a 35.4 mg, 收率92%. 1H NMR (400 MHz, DMSO-d6) δ: 7.29 (s, 1H), 7.06 (s, 1H), 3.97 (s, 3H), 3.92 (s, 3H), 3.81 (s, 3H), 3.77 (s, 3H), 2.44 (s, 3H); 13C NMR (125 MHz, DMSO-d6) δ: 183.83, 183.79, 174.73, 158.45, 157.18, 157.05, 141.95, 134.46, 133.82, 130.13, 128.12, 127.83, 116.42, 105.61, 103.89, 61.31, 57.23, 56.82, 55.65, 18.71. HRMS (ESI) calcd for C20H17- O8 [M-H]- 385.0929, found 385.0926.
3.2.9 Kermesic acid (1)的合成
将化合物15a (37 mg, 0.1 mmol, 1.0 equiv.)溶于5 mL 48% HBr水溶液中, 升温至125 ℃后回流. 反应8 h后, 用乙酸乙酯(30 mL×3)萃取, 收集有机相, 经无水硫酸钠干燥, 抽滤, 浓缩, C18反向色谱柱层析(水/甲醇, V∶V=6∶1)分离纯化, 得到紫红色粉末化合物1 30 mg, 收率92%. 1H NMR (400 MHz, CD3CN) δ: 7.72 (s, 1H), 6.75 (s, 1H), 2.79 (s, 3H). HRMS (ESI) calcd for C16H9O8 [M-H]- 329.0303, found 329.0302.
3.2.10 甲基3,5,6,8-四羟基-1-甲基-9,10-二氧代-9,10-二氢蒽-2-甲酸酯(16a)的合成
将化合物15a (0.1 mmol, 38.5 mg, 1.0 equiv.)溶于2.5 mL的DMF中, 依次加入NaHCO3 (26 mg, 3.0 equiv.)和MeI (80 μL, 13.0 equiv.). 在室温下反应16 h后, 倒入50 mL水进行淬灭, 用乙酸乙酯(30 mL×3)萃取, 收集有机相, 用饱和氯化钠水溶液洗涤, 收集有机相, 经无水硫酸钠干燥, 抽滤, 浓缩, 硅胶柱层析(石油醚/乙酸乙酯, V∶V=2∶1)分离纯化, 得到黄色粉末化合物16a 34.8 mg, 收率87%. 1H NMR (400 MHz, CDCl3) δ: 7.55 (s, 1H), 6.80 (s, 1H), 4.01 (s, 3H), 4.00 (s, 3H), 3.96 (s, 3H), 3.95 (s, 6H), 2.65 (s, 3H); 13C NMR (125 MHz, CDCl3) δ: 183.83, 180.59, 174.42, 166.86, 158.94, 157.87, 156.83, 141.71, 137.60, 130.07, 129.01, 128.72, 128.63, 125.14, 105.35, 99.31, 60.98, 55.71, 55.24, 55.21, 28.67. HRMS (ESI) calcd for C21H21O8 [M+H]+ 401.1231, found 401.1229.
辅助材料(Supporting Information) 化合物3~4, 9~12, 13a~16a, 13b~16b的1H NMR和13C NMR谱图, 化合物1的1H NMR谱图. 化合物9, 14b~16b的合成方法. 这些材料可以免费从本刊网站(http://sioc-journal. cn/)上下载.
(Li, L.)