REVIEWS

Recent Advances in Asymmetric Carbene Catalytic Reactions Mediated by Rhodium and Chiral Phosphoric Acid

  • Xiaoyu Zhu ,
  • Yiming Luo ,
  • Man Sun ,
  • Wenze Li , *
Expand
  • Liaoning Key Laboratory of Rare Earth Chemistry and Application, Shenyang University of Chemical Technology, Shenyang 110142

Received date: 2026-02-21

  Revised date: 2026-05-06

  Online published: 2026-05-27

Supported by

Liaoning Provincial Department of Education Fund(LJKMZ20220795)

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

Rhodium complexes occupy a central position in transition-metal catalysis owing to their unique electronic confi- gurations and diverse oxidation states. Notably, dinuclear rhodium(II) complexes featuring a "paddlewheel" structure can efficiently mediate the decomposition of diazo compounds to generate highly reactive rhodium carbenoid intermediates, which subsequently participate in various significant carbene transfer reactions. However, in traditional asymmetric carbene transfer reactions catalyzed by chiral rhodium complexes alone, the rhodium complex often dissociates prior to the stereo-determining step in a stepwise mechanism, leading to poor enantiocontrol. To address this challenge, chemists have developed cooperative dual-catalysis strategies combining rhodium complexes with chiral phosphoric acids (CPAs). As excellent bifunctional organocatalysts, CPAs exploit their unique steric effects and hydrogen-bonding donor capabilities to precisely control the stereoselectivity of reactions without relying on metal coordination. This review systematically summarizes the research progress in asymmetric carbene catalysis involving the cooperation of rhodium and chiral phosphoric acids since 2014, focusing on three distinct modes: cooperative catalysis, relay catalysis, and chiral phosphate dirhodium complex catalysis. It aims to outline the development of this field and provides new insights for the synthesis of complex chiral molecules.

Cite this article

Xiaoyu Zhu , Yiming Luo , Man Sun , Wenze Li . Recent Advances in Asymmetric Carbene Catalytic Reactions Mediated by Rhodium and Chiral Phosphoric Acid[J]. Chinese Journal of Organic Chemistry, 2026 , 46(8) : 2926 -2948 . DOI: 10.6023/cjoc202602018

铑(Rh)是一种稀有而贵重的过渡金属, 独特的4d85S1电子构型使其具有丰富的氧化态(0~+6)和优异的配位能力. 金属中心的d轨道特性, 结合配体对电子态的调控作用, 共同赋予了铑配合物在多种有机合成反应中高效的催化活性[1]. 自从20世纪60年代Wilkinson等[2]合成了第一个高活性的均相氢化催化剂三(三苯基膦)合氯化铑(I) [RhCl(PPh3)3]以来, 大量结构多样、功能各异的铑配合物被相继开发出来[3]. 在有机催化领域, 铑常见的氧化态主要包括+1、+2和+3. 铑(I)配合物多数呈现平面正方形几何构型, 具有配位不饱和性, 易于与H2、CO和烯烃等底物结合并启动催化循环[4]; 铑(II)配合物常以双核(二聚体)结构存在, 典型代表为二铑(II)“桨轮”结构, 利用双金属的协同效应高效介导多种卡宾转移反应[5]; 铑(III)配合物则多采取稳定的八面体结构, 在反应中可通过配体解离或异构化生成活性物种[6], 在C—H键活化和后续官能团转化中展现出卓越性能(Scheme 1).
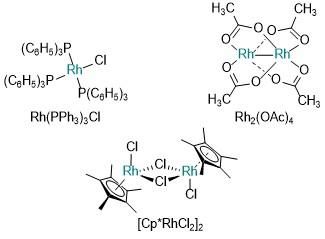
图式1 铑(I)、铑(II)、铑(III)催化剂的代表性几何构型

Scheme 1 Representative geometric configurations of Rh(I)、Rh(II) and Rh(III) catalysts

在过去的几十年里, 过渡金属催化的卡宾转移反应已成为构建碳-碳键和碳-杂键的一种高效而通用的策略[7], 在这一领域, 铑系催化剂占据着核心地位[7k]. 以双核铑(II)为代表的铑配合物, 能高效催化重氮化合物分解, 生成高活性的铑卡宾中间体, 进一步发生X—H (X=C, N, O, S, B, Si等)插入、环加成以及叶立德的形成/捕捉等多种转化(Scheme 2)[8]. 在不对称卡宾转移反应中, 铑催化剂通常借助手性配体来构建手性环境, 实现高对映选择性, 但在一些经历分步机理(如杂原子的插入、叶立德的捕捉等)的反应中, 金属催化剂可能在立体构型决定步骤之前部分或完全解离, 导致产物立体选择性变差[9]. 因此, 化学家们发展了铑配合物和有机小分子联合催化的策略, 将二者的优势相结合, 在活化惰性化学键(如C—H)的同时, 引导反应以特定的立体途径进行, 并有望实现单一催化剂无法实现的新型复杂反应[10].
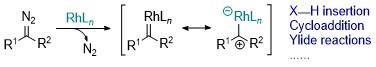
图式2 铑卡宾中间体的生成和转化

Scheme 2 Generation and transformations of rhodium carbene intermediates

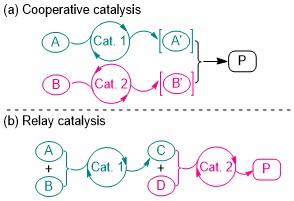
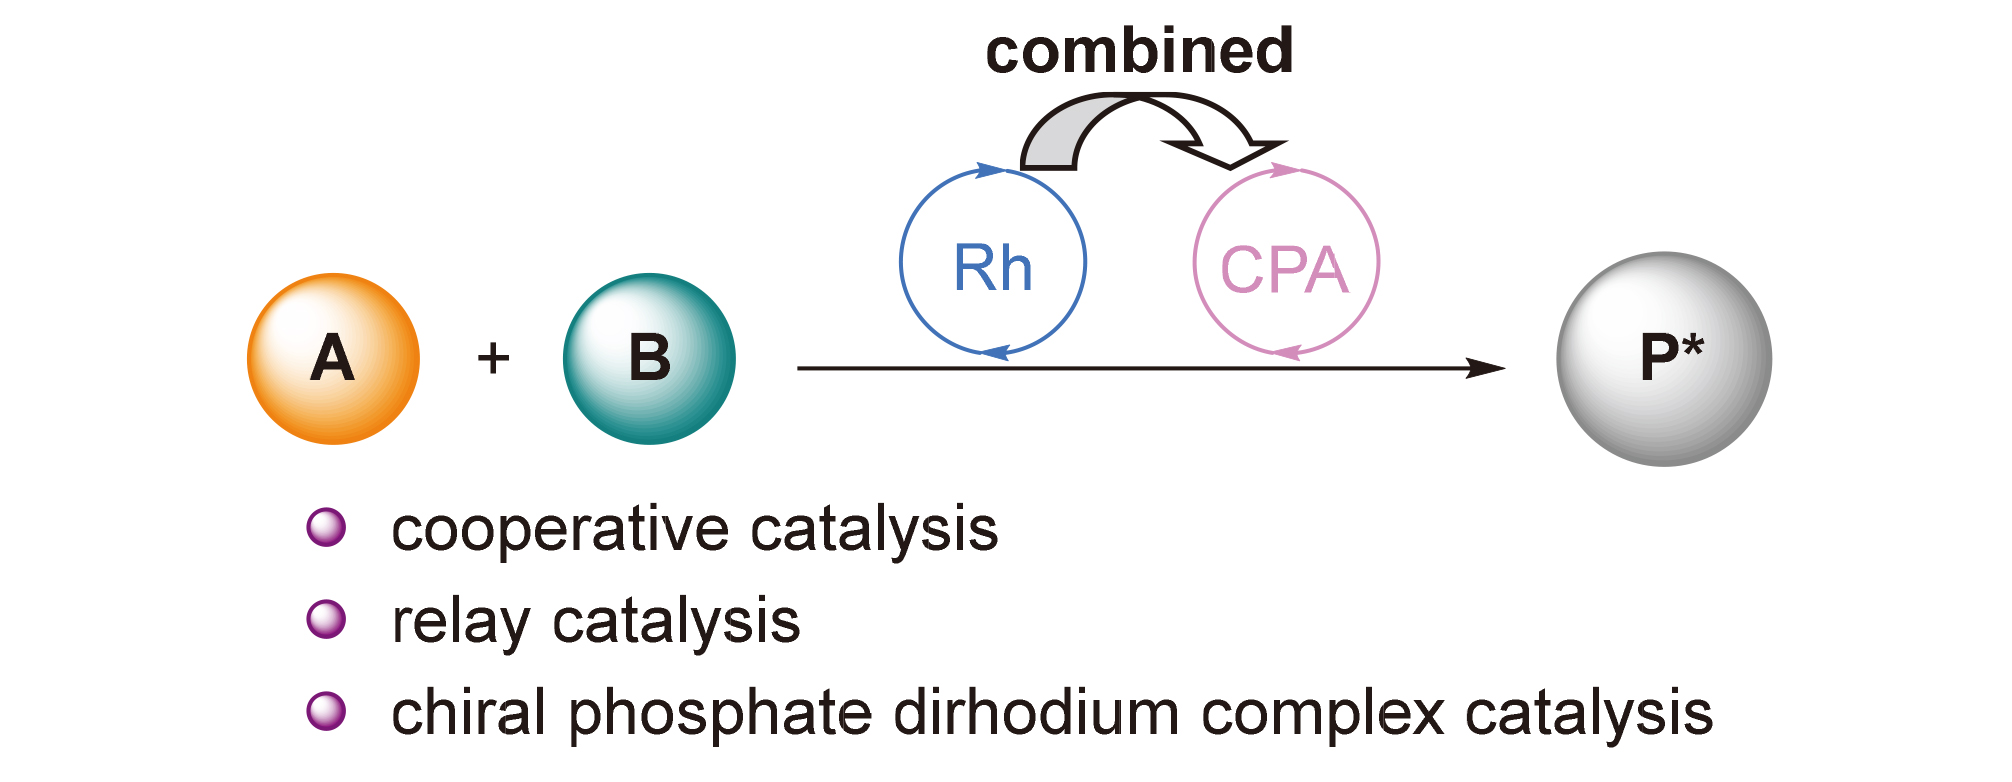
手性磷酸(Chiral phosphoric acid, CPA)是一类卓越的双功能有机小分子催化剂, 作为Brønsted酸, 其羟基(O—H)既能提供质子与底物形成离子对或者氢键, 磷氧双键(P=O)又能通过孤对电子活化亲电试剂, 还可以通过手性骨架(如联萘、螺双茚等)的结构修饰以及取代基的灵活调控来精准控制反应的立体选择性(Scheme 3)[11]. 基于上述特性, 手性磷酸常作为共催化剂, 与过渡金属实现协同或接力催化[12]. 协同催化一般是指两种催化剂分别独立地活化不同的反应底物, 解决单一催化剂无法完成的复杂转化; 接力催化则是在同一反应体系中, 两种或多种催化剂依次地发挥作用, 驱动底物经历不同的转化阶段, “一锅法”合成目标产物(Scheme 4)[13]. 此外, 手性磷酸还可以作为金属配体或者抗衡阴离子参与反应并控制对映选择性[14].
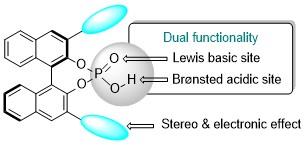
图式3 手性磷酸的双功能性

Scheme 3 Dual functionality of chiral phosphoric acids

图式4 金属/手性磷酸共催化的模式

Scheme 4 Catalytic modes of combining metals and CPAs

铑/手性磷酸共催化体系的发展可追溯至2008年, 龚流柱、胡文浩等[15]利用非手性的铑(II)配合物与CPA协同作用, 高立体选择性地实现了重氮化合物、芳基亚甲基醇与亚胺的不对称三组分反应, 为后续大量的协同催化不对称卡宾转移反应奠定了基础. 此后, 该体系在催化模式上不断拓展, 在接力催化、手性磷酸双铑配合物催化等方面也取得了重要进展. 从Wilkinson催化剂问世, 到单一的铑催化走向成熟, 再到铑/手性磷酸双催化体系的蓬勃发展, 铑催化已走过了近六十年的发展历程(Scheme 5)[16]. 尽管早期也有一些综述涵盖了铑和手性磷酸共同参与的不对称催化反应[17], 但距今已有十余年, 近年来该领域发展迅速, 新反应与新策略层出不穷, 相关总结亟待更新. 因此, 本文将从协同催化、接力催化和手性磷酸铑催化等三个方面, 系统综述2014年以来铑和手性磷酸共同参与的卡宾不对称反应研究进展, 梳理其发展脉络, 以期为该领域的后续研究提供清晰参考, 并启发新的研究思路.
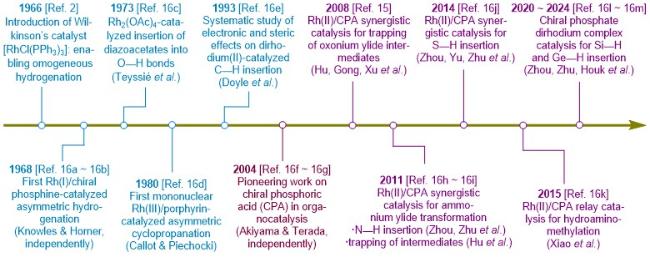
图式5 从单一的铑催化到铑/手性磷酸双催化模式的发展历程

Scheme 5 Evolution from Rh-only to cooperative Rh/CPA catalysis

1 铑和手性磷酸协同催化

铑和手性磷酸共催化的反应大多采用协同催化模式进行. 通常双核铑(II)配合物分解重氮化合物产生高活性的卡宾中间体, 能参与C—H、N—H、O—H、S—H等X—H插入反应, 手性磷酸精确引导卡宾的进攻方向, 从而立体选择性地构建碳-碳键和碳-杂键.

1.1 C—H键插入反应

2015年, 周其林、朱守非团队[18]报道了分子间的芳烃不对称C(sp2)—H插入反应, 在双核铑(II)配合物—三氟醋酸铑[Rh2(TFA)4]和手性螺环磷酸(R)-CPA1的协同催化下, 芳基重氮乙酸酯和苯胺衍生物在温和的条件下发生芳基化反应, 以良好到优秀的产率(最高95%)和出色的对映选择性(高达97% ee)合成了一系列二芳基乙酸酯. 作者提出了反应可能的机理, 首先Rh(II)分解重氮化合物1得到Rh卡宾中间体5-I, 接着和苯胺对位的 C—H发生插入反应生成两性离子中间体5-II, Rh催化剂解离下来得到5-III, 在(R)-CPA1的辅助下, 5-III发生1,2-质子迁移生成最终的芳基化产物3. 手性磷酸作为“质子梭催化剂”, 促进了质子转移的过程, 并产生手性诱导(Scheme 6). 该不对称芳基化反应还可以放大到1 g级规模, 收率和对映选择性并没有下降.
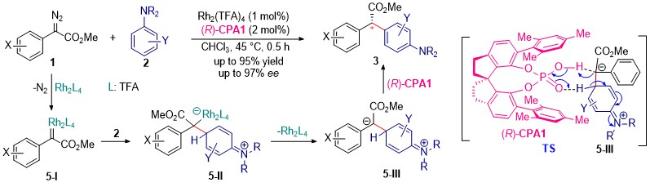
图式6 α-芳基-α-重氮乙酸酯的不对称芳基化反应及其可能的机理

Scheme 6 Enantioselective arylation of α-aryl-α-diazoacetates and proposed mechanism

2019年, 胡文浩、徐新芳团队[19]报道了铑(II)和手性螺环磷酸协同催化的3-重氮氧化吲哚和吲哚、N,O-缩醛的三组分胺甲基化反应, 以极高的收率(90%~98%)和优秀的对映选择性(80%~96% ee)合成了含有手性季碳中心的3-胺甲基氧化吲哚衍生物; 该方法还适用于富电子的芳香胺, 产率和ee值最高均可达到97%. 作者提出反应机理可能包含两个催化循环: 一方面, Rh(II)分解重氮化合物4a得到Rh卡宾中间体7-I, 然后与吲哚6a发生3位C—H键插入得到两性离子中间体7-II, 7-II也可能经过1,3-Rh迁移转化为Rh烯醇式中间体7-III; 另一方面, N,O-缩醛5在手性磷酸(R)-CPA2的辅助下释放出一分子甲醇得到手性亚甲基亚胺磷酸盐7-IV, 7-III和离子对7-IV发生Mannich型的加成反应, 经历过渡态TS得到最终产物7a, 同时在5的存在下又生成离子对中间体7-IV (Scheme 7). 该反应是一个典型的优势结构导向(SPO)的多组分反应, 可扩大到克级规模, 并且得到的高官能团化氧化吲哚还可进行多种转化.
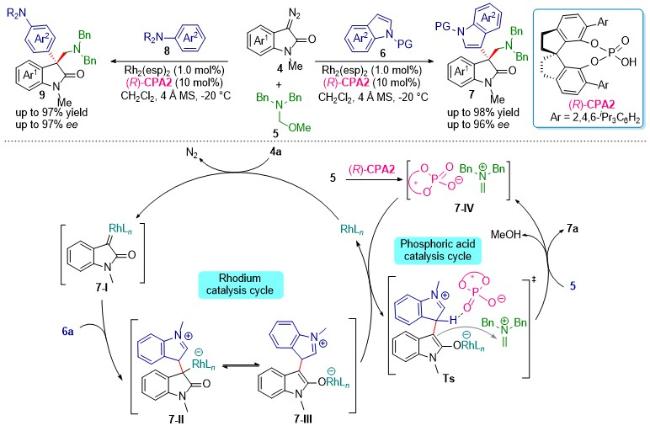
图式7 三组分不对称胺甲基化反应及其可能的催化循环

Scheme 7 Three-component asymmetric aminomethylation and proposed catalytic cycles

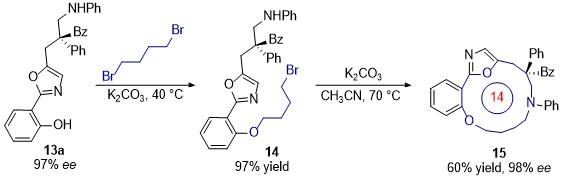
2023年, 该团队[20]又基于铑(II)和BINOL骨架的手性磷酸(R)-CPA3催化, 实现了α-重氮酮与烯烃、1,3,5-三嗪的多组分偕二烷基化反应, 5-亚甲基噁唑啉衍生物、含苯乙烯或普通共轭双键的二烯烃等亲核试剂均可适用于该反应, 为高效、高立体选择性地制备含有一个α-季碳中心的多官能团手性酮提供了一条原子经济性的新路径. 机理研究表明, Rh卡宾和富电子的烯烃10发生加成反应生成两性离子中间体8-I, 接着通过H迁移得到更加稳定的烯醇式中间体8-II, 1,3,5-三嗪分解产生的亚胺捕捉中间体8-II, 在手性磷酸的辅助下发生Mannich型加成反应得到最终的二烷基化产物(Scheme 8). 为验证该反应的实用性, 作者对所得产物进行了一系列合成转化研究, 例如, 13a与1,4-二溴丁烷经过两步烷基化反应, 能以60%的产率和98% ee得到十四元大环产物15 (Scheme 9). 此外, 体外生物活性测试证实了13a对人结肠癌细胞HCT116具有显著的抗增殖活性(IC50=12.99 μmol/L).
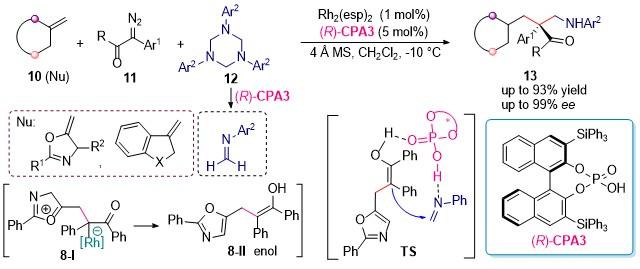
图式8 铑卡宾的不对称偕二烷基化反应

Scheme 8 Asymmetric rhodium carbine gem-dialkylation

图式9 十四元大环化合物的合成

Scheme 9 Synthesis of 14-membered macrocyclic compound

1.2 N—H键插入反应

2014年, 周其林、朱守非团队[21]利用Rh2(TPA)4和手性螺环磷酸(R)-CPA4的催化体系, 实现了α-重氮酮的不对称N—H键插入反应. 该反应条件温和, 底物范围广, 1 min之内便可转化完全, 产率理想(46%~99%), ee值也很优秀(86%~98%), 为手性α-胺基酮的合成提供了一条直接而高效的新路径(Scheme 10a). 这些产物是有机合成中极具价值的合成子, 能够实现结构多样的后续转化. 同年, 胡文浩课题组[22]发表了重氮酮、2.2 equiv.的芳香胺和乙醛酸乙酯的四组分反应, 一方面重氮酮和芳胺在Rh2(OAc)4的催化下产生铵叶立德中间体10-I, 同时乙醛酸乙酯和芳胺反应生成亚胺乙酸酯, 并被手性磷酸质子化得到亚胺离子对中间体10-II, 接下来10-I10-II发生Mannich型加成反应, 手性磷酸通过双氢键控制反应的立体选择性, 高立体选择性地得到最终的α,β-二氨基酸衍生物(Scheme 10b).
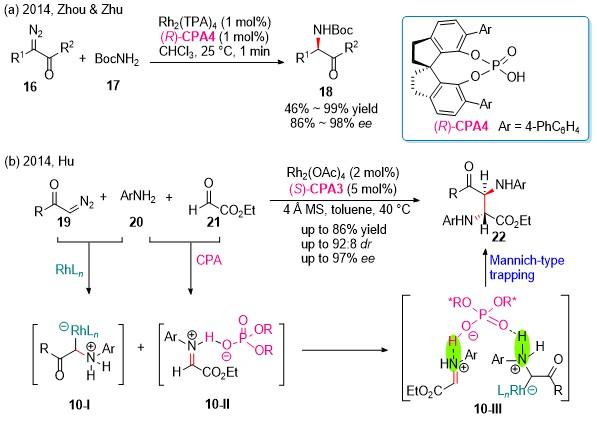
图式10 α-重氮酮的不对称N—H插入反应和四组分Mannich型的反应

Scheme 10 Asymmetric N—H insertion reactions of α-diazoketones and four-component Mannich-type reactions

同年, Katukojvala等[23]设计了类似的重氮烯醛、芳胺和芳香醛的多组分[4+1]吡咯环化反应, 以Rh2(OAc)4和消旋的BINOL骨架磷酸(±)-CPA5a为催化体系, 以良好的收率合成了一系列α-(3-吡咯基)苯胺衍生物. 该反应的可能反应历程为: 铵叶立德中间体11-I对经磷酸活化后的亚胺离子对中间体11-II发生区域选择性Mannich型加成, 进而生成中间体11-III. 接着发生分子内环化缩合得到目标产物26. 作者还尝试采用较大位阻的芳香酮重氮烯醛、芳香胺以及手性BINOL骨架的芳香醛为底物, 在Rh(II)和手性磷酸(R)-CPA5b的共同作用下, 能以92∶8 dr得到目标产物26a, 但产率仅有20% (Scheme 11).
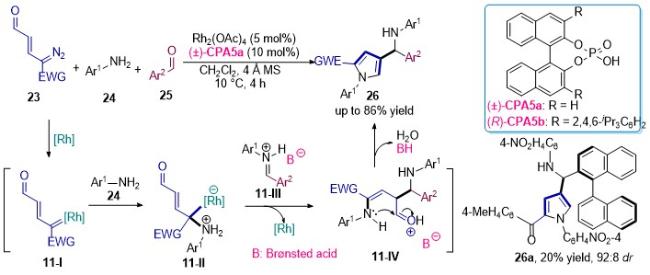
图式11 多组分[4+1]吡咯环化反应

Scheme 11 Multicomponent [4+1] pyrrolannulation

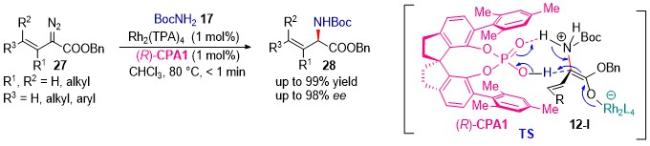
2016年, 周其林、朱守非团队[24]使用Rh2(TPA)4和手性螺环磷酸(R)-CPA1共催化体系, 实现了乙烯基重氮乙酸酯对N—H键高对映选择性的插入反应. 手性磷酸作为“质子梭”, 促进了烯醇式两性离子中间体12-I的质子转移, 直接精准控制了反应的手性诱导, 并且抑制了副反应的发生. 该反应具有底物范围广、催化活性高(转化频率>6000/h)、条件温和、产率优秀(61%~99%)、对映选择性高(83%~98% ee)等优点, 是合成手性α-烯基-α-氨基酸衍生物最高效的方法之一(Scheme 12).
图式12 乙烯基重氮乙酸酯的不对称N—H插入反应

Scheme 12 Asymmetric N—H insertion reactions of vinyldiazoacetates

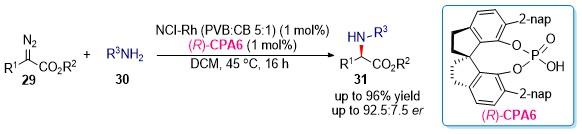
2021年, Kobayashi小组[25]开发了氮掺杂碳包封铑纳米颗粒(NCI-Rh)和手性螺环磷酸的异相催化体系, 用于芳基重氮乙酸酯和胺的不对称N—H键插入反应, 能以很高的收率(高达98%)和立体选择性(最高>99∶1 dr, >99% ee)得到α-氨基酸衍生物(Scheme 13). 多项对照研究和分析表明, 重氮化合物在Rh表面形成了中间体, 且反应体系具有异相性质. 氮掺杂在活性和对映选择性方面都发挥了关键作用, NCI-Rh可重复使用多次, 活性和对映选择性均无损失. 这项工作不仅建立了一个高效的合成体系, 还为金属纳米粒子催化的不对称反应开辟了道路.
图式13 铑纳米颗粒和手性磷酸共催化的类卡宾的不对称N—H插入反应

Scheme 13 Asymmetric N—H insertion reactions of carbenoids catalyzed by Rh nanoparticles and CPA

同年, 胡文浩、康正辉团队[26]报道了胺缩醛与3-重氮吲哚在Rh2(esp)2和手性磷酸(S)-CPA2的协同催化下, 发生C—N键插入反应, 以优异的产率(up to 96%)和对映选择性(up to 98% ee)合成一系列含有手性季碳中心的α-氨基-β2,2-氨基酸衍生物. 作者还尝试利用芳香胺和N,O-缩醛原位生成的胺缩醛与重氮乙酸酯反应, 在同样的催化体系下, 也能以高达94%的产率和最高97% ee得到目标产物. 基于控制实验的结果, 作者提出反应可能经历了如下的催化循环: 胺缩醛33(预先制备或由N,O-缩醛和胺原位生成)在CPA作用下发生C—N键断裂, 形成亚胺离子对14-IV和胺36; 另一方面, Rh(II)促进重氮化合物分解产生的Rh卡宾物种14-I, 被亲核的胺36进攻产生金属缔合的叶立德14-II及其烯醇化物14-III. 随后, 14-II14-III与手性的亚甲基亚胺离子对14-IV发生亲核加成得到目标产物3438. 根据上述机制, 立体构型在最终的C—C键形成步骤确立, 由于Rh配合物对反应的对映选择性影响明显, 它很可能通过金属缔合的烯醇化物14-III或其他类型的弱相互作用参与C—C键形成步骤, 亚甲基亚胺离子和手性磷酸阴离子的静电相互作用, 以及14-III中N—H质子与CPA之间的氢键, 使亲核进攻能够通过Si面进行, 最终得到S构型的产物(Scheme 14).
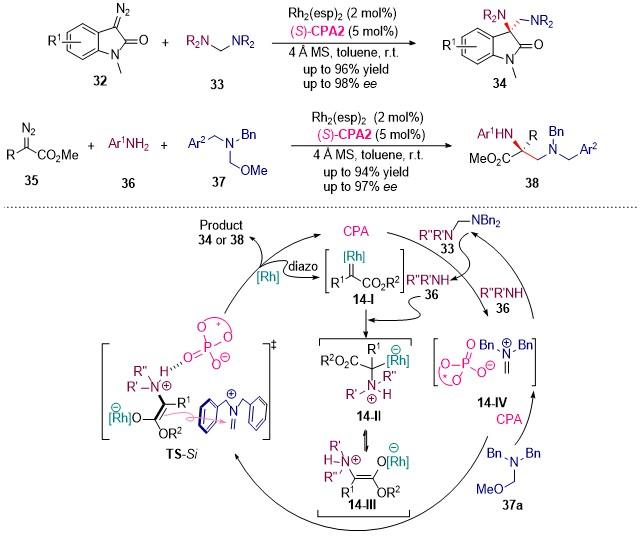
图式14 卡宾对胺缩醛的不对称C—N插入反应及其可能的机理

Scheme 14 Enantioselective formal carbine insertion into C—N bond of aminals and proposed mechanism

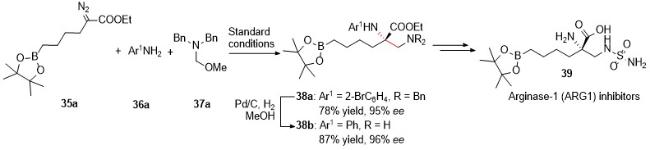
该方法可高效构建多种具有生物活性分子的核心骨架或关键中间体. 例如, 以该C—N键插入反应为关键步骤, 高对映选择性地合成了38a, 接着脱苄基得到38b, 以此为中间体可按照文献报道的方法[27]合成人精氨酸酶抑制剂39 (Scheme 15).
图式15 胺缩醛的C—N插入反应及其合成应用

Scheme 15 Synthetic applications of formal C—N insertion into aminals

羟胺衍生物通常被用作烯烃胺羟基化反应中的氮源和氧源, 胡文浩和徐新芳团队[28]在2022年巧妙地利用两种重氮化合物和O-苄基羟胺的串联反应, 构建含有两个相邻三级手性中心的α-烷氧基-β-氨基羧酸酯, 对于大多数底物都能获得良好的收率和极高的对映选择性. 作者通过控制实验研究了反应机理, 推断反应可能经过两个催化循环: 一方面重氮氧化吲哚40在Rh2(OAc)4的作用下生成Rh卡宾中间体16-I, 接着和O-苄基-N-苯基羟胺41a发生N—H键插入反应得到胺叶立德中间体16-II, 16-II分解得到苄醇和酮亚胺中间体16-III; 另一方面重氮乙酸酯42与Rh(II)形成的卡宾中间体16-IV和苄醇发生O—H键插入得到氧鎓叶立德中间体16-V以及它的烯醇式16-V', 在手性磷酸(R)- CPA3的辅助下, 16-III16-V16-V'发生Mannich型加成反应, 得到最终的产物43a (Scheme 16).
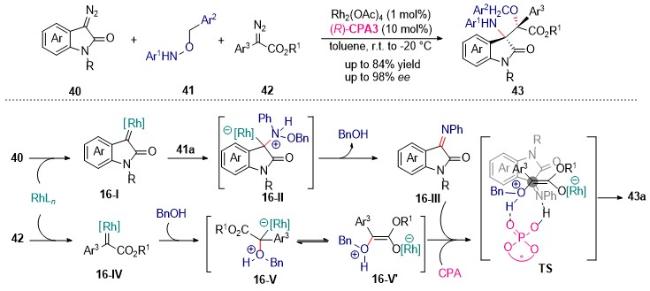
图式16 不对称三组分反应合成手性α-烷氧基-β-氨基羧酸酯及其可能的机理

Scheme 16 Asymmetric three-component reaction for the access to chiral α-alkoxy-β-amino-carboxylates and proposed mechanism

2023年, 康正辉等[29]报道了α-H重氮乙酸酯、磺胺和亚胺的三组分反应, 在铑(II)和手性螺环磷酸(S)- CPA7的催化下, 高效合成含有两个相邻手性中心的α,β-二氨基酸衍生物, 最高可获得95∶5 dr和99% ee. 机理研究表明, Rh2(OAc)4分解重氮化合物44生成的铑卡宾中间体17-I受对甲苯磺酰胺45a进攻, 得到铑缔合的胺叶立德中间体17-II, 活泼的17-II可能转化为烯醇化物17-II'或者烯醇式17-II'', 这些中间体可以十分迅速地发生质子迁移得到N—H插入的产物. 在(S)-CPA7的辅助下, 亚胺46捕捉活性中间体, 经历Mannich型的反应, 给出α,β-二氨基酸产物47. 手性磷酸和亚胺以及烯醇式中间体形成了双氢键, 控制加成反应, 从烯醇的Si面进行(Scheme 17).
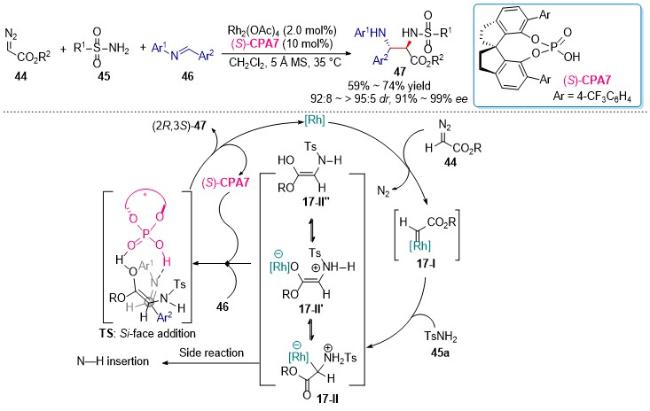
图式17 α-H重氮乙酸酯、磺胺和亚胺的不对称三组分反应及其可能的机理

Scheme 17 Asymmetric three-component reactions of α-H dizoacetates with sulfonamides and imines and proposed mechanism

2024年, Nemoto小组[30]发展了独特的Rh(II)/(S)-TRIP-Ag异核金属催化体系, 实现了给电子基/吸电子基双取代的重氮化合物和吲哚的N—H键插入反应, 最高可以获得97%的产率和98% ee, 合成的α-芳基-α-吲哚基酯可用于具有生物活性的候选药物的合成. Ag/Rh催化体系的协同效应还实现了对吲哚苯环骨架高对映选择性的C—H官能化. 基于控制实验和密度泛函理论(DFT)计算的机理研究表明, 银对于反应的高对映选择性有着关键作用, 吲哚衍生物对铑卡宾的亲核进攻产生胺叶立德中间体18-I以及它的烯醇化物18-II, 接着与手性磷酸银形成双“Ag—O”配位键以及氢键, 经历三金属中心的过渡态TSMajor. 质子迁移得到目标产物50 (Scheme 18).
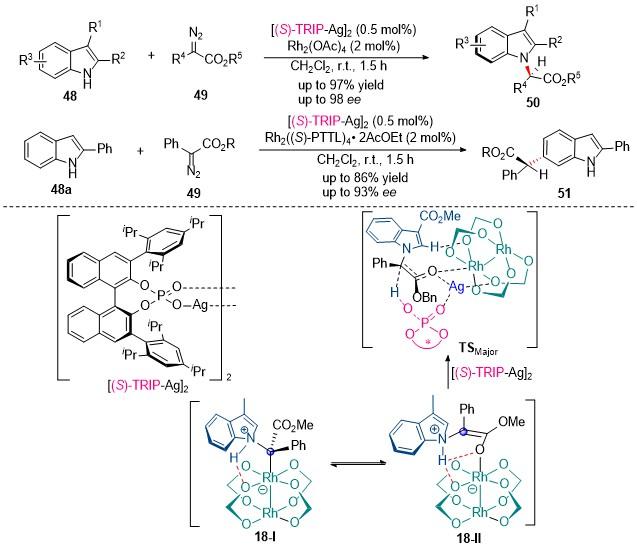
图式18 银(I)/铑(II)催化的吲哚的N—H插入和C—H插入反应

Scheme 18 Silver(I)/dirhodium(II) catalytic N—H insertion and C—H insertion reactions of indoles

2025年, 胡文浩课题组[31]报道了铑卡拜介导的立体发散性四组分反应. 高价碘重氮试剂、氨基甲酸酯、N,N-二烷基苯和亚胺在Rh2(Oct)4和CPA联合催化下, 在单个碳原子上依次构建了C(sp3)—N、C(sp3)—C(sp2)、C(sp3)—C(sp3)等三个σ键, 以良好的收率和优异的立体选择性, 合成了一系列含有两个相邻手性中心的α,β-二氨基-3-芳基丙酸衍生物, 当使用手性磷酸(R)-CPA9替代(S)-CPA8时, 产物的非对映选择性也发生了转变. 作者提出了可能的机理, Rh(II)和高价碘重氮试剂反应生成Rh卡拜中间体19-I, 接着氨基甲酸酯对19-I亲核加成得到铵叶立德中间体19-II, 19-II分解生成Fisher型酰胺基Rh卡宾中间体19-III以及2-碘苯甲酸, 19-III插入N,N-二烷基苯的C(sp2)—H键得到两性离子中间体19-IV, 以及它的烯醇式19-V19-VI, 接着被亚胺捕捉生成最终产物56 (Scheme 19). 两个不同骨架的手性磷酸可能因为位阻原因, 与中间体形成不同的氢键模式以及过渡态, 从而得到不同的立体构型.
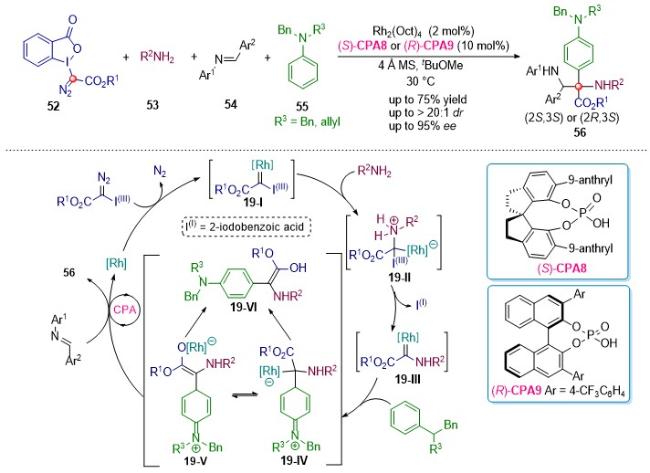
图式19 经历铑卡拜中间体的立体发散性四组分反应及其可能的机理

Scheme 19 Stereodivergent four-component reactions via Rh-carbynoids and proposed mechanism

1.3 O—H插入反应

2017年, 史雷课题组[32]发表了Rh(II)/CPA协同催化的α-重氮酯与羧酸的O—H键插入反应, 采用10 mol% (R)-CPA10a, 在温和的条件下, 以最高95% ee合成了α-羟基酯衍生物. 底物范围还可拓展至酚和醇, 分别以2 mol% (S)-CPA11和(R)-CPA10b为共催化剂, 最高可获得97% ee. 当以酚为底物时, 加入2 mol% Mg(OTf)2能显著提升其对映选择性. 作者提出了反应可能的机理: 以羧酸底物为例, Rh(II)分解重氮化合物生成铑卡宾中间体20-I, DFT计算的结果证实, 羧酸5820-I的亲核加成得到的是稳定的烯醇式中间体20-II, 接着在CPA氢键活化下, 释放Rh催化剂, 生成中间体20-III, 经历1,3-质子迁移得到插入产物59 (Scheme 20).
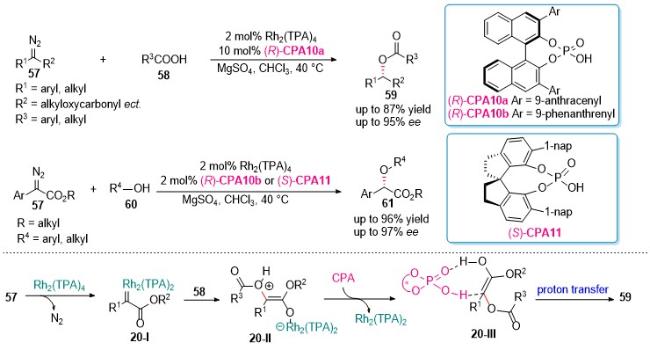
图式20 α-重氮酯的不对称O—H键插入反应及其可能的机理

Scheme 20 Asymmetric O—H bond insertion of α-diazoesters and proposed mechanism

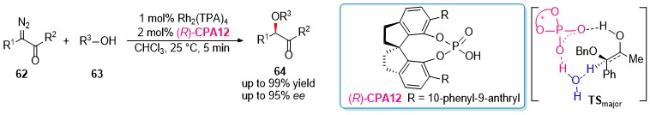
2018年, 周其林和朱守非团队[33]利用Rh2(TPA)4/ (R)-CPA12共催化体系, 同样高收率、高对映选择性地实现了α-重氮酮对醇的O—H键插入反应(Scheme 21). DFT计算研究表明, 体系中微量的水对反应有影响, 即水分子很可能在烯醇式中间体的碳原子端作为“氢桥”协助手性磷酸进行质子转移, 从而获得高的对映选择性(Scheme 21).
图式21 α-重氮酮与醇的不对称O—H插入反应

Scheme 21 Asymmetric O—H insertion of α-diazoketones with alcohols

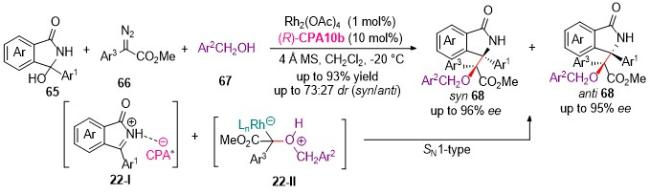
同年, 胡文浩课题组[34]以Rh2(OAc)4/(R)-CPA10b的协同催化体系, 实现了外消旋的3-羟基异吲哚啉酮、重氮乙酸酯和苄醇的三组分反应, 异吲哚啉酮在CPA的作用下脱水生成N-酰基酮亚胺离子对22-I, 同时重氮化合物和Rh生成的卡宾插入醇的O—H键, 给出氧鎓叶立德22-II以及它的烯醇式, 22-I22-II发生SN1型加成得到含有两个相邻季碳中心的异吲哚啉酮衍生物. 产率及对映选择性都非常优秀, 但只能获得中等的非对映选择性(Scheme 22).
图式22 氧鎓叶立德参与的不对称SN1型反应

Scheme 22 Enantioselective trapping of oxonium ylides via a formal SN1 pathway

2019年, 胡文浩小组[35]报道了Rh2(OAc)4/(R)- CPA3协同催化的炔基重氮酯、亚胺和多种亲核试剂的多组分反应, 亲核试剂可以是醇、吲哚以及N,N-二取代苯胺, 在温和的条件下, 以理想的收率(up to 92%)以及优秀的立体选择性(up to >20∶1 dr, up to 98% ee)合成了一系列高官能团化的高炔丙基氨基酸酯, 一步构建了2个相邻的手性碳原子. 机理研究表明, Rh(II)首先分解炔基重氮酯生成卡宾中间体23-I, 接着与亲核试剂加成得到叶立德中间体23-II, CPA活化的亚胺捕捉23-II得到加成产物23-III, 手性磷酸与中间体形成了双氢键控制反应的手性诱导, 通过质子迁移得到最终产物(Scheme 23).
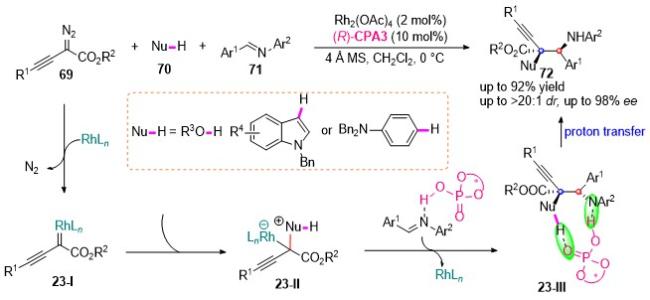
图式23 炔基重氮酯、亚胺和亲核试剂的不对称多组分反应

Scheme 23 Asymmetric multicomponent reactions of alkynyldiazoacetates, imines with various nucleophiles

同年, 该小组[36]又以类似的催化体系, 实现了重氮酯、亚胺和醇/水的不对称三组分反应, 为α-羟基-β-氨基酸(norstatine)衍生物的合成提供了一条可持续的、高效以及高立体选择性的新途径, Rh催化剂还可重复回收利用. 机理研究证实了Rh2(OAc)4和手性磷酸的协同作用对于反应的化学选择性和立体选择性非常关键, 通过手性磷酸3,3'-位取代基的调控还可以改变产物的非对映选择性. 当采用(R)-CPA10b时, 主要得到反式构型(up to >99:1 dr, up to >99% ee); 而采用(R)-CPA3时, 则以顺式构型为主(up to 92∶8 dr, up to 97% ee) (Scheme 24).
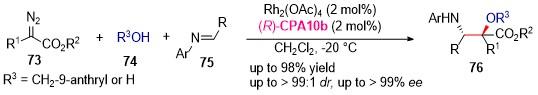
图式24 α-羟基-β-氨基酸衍生物的不对称可持续催化合成

Scheme 24 A sustainable catalytic asymmetric synthesis of norstatine derivatives

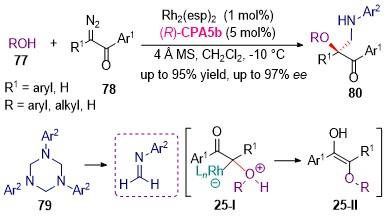
2020年, 胡文浩、邢栋团队[37]发表了α-重氮酮与醇、1,3,5-三嗪的对映选择性三组分反应, Rh2(esp)2和(R)-CPA5b为最优催化体系, 芳香醇、脂肪醇、烯丙醇、炔丙醇和水等都适用, 高产率、高对映选择性地得到一系列α-烷氧基-β-氨基酮. 作者通过控制实验证实, 比起氧鎓叶立德中间体25-I, 反应更倾向于生成烯醇式中间体25-II, 1,3,5-三嗪原位产生的甲醛亚胺捕捉中间体, 发生Mannich型加成反应得到目标产物(Scheme 25).
图式25 α-重氮酮、醇和1,3,5-三嗪的不对称胺甲基化反应

Scheme 25 Asymmetric aminomethylation of α-diazo ketones with alcohols and 1,3,5-triazines

同年, 胡文浩小组[38]又报道了Rh2(esp)2和(R)-CPA3共催化的吡啶三氮唑和炔丙醇、亚胺的多组分炔丙氧基化反应, 以良好的收率、优秀的对映选择性构建了含有两个相邻手性中心的琥珀酸衍生物. 作者基于控制实验的结果提出了反应可能的机理, 吡啶三氮唑81a与重氮化合物26-I之间存在平衡, 在Rh(II)催化下能转化为铑卡宾中间体26-II, 进而与炔醇发生加成, 生成氧鎓叶立德中间体26-III或者烯醇化物26-III', 该活性物种可能进一步发生1,2-氢迁移、环化、[2,3]-σ迁移重排等竞争性副反应. 而在手性磷酸存在下, 亚胺83a可捕捉上述活性中间体, 生成琥珀酸衍生物84. 手性磷酸通过双氢键作用稳定过渡态TS, 从而诱导最终的加成反应从Si面进攻(Scheme 26).
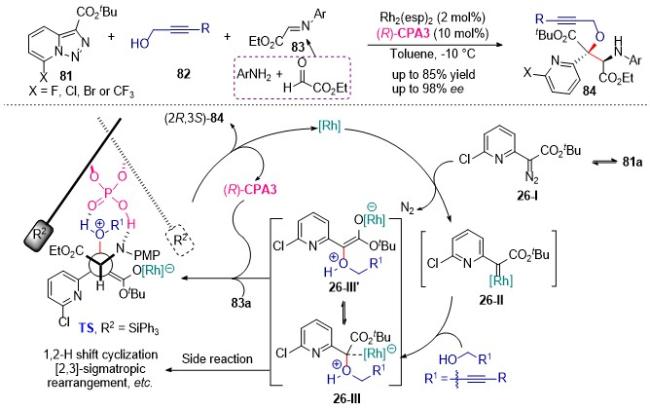
图式26 不对称的多组分炔丙氧基化反应及其可能的机理

Scheme 26 Asymmetric muti-component propargyloxylation and proposed mechanism

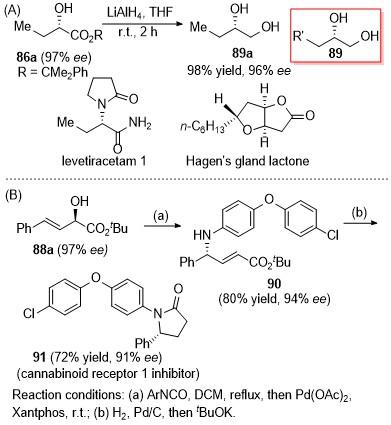
2020年, 周其林、朱守非团队[39]使用铑(II)和手性螺环磷酸或手性磷酰胺的协同催化体系, 实现了α-烷基-α-重氮乙酸酯和α-烯基-α-重氮乙酸酯与水的O—H键插入反应, 在温和的条件下, 反应1 min之内便可完成, 底物范围广, 最高可获得97%的产率和97% ee. DFT计算结果表明, 铑卡宾与水发生O—H键插入反应之后, 得到铑催化剂解离的烯醇式中间体, 在手性磷酸调控下, 经历1,2-质子迁移比1,3-质子迁移在能量上更有优势, 手性磷酸或磷酰胺不仅控制反应的立体化学, 更关键的是通过加速质子转移、降低能垒, 有效抑制了β-H迁移、卡宾二聚和烯烃异构化等竞争性副反应, 从而保证了α-羟基酯的高产率(Scheme 27). 作者对该反应的合成应用也开展了研究, 其中, 对产物86a进行还原, 能高产率、高对映选择性地得到手性1,2-二醇89a, 拥有不同烷基链的二醇89已成功用于多种手性天然产物的合成中[40](Scheme 28A); 产物88a经历烯丙基重 排-环化反应, 能高对映选择性地制备具有吡咯烷-2-酮核心结构大麻素受体1抑制剂91 (Scheme 28B).
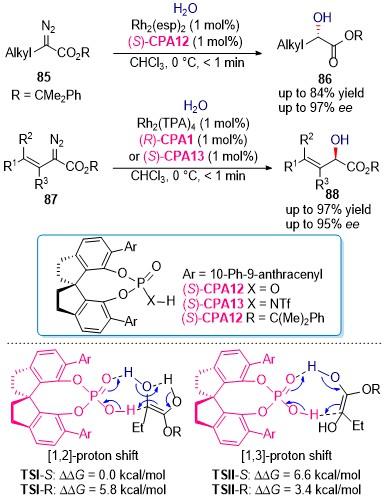
图式27 α-重氮乙酸酯的不对称O—H键插入反应(1 cal=4.1828 J)

Scheme 27 Asymmetric O—H bond insertion of α-diazoace- tates (1 cal=4.1828 J)

图式28 α-羟基酯的转化和合成应用

Scheme 28 Transformations and potential synthetic applications

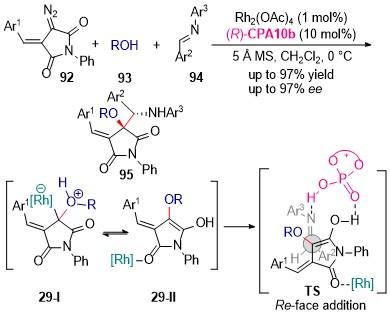
2021年, 胡文浩、徐新芳团队[41]又发展了乙烯基琥珀酰亚胺和醇、亚胺的三组分反应, Rh2(OAc)4/(R)-CPA-10b是最佳的催化体系, 以良好到优异的收率以及极高的对映选择性得到3,3-双取代的琥珀酰亚胺, 产物仍含有一个乙烯基团, 方便进行多种转化. 作者提出反应经历了氧鎓叶立德中间体29-I或它的烯醇式29-II, 亚胺捕捉活性中间体, 手性磷酸与亚胺以及烯醇式中间体形成双氢键, 引导Mannich加成从Re面进攻得到目标产物(Scheme 29).
图式29 亚胺立体选择性地捕捉氧鎓叶立德的反应

Scheme 29 Enantioselective interception of oxonium ylides by imines

同年, 该团队[42]将此策略拓展至烯丙基碳酸酯, 它在Pd2(dba)3/Xantphos组合的催化下释放出MeOH和CO2, 生成π-烯丙基钯活性物种, 并与手性磷酸形成离子对中间体; 同时重氮酮和醇也在Rh2(OAc)4的作用下形成氧鎓叶立德30-I, 接着转化为更稳定的烯醇式中间体30-II, 它和π-烯丙基钯离子对发生SN1型反应, 经历过渡态TS-S得到最终的α,α-双取代酮(Scheme 30). 该体系可拓展至50多种底物, 大部分都能获得极高的产率和ee. DFT计算结果表明, Xantphos配体较大的咬角显著提升了烯丙基钯阳离子对烯醇式的反应活性, 也是实现该取代型三组分反应的关键.
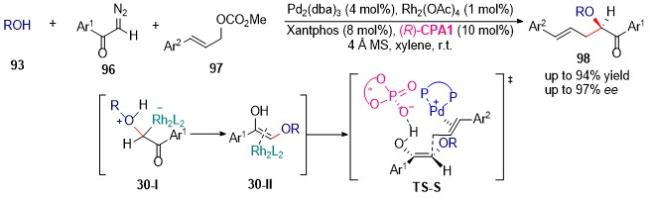
图式30 π-烯丙基钯配合物立体选择性地捕捉氧鎓叶立德的反应

Scheme 30 Enantioselective interception of oxonium ylides by Pd-allyl species

类似的方法学对于酚类同样可行, 胡文浩团队[43]采用邻羟基苯基重氮酯为氧源, 在Rh2(OPiv)4的催化下生成酚氧鎓叶立德31-I以及它的烯醇式31-II, 接着与亚胺发生Mannich型加成得到2,2-双取代的二氢苯并呋喃, 最高可获得90%的收率、>20∶1 dr以及>99% ee, 延长重氮基与苯环之间的碳链长度(n=1, 2)或者将酚替换成胺, 可进一步高对映选择性地构建苯并六元、七元氧杂环以及苯并六元氮杂环, 只是产率略有降低. 作者对二氢苯并呋喃产物进行了一系列的合成转化及生物活性研究, 例如, 101a经LiAlH4还原得到的产物102对人肺腺癌细胞具有很高的抗癌效力(A549 cells, IC50=9.13 μmol/L) (Scheme 31).
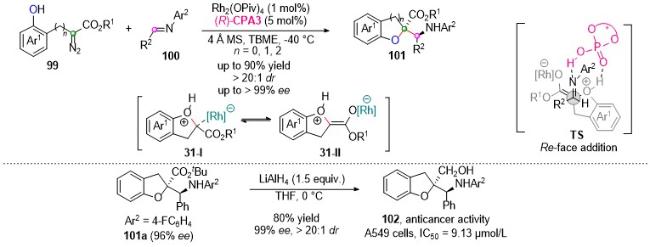
图式31 酚氧鎓叶立德的分子间Mannich型反应

Scheme 31 Intermolecular Mannich-type interception of phenolic oxomium ylides

2022年, 胡文浩、康正辉团队[44]报道了Rh2(esp)2和(R)-CPA14共催化下, 重氮吲哚酮与醇、α-炔丙基-3-吲哚甲醇的对映选择性三组分反应, 为构建手性炔丙基吲哚衍生物提供了一种简捷高效的新方法, 最高可获得89%的产率和97% ee, 但非对映选择性普遍偏低(最高69:31 dr). 机理研究表明, α-炔丙基-3-吲哚甲醇在手性磷酸的作用下脱水, 得到相应的离子对32-I以及它的共振式——Z/E异构体混合的吲哚亚胺离子对32-II, 同时醇与Rh(II)卡宾亲核加成生成氧鎓叶立德及其烯醇式中间体32-III, 它与32-II发生1,4-加成, 经历过渡态TS-Si得到目标产物. 手性磷酸阴离子与吲哚亚胺正离子通过静电作用相结合, 同时与烯醇式中间体形成氢键, 从而诱导最终加成反应从烯醇式的Si面进攻, 而产物偏低的非对映选择性可能主要源于手性的吲哚亚胺离子对32-II存在Z/E两种构型. 作者对所得产物进行了一系列合成转化研究, 例如, 产物106a的TMS基团可以方便地脱去得到末端炔烃107a, 接着在Grubbs I的催化下发生分子内烯炔复分解, 以83%的产率和93% ee给出环化产物108a, 这是一种在天然产物和生物活性分子中普遍存在的优势骨架(Scheme 32).
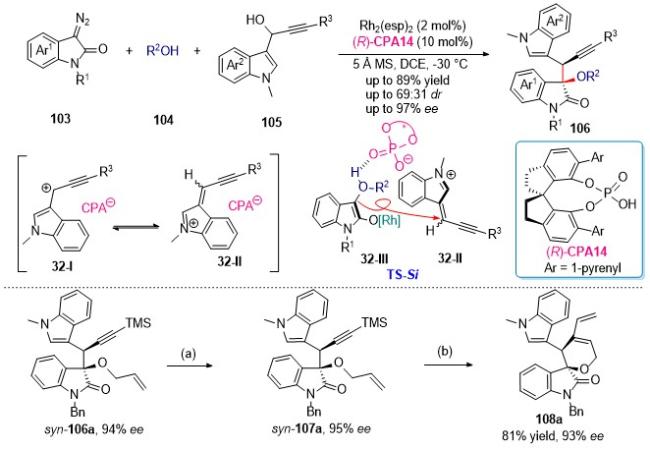
图式32 氧鎓叶立德的不对称炔丙基化反应及其合成应用

Scheme 32 Enanatioselective propargylation of oxonium ylide and its synthetic applications

Reaction conditions: (a) K2CO3 (1.2 equiv.), MeOH, 3 h, r.t.; (b) Grubbs I (5 mol%), DCM, 40 °C (without purification of 107a from 106a)

同年, 徐新芳、胡文浩等[45]以共轭的烯炔醛109为Rh卡宾前体, 在Rh2(Oct)4的催化下发生5-exo-dig环化反应生成两性的乙烯基铑中间体33-I, 接着电子迁移得到α-呋喃基铑卡宾33-I', 与醇的O—H键插入反应给出氧鎓离子中间体33-II以及它的烯醇式33-II'和不含金属的烯醇33-II'', 这些活性中间体被亚胺111捕捉, 在(R)-CPA3的辅助下, 经历过渡态TS得到手性的α-呋喃基-β-氨基酸酯衍生物112. 体系对于多种取代的苄醇、烯丙醇、普通的脂肪醇等都适用, 能高效实现卡宾的偕双官能团化, 普遍可以获得>20∶1 dr以及最高99% ee (Scheme 33).
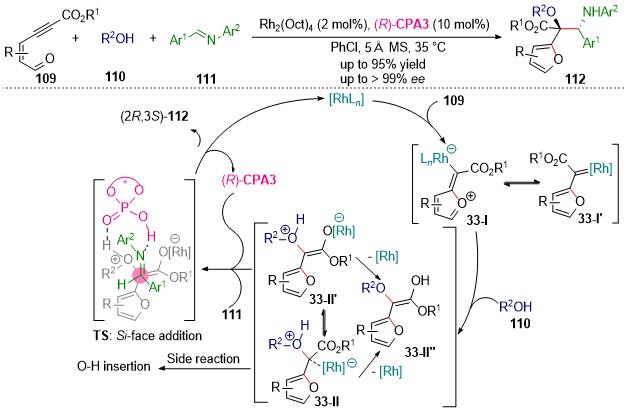
图式33 一种高效合成手性α-呋喃基-β-氨基酸酯的方法

Scheme 33 An expeditious track to afford chiral α-furyl-β-amino carboxylates

同年, 胡文浩、徐新芳团队[46]又以二苯并氮杂䓬为亲电试剂, 与重氮乙酸酯和醇在Rh2(esp)2/(R)-CPA3的协同催化体系下, 高效合成多种手性二苯并氮杂䓬衍生物. 该方法还可进一步用于合成二苯并[b,f][1,4]氧氮杂䓬、二苯并[b,f][1,4]硫氮杂䓬以及二苯并[b,e]氮杂䓬衍生物等, 普遍获得优秀的产率和极高的对映选择性(Scheme 34a). 该课题组[47]还将此方法用于N-(9-蒽基甲基)异丝氨酸的合成, 重氮乙酸酯与N-烷基亚胺、硅醇或苄醇在Rh2(TPA)3(OAc)/(R)-TRIP的催化下, 以>20∶1 dr, 最高99.9% ee得到一系列异丝氨酸. 该反应原子经济性高、底物范围广、化学选择性和立体选择性都非常优异, 控制实验和DFT计算证实, 亚胺的9-蒽基甲基与Rh(II)配体之间的π-π堆积和疏水相互作用对于反应的活性和选择性非常关键. 后续作者还将产物异丝氨酸用于紫杉醇121a、其炔基修饰的衍生物121b以及一种可以克服紫杉醇耐药性的β-内酰胺类抗癌药物122的合成中(Scheme 34b).
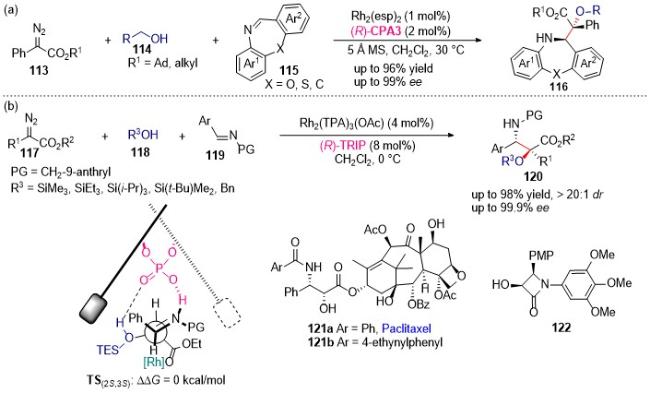
图式34 亚胺立体选择性地捕捉氧鎓叶立德的反应

Scheme 34 Enantioselective interception of oxonium ylides by imines

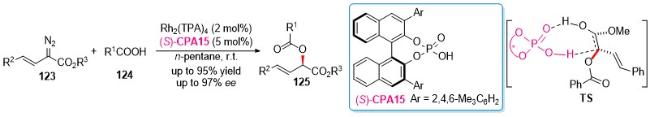
2024年, 孙江涛课题组[48]报道了乙烯基重氮酯作为卡宾前体和羧酸的O—H键插入反应, 在Rh2(TFA)4/(S)-CPA15的协同催化下, 经历过渡态TS, 高产率、高立体选择性地得到α-酰氧基-β,γ-不饱和酯(Scheme 35).
图式35 乙烯基重氮酯和羧酸的不对称O—H键插入反应

Scheme 35 Asymmetric O—H bond insertion of vinyl diazoacetates with carboxylic acids

糖缀化合物的合成对于碳水化合物的生物功能研究至关重要, 2023年, 唐维平和刘鹏团队[49]以Rh2(Oct)4/CPA协同催化糖衍生的半缩醛的动态动力学异头O-烷基化反应, 实现了具有挑战性的α-连接糖缀物立体选择性的合成, 反应经历了Rh(II)和重氮乙酸酯形成的Rh卡宾插入异头碳羟基的O—H键, 能获得出色的产率(最高99%)、差向异构选择性(α/β>20∶1)和非对映选择性(up to>20∶1 dr) (Scheme 36a). 2025年, 该小组[50]又利用类似的催化体系, 在温和的条件下实现了糖类化合物立体发散性的O-烷基化反应. 该反应以C2-烷基作为导向基团, 高效且选择性地合成了糖苷可能的两种立体异构体, 底物范围广, 单醇、二醇、三醇以及复杂的二糖都能适应该体系, 并获得理想的收率(最高99%)以及优秀的非对映选择性(>20∶1 dr) (Scheme 36b).
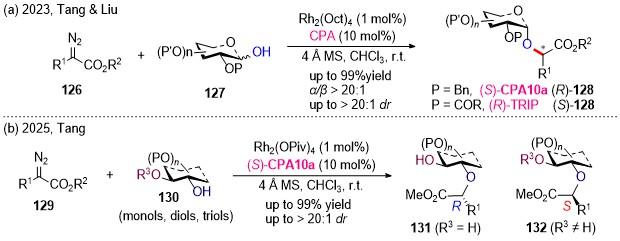
图式36 糖类化合物立体选择性的O-烷基化反应

Scheme 36 Asymmetric O-alkylation of glycosides

1.4 S—H插入反应

硫原子与过渡金属有着极强的配位能力, 容易让催化剂失活, 因此金属卡宾对S—H键的插入反应颇具挑战性. 2014年, 周其林、朱守非团队[16j]报道了Rh2(TPA)4和手性螺环磷酸(R)-CPA2协同催化的芳基重氮酯对硫醇或苯硫酚的S—H键插入反应, 在温和的条件下, 5 min反应便可完成, 最高可得到97%的产率和98% ee.控制实验以及DFT的结果证实, Rh2(TPA)4和(R)-CPA2没有发生配体交换, Rh(II)分解重氮酯产生Rh卡宾并插入S—H键, 释放Rh催化剂生成自由的硫鎓叶立德中间体, 在手性磷酸辅助下, 经历1,2-氢迁移(TSI), 或者先经过1,4-氢迁移得到烯醇式中间体, 再发生1,3-氢迁移(TSII), 从而实现反应的手性诱导(Scheme 37).
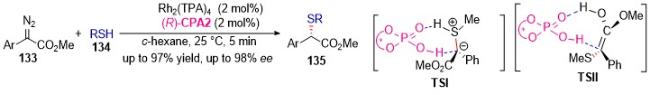
图式37 铑(II)和手性磷酸协同催化的S—H键插入反应

Scheme 37 Asymmetric S—H bond insertion cooperatively catalyzed by Rh(II)/CPA

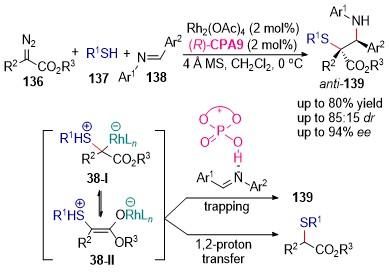
2016年, 胡文浩和邢栋等[51]报道了亲电试剂捕捉硫鎓叶立德中间体的反应, 芳基重氮酯和苯硫酚在Rh2(OAc)4的催化下产生硫鎓叶立德中间体38-I及其烯醇式中间体38-II, 它们和手性磷酸(R)-CPA9活化的芳香亚胺发生Mannich型加成反应, 立体选择性地合成了α-巯基-β-氨基酸酯. 由于硫鎓叶立德倾向于发生1,2-质子迁移, 该反应的产率略低(45%~80%), 最高得到85∶15 dr和94% ee.(Scheme 38). 控制实验的结果证实手性磷酸不但控制了加成反应的立体选择性, 还增加了该转化的反应活性.
图式38 亚胺立体选择性地捕捉硫鎓叶立德中间体的反应

Scheme 38 Enantioselective trapping of sulfonium ylides intermediate by imines

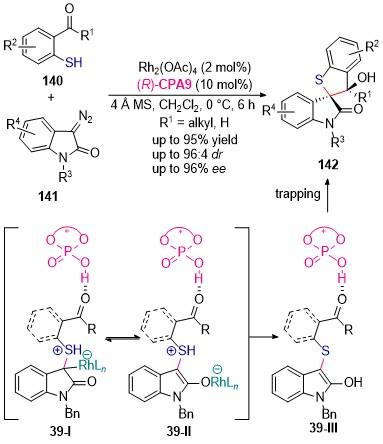
2018年, 该团队[52]设计了2-巯基苯基酮或醛与3-重氮氧化吲哚在Rh2(OAc)4/(R)-CPA3协同催化下的环化反应. 该反应先生成硫鎓叶立德中间体39-I及其烯醇化物39-II, 在手性磷酸的氢键活化下中间体发生质子化, 得到烯醇中间体39-III, 随后通过分子内aldol型反应, 能高产率、高立体选择性地制备含有两个连续季碳中心的硫杂螺环氧化吲哚衍生物(Scheme 39). 反应并没有观察到重氮酯对S—H键插入的产物, 但当作者尝试以羰基硫醇为底物时, 同样的催化体系下主要得到消旋的S—H键插入产物.
图式39 硫鎓叶立德中间体的不对称Aldol型反应

Scheme 39 Asymmetric Aldol-type reactions of sulfonium ylide intermediates

1.5 环加成反应

2016年, Schneider小组[53]设计了Rh(II)/CPA共催化的邻羟基二苯甲醇衍生物和α-重氮-β-酮酸酯的环加成反应, 高效、高立体选择性地构建了含有三个连续手性中心(2个连续季碳和1个叔碳)的高官能团化的色满衍生物, 最高得到87%的产率和96% ee. 该反应可能经过如下历程: 邻羟基二苯甲醇(144)在(R)-CPA16的作用下脱水生成高活性的邻亚甲基醌中间体40-I. 值得注意的是, 控制实验结果证实, 该过程产生的水分子对于反应至关重要. 与此同时, Rh2(OAc)4分解重氮化合物得到Rh卡宾中间体40-II, 后者被上述水分子亲核进攻生成氧鎓叶立德中间体40-III, 手性磷酸通过双氢键同时结合40-I40-III, 随后经历了一个多米诺过程. 首先40-III40-I进行共轭加成, 接着中间体40-V发生分子内半缩醛化, 生成最终环化产物145 (Scheme 40).
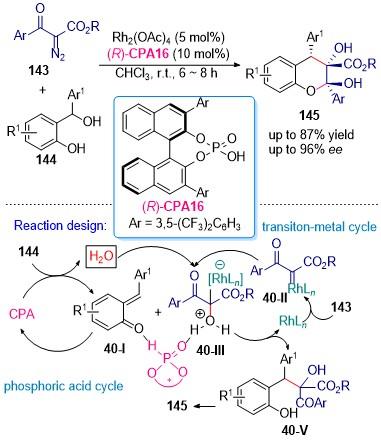
图式40 α-重氮-β-酮酸酯与邻亚甲基醌的不对称环加成反应

Scheme 40 Asymmetric cycloannulation of α-diazo-β-keto- esters with otho-quinone methides

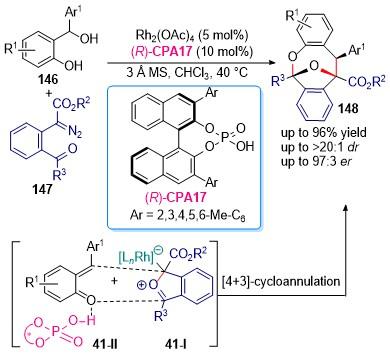
2020年, Schneider小组[54]又基于邻亚甲基醌与高活性的羰基叶立德中间体的[4+3]环化反应, 合成了一系列6,11-环氧二苯并[b,f]环氧辛烷衍生物. α-芳基重氮酯在Rh2(OAc)4催化下生成Rh卡宾, 接着分子内羰基对卡宾的亲核加成得到高活性的羰基叶立德中间体41-I, 邻羟基二苯甲醇脱水形成的邻亚甲基醌41-II在(R)- CPA17的氢键活化下与40-I发生[4+3]环加成, 以极高的收率和立体选择性得到目标产物. 控制实验证实了这一催化循环以及手性磷酸在控制立体选择性方面的关键作用(Scheme 41).
图式41 邻亚甲基醌与羰基叶立德的不对称[4+3]-环化反应

Scheme 41 Asymmetric [4+3]-cycloannulation of otho-quino- ne methides with carbonyl ylides

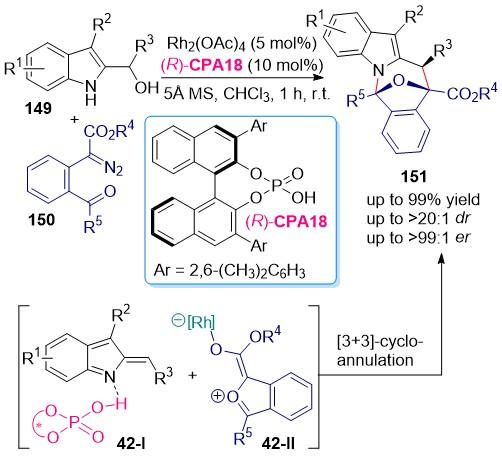
2021年, Schneider小组[55]又以吲哚-2-支链醇和α-芳基重氮酯为底物, Rh2(OAc)4/(R)-CPA18为催化体系, 实现了氧桥联氮杂䓬[1,2-a]吲哚衍生物的高效合成. 吲哚-2-支链醇149在手性磷酸的催化下脱水生成2-亚甲基吲哚42-I, 它和羰基叶立德中间体42-II的[3+3]环加成反应得到最终的稠环化合物151, 产率、非对映选择性和对映选择性都非常出色(Scheme 42). 控制实验的结果也证实手性磷酸对于反应的立体选择性调控非常关键.
图式42 2-亚甲基吲哚和羰基叶立德的不对称[3+3]环加成

Scheme 42 Enantioselective [3+3] cycloannulation of indolyl-2-methides and carbonyl ylides

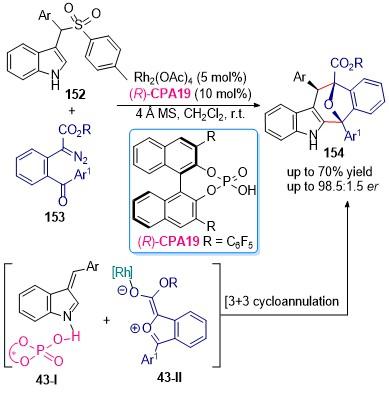
2025年, Pan小组[56]以3-对甲苯磺酰甲基-1H-吲哚作为底物, 在(R)-CPA19的催化下失去一分子对苯亚硫酸, 得到(Z)-3-芳基亚甲基-3H-吲哚43-I, 接着与Rh催化α-芳基重氮酯产生的羰基叶立德中间体43-II, 发生立体选择性的[3+3]环加成反应, 以中等到良好的收率得到含有氧桥结构的环庚烷并[b]吲哚衍生物, 最高可获得98.5∶1.5 er (Scheme 43).
图式43 2-亚甲基吲哚和羰基叶立德的不对称[3+3]环加成

Scheme 43 Enantioselective [3+3] cycloannulation of indolyl-2-methides and carbonyl ylides

2 铑和手性磷酸接力催化

尽管铑/手性磷酸共催化策略已广泛应用, 但二者接力催化的模式却鲜有报道. 2015年, 肖建良课题组[16k]报道了铑(I)和手性磷酸接力催化的苯乙烯的氢胺甲基化反应. 该策略包含了两个关键的步骤, 苯乙烯在Rh(acac)(CO)2/P(4-MeOC6H4)3组合的催化下发生氢甲酰化反应, 得到的中间体44-I, 接着和芳胺、Hantzsch酯在(R)-TRIP的辅助下进行还原胺化, 经历中间体44-II和互变异构体44-III得到β-手性胺, 对映选择性地通过还原反应之前的动态动力学拆分来实现, 最高可获得87%的产率和91% ee. 该反应需要在1.1 MPa合成气中进行, 且仅适用于芳香烯烃(Scheme 44a).
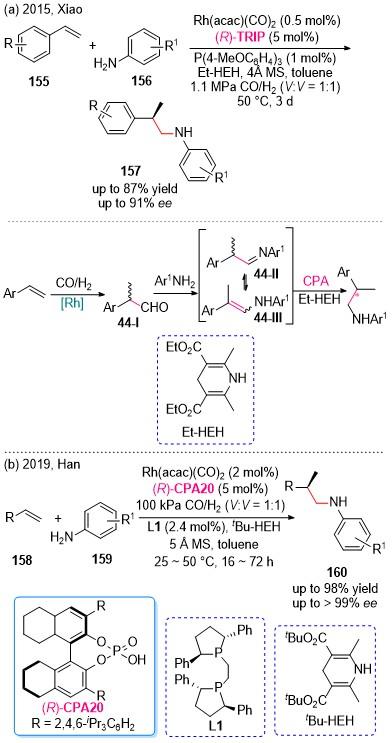
图式44 铑(I)和手性磷酸接力催化的不对称氢铵甲基化反应

Scheme 44 Relay catalytic asymmetric hydroaminomethylation using Rh(I) and CPA

2017年, 韩志勇课题组[57]对此方法进行了改进, 以(R,R)-Ph-BPE为配体, Rh(I)和(R)-CPA20为共催化体系, 末端烯烃和芳胺在仅100 kPa的合成气中便可得到氢胺甲基化产物, 反应不仅适用于苯乙烯衍生物, 脂肪族烯烃、丙烯酰胺、乙烯酯等同样能顺利地反应, 得到最高98%的产率和>99% ee (Scheme 44b).
2024年, 徐新芳课题组[58]报道了一种基于稳定的𝛼,𝛼-二氟烯醇物种的不对称二氟烷基化方法. 该中间体由三氟甲基重氮化合物与水在双核铑配合物Rh2(esp)2催化下原位生成, 首先Rh卡宾中间体45-I受水分子亲核进攻生成氧鎓叶立德中间体45-II, 随后经C—F键断裂并消除一分子HF, 得到二氟烯醇45-III, 该中间体可在手性有机催化剂的作用下发生不对称Aldol反应或Mannich反应. 其中, 在(R)-CPA3的接力催化下, 45-III与二苯并氮杂䓬162发生Mannich加成, 高产率、高对映选择性地得到二氟烷基化产物163 (Scheme 45). 该方法条件温和, 催化剂负载量低, 为拓展不对称氟化化学提供了一个有效平台.
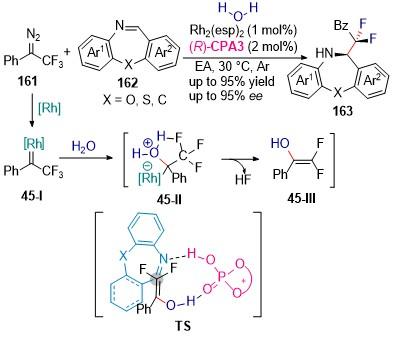
图式45 铑(II)和手性磷酸接力催化的不对称二氟烷基化反应

Scheme 45 Relay catalytic asymmetric difluoroalkylation using Rh(II) and CPA

3 手性磷酸铑催化

早在1992年, Mckervey[59]和Pirrung[60]分别独立发展了手性BINOL磷酸配位的双铑催化剂, 并将其用于重氮化合物的C—H插入、环加成、[2,3]-σ-重排等反应, 通常给出中等的对映选择性. 此后, 该类型的手性磷酸铑配合物鲜有报道[61]. 直到2020年, 周其林、朱守非团队[16l]开发了一类新颖的含有手性螺环磷酸配体的D4对称性双铑催化剂(S)-Rh2(SPA)4, 并实现了二芳基铑卡宾对硅烷的Si—H键高效、高对映选择性的插入反应, 使用Rh-CPA21为催化剂, 最高可得到93%的产率和>99% ee. 该方法主要依赖于二芳基重氮化合物芳环的电子特性. 计算结果表明, 这些双铑催化剂的手性环境能很好地识别各种过渡态构象, 并在后续Si—H键插入时有效控制其对映选择性. 这种手性诱导模式实现了具有相似空间位阻基团的卡宾的对映选择性转化(Scheme 46).
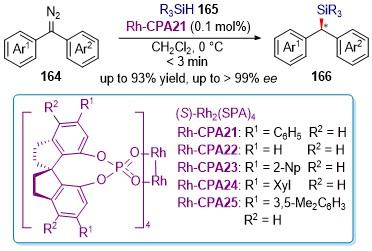
图式46 二芳基卡宾对Si—H键的不对称插入反应

Scheme 46 Enantioselective diarylcarbene insertion into Si—H bonds

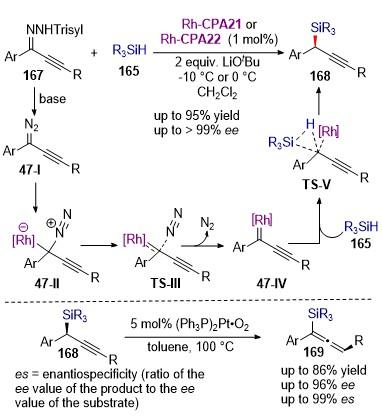
2021年, 该团队[62]又利用手性螺环双铑催化剂Rh- CPA21或Rh-CPA22, 实现了炔基卡宾对Si—H键立体选择性的插入反应. 炔基-N-三异丙基苯磺酰腙167在强碱条件下分解产生不稳定的炔基重氮甲烷47-I, 它在二铑催化剂的作用下分解, 经历过渡态TS-III得到Rh卡宾中间体47-IV, 随后受硅烷165的亲核进攻, 经历一个协同的三中心过渡态TS-V得到最终产物168. 该方法表现出良好的官能团耐受性, 以良好的收率和优异的对映选择性合成了多种新型手性炔丙基硅烷(Scheme 47). 后续作者还利用铂催化剂将得到的炔丙基硅烷立体专一性地异构化为手性丙二烯基硅烷169.
图式47 炔基卡宾对Si—H键的不对称插入反应

Scheme 47 Enantioselective alkynyl carbenes insertion into Si—H bonds

2024年, 周其林课题组[16m]报道了首例铑卡宾对锗烷Ge—H键的插入反应, 利用手性螺环磷酸铑Rh-CPA22或Rh-CPA23为催化剂, 在温和的条件下高效合成一系列有机锗化合物, 以最高99%的收率和99% ee构建了C—Ge键. 作者提出了可能的机理, 双核的手性磷酸铑分解重氮化合物生成铑卡宾之后, 与锗烷反应经过一个协同的三中心过渡态TS, 立体选择性地插入Ge—H键得到目标产物, 动力学研究证实了重氮化合物的降解可能是反应的决速步骤. 体系还可拓展至炔基-N-三异丙基苯磺酰腙, 在Rh-CPA23或Rh-CPA25的催化下, 同样高产率、高对映选择性地得到炔丙基锗烷(Scheme 48).
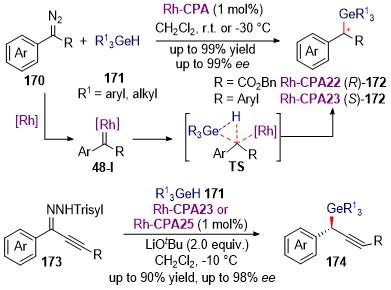
图式48 铑卡宾对Ge—H键的不对称插入反应

Scheme 48 Enantioselective rhodium carbene insertion into Ge—H bonds

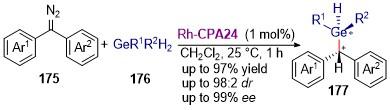
同年, 该课题组[63]基于手性螺环磷酸铑Rh-CPA24催化的二氢锗烷去对称化卡宾插入反应, 对映选择性地合成了一系列含有手性锗中心的二芳基化合物, 该反应条件温和, 官能团兼容性好, 产率(最高97%)和立体选择性(最高98∶2 dr, 99% ee)都非常出色(Scheme 49). 动力学研究也表明重氮化合物的分解可能是反应的决速步骤, 手性锗烷产物中剩余的Ge—H键为制备四取代的手性锗化合物提供了可能性.
图式49 铑卡宾对二氢锗烷的去对称化插入反应

Scheme 49 Desymmetric carbene insertion of dihydrogermanes

4 总结与展望

综上所述, 近十多年来铑和手性磷酸共催化的策略已发展为不对称合成领域强有力的工具, 不但实现了 C—X键(X=C, N, O, S, Si, Ge)的高效构建, 还合成了一些结构新颖的高官能团化的稠杂环化合物, 并且应用于天然产物和药物分子的合成中. 但是二者共同催化的反应主要以协同催化模式为主, 基本都是铑(II)卡宾对X—H键等的插入反应, 接力催化模式以及手性磷酸铑催化的案例较少, 铑(I)和铑(III)催化的反应也极少, 立体发散性合成和异相催化的反应都只有一两例, 对于某些反应也存在底物适用范围窄, 立体选择性不理想等缺点. 因此, 发展更加多样、高效的共催化体系以适用于更丰富的反应类型是十分必要的. 另外, 开发可回收的非均相催化剂或在水相中的不对称催化, 也具有重要意义. 结合理论计算的催化剂筛选与反应预测, 铑/手性磷酸共催化有望在更多类型的不对称合成中发挥关键作用, 其在天然产物、手性药物及功能材料分子高效合成中的应用也将进一步拓展, 推动不对称催化向更高效、更精准、更可持续的方向发展.
(Lu, Y.)
[1]
Medici, S.; Peana, M.; Pelucelli, A.; Zoroddu, M. A. Molecules 2021, 26, 2553.

[2]
Osborn, J. A.; Jardine, F. H.; Young, J. F.; Wilkinson, G. J. Chem. Soc. 1966, 1711.

[3]
(a) Guiry, P. J.; Saunders, C. P. Adv. Syn. Catal. 2004, 346, 497.

(b) Leeuwen, P. W. N. M. v.; Kamer, P. C. J.; Claver, C.; Pàmies, O.; Diéguez, M. Chem. Rev. 2011, 111, 2077.

(c) Imamoto, T. Chem. Rev. 2024, 124, 8657.

[4]
(a) Zhang, Y.; Zhang, J.-J.; Lou, L.-J.; Lin, R.-F.; Cramer, N.; Wang, S.-G. Chem. Soc. Rev. 2024, 53, 3457.

(b) Yang, Y.-C.; Li, W.-S.; Wu, H.-L. Chem. Rec. 2025, 25, e202400231.

[5]
(a) Hansen, J.; Davies, H. M. L. Coord. Chem. Rev. 2008, 252, 545.

(b) Deng, Y.; Qiu, H.; Srinivas, H. D.; Doyle, M. P. Curr. Org. Chem. 2016, 20, 61.

(c) Li, Z.-Z.; Chang, H.-H.; He, Z.-W.; Su, Z.-Y. Langmuir 2025, 41, 45, 30051.

[6]
(a) Song, G.-Y.; Wang, F.; Li, X.-W. Chem. Soc. Rev. 2012, 41, 3651.

(b) Liu, C.-X.; Yin, S.-Y.; Zhao, F.-N.; Yang, H.; Feng, Z.-L.-J.; Gu, Q.; You, S.-L. Chem. Rev. 2023, 123, 10079.

(c) Peng, M.; Doucet, H.; Soulé J. F. ChemCatChem 2024, 16, e202400279.

[7]
(a) Hong, K.-M.; Huang, J.-J.; Yao, M.-H.; Xu, X.-F. Chin. J. Org. Chem. 2022, 42, 344 (in Chinese).

(洪科苗, 黄晶晶, 姚铭瀚, 徐新芳, 有机化学, 2022, 42, 344.)

(b) Bao, M.; Zhou, S.; Hu, W.-H.; Xu, X.-F. Chinese Chem. Lett. 2022, 33, 4969.

(c) He, Y.; Huang, Z.-L.; Wu, K.-K.; Ma, J.; Zhou, Y.-G.; Yu, Z.-K. Chem. Soc. Rev. 2022, 51, 2759.

(d) Jiang, J.-X.; Liu, Q.-Z. Chin. J. Org. Chem. 2024, 44, 2640 (in Chinese).

(蒋镓西, 刘全忠, 有机化学, 2024, 44, 2640.)

(e) Yao, M.-H.; Dong, S.-L.; Xu, X.-F. Chem. Eur. J. 2024, 30, e202304299.

(f) Li, C.; Zhang, X.-K.; Xu, X.-F. Eur. J. Org. Chem. 2025, 28, e202500434.

(g) Wu, R.; Xu, Z.-R.; Zhu, D.; Zhu, S.-F. Acc. Chem. Res. 2025, 58, 799.

(h) Bao, M.; Xu, X.-F.; Doyle, M. P. Trends in Chem. 2026, 8, 108.

(i) Chen, K.-W.; Yusuf, A.; Xu, X.-F. ChemCatChem 2026, 18, e01604.

(j) Chen, K.-W.; Yao, M.-H.; Xu, X.-F. Chem. Soc. Rev. 2026, 55, 869.

(k) Xu, W.-C.; Xu, M.-H. Acc. Chem. Res. 2026, 59, 179.

[8]
Zhang, J.-Y.; Xu, M.-H. Sci. Sin.-Chim. 2023, 53, 447 (in Chinese).

(张君友, 徐明华, 中国科学: 化学, 2023, 53, 447.)

[9]
(a) Dong, K.-Y.; Fan, X.; Pei, C.; Zheng, Y.; Chang, S.-L.; Cai, J.; Qiu, L.-H.; Yu, Z.-X.; Xu, X.-F. Nat. Commun. 2020, 11, 2363.

(b) Xu, A.-M.; Zhou, X.-Y.; Zheng, R.-M.; Zhang, Z.-J.; Yin, X.-R.; Hong, K.-M.; Ke, Z.-F.; Qian, Y.; Hu, W.-H. Sci. China Chem. 2022, 65, 1607.

[10]
(a) Cruz, F. A.; Dong, V. M. Dual Catalysis in Organic Synthesis 2, Ed.: Molander, G. A., Thieme, Stuttgart, 2020, p. 125.

(b) Bain, A. I.; Chinthapally, K.; Hunter, A. C.; Sharma, I. Eur. J. Org. Chem. 2022, e202101419.

[11]
(a) Akiyama, T. Chem. Rev. 2007, 107, 5744.

(b) Gao, Y.-J.; Yang, L.-H.; Song, S.-J.; Ma, J.-J.; Tang, R.-X.; Bian, R.-H.; Liu, H.-Y.; Wu, Q.-H.; Wang, C. Chin. J. Org. Chem. 2008, 28, 8 (in Chinese).

(高勇军, 杨丽华, 宋双居, 马晶军, 唐然肖, 边瑞环, 刘海燕, 吴秋华, 王春, 有机化学, 2008, 28, 8.)

(c) Yu, J.; Shi, F.; Gong, L.-Z. Acc. Chem. Res. 2011, 44, 1156.

(d) Woldegiorgis, A. G.; Han, Z.; Lin, X.-F. J. Mol. Struct. 2024, 1297, 136919.

[12]
(a) Wu. X.; Li, M.-L.; Gong, L. -Z. Acta Chim. Sinica 2013, 71, 1091 (in Chinese).

(吴祥, 李明丽, 龚流柱, 化学学报, 2013, 71, 1091.)

(b) Xiang, X.; He, Z.-L.; Dong, X.-Q. Chin. J. Org. Chem. 2023, 43, 791 (in Chinese).

(向勋, 何照林, 董秀琴, 有机化学, 2023, 43, 791.)

(c) Zhu, X.-Y.; Yang, S.-L.; Luo, Y.-M.; Li, W.-Z. Chin. J. Org. Chem. 2025, 45, 1178 (in Chinese).

(朱晓宇, 杨诗林, 罗宜铭, 李文泽, 有机化学, 2025, 45, 1178.)

[13]
Han, Z.-Y.; Wang, C.; Gong, L.-Z. In Science of Synthesis: Asymmetric Organocatalysis, Vol. 2, Ed.: Maruoka, K.; Georg Thieme Verlag, Stuttgart, 2012, p. 697.

[14]
Phipps, R. J.; Hamilton, G. L.; Toste, F. D. Nat. Chem. 2012, 4, 603.

[15]
(a) Hu, W.-H.; Xu, X.-F.; Zhou, J.; Liu, W.-J.; Huang, H.-X.; Hu, J.; Yang, L.-P.; Gong, L.-Z. J. Am. Chem. Soc. 2008, 130, 7782.

(b) Xu, X.-F.; Zhou, J.; Yan, L.-P.; Hu, W.-H. Chem. Commun. 2008, 6564.

[16]
(a) Knowles, W. S.; Sabacky, M. J. Chem. Commun. 1968, 1445.

(b) Hornor, L.; Siegel, H.; Büthe, H. Angew. Chem. Int. Ed. Engl. 1968, 7, 942.

(c) Paulissen, R.; Reimlinger, H.; Hayez, E.; Hubert, A. J.; Teyssié P. Tetrahedron Lett. 1973, 14, 2233.

(d) Callot, H. J.; Piechocki, C. Tetrahedron Lett. 1980, 21, 3489.

(e) Doyle, M. P.; Westrum, L. J.; Wolthuis, W. N. E.; See, M. M.; Boone, W. P.; Bagheri, V.; Pearson, M. M. J. Am. Chem. Soc. 1993, 115, 958.

(f) Akiyama, T.; Itoh, J.; Yokota, K.; Fuchibe, K. Angew. Chem. Int. Ed. 2004, 43, 1566.

(g) Uraguchi, D.; Terada, M. J. Am. Chem. Soc. 2008, 130, 7782.

(h) Xu, B.; Zhu, S.-F.; Xie, X.-L.; Shen, J.-J.; Zhou, Q.-L. Angew. Chem. Int. Ed. 2011, 50, 11483.

(i) Jiang, J.; Xu, H.-D.; Xi, J.-B.; Ren, B.-Y.; Lv, F.-P.; Guo, X.; Jiang, L.-Q.; Zhang, Z.-Y.; Hu, W.-H. J. Am. Chem. Soc. 2011, 133, 8428.

(j) Xu, B.; Zhu, S.-F.; Zhang, Z.-C.; Yu, Z.-X.; Ma, Y.; Zhou, Q.-L. Chem. Sci. 2014, 5, 1442.

(k) Villa-Marcos, B.; Xiao, J.-L. Chin. J. Catal. 2015, 36, 106.

(l) Yang, L.-L.; Evan, D.; Xu, B.; Li, W.-T.; Li, M.-L.; Zhou, S.-F.; Houk, K. N.; Zhou, Q.-L. J. Am. Chem. Soc. 2020, 142, 12394.

(m) Han, A.-C.; Zhang, X.-G.; Yang, L.-L.; Pan, J.-B.; Zou, H.-N.; Li, M.-L.; Xiao, L.-J.; Zhou, Q.-L. Chem. Catal. 2024, 4, 10082.

[17]
(a) Shao, Z.-H.; Zhang, H.-B. Chem. Soc. Rev. 2009, 38, 2745.

(b) Zhong, C.; Shi, X.-D. Eur. J. Org. Chem. 2010, 2010, 2999.

(c) Du, Z.-T.; Shao, Z.-H. Chem. Soc. Rev. 2013, 42, 1337.

(d) Chen, D.-F.; Han, Z.-Y.; Zhou, X.-L.; Gong, L.-Z. Acc. Chem. Res. 2014, 47, 2365.

(e) Parmar, D.; Sugiono, E.; Raja, S.; Rueping, M. Chem. Rev. 2014, 114, 9047.

[18]
Xu, B.; Li, M.-L.; Zuo, X.-D.; Zhu, S.-F.; Zhou, Q.-L. J. Am. Chem. Soc. 2015, 137, 8700.

[19]
Kang, Z.-K.; Zhang, D.; Xu, X.-F.; Hu, W.-H. Org. Lett. 2019, 21, 9878.

[20]
Dong, S.-L.; Hong, K.-M.; Zhang, Z.-J.; Huang, J.-J.; Xie, X.-D.; Yuan, H.-X.; Hu, W.-H.; Xu, X.-F. Angew. Chem. Int. Ed. 2023, 62, e202302371.

[21]
Xu, B.; Zhu, S.-F.; Zuo, X.-D.; Zhang, Z.-C.; Zhou, Q.-L. Angew. Chem. Int. Ed. 2014, 53, 3913.

[22]
Jing, C.-C.; Xing, D.; Qian, Y.; Hu, W.-H. Synthesis 2014, 46, 1348.

[23]
Dawande, S. G.; Kanchupalli, V.; Lad, B. S.; Rai, J.; Katukojvala, S. Org. Lett. 2014, 16, 3700.

[24]
Guo, J.-X.; Zhou, T.; Xu, B.; Zhu, S.-F.; Zhou, Q.-L. Chem. Sci. 2016, 7, 1104.

[25]
Masuda, R.; Yasukawa, T.; Yamashita, Y.; Kobayashi, S. Angew. Chem. Int. Ed. 2021, 60, 1.

[26]
Tian, X.; Xu, X.-F.; Jing, T.-F.; Kang, Z.-H.; Hu, W.-H. Green Syn. Catal. 2021, 2, 337.

[27]
Blaszczyk, R.; Brzezinska, J.; Dymek, B.; Stanczak, P. S.; Mazurkiewicz, M.; Olczak, J.; Nowicka, J.; Dzwonek, K.; Zagozdzon, A.; Golab, J.; Golebiowski, A. ACS Med. Chem. Lett. 2020, 11, 433.

[28]
Yang, X.-J.; Hong, K.-M; Zhang, S.-J.; Zhang, Z.-J.; Zhou, S.; Huang, J.-J.; Xu, X.-F.; Hu, W.-H. ACS Catal. 2022, 12, 12302.

[29]
Sha, H.-K.; Xie, X.-D.; Zhang, D.; Hu, W.-H.; Kang, Z.-H. Adv. Synth. Catal. 2023, 365, 4609.

[30]
Harada, S.; Hirose, S.; Takamura, M.; Furutani, M.; Hayashi, Y.; Nemoto, T. J. Am. Chem. Soc. 2024, 146, 733.

[31]
Luo, J.; Li, Y.-W.; Wang, H.-Q.; Liu, G.-X.; Kang, Z.-H.; Qian, Y.; Ke, Z.-F.; Fu, X.; Hu, W.-H. J. Am. Chem. Soc. 2025, 147, 19458.

[32]
Zhang, Y.-L.; Yao, Y.; He, L.; Liu, Y.; Shi, L. Adv. Synth. Catal. 2017, 359, 2754.

[33]
Li. M.-L.; Chen, M. -Q.; Xu, B.; Zhu, S.-F.; Zhou, Q. -L. Acta Chim. Sinica 2018, 76, 883 (in Chinese).

(李茂霖, 陈梦青, 徐彬, 朱守非, 周其林, 化学学报, 2013, 76, 883).

[34]
Kang, Z.-H.; Zhang, D.; Shou, J.-Y.; Hu, W.-H. Org. Lett. 2018, 20, 983.

[35]
Yu, S.-F.; Hua, R.-Y.; Fu, X.; Liu, G.-X.; Zhang, D.; Jia, S.-K.; Qiu, H.; Hu, W.-H. Org. Lett. 2019, 21, 5737.

[36]
Shi, T.-D.; Jiang, C.-C.; Qian, Y.; Xu, X.-F.; Alavala, G. K. R.; Lv, X.-X.; Hu, W.-H. Org. Biomol. Chem. 2019, 17, 9792.

[37]
Che, J.-W.; Niu, L.; Jia, S.-K.; Xing, D.; Hu, W.-H. Nat. Commun. 2020, 11, 1511.

[38]
Lv, X.-X.; Liu, S.-H.; Zhou, S.; Dong, G.-Z.; Xing, D.; Xu, X.-F.; Hu, W.-H. CCS Chem. 2020, 2, 1903.

[39]
Li, Y.; Zhao, Y.-T.; Zhou, T.; Chen, M.-Q.; Li, Y.-P.; Huang, M.-Y.; Xu, Z.-C.; Zhu, S.-F.; Zhou, Q.-L. J. Am. Chem. Soc. 2020, 142, 10557.

[40]
(a) Kotkar, S. P.; Sudalai, A. Tetrahedron Lett. 2006, 47, 6813.

(b) Gharpure, S. J.; Nanda, L. N.; Shukla, M. K. Eur. J. Org. Chem. 2011, 33, 6632.

[41]
Yuan, H.-X.; Hong, K.-M.; Liu, X.-R.; Qian, Y.; Xu, X.-F.; Hu, W.-H. Chem. Commun. 2021, 57, 8043.

[42]
Kang, Z.-H.; Chang, W.-J.; Tian, X.; Fu, X.; Zhao, W.-X.; Xu, X.-F.; Liang, Y.; Hu, W.-H. J. Am. Chem. Soc. 2020, 142, 20818.

[43]
Hong, K.-M.; Dong, S.-L.; Xu, X.-X.; Zhang, Z.-J.; Shi, T.-D.; Yuan, H.-X.; Xu, X.-F.; Hu, W.-H. ACS Catal. 2021, 11, 6750.

[44]
Liu, X.-R.; Tian, X.; Huang, J.-W.; Qian, Y.; Xu, X.-F.; Kang, Z.-H.; Hu, W.-H. Org. Lett. 2022, 24, 1027.

[45]
Hong, K.-M.; Shu, J.-R.; Dong, S.-L.; Zhang, Z.-J.; He, Y.-C.; Liu, M.-T.; H. J.-J.; Hu, W.-H.; Xu, X.-F. ACS Catal. 2022, 12, 14185.

[46]
Xie, X.-D.; Bao, M.; Chen, K.-W.; Xu, X.-F.; Hu, W.-H. Org. Chem. Front. 2022, 9, 2102.

[47]
Li, X.-L.; Li, Y.-K.; Shu, J.-R.; Fu, X.; Wu, L.-N.; Shi, T.-D.; Hu, W.-H. Org. Lett. 2022, 24, 8633.

[48]
Chen, J.-W.; Shao, Y.; Tang, S.-B.; Sun, J.-T. New J. Chem. 2024, 48, 5092.

[49]
Wu, J.-C.; Jia, P.-J.; Kuniyil, R.; Liu, P.; Tang, W.-P. Angew. Chem. Int. Ed. 2023, 62, e202307144.

[50]
Wu, J.-C.; Jia, P.-J.; Tang, H.; Cai, D.-Q.; Tang, W.-P. J. Am. Chem. Soc. 2025, 147, 5871.

[51]
Xiao, G.-L.; Ma, C.-Q.; Xing, D.; Hu, W.-X. Org. Lett. 2016, 18, 6086.

[52]
Xiao, G.-L.; Chen, T.-T.; Ma, C.-Q.; Xing, D.; Hu, W.-X. Org. Lett. 2018, 20, 4531.

[53]
Alamsetti, S. K.; Spanka, M.; Schneider, C. Angew. Chem. Int. Ed. 2016, 55, 2392.

[54]
Suneja, A.; Loui, H. J.; Schneider, C. Angew. Chem. Int. Ed. 2020, 59, 5536.

[55]
Loui, H. J.; Suneja, A.; Schneider, C. Org. Lett. 2021, 23, 2578.

[56]
Barman, J.; Spoorthi, A.; Pan, S. C. Org. Lett. 2025, 27, 1929.

[57]
Meng, J.; Li, X.-H.; Han, Z.-Y. Org. Lett. 2017, 19, 1076.

[58]
Xie, X.-D.; Dong, S.-L.; Hong, K.-M.; Huang, J.-J.; Xu, X.-F. Adv. Sci. 2024, 11, 2307520.

[59]
McCarthy, N.; McKervey, M. A.; Ye, T. Tetrahedron Lett. 1992, 33, 5983.

[60]
Pirrung, M.; Zhang, J.-C. Tetrahedron Lett. 1992, 33, 5987.

[61]
(a) Augé M.; Barbazanges, M.; Tran, A. T.; Simonneau, A.; Elley, P.; Amouri, H.; Aubert, C.; Fensterbank, L.; Gandon, V.; Malacria, M.; Moussa, J.; Ollivier, C. Chem. Commun. 2013, 49, 7833.

(b) Iwai, T.; Akiyama, Y.; Tsunoda, K.; Sawamura, M. Tetrahedron:Asymmetry 2015, 26, 1245.

[62]
Yang, L.-L.; Ouyang, J.; Zou, H.-N.; Zhu, S.-F.; Zhou, Q.-L. J. Am. Chem. Soc. 2021, 143, 6401.

[63]
Han, A.-C.; Xiao, L.-J.; Zhou, Q.-L. J. Am. Chem. Soc. 2024, 146, 5643.

Outlines

/