REVIEW

Research Progress in Transition Metal-Catalyzed Asymmetric Hydroboration of 1,1-Disubstituted Alkenes

  • Kangyu Xiong ,
  • Zhan Lu , *
Expand
  • State Key Laboratory of Soil Pollution Control and Safety, Department of Chemistry, Zhejiang University, Hangzhou 310058

Received date: 2026-03-22

  Revised date: 2026-05-04

  Online published: 2026-06-11

Supported by

National Natural Science Foundation of China(22525109)

Zhejiang Provincial Natural Science Foundation(LDQ24B020001)

State Key Laboratory of Soil Pollution Control and Safety, Zhejiang University

Copyright

© 2026 Shanghai Institute of Organic Chemistry, Chinese Academy of Sciences

Abstract

Asymmetric hydroboration of alkenes is one of the important methods for the efficient construction of chiral boron- containing compounds. Over the past few decades, with the development of a series of privileged ligands, significant progress has been made in the transition metal catalyzed asymmetric hydroboration of 1,1-disubstituted alkenes. This review systematically summarizes the current research status of this field, with a focus on the existing catalytic systems and reaction mechanisms, identifies the current challenges, and provides an outlook on future development prospects.

Cite this article

Kangyu Xiong , Zhan Lu . Research Progress in Transition Metal-Catalyzed Asymmetric Hydroboration of 1,1-Disubstituted Alkenes[J]. Chinese Journal of Organic Chemistry, 2026 , 46(7) : 2493 -2510 . DOI: 10.6023/cjoc202603032

烯烃的不对称硼氢化是构建手性含硼化合物最有效的方式之一[1]. 相较于单取代烯烃, 1,1-二取代烯烃由于其前手性碳原子上所连接的两个取代基大小差异更小. 这使得在手性控制过程中, 催化剂难以有效识别烯烃的两个对映异位面[2-3] (Scheme 1). 因此, 实现1,1-二取代烯烃的高效、高选择性硼氢化反应长期以来一直是合成化学中具有挑战性的方向.
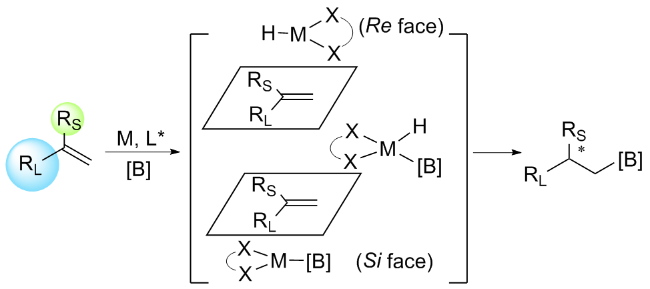
图式1 1,1-二取代烯烃不对称硼氢化的对映选择性控制

Scheme 1 Enantioselective control of asymmetric hydroboration of 1,1-disubstituted alkenes

尽管目前已有报道通过化学计量的手性硼烷实现的1,1-二取代烯烃的非对映选择性硼氢化反应的例子[4-5], 但其需要使用化学计量的手性硼烷试剂, 这无疑增加了合成成本. 近年来, 无金属参与的1,1-二取代烯烃的硼氢化反应已有少量报道[6], 但其不对称版本尚未实现. 相比之下, 过渡金属结合手性配体的催化策略, 则发展迅速且展现出显著优势: (1)过渡金属和手性配体的种类丰富且修饰位点丰富, 对反应的调控范围广; (2)催化量的使用有效降低了合成成本. 基于上述优势, 目前, 过渡金属结合手性配体催化的策略已成为实现1,1-二取代烯烃的不对称硼氢化反应的主流策略[7-17]. 本综述系统介绍了过渡金属催化的1,1-二取代烯烃的不对称硼氢化反应的研究现状, 并将1,1-二取代烯烃分为活化型1,1-二取代烯烃和非活化型1,1-二取代烯烃两类进行分类介绍. 文章中的活化型1,1-二取代烯烃包含弱官能团化及官能团化的1,1-二取代烯烃; 非活化型1,1-二取代烯烃, 包含非官能化的1,1-二取代烯烃(即二烷基取代的1,1-二取代烯烃). 在此基础上, 我们进一步根据催化反应的金属种类不同进行分类介绍. 文章最后, 我们对1,1-二取代烯烃的不对称硼氢化反应的催化体系和反应机理进行了总结归纳, 列举了一些挑战性难题, 并对未来发展方向进行了合理的展望.

1 活化型1,1-二取代烯烃的不对称硼氢化反应

目前, 活化型1,1-二取代烯烃的不对称硼氢化反应已得到了广泛而系统的研究, 多种过渡金属催化体系(如铑、铱、铜、钴、铁等)均可实现该转化. 以下将依据催化反应的金属类型, 对迄今已报道的活化型1,1-二取代烯烃的不对称硼氢化反应研究进展进行分类介绍(本文所讨论的活化型1,1-二取代烯烃主要包含弱官能团化及官能团化的1,1-二取代烯烃).

1.1 铑催化活化型1,1-二取代烯烃的不对称硼氢化反应

1.1.1 铑催化弱官能化1,1-二取代烯烃的不对称硼氢化反应

1988年, Burgess课题组[18]报道了铑/DIOP(异丙烯基-2,3-二羟基-1,4-双二苯基膦丁烷)催化的首例1,1-二取代烯烃不对称硼氢化反应(Scheme 2a), 该反应以儿茶酚硼烷为硼源. 然而, 以2-苯基-1-丙烯为底物时, 反应仅有27%的ee值. 此后, Burgess[19-21]、Suzuki[22]、Hayashi和Ito[23]等也相继报道了类似的铑催化体系(Scheme 2b), 反应均无法获得理想的对映选择性. 结合Nöth[24]和Burgess[18]等提出的催化循环及Ziegler[25]等的机理研究, 我们描绘了铑催化1,1-二取代烯烃的不对称硼氢化反应的一般催化循环(Scheme 2c): Rh(I)对HBcat的B—H键进行氧化加成生成catB-Rh(I)-H; 烯烃迁移插入 Rh(III)—H键中, 生成C-Rh(III)-Bcat; 最后C-Rh(III)- Bcat发生还原消除, 生成产物, 再生Rh(I).
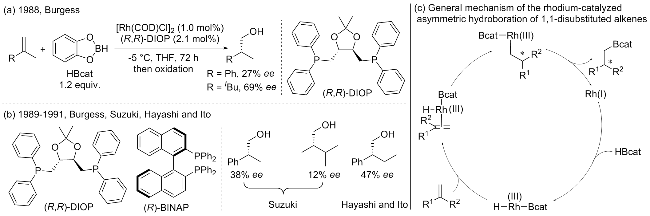
图式2 铑催化1,1-二取代芳基烯烃的不对称硼氢化反应

Scheme 2 Rhodium-catalyzed asymmetric hydroboration of 1,1-disubstituted aryl alkenes

1.1.2 铑催化官能化1,1-二取代烯烃的不对称硼氢化反应

此后的二十多年间, 铑催化活化型1,1-二取代烯烃的不对称硼氢化反应研究进展缓慢. 直到化学家将导向基团引入到烯烃中, 铑催化的1,1-二取代烯烃不对称硼氢化反应才取得突破. 其中, Takacs等做出了突出贡献. 2012年, Takacs课题组[26]通过铑/TADDOL (2,2-二甲基- a,a,a',a'-四芳基-1,3-二氧戊环-4,5-二甲醇)-衍生的亚磷酸酯的催化体系, 成功实现了酰胺和酯导向的1,1-二取代烯烃的不对称反马氏硼氢化反应(Scheme 3a). 反应能以53%~78%的收率、4.8∶1~>20∶1的区域选择性和90%~94%的ee值, 获得反马氏硼氢化的产物. 接着, 2015年, 汤文军课题组[27]通过铑结合课题组特色的膦手性配体联芳基二甲氧基单膦(BI-DIME), 成功实现了酰胺导向的1,1-二取代烯烃的不对称马氏硼氢化反应(Scheme 3b). 该反应能以31%~72%的收率和83%~99%的ee值, 得到一系列手性α-胺基叔硼酸酯的产物. 随后, 2016年, Takacs等[28]又使用铑/TADDOL-衍生的亚磷酸酯的催化体系, 实现了肟基导向的1,1-二取代烯烃的不对称马氏硼氢化反应(Scheme 3c). 该反应能以最高92%的ee值得到手性叔硼酸酯化合物. 值得注意的是, 当烯烃的烷基取代基为环己基时, 反应具有相反的区域选择性. 2018年, 该课题组[29]通过该催化体系, 又实现了膦脂基导向的1,1-二取代烯烃的不对称马氏硼氢化反应(Scheme 3d), 反应能以64%~85%的收率和76%~94%的ee值得到手性叔硼酸酯化合物. 但对于大位阻芳基烯烃的底物, 仅能得到反马氏加成的产物. 2021年, 刘鹏课题组和Takacs课题组[30]合作, 对该反应进行了详细的计算. 计算结果表明, 该反应的最优反应路径为: 首先, Rh(I)对HBpin的B—H键进行氧化加成得到pinB- Rh(III)-H; 接着, 烯烃迁移插入Rh—H键得到五元铑环状中间体C-Rh(III)-Bpin; 最后, C-Rh(III)-Bpin发生还原消除得到最终产物. 在反应过程中, C-Bpin还原消除是反应的决速步骤, 反应的区域选择性由烯烃迁移插入Rh—H键决定. 此外, TADDOL衍生配体的构象灵活性对于实现该转化的高反应活性、高区域选择性和高对映选择性至关重要. 2019年Takacs研究团队[31]在该催化体系的条件下, 又实现了肟基导向的1,1-二取代烯烃的高对映选择性反马氏和马氏硼氢化的发散性合成(Scheme 3e). 反应整体具有较广的底物范围. 但对于反马氏硼氢化反应而言, 一些杂芳环底物的区域选择性较差, 且大位阻的芳环底物的对映选择性较差. 就马氏硼氢化反应而言, 烷基类型的烯烃底物的区域选择性较差. 值得指出的是, 对于芳基邻位有取代基的底物, 无论使用何种配体, 反应均专一地发生反马氏硼氢化; 而对于烷基烯烃底物, 无论何种配体, 都仅得到马氏硼氢化产物.
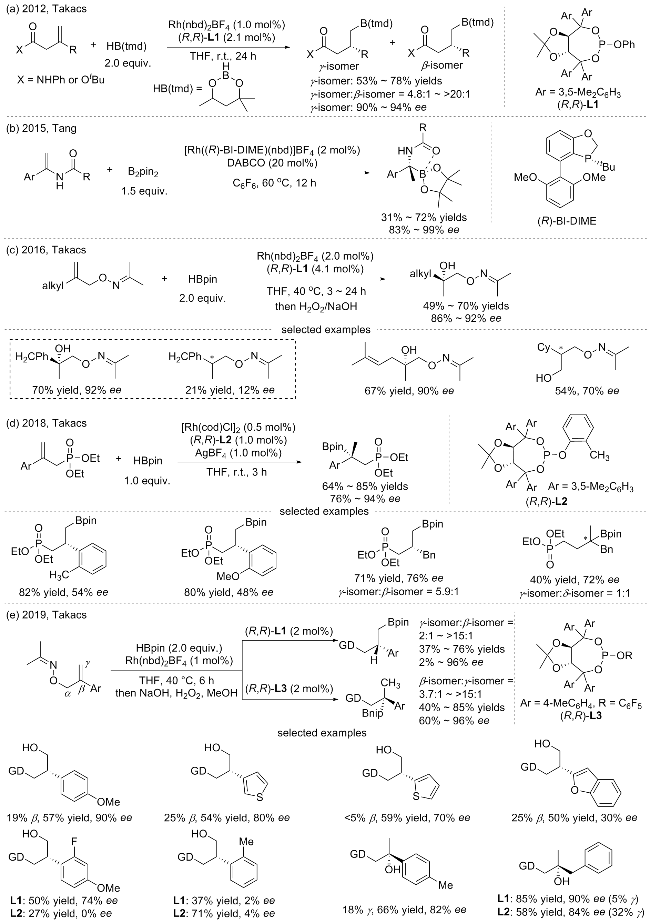
图式3 铑催化导向官能团取代的1,1-二取代烯烃的不对称硼氢化

Scheme 3 Rhodium-catalyzed asymmetric hydroboration of directing group-substituted 1,1-disubstituted alkenes

1.2 铱催化活化型1,1-二取代烯烃的不对称硼氢化反应

2011年, Mazet课题组[32]使用金属铱结合Phox (膦-恶唑啉)配体, 成功实现了1,1-二取代芳基烯烃的不对称硼氢化反应(Scheme 4a). 然而, 该反应的底物范围较为局限: 仅对2-苯基-1-丙烯具有优秀的对映选择性控制, 对缺电子、富电子、大位阻芳基等底物的对映选择性控制均较差; 此外, 反应对烷基取代基不为甲基的烯烃底物的对映选择性控制同样不理想. 通过一系列机理实验, 作者提出了反应可能的催化循环: Ir(I)与HBpin发生氧化加成形成pinB-Ir(III)-H; 二取代烯烃迁移插入Ir(III)—H键中, 生成C-Ir(III)-Bpin; 最后C-Ir(III)-Bpin发生还原消除生成产物, 再生Ir(I), 完成催化循环. 为解决Mazet的体系对于吸电子和给电子底物对映选择性控制不佳的问题, 2015年, Diéguez研究团队[33]发展了一种新型的亚磷酸酯-噁唑啉配体. 他们成功将其用于铱催化的1,1-二取代芳基烯烃的不对称硼氢化反应(Scheme 4b). 该反应对一些吸电子和给电子底物都具有良好的兼容性, 但反应对烷基一侧的取代基仍存在较大限制, 目前, 仅当烷基一侧的取代基为叔丁基等大位阻基团时, 才能获得较高的对映选择性; 而当烷基侧为甲基、乙基和异丙基时, 对映选择性均较差. 此外, 当烷基一侧为三氟甲基时, 反应的ee值仅为18%.
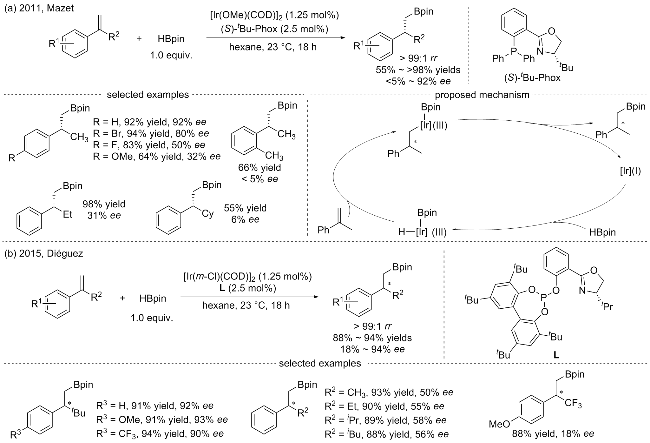
图式4 铱催化1,1-二取代芳基烯烃的不对称硼氢化反应

Scheme 4 Iridium-catalyzed asymmetric hydroboration of 1,1-disubstituted aryl alkenes

1.3 铜催化活化型1,1-二取代烯烃的不对称硼氢化反应

相比于贵金属铑、铱等, 金属铜具有来源广泛、成本低廉等优势. 因此, 近年来, 铜催化的1,1-二取代烯烃的不对称硼氢化反应逐渐受到化学家的关注. 该反应从机制上可以分为铜硼催化和铜氢催化两类. 其中, 铜硼催化的不对称硼氢化反应在机理上通常经历烯烃迁移插入铜硼键中, 生成烷基铜物种; 随后烷基铜物种发生对映选择性质子化, 得到最终产物. 基于这一过程, 文献通常将其称为不对称质子硼化反应. 为了统一表述, 下文在介绍铜硼催化反应时, 统一使用质子硼化反应代替硼氢化反应.

1.3.1 铜催化弱官能团化1,1-二取代烯烃的不对称硼氢化反应

2011年, Hoveyda等[34]实现了首例铜催化的1,1-二取代芳基烯烃的不对称质子硼化(硼氢化)反应(Scheme 5a). 该反应使用氮杂环卡宾类配体(NHC)为手性配体, 联硼酸频哪醇酯(B2pin2)为硼源, 甲醇为氢源. 反应具有较广的底物范围, 可以兼容多数给电子底物, 但对强吸电子底物(CF3)的对映选择性控制仅为中等水平. 值得注意的是, 反应中烷基基团的空间位阻大小并未显著影响反应的对映选择性, 其对映选择性普遍保持在较高水平. 最后, 作者提出了反应可能的催化循环: NHC-CuCl配合物首先与NaOtBu发生配体交换, 生成Cu-OtBu; 接着Cu-OtBu与B2pin2发生σ键复分解反应, 生成铜硼物种A; 然后, 烯烃迁移插入Cu—B键中得到叔烷基铜物种B; B与甲醇发生对映选择性的质子化, 生成最终产物, 并生成铜氧物种C; 最后铜氧物种C与B2pin2发生σ键复分解反应, 再生铜硼物种A, 完成催化循环. 在该催化循环中, 反应的立体化学不仅取决于烯烃对Cu—B的迁移插入, 也取决于烷基铜物种的对映选择性质子化过程. 2017年, 张前、熊涛课题组[35]通过手性双膦配体成功实现了铜催化的1,1-二芳基取代烯烃的不对称质子硼化反应(Scheme 5b). 该反应具有良好的底物适用性, 可兼容多种二芳基及烷基-芳基取代烯烃. 反应的对映选择性主要来源于两个芳基取代基之间的空间位阻差异, 当二者空间位阻差异显著时, 可获得优异的对映选择性; 而当二者空间位阻差异较小时, 反应的对映选择性则显著下降. 该方法也为手性β,β-二芳基取代硼酸酯的合成提供了一种高效途径. 继Hoveyda之后, 2018年,孟繁柯课题组和洪鑫课题组[36]合作, 通过手性双膦杂环戊烷乙烷(BPE)配体, 又实现了一例铜催化的1,1-二取代芳基烯烃不对称质子硼化反应(Scheme 5c). 该反应能以52%~98%的收率和66%~98%的ee值得到手性硼酸酯化合物. 密度泛函理论(DFT)计算结果表明, 反应的高对映选择性来源于配体中的苯基与烯烃底物中苯基的芳基-芳基相互作用.
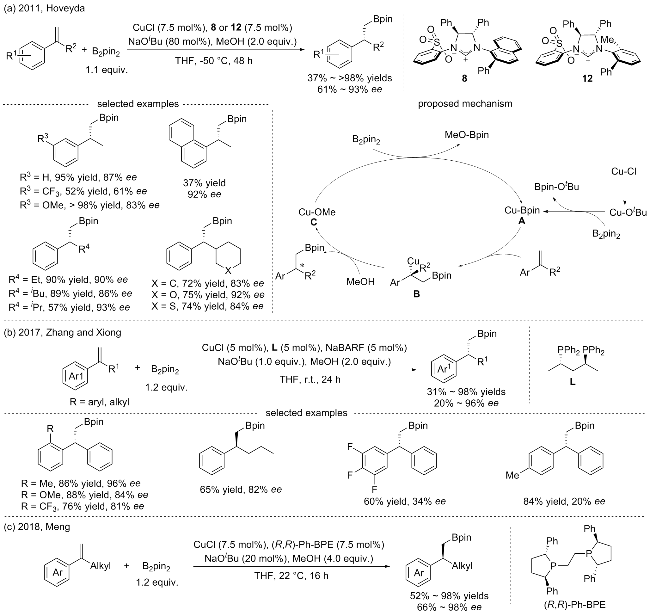
图式5 铜催化1,1-二取代芳基烯烃的不对称质子硼化

Scheme 5 Copper-catalyzed asymmetric protoboration of 1,1-disubstituted aryl alkenes

1.3.2 铜催化官能团化1,1-二取代烯烃的不对称硼氢化反应

除了前述的铜催化弱官能团化1,1-二取代烯烃的不对称硼氢化反应外, 铜催化官能团化1,1-二取代烯烃(1,3-共轭二烯)的不对称硼氢化反应也陆续被报道. 2018年, Mazet课题组[37]报道了一例铜催化的1,3-共轭二烯的对映选择性1,2-硼氢化反应(Scheme 6a). 该反应可实现多种芳基取代1,3-共轭二烯的高区域、对映选择性转化. 然而, 当底物为含杂环或大位阻芳基取代的1,3-共轭二烯时, 反应的区域选择性控制不佳; 对于烷基取代的共轭二烯, 反应的区域选择性和对映选择性均较差. 2021年, 张淳课题组[38]通过手性联萘二苯基磷(BINAP)配体, 实现了铜催化的三氟甲基取代的1,3-共轭二烯的不对称1,2-硼氢化反应(Scheme 6b). 文中作者给出了3个实例, 均能以中等的收率和中等的区域、对映选择性得到1,2-硼氢化的产物.
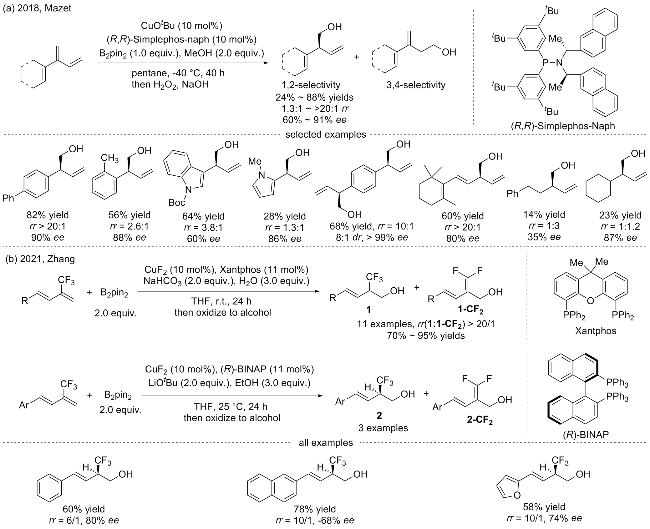
图式6 铜催化1,3-共轭二烯的不对称1,2-硼氢化

Scheme 6 Copper-catalyzed asymmetric 1,2-hydroboration of 1,3-dienes

1.4 钴催化活化型1,1-二取代烯烃的不对称硼氢化反应

铁、钴、镍是同属第Ⅷ族的过渡金属, 被合称为铁系金属. 三者最外层均有两个4s电子, 次外层3d电子数分别为6、7、8. 他们原子半径相近、性质相似且在地壳中储量巨大. 相较于其他的铁系金属, 钴凭借其独特的催化特性在活化型1,1-二取代烯烃的不对称硼氢化领域中取得了重要进展. 其中, 陆展课题组在该领域进行了系统而深入的研究.

1.4.1 钴催化弱官能团化1,1-二取代烯烃的不对称硼氢化反应

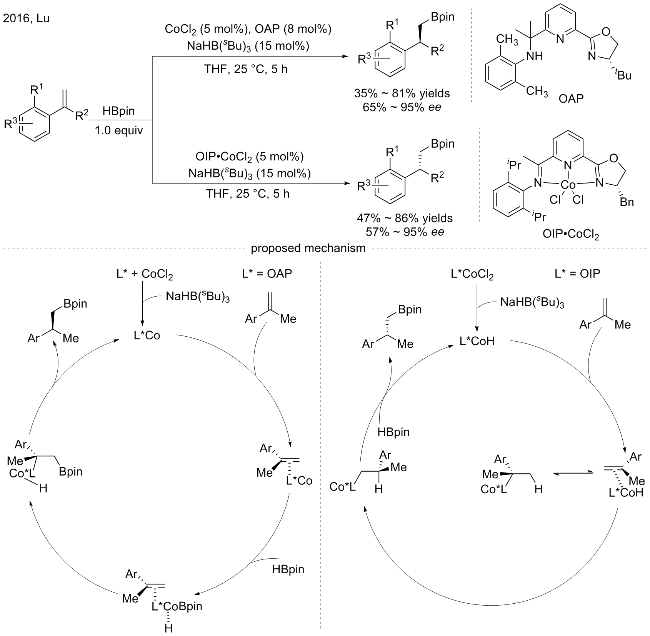
2014年, 黄正课题组[39]和陆展课题组[40]分别独立报道了钴催化的1,1-二取代芳基烯烃的不对称硼氢化反应(Scheme 7). 两个课题组均使用了一种新型的非对称含氮三齿(CUT)配体亚胺吡啶噁唑啉(OIP)配体, 并且反应都能以中等至优秀的收率和优秀的对映选择性实现小位阻芳基烯烃的不对称硼氢化反应, 反应对于大位阻芳基烯烃、二芳基烯烃和烷基烯烃底物的对映选择性控制均较差. 值得指出的是, 两个课题组在生成钴氢活性物种的策略上有所不同: 黄正研究团队通过钴甲基配合物与硼烷发生σ复分解反应, 生成钴氢物种, 陆展研究团队是直接通过NaHBEt3还原二价钴氯配合物得到钴氢物种. 为了解决大位阻芳基烯烃底物对映选择性控制较差的问题, 2016年, 陆展课题组[41]发展了一类新型的噁唑啉异丙胺基吡啶(OAP)配体. 在NaHB(sBu)3作为还原剂的条件下, 通过OAP与OIP配体的互补使用, 成功实现了一系列大位阻1,1-二取代芳基烯烃底物的不对称硼氢化反应(Scheme 8). 反应最高能以95%的ee值得到手性硼酸酯化合物. 值得注意的是, 在该催化体系中, 使用相同手性构型的OAP与OIP配体, 所得产物的绝对构型却相反. 基于相关的机理实验以及Chirik研究团 队[42]提出的钴/吡啶双亚胺(PDI)催化烯烃硼氢化反应的机理循环, 作者分别提出了钴/OIP及钴/OAP催化1,1-二取代烯烃的不对称硼氢化反应的可能催化循环. 作者推测, 产物绝对构型的翻转, 可能源于催化体系中活性物种的不同以及手性决定步骤中烯烃插入模式的差异.
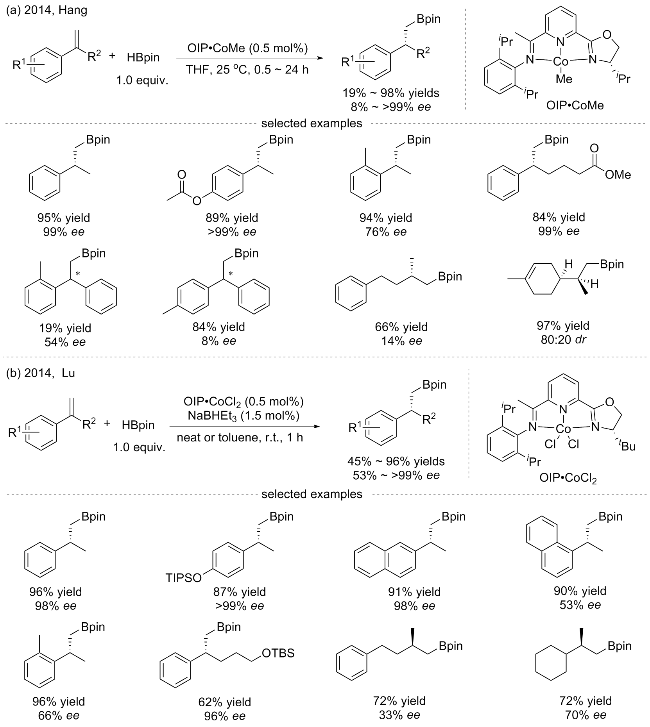
图式7 钴催化1,1-二取代芳基烯烃的不对称硼氢化反应

Scheme 7 Cobalt-catalyzed asymmetric hydroboration of 1,1-disubstituted aryl alkenes

图式8 钴催化1,1-二取代大位阻芳基烯烃的不对称硼氢化反应

Scheme 8 Cobalt-catalyzed asymmetric hydroboration of 1,1-disubstituted sterically hindered aryl alkenes

1.4.2 钴催化官能团化1,1-二取代烯烃的不对称硼氢化反应

2019年, RajanBabu等[43]通过金属钴结合Phox配体, 成功实现了1,3-共轭二烯的对映选择性1,2-硼氢化反应(Scheme 9a). 该反应可以兼容多种类型的长链烷基取代的1,3-共轭二烯底物. 值得注意的是, 当长链烷基变为环己基时, 反应的对映选择性显著下降. 通过一系列机理实验, 作者提出了可能的催化循环: 反应由阳离子Co(Ⅰ)([Co(Ⅰ)]+)启动, [Co(Ⅰ)]+首先对HBpin的B—H键进行氧化加成, 生成[pinB-Co(ⅠⅠⅠ)-H]+, 随后烯烃迁移插入到[Co(ⅠⅠⅠ)-H]+中, 生成[C-Co(ⅠⅠⅠ)-Bpin]+, 最后[C-Co(ⅠⅠⅠ)-Bpin]+发生还原消除, 生成产物, 再生 [Co(Ⅰ)]+, 完成催化循环. 2025年, 赵万祥等[44]通过钴催化结合手性吡啶噁唑啉(Pyox)配体实现了硅醚取代的1,3-共轭二烯的不对称1,2-硼氢化反应(Scheme 9b). 反应具有较广的底物范围和良好的官能团容忍性, 能以中等至优秀的收率和优秀的对映选择性实现硼氢化转化. 通过一系列的机理实验, 作者间接证明了催化反应的活性物种为Co-H物种.
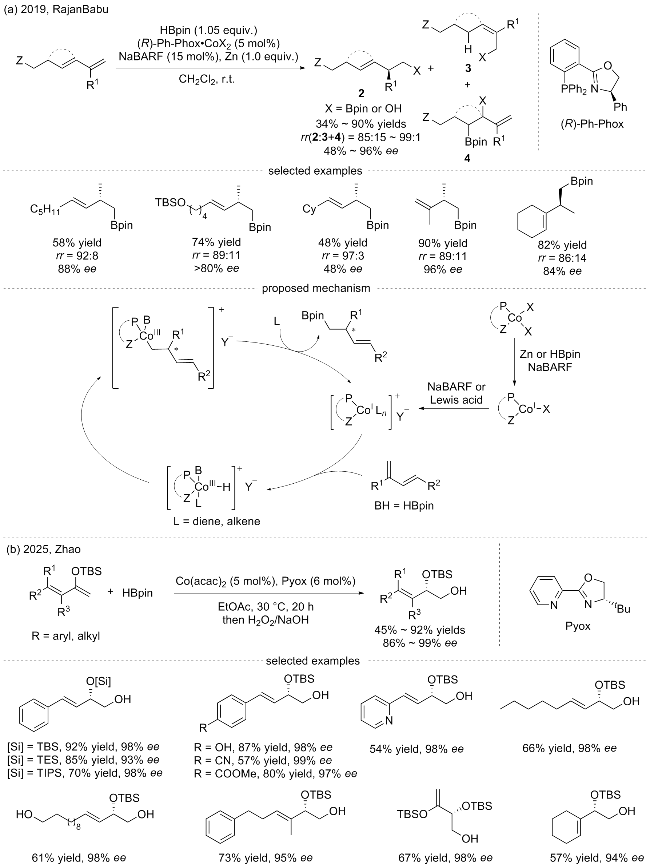
图式9 钴催化1,3-二烯的不对称1,2-硼氢化反应

Scheme 9 Cobalt-catalyzed asymmetric 1,2-hydroboration of 1,3-dienes

2018年, 葛少中等[45]通过钴结合手性双膦配体(duanphos)实现了远程1,6-烯炔的不对称硼氢化环化反应(Scheme 10a). 该反应能以中等至优秀的收率和优秀的对映选择性获得一系列含季碳手性中心的五元含硼杂环化合物. 基于一系列机理实验, 作者提出了反应可能的催化循环: 反应由Co-H (A)启动; 首先, Co-H与烯炔发生配位B, 接着炔烃迁移插入Co—H键中生成Co-C(sp2) (C); 然后, 远程烯烃迁移插入Co—C(sp2)键中, 生成Co-C(sp3) (D); 最后, D和HBpin发生σ键复分解反应, 生成产物, 并再生Co-H (A), 完成催化循环. 2019年, 葛少中研究团队[46]又通过钴结合BPE配体实现了远程1,7-烯炔的不对称硼氢化环化反应(Scheme 10b). 该反应具有中等至优秀的收率和优秀的对映选择性. 通过该方法作者合成了一系列含季碳手性中心的六元含硼杂环化合物.
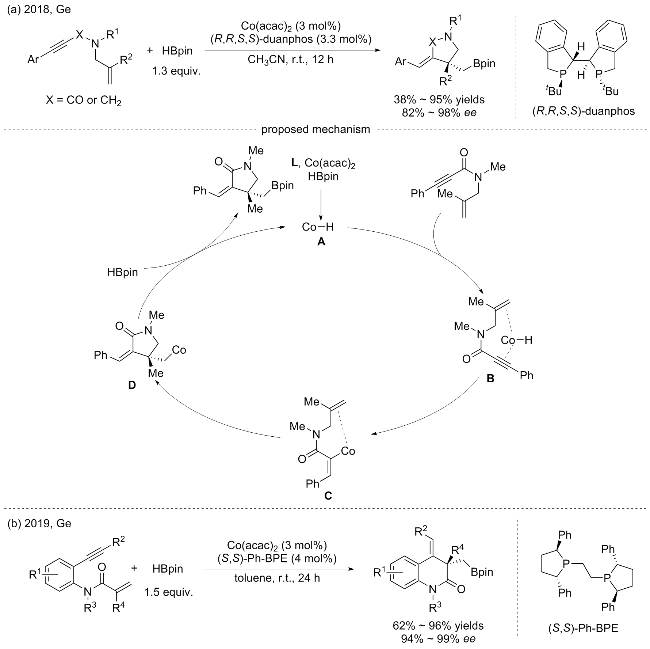
图式10 钴催化远程烯炔的不对称硼氢化成环反应

Scheme 10 Cobalt-catalyzed asymmetric hydroboration/cyclization of remote enynes

2024年, RajanBabu等[47]通过Phox配体实现了钴催化酯基导向的1,1-二取代烯烃的不对称硼氢化反应(Scheme 11), 该反应展现出良好的底物兼容性, 可以同时兼容烷基和芳基类型的底物. 通过一系列机理实验, 作者排除了Co(0)催化的过程, 并提出了与前期体系类似的催化循环: 反应由[Co(Ⅰ)]+启动, [Co(Ⅰ)]+首先对HBpin的B—H键进行氧化加成, 生成[pinB-Co(ⅠⅠⅠ)-H]+, 接着烯烃迁移插入[Co(ⅠⅠⅠ)-Bpin]+中, 生成[C-Co(ⅠⅠⅠ)- H]+, 最后[C-Co(ⅠⅠⅠ)-H]+发生还原消除, 生成产物, 再生[Co(Ⅰ)]+, 完成催化循环.
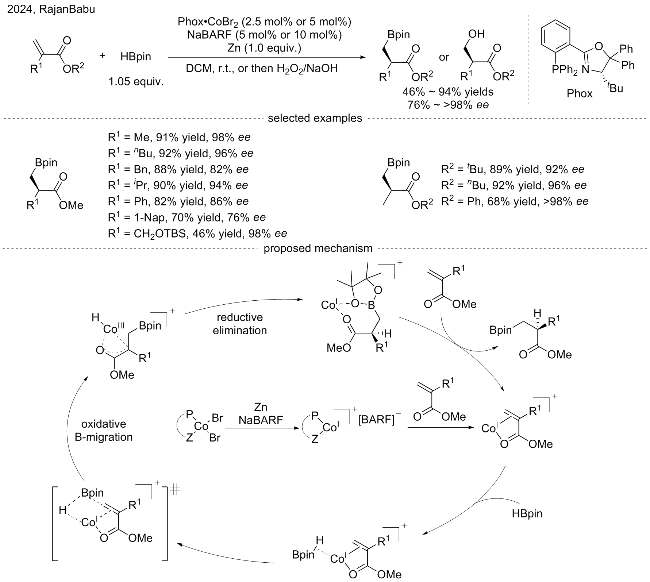
图式11 钴催化酯基取代的1,1-二取代烯烃的不对称硼氢化反应

Scheme 11 Cobalt-catalyzed asymmetric hydroboration of ester-substituted 1,1-disubstituted alkenes

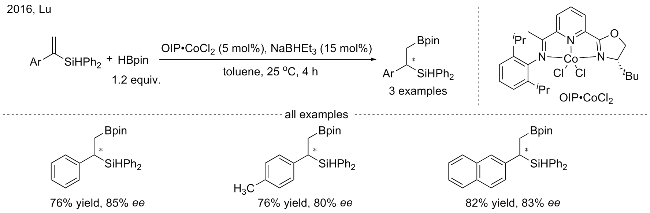
与此同时, 针对非导向官能团取代的1,1-二取代烯烃底物的不对称硼氢化反应的研究也在陆续开展. 2016年, 陆展课题组[48]通过他们特色的OIP配体, 实现了硅基取代的1,1-二取代烯烃的不对称硼氢化反应(Scheme 12), 作者在文中测试了三个底物, 都能以良好的收率和良好的对映选择性得到手性硅硼化合物.
图式12 钴催化硅基取代的1,1-二取代芳基烯烃的不对称硼氢化反应

Scheme 12 Cobalt-catalyzed asymmetric hydroboration of silyl-substituted 1,1-disubstituted aryl alkenes

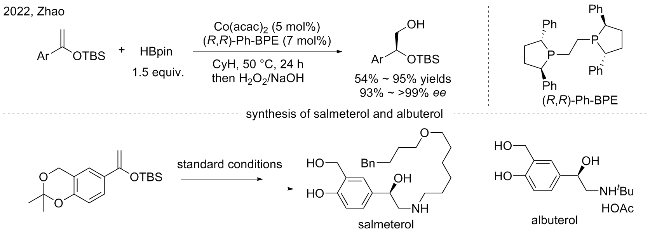
2022年, 赵万祥课题组[49]通过钴结合BPE配体, 实现了硅醚官能团取代的1,1-二取代烯烃的不对称硼氢化反应(Scheme 13). 该反应条件温和, 官能团容忍性好,能以中等至优秀的收率和优秀的对映选择性获得手性β-羟基硼酸酯化合物. 作者通过该方法学进一步合成了沙美特罗中间体与沙丁胺醇. 动力学同位素效应(KIE)实验表明, 烯烃对Co-H的迁移插入可能是反应的决速步骤.
图式13 钴催化硅醚取代的1,1-二取代芳基烯烃的不对称硼氢化反应

Scheme 13 Cobalt-catalyzed asymmetric hydroboration of silyl ether-substituted 1,1-disubstituted aryl alkenes

2022年, 陆展课题组和洪鑫课题组[50]合作, 报道了钴/亚胺吡啶噻唑啉(TIP)配体催化的环丙基取代的1,1-二取代芳基烯烃的不对称硼氢化开环反应(Scheme 14). 该反应具有良好的官能团容忍性, 能够高效、高对映选择性合成一系列1,5-手性二硼化合物. 进一步地, 作者还通过不同的反应条件, 实现了产物1,5-手性二硼的分步Suzuki偶联, 构建了一系列手性三芳基化合物. 为深入理解反应机理, 作者进行了DFT计算, 并提出了一个合理的催化循环: TIP•CoCl2配合物在还原剂NaHBEt3的作用下生成Co-H (Int 1); 随后, 烯烃迁移插入Co—H键中, 形成叔烷基钴物种Int 3; 接着, Int 3发生β-C消除得到Int 4; Int 4与HBpin发生σ键复分解反应, 生成三取代烯烃E, 并再生Co-H; 进一步, Co-H与E配位; 烯烃迁移插入Co—H键中, 生成新的叔烷基钴物种Int 6; Int 6β-H消除生成Int 7, 二取代烯烃反马氏迁移插入Co-H中, 生成Int 8; 最后, Int 8与HBpin发生σ键复分解反应, 生成手性产物F, 并再生Co-H, 完成催化循环.
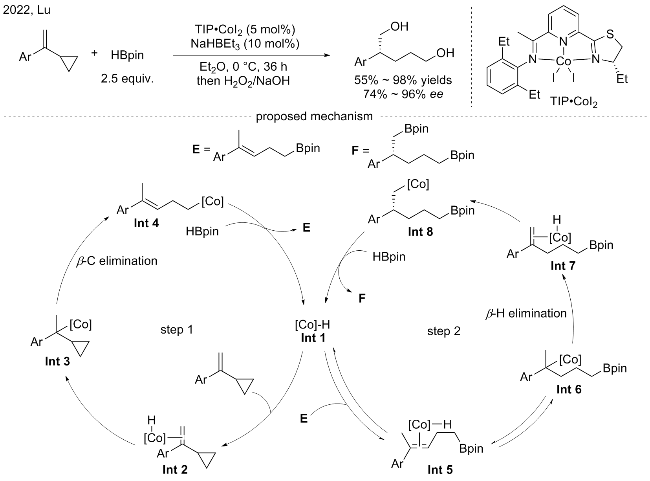
图式14 钴催化环丙基取代的1,1-二取代芳基烯烃的不对称硼氢化反应

Scheme 14 Cobalt-catalyzed asymmetric hydroboration of cyclopropyl-substituted 1,1-disubstituted aryl alkenes

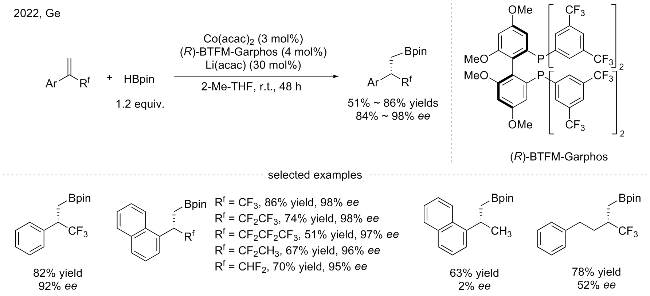
同年, 葛少中课题组[51]通过钴结合大位阻的轴手性双膦配体(Garphos), 实现了三氟甲基取代的1,1-二取代芳基烯烃的不对称硼氢化反应(Scheme 15). 该反应对含氟取代的芳基烯烃底物展现出良好的普适性, 能兼容一系列三氟甲基、二氟甲基和多氟烷基取代的底物. 在反应中, 氟原子的存在对反应的对映选择性影响巨大. 若用甲基代替三氟甲基时, 产物ee值降低至外消旋水平. 此外, 对于烷基烯烃底物, 即使保留三氟甲基, 反应也仅能实现一般的对映选择性控制.
图式15 钴催化三氟甲基取代的1,1-二取代芳基烯烃的不对称硼氢化反应

Scheme 15 Cobalt-catalyzed asymmetric hydroboration of trifluoromethyl-substituted 1,1-disubstituted aryl alkenes

2026年, 陆展课题组[52]通过钴结合持久型OIP配体, 实现了首例非张力环醚取代的1,1-二取代芳基烯烃的对映汇聚式开环反应(Scheme 16). 该反应底物范围广泛, 能同时高效、高选择性地实现非张力(五、六元)环醚、高张力(三、四元)及中等张力(七元)环醚的对映汇聚式开环. 作者通过该方法成功合成了一系列链长可调的手性二醇和手性羟基硼酸酯类化合物. 进一步地, 这些手性二醇可通过Mitsunobu反应, 快速高效构建一系列链长可调的手性氨基醇. 通过一系列机理实验, 作者提出了反应可能的催化循环: 首先持久型OIP•CoCl2配合物在KHBEt3的条件被还原成Co-H (Int 1); 接着Co-H与烯烃1a配位; 二取代烯烃迁移插入Co—H键中, 生成叔烷基钴物种Int 3; 然后, Int 3发生快速的β-O消除, 得到中间体Int 4; Int 4再与HBpin发生σ键复分解反应, 产生中间产物16, 并再生Co-H; Co-H与16配位; 三取代烯烃迁移插入Co—H键中, 生成叔烷基钴物种Int 6; Int 6β-H消除形成Int 7; 二取代烯烃反马氏插入Co-H中, 生成一级烷基钴物种Int 8; 最后Int 8与HBpin发生σ键复分解反应, 生成最终产物17, 并再生Co-H, 完成催化循环.
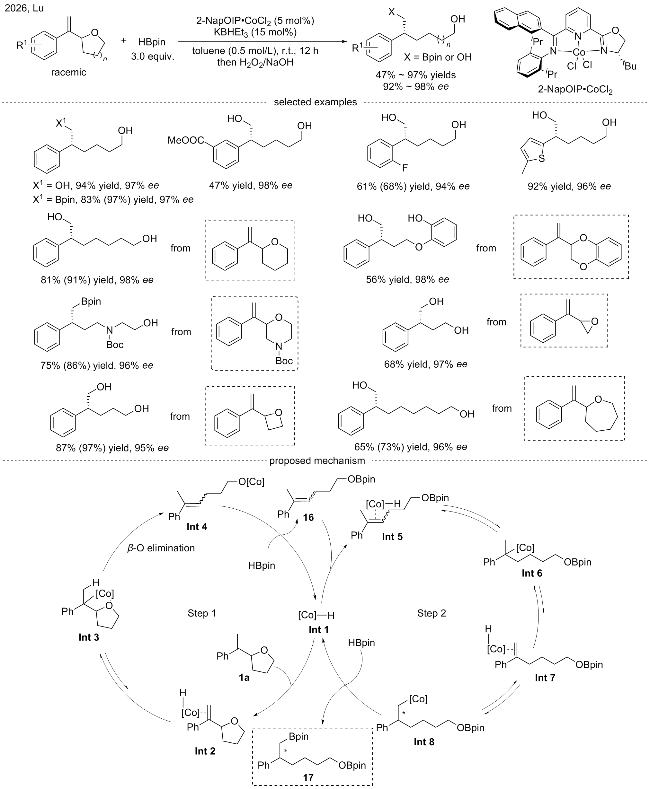
图式16 钴催化非张力环醚取代的1,1-二取代芳基烯烃的不对称硼氢化反应

Scheme 16 Cobalt-catalyzed asymmetric hydroboration of unstrained cyclic ether-substituted 1,1-disubstituted aryl alkenes

1.5 铁催化活化型1,1-二取代烯烃的不对称硼氢化反应

铁是铁系金属中最具绿色、储量最为丰富的金属, 近年来, 其催化的不对称反应逐渐受到有机化学家的关注.

1.5.1 铁催化弱官能团化1,1-二取代烯烃的不对称硼氢化反应

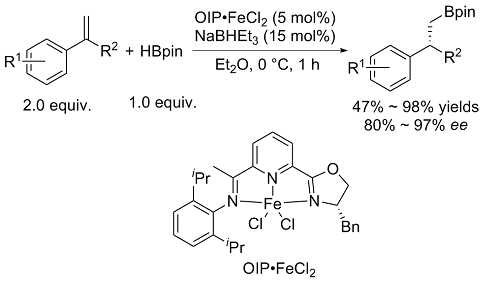
2014年, 陆展等[53]通过铁/OIP的催化体系实现了首例铁催化的1,1-二取代芳基烯烃的不对称硼氢化反应(Eq. 1). 反应展现出良好的底物兼容性, 能以中等至优秀的收率(47%~98%)和优秀的对映选择性(80%~97% ee)得到手性硼酸酯化合物. 作者认为, 反应的顺利实现得益于配体亚胺吡啶片段对铁中心的稳定化作用.
1.5.2 铁催化官能团化1,1-二取代烯烃的不对称硼氢化反应

2017年, 陆展研究团队[54]又通过铁/OIP的催化体系实现了环丙基取代的1,1-二取代烯烃的不对称开环反应(Scheme 17). 反应能以>10∶1的E/Z选择性、39%~97%的收率和77%~90%的ee值得到手性高烯丙基硼酸酯化合物. 值得指出的是, 该反应需要使用过量的烯烃原料. 通过一系列的机理实验, 作者提出了反应可能的催化循环: 首先, 铁催化剂在NaHBEt3作用下被还原生成Fe-H (A); 接着, Fe-H与烯烃配位; 烯烃迁移插入 Fe—H键中, 生成叔烷基铁物种C; 物种C再经过β-C消除实现开环, 得到伯烷基铁物种D; 最后, 伯烷基铁与HBpin发生σ键复分解, 产生高烯丙基硼酸酯产物, 同时再生Fe-H, 完成催化循环.
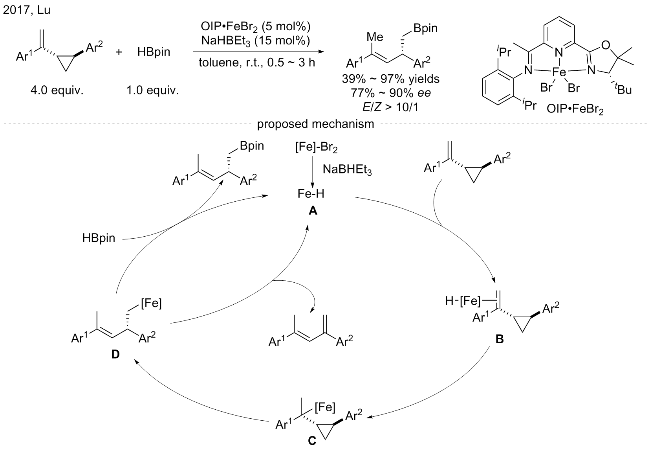
图式17 铁催化环丙基取代的1,1-二取代芳基烯烃的不对称硼氢化反应

Scheme 17 Iron-catalyzed asymmetric hydroboration of cyclopropyl-substituted 1,1-disubstituted aryl alkenes

2 非活化型1,1-二取代烯烃的不对称硼氢化反应

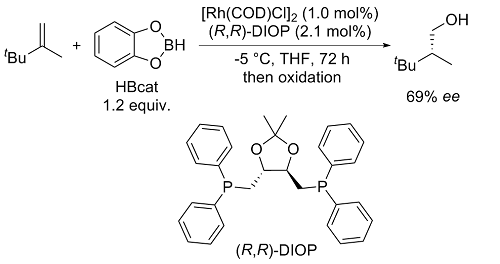
1988年, Burgess课题组[18]通过铑结合DIOP, 在 -5 ℃的条件下实现了底物2,3,3-三甲基-1-丁烯的不对称硼氢化反应(Eq. 2). 反应的ee值为69%. 遗憾的是, 作者后续没有进一步探索这类非活化型底物的不对称硼氢化反应. 此后很长时间内, 针对非活化型1,1-二取代烯烃的不对称硼氢化反应的研究陷入停滞, 其主要困难在于缺乏高效、高选择性的手性配体.
直到2017年, Yun研究团队[55]使用铜催化结合大位阻的Segphos类配体首次系统地实现了1,1-二烷基取代烯烃(非活化型底物)的高对映选择性硼氢化反应(Scheme 18a). 该反应对一系列带有烷基、硅基及胺基等官能团的底物均具有良好的兼容性. 然而, 该反应也具有一定的局限性: 反应的高对映选择性要求底物上的两个烷基至少一个烷基为仲烷基或叔烷基, 对于不含仲烷基或叔烷基的底物, 例如甲基伯烷基取代的烯烃底物的对映选择性控制较差. 此外, 反应对于芳基烯烃底物也无法获得较高的对映选择性. 为了解释反应高对映选择性的来源, 作者进行了DFT计算, 计算结果表明, 底物烯烃上的异丙基(大位阻烷基)与大位阻手性膦配体芳基上取代基之间的空间排斥作用是反应获得高对映选择性的关键. 最后, 作者提出了反应可能的催化循环: 反应由Cu-H启动, 首先烯烃插入Cu—H键中, 生成烷基铜中间体; 随后, 烷基铜物种和HBpin发生σ键复分解反应, 生成产物, 并再生铜氢物种, 完成催化循环. 动力学实验证实了σ键复分解步骤是反应的决速步. 为了解决Yun体系对于二伯烷基取代的1,1-二取代烯烃底物的对映选择性控制不好的问题, 2020年, Hartwig研究团队和刘鹏研究团队[56]合作, 开发了一种新型大位阻配体(R)-TMG-Synphos. 他们通过该配体结合铜催化, 成功实现了二伯烷基取代的1,1-二取代烯烃的高对映选择性硼氢化反应(Scheme 18b). 该反应对于二伯烷基取代的1,1-二取代烯烃底物和甲基伯烷基取代的1,1-二取代烯烃, 具有优秀的对映选择性控制. 然而, 该反应也存在一定的局限: 反应对于非苄位的伯烷基底物的对映选择性控制只有中等水平. 此外, 作者通过能量分解分析(EDA)计算发现, 配体上大位阻的三甲基锗基团与底物之间增强的色散相互作用, 是实现反应高对映选择性的关键.
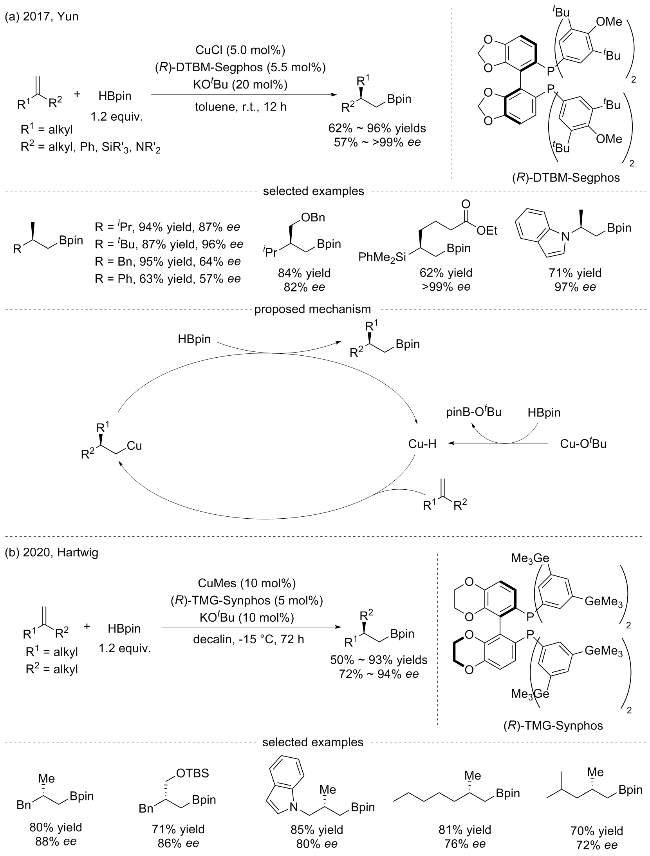
图式18 非活化型1,1-二取代烯烃的不对称硼氢化反应

Scheme 18 Asymmetric hydroboration of unactivated 1,1-disubstituted alkenes

3 总结与展望

综上所述, 目前, 过渡金属催化的1,1-二取代烯烃的不对称硼氢化反应已取得较大进展, 已发展出了多类金属结合手性配体[TADDOL衍生的亚磷酸酯(单膦配体)、BPE(双膦中心手性配体)、Segphos(双膦轴手性配体)、Phox(双齿氮膦配体)和OIP(三齿氮配体)等]的催化体系. 不同的金属催化体系在催化模式和性质上既存在一定共性, 也存在一定差异(表1). 总体而言, 低价态的贵金属(如铑、铱)通常采用氧化加成—迁移插入—还原消除的路径, 其中往往涉及金属价态的改变. 而廉价金属(如铜、钴、铁)催化则多采用金属氢或金属硼物种被烯烃插入—σ键复分解的模式, 其中金属往往不变价. 因此对廉价金属而言, 如何有效稳定低价态的金属氢或金属硼物种, 是实现高反应活性的关键.
表1 过渡金属催化的1,1-二取代烯烃的不对称硼氢化催化模式

Table 1 Transition metal-catalyzed asymmetric hydroboration modes of 1,1-disubstituted alkenes

Metal Catalytically active
species
Chirality-controlling step C—B bond formation step Representative references
Rh B-Rh-H Alkene migratory insertion into Rh-H B-Rh-C reductive elimination [18], [27], [29-30]
Ir B-Ir-H Alkene migratory insertion into Ir-H B-Ir-C reductive elimination [32]
Cu Cu-H Alkene migratory insertion into Cu-H σ-Bond metathesis between the Cu-C
species and pinacol borane
[55-56]
Cu-B Alkene migratory insertion into Cu-B and
enantioselective Cu-C protonation
Alkene migratory insertion into Cu-B [34]
Co Co-H Alkene migratory insertion into Co-H
Alkene migratory insertion into Co-C'
σ-Bond metathesis between the Co-C
species and pinacol borane
[39-41]
[45]
B-Co-H Alkene migratory insertion into Co-H B-Co-C reductive elimination [43]
Alkene migratory insertion into Co-B Alkene migratory insertion into Co-B [47]
Fe Fe-H Alkene migratory insertion into Fe-H
β-C Elimination of the Fe-C species
σ-Bond metathesis between the Fe-C
species and pinacol borane
[53]
[54]
尽管目前已有丰富的催化体系能够实现各类1,1-二取代烯烃的不对称硼氢化, 但仍存在若干关键难题有待突破: (1)目前, 过渡金属催化的无导向基取代的1,1-二取代烯烃的不对称硼氢化均为反马氏选择性, 尚未实现马氏选择性硼氢化. 这可能是由于马氏选择性硼氢化过程在电子和位阻效应上均是不利的. 因此, 实现无导向基取代的1,1-二取代烯烃的高对映选择性马氏硼氢化反应是十分具有挑战的; (2)随着末端炔烃马氏氢官能团化的不断发展, 各种官能团取代的1,1-二取代烯烃得以快速构建[57-59]. 实现这类结构丰富的官能团取代的1,1-二取代烯烃的不对称硼氢化反应也是极具吸引力的; (3)如何实现对于取代基差异更小的二烷基取代的1,1-二取代烯烃(如2-甲基-1-丁烯)的高对映选择性硼氢化反应. 这些问题的解决, 很大程度上依赖于新型高效手性配体的开发. 随着人工智能时代的到来, 通过机器学习辅助手性配体的高通量筛选[60], 有望成为解决上述挑战的有效策略.
(Cheng, F.)
[1]
Selected examples: (a) Brown, H. C.; Rao, B. C. S. J. Am. Chem. Soc. 1956, 78, 5694.

DOI

(b) Brown, H. C.; Jadhav, P. K.; Mandal, A. K. Tetrahedron 1981, 37, 3547.

DOI

(c) Burgess, K.; Ohlmeyer, M. J. Chem. Rev. 1991, 91, 1179.

DOI

[2]
Selected examples: (a) Zhang, F.-H.; Zhang, F.-J.; Li, M.-L.; Xie, J.-H.; Zhou, Q.-L. Nat. Catal. 2020, 3, 621.

DOI

(b) Zhou, H.; Zhou, Y.; Bae, H. Y.; Leutzsch, M.; Li, Y.; De, C. K.; Cheng, G.-J.; List, B. Nature 2022, 605, 84.

DOI

(c) Wang, M.; Liu, S.; Liu, H.; Wang, Y.; Lan, Y.; Liu, Q. Nature 2024, 631, 556.

DOI

(d) Liu, W.; Guo, J.; Xing, S.; Lu, Z. Org. Lett. 2020, 22, 2532.

DOI

[3]
Liu, W.; Lu, Z. Chin. J. Org. Chem. 2020, 40, 3596 (in Chinese).

DOI

(刘文伯, 陆展, 有机化学, 2020, 40, 3596.)

DOI

[4]
Selected examples: (a) Gonzalez, A. Z.; Román, J. G.; Gonzalez, E.; Martinez, J.; Medina, J. R.; Matos, K.; Soderquist, J. A. J. Am. Chem. Soc. 2008, 130, 9218.

DOI PMID

(b) Thomas, S. P.; Aggarwal, V. K. Angew. Chem., Int. Ed. 2009, 48, 1896.

DOI

[5]
Collins, B. S. L.; Wilson, C. M.; Myers, E. L.; Aggarwal, V. K. Angew. Chem., Int. Ed. 2017, 56, 11700.

DOI

[6]
Selected examples for transition-metal-free hydroboration of 1,1-disubstituted alkenes: (a) Huninik, P.; Szyling, J.; Czapik, A.; Walkowiak, J. Green Chem. 2023, 25, 3715.

DOI

(b) Huninik, P.; Im, H.; Szyling, J.; Baik, M.-H.; Walkowiak, J. J. Am. Chem. Soc. 2025, 147, 44152.

DOI

[7]
Selected reviews for asymmetric hydroboration of 1,1-disubstituted alkenes: (a) Beletskaya, I.; Pelter, A. Tetrahedron 1997, 53, 4957.

DOI

(b) Zuo, Z.; Wen, H.; Liu, G.; Huang, Z. Synlett 2018, 29, 1421.

DOI

(c) Chen, J.; Guo, J.; Lu, Z. Chin. J. Chem. 2018, 36, 1075.

DOI

(d) Guo, J.; Cheng, Z.; Chen, J.; Chen, X.; Lu, Z. Acc. Chem. Res. 2021, 54, 2701.

DOI

(e) Sun, Y.; Guan, R.; Liu, Z.; Wang, Y. Chin. J. Org. Chem. 2020, 40, 899 (in Chinese).

DOI

(孙越, 关瑞, 刘兆洪, 王也铭, 有机化学, 2020, 40, 899.)

DOI

[8]
Selected reviews for asymmetric hydroboration of other alkenes: (a) Brösamlen, D.; Oestreich, M. ACS Catal. 2026, 16, 6198.

DOI

(b) Lu, H.; Li, B. Chin. J. Org. Chem. 2022, 42, 3167 (in Chinese).

DOI

(陆候祥, 李必杰, 有机化学, 2022, 42, 3167.)

DOI

(c) Li, S.; Shu, X.; Wu, L. Chin. J. Org. Chem. 2023, 43, 1751 (in Chinese).

DOI

(李思达, 舒兴中, 吴立朋, 有机化学, 2023, 43, 1751.)

DOI

(d) Wang, Z.-X.; Bai, X.-Y.; Li, B.-J. Chin. J. Chem. 2019, 37, 1174.

DOI

[9]
Selected examples for asymmetric hydroboration of other alkenes: (a) Chen, X.; Cheng, Z.; Guo, J.; Lu, Z. Nat. Commun. 2018, 9, 3939.

DOI PMID

(b) Ren, X.; Lu, Z. Org. Lett. 2021, 23, 8370.

DOI

(c) Bao, Y.; Zheng, C.; Xiong, K.; Hu, C.; Lu, P.; Wang, Y.; Lu, Z. J. Am. Chem. Soc. 2024, 146, 21089.

DOI

[10]
Li, L.-J.; He, Y.; Yang, Y.; Guo, J.; Lu, Z.; Wang, C.; Zhu, S.; Zhu, S.-F. CCS Chem. 2023, 6, 537.

DOI

[11]
Zhu, Y.-S.; Li, J.-X.; Zhao, H.-T.; Su, B. Chin. J. Chem. 2024, 42, 3588.

DOI

[12]
Lian, C.; Zhang, J.; Qiu, D.; Mo, F. Chin. J. Chem. 2025, 43, 104.

DOI

[13]
Li, Y.; Cheng, Y.; Shan, C.; Zhang, J.; Xu, D.; Bai, R.; Qu, L.; Lan, Y. Chin. J. Org. Chem. 2018, 38, 1885 (in Chinese).

DOI

(李园园, 程玉华, 单春晖, 张敬, 徐冬冬, 白若鹏, 屈凌波, 蓝宇, 有机化学, 2018, 38, 1885.)

DOI

[14]
Zheng, C.; Liu, J.; Wang, Y.; Li, H.; Wang, Y.; Lu, Z. Chem. Sci. 2026, 17, 492.

DOI

[15]
Chen, J.; Cao, M.; Cheng, B.; Lu, Z. Synlett 2015, 26, 2332.

DOI

[16]
Tan, Y.; Ying, J.; Yu, B.; Lu, Z. Chin. J. Org. Chem. 2025, 45, 1684 (in Chinese).

DOI

(谭燕, 应佳乐, 於兵, 陆展, 有机化学, 2025, 45, 1684.)

DOI

[17]
Selected examples for asymmetric hydrogenation and hydrofunctionalization of 1,1-disubstituted alkenes: (a) Wang, L.; Li, M.; Yan, H.; Cheng, Z.; Lu, Z. Chin. J. Chem. 2025, 43, 3496.

DOI

(b) Lu, P.; Ren, X.; Xu, H.; Lu, D.; Sun, Y.; Lu, Z. J. Am. Chem. Soc. 2021, 143, 12433.

DOI

[18]
Burgess, K.; Ohlmeyer, M. J. J. Org. Chem. 1988, 53, 5178.

DOI

[19]
Burgess, K.; Ohlmeyer, M. J. Tetrahedron Lett. 1989, 30, 395.

DOI

[20]
Burgess, K.; Ohlmeyer, M. J. Tetrahedron Lett. 1989, 30, 5857.

DOI

[21]
Burgess, K.; van der Donk, W. A.; Ohlmeyer, M. J. Tetrahedron: Asymmetry 1991, 2, 613.

[22]
Sato, M.; Miyaura, N.; Suzuki, A. Tetrahedron Lett. 1990, 31, 231.

[23]
Hayashi, T.; Matsumoto, Y.; lto, Y. Tetrahedron: Asymmetry 1991, 2, 601.

[24]
Männig, D.; Nöth, H. Angew. Chem., Int. Ed. 1985, 24, 878.

DOI

[25]
Widauer, C.; Grützmacher, H.; Ziegler, T. Organometallics 2000, 19, 2097.

DOI

[26]
Smith, S. M.; Hoang, G. L.; Pal, R.; Khaled, M. O. B.; Pelter, L. S. W.; Zeng, X. C.; Takacs, J. M. Chem. Commun. 2012, 48, 12180.

DOI

[27]
Hu, N.; Zhao, G.; Zhang, Y.; Liu, X.; Li, G.; Tang, W. J. Am. Chem. Soc. 2015, 137, 6746.

DOI

[28]
Shoba, V. M.; Thacker, N. C.; Bochat, A. J.; Takacs, J. M. Angew. Chem., Int. Ed. 2016, 55, 1465.

DOI

[29]
Chakrabarty, S.; Takacs, J. M. ACS Catal. 2018, 8, 10530.

DOI PMID

[30]
Shao, H.; Chakrabarty, S.; Qi, X.; Takacs, J. M.; Liu, P. J. Am. Chem. Soc. 2021, 143, 4801.

DOI

[31]
Bochat, A. J.; Shoba, V. M.; Takacs, J. M. Angew. Chem., Int. Ed. 2019, 58, 9434.

DOI

[32]
Mazet, C.; Gérard, D. Chem. Commun. 2011, 47, 298.

DOI

[33]
Magre, M.; Biosca, M.; Pàmies, O.; Diéguez, M. ChemCatChem 2015, 7, 114.

DOI

[34]
Corberán, R.; Mszar, N. W.; Hoveyda, A. H. Angew. Chem., Int. Ed. 2011, 50, 7079.

DOI

[35]
Wang, Z.; He, X.; Zhang, R.; Zhang, G.; Xu, G.; Zhang, Q.; Xiong, T.; Zhang, Q. Org. Lett. 2017, 19, 3067.

DOI

[36]
Wen, L.; Cheng, F.; Li, H.; Zhang, S.; Hong, X.; Meng, F. Asian J. Org. Chem. 2018, 7, 103.

DOI

[37]
Liu, Y.; Fiorito, D.; Mazet, C. Chem. Sci. 2018, 9, 5284.

DOI

[38]
Wu, J.; Wu, H.; Li, X.; Liu, X.; Zhao, Q.; Huang, G.; Zhang, C. Angew. Chem., Int. Ed. 2021, 60, 20376.

DOI

[39]
Zhang, L.; Zuo, Z.; Wan, X.; Huang, Z. J. Am. Chem. Soc. 2014, 136, 15501.

DOI PMID

[40]
Chen, J.; Xi, T.; Ren, X.; Cheng, B.; Guo, J.; Lu, Z. Org. Chem. Front. 2014, 1, 1306.

DOI

[41]
Zhang, H.; Lu, Z. ACS Catal. 2016, 6, 6596.

DOI

[42]
Obligacion, J. V.; Chirik, P. J. J. Am. Chem. Soc. 2013, 135, 19107.

DOI PMID

[43]
Duvvuri, K.; Dewese, K. R.; Parsutkar, M. M.; Jing, S. M.; Mehta, M. M.; Gallucci, J. C.; RajanBabu, T. V. J. Am. Chem. Soc. 2019, 141, 7365.

DOI

[44]
Ma, H.; Dong, W.; Zhao, W. Angew. Chem., Int. Ed. 2025, 64, e202501767.

DOI

[45]
Wang, C.; Ge, S. J. Am. Chem. Soc. 2018, 140, 10687.

DOI

[46]
Wu, C.; Liao, J.; Ge, S. Angew. Chem., Int. Ed. 2019, 58, 8882.

DOI

[47]
Patil, M. D.; Ghosh, K. K.; RajanBabu, T. V. J. Am. Chem. Soc. 2024, 146, 6604.

DOI

[48]
Guo, J.; Lu, Z. Angew. Chem., Int. Ed. 2016, 55, 10835.

DOI

[49]
Dong, W.; Ye, Z.; Zhao, W. Angew. Chem., Int. Ed. 2022, 61, e202117413.

DOI

[50]
Chen, C.; Wang, H.; Li, T.; Lu, D.; Li, J.; Zhang, X.; Hong, X.; Lu, Z. Angew. Chem., Int. Ed. 2022, 61, e202205619.

DOI

[51]
Hu, M.; Tan, B. B.; Ge, S. J. Am. Chem. Soc. 2022, 144, 15333.

DOI

[52]
Xiong, K.; Lu, Z. CCS Chem. 2026, 8, 2299.

DOI

[53]
Chen, J.; Xi, T.; Lu, Z. Org. Lett. 2014, 16, 6452.

DOI

[54]
Chen, C.; Shen, X.; Chen, J.; Hong, X.; Lu, Z. Org. Lett. 2017, 19, 5422.

DOI

[55]
Jang, W. J.; Song, S. M.; Moon, J. H.; Lee, J. Y.; Yun, J. J. Am. Chem. Soc. 2017, 139, 13660.

DOI PMID

[56]
Xi, Y.; Su, B.; Qi, X.; Pedram, S.; Liu, P.; Hartwig, J. F. J. Am. Chem. Soc. 2020, 142, 18213.

DOI

[57]
Selected examples of Markovnikov-type hydrofunctionalization of terminal alkynes: (a) Han, L.-B.; Tanaka, M. J. Am. Chem. Soc. 1996, 118, 1571.

DOI

(b) Gao, F.; Hoveyda, A. H. J. Am. Chem. Soc. 2010, 132, 10961.

DOI

(c) Jang, H.; Zhugralin, A. R.; Lee, Y.; Hoveyda, A. H. J. Am. Chem. Soc. 2011, 133, 7859.

DOI

(d) Dérien, S.; Klein, H.; Bruneau, C. Angew. Chem., Int. Ed. 2015, 54, 12112.

DOI

(e) Zhang, X.; Xie, X.; Liu, Y. J. Am. Chem. Soc. 2018, 140, 7385.

DOI

(f) Chen, J.; Shen, X.; Lu, Z. Angew. Chem., Int. Ed. 2021, 60, 690.

DOI

(g) Ying, J.; Tan, Y.; Lu, Z. Nat. Commun. 2024, 15, 8057.

DOI

(h) Ye, Z.; Ying, J.; Zhang, X.; Zhang, X.; Lu, Z. ACS Catal. 2025, 15, 14268.

DOI

(i) Li, M.; Lv, X.; Wang, L.; Yan, H.; Zhang, Z.; Zhang, X.; Wang, M.; Lu, Z. J. Am. Chem. Soc. 2026, 148, 2617.

DOI

(j) Sun, Y.; Wang, B.; Wang, C.; Li, J.; Chen, J.; Hong, X.; Lu, Z. Sci. China Chem. 2025, 68, 2491.

DOI

[58]
Chen, J.; Wei, W.-T.; Li, Z.; Lu, Z. Chem. Soc. Rev. 2024, 53, 7566.

DOI

[59]
Li, Z.; Ying, J.; Lu, Z. Chin. J. Chem. 2026, 44, 553.

DOI

[60]
Lu, J.-M.; Wang, H.-F.; Guo, Q.-H.; Wang, J.-W.; Li, T.-T.; Chen, K.-X.; Zhang, M.-T.; Chen, J.-B.; Shi, Q.-N.; Huang, Y.; Shi, S.-W.; Chen, G.-Y.; Pan, J.-Z.; Lu, Z.; Fang, Q. Nat. Commun. 2024, 15, 8826.

DOI

Outlines

/